هنا ، نصف بروتوكولا لتحسين وتحديد معلمات بقايا الأحماض الأمينية المعدلة بأنواع الكربونيل التفاعلية ، القابلة للتكيف مع أنظمة البروتين. تتضمن خطوات البروتوكول تصميم الهيكل وتحسينه ، وتعيينات الشحن ، وبناء المعلمات ، وإعداد أنظمة البروتين.
مقالة منهجية
توليف الأحماض الأمينية المعدلة مع الكربونيل التفاعلي في السيليكو لتقييم التأثيرات الهيكلية باستخدام محاكاة الديناميات الجزيئية
في هذه المقالة
ملخص
الملخص
يؤدي كربونيل البروتين بواسطة الألدهيدات التفاعلية المشتقة من بيروكسيد الدهون إلى الترابط المتقاطع ، وقلة القلة ، وتجميع البروتينات ، مما يتسبب في تلف داخل الخلايا ، وضعف وظائف الخلايا ، وفي النهاية موت الخلايا. وقد تم وصفه في الشيخوخة والعديد من الحالات المزمنة المرتبطة بالعمر. ومع ذلك ، فإن أساس التغييرات الهيكلية المتعلقة بفقدان الوظيفة في أهداف البروتين لا يزال غير مفهوم جيدا. ومن ثم ، يتم وصف الطريق إلى بناء السيليكو لمعلمات جديدة للأحماض الأمينية الكربونيلات مع أنواع الكربونيل التفاعلية المشتقة من أكسدة الأحماض الدهنية. تم بناء موصلات مايكل ل Cys و His و Lys مع 4-هيدروكسي-2-نونينال (HNE) و 4-هيدروكسي-2-سداسي (HHE) وشكل حلقة فوران ل 4-Oxo-2-nonenal (ONE) ، بينما تم ربط malondialdehyde (MDA) مباشرة بكل بقايا. يصف البروتوكول تفاصيل البناء ، وتحسين الهندسة ، وتعيين الشحنات ، والروابط المفقودة ، والزوايا ، ومعلمات الزوايا ثنائية السطوح ، والتحقق من صحتها لكل هيكل بقايا معدل. ونتيجة لذلك ، تم قياس التأثيرات الهيكلية الناجمة عن الكربنيل مع مشتقات الدهون هذه من خلال محاكاة الديناميات الجزيئية على أنظمة البروتين المختلفة مثل إنزيم الثيوريدوكسين وألبومين مصل الأبقار ومجال غشاء Zu-5-ankyrin الذي يستخدم انحراف الجذر المتوسط التربيعي (RMSD) ، وتقلب متوسط الجذر التربيعي (RMSF) ، والتنبؤ الثانوي الهيكلي (DSSP) وتحليل مساحة السطح التي يمكن الوصول إليها بالمذيبات (SASA) ، من بين أمور أخرى.
المقدمة
في السعي المستمر لفهم السلوك الجزيئي للبروتينات مع التعديلات المؤكسدة ، أصبحت الكيمياء الحاسوبية ركيزة أساسية في مجال البحث العلمي الواسع. يعتمد هذا على استخدام النماذج النظرية القادرة على تفسير الظواهر الفيزيائية في الأنظمة الإلكترونية ، باستخدام المعادلات الرياضية لوصف السلوك الذري للجزيئات. ضمن هذا المشهد ، تبرز المحاكاة الحسابية للبروتينات كأدوات حاسمة لتحليل السلوك الذري للأنظمة الجزيئية. استنادا إلى تقييم السلوك الهيكلي والحسابات النشطة والحالات التوافقية1 ، تصبح هذه الأساليب حلفاء استراتيجيين للتنبؤ بسلوك الأنظمة الجزيئية الحيوية.
تتخصص هذه المحاكاة في دراسة التغيرات الهيكلية وتقييم فقدان أو اكتساب الوظائف البيولوجية في أنظمة البروتين. ومع ذلك ، فقد أظهرت النهج الحسابية قيودا كبيرة عند تطبيقها على أنظمة البروتين التي تحتوي على مخلفات معدلة تشكلت من تعديلات تساهمية بعد الترجمة في التسلسل. وذلك لأن العديد من الطرق المتاحة تفتقر إلى الموارد ذات المعلمات القابلة للتكيف مع حقول القوة المتوافقة مع الحزم الأكثر شيوعا من برامج محاكاة الديناميات الجزيئية للبروتينات2،3،4،5،6. لذلك ، فإن توحيد المعلمات التكيفية لمجال القوة المتوافقة مع البرامج الحاسوبية أمر ضروري لتسهيل الاقتران الدقيق بين الطوبولوجيا والإحداثيات الذرية مع المعادلة التي تحكم الطاقة الكامنة للنظام7.
استجابة لهذه التحديات ، تم تطوير بروتوكول قابل للتكيف مع بقايا الأحماض الأمينية المعدلة الجديدة مع الألدهيدات المشتقة من بيروكسيد الدهون باستخدام طرق ab initio . وبهذا المعنى ، فإن تحسين الهندسة الهيكلية للمخلفات الجديدة يسمح بتعيين الشحنات التكيفية للروابط الجديدة والزاوية والمعلمات ثنائية السطوح التي يمكن تشغيلها في مجالات القوة العامة مثل العنبر. يسمح التحقق اللاحق من هذه المعلمات بتحديد اتساق ومتانة الطريقة المطبقة على محاكاة الديناميات الجزيئية.
تكمن إحدى نقاط القوة البارزة لهذه الطريقة في قدرتها على التكيف مع تعديلات ما بعد الترجمة المتنوعة ، من الكربونيل إلى الفسفرة ، والأستلة ، والمثيلة ، من بين أمور أخرى. لا يقتصر هذا التنوع على أنظمة البروتين فحسب ، بل يمتد إلى الهياكل الجزيئية الكبيرة ، مما يسمح بالاقتران مع الطوبولوجيا والإحداثيات الذرية. في المقابل ، تكشف الدراسات السابقة أن المعلمات القياسية لتعديلات ما بعد الترجمة مناسبة فقط لنوع معين من التعديل ولا يمكن الحصول عليها إلا من المستودعات المنشورة ، وتفتقر إلى القدرة على إنشاء هياكل جديدة8.
في الوقت الحالي ، أصبحت التحديات في التنبؤ ببنية البروتين وتصميمها أكثر وضوحا عند نمذجة الهياكل مع تعديلات ما بعد الترجمة. تؤكد ندرة المعلمات التي تصف التغيرات في مواقع محددة من الأحماض الأمينية على الحاجة الملحة لتطوير وتطبيق طرق حسابية يمكن تعديلها وفقا للمعايير القياسية. الهدف من هذا البروتوكول هو توفير مسار لبناء معلمات جديدة للأحماض الأمينية المعدلة تساهميا مع أنواع الكربونيل التفاعلية المشتقة من أكسدة الأحماض الدهنية. يتم التعرف على هذه الأحماض الأمينية المعدلة من خلال مجال قوة الكهرمان العام (GAFF) ، وبالتالي ، يمكن استخدامها لتقييم التأثيرات الهيكلية والوظيفية لهذا النوع من الكربونيل على البروتينات المستهدفة في السيليكا .
البروتوكول
1. تصميم وتحسين الأحماض الأمينية المعدلة الجديدة
ملاحظة: تتضمن هذه المرحلة رسم هياكل المخلفات المعدلة وتحسين طاقتها.
- تصميم الهياكل المعدلة وتحسين هيكلها.
- استخدم حزمة برامج الكيمياء الحاسوبية لرسم جزيئات الأحماض الأمينية المرتبطة بالألدهيدات التفاعلية المشتقة من بيروكسيد الدهون ، أي مع HNE و HHE و MDA و ONE. بمجرد التعديل ، في نهاية مجموعة الكربوكسيل من الأحماض الأمينية ، ارسم شكل مجموعة الميثيل أمين. في الطرف الأميني، ارسم مجموعة أسيتيل لمحاكاة الروابط الببتيدية للحمض الأميني المعدل، كما هو موضح في الشكل 1.
- انقر فوق رمز التنظيف لتنظيف الهيكل. لتحسين الهيكل ، انقر فوق حساب > إعداد حساب Gaussian ... أو Ctrl + G ، ثم انقر فوق عام وقم بإلغاء تحديد كتابة الاتصال. انقر فوق نوع الوظيفة > التحسين ، كما هو موضح في الشكل 2. في الكلمات الأساسية الإضافية ، اكتب السطر التالي:
SCF = اختبار ضيق البوب = MK iop (6/33 = 2) IOP (6/42 = 6) اختيار
ملاحظة: هنا ، يقوم GaussView تلقائيا بتعيين Hartree Fock (HF) كوظيفة وتعيين الأساس إلى 3-21. يشيع استخدام HF كوظيفة في تطبيقات مختلفة ، على الرغم من استخدام وظائف أخرى ، مثل M062X ، اعتمادا على النظام المحدد وأهداف الباحث. تذكر أنه نظرا لأنه جزيء شحنة محايدة ، يجب أن تكون الشحنة والتعددية 0 و 1 على التوالي. - لتغيير مجموعة الأساس ، انقر فوق الطريقة > 6-31G لمجموعة الأساس.
- لتنفيذ التحسين على نفس الكمبيوتر ، انقر فوق إرسال. للتحسين من محطة Gaussian ، اكتب الأمر التالي:
G16 name_of_the_file.com & - انقر فوق ملف > حفظ. احفظ الملف كما .com لنظام التشغيل Linux أو. gjf لنظام التشغيل Windows. بمجرد اكتمال التحسين ، افتح ملف الإخراج (.out في Windows و .log في Linux) وتحقق من أن كل شيء سار على ما يرام. يجب ألا تكون هناك رسائل خطأ في نهاية المستند.
ملاحظة: إذا لم تكن هناك رسائل خطأ في نهاية ملف الإخراج ، فهذا يعني أنه تم إجراء التحسين بشكل صحيح.
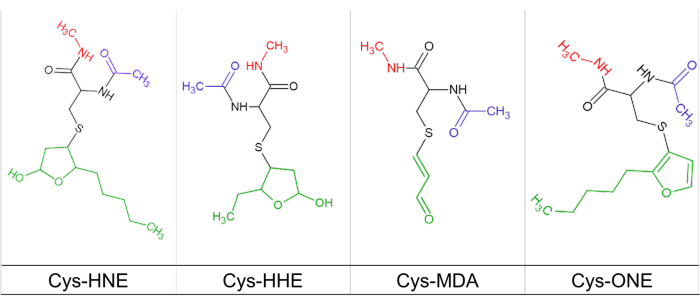
الشكل 1: السيستين المعدل بالكربونيل التفاعلي. تمثيل التركيب الكيميائي للسيستين (الخط الأسود) المعدل ب HNE و HHE و MDA و ONE (الخط الأخضر) ، والمرتبط بمجموعات استبدال الأسيتيل لاميد (الخط الأزرق) وميثيل أميد (الخط الأحمر). يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
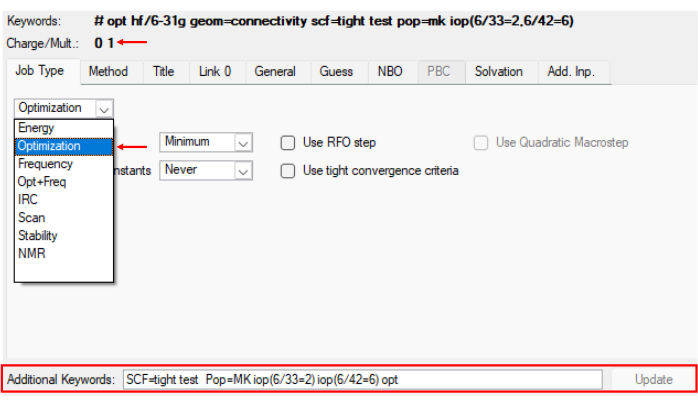
الشكل 2: قائمة لتحسين المخلفات المعدلة المركبة. صورة مرجعية توضح الخطوة 1.1 من البروتوكول ، والتي توضح خطوة التحسين للهيكل المعدل في برنامج Gaussian. يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
2. تحديد معلمات بقايا الأحماض الأمينية المعدلة
- قم بإنشاء ملف prepin باستخدام برنامج غرفة الانتظار من حزمة AmberTools 16 أو الإصدار المتاح. ارجع إلى الشكل 3 للحصول على صورة لكيفية ظهور ملف prepin.
غرفة الانتظار -i init-gau.log -fi النقرس -o u00.prepin -fo prepi -c resp -s 2 -rn U00 -at gaff2 -nc 0
ملاحظة: فيما يلي ، يتوافق النص المائل مع اسم الملف ويختلف وفقا لمعايير الباحث. في هذه الحالة ، يتوافق init-gau.log مع الملف الذي تم الحصول عليه بعد التحسين. - لإنشاء ملف المعلمة، اكتب الأمر التالي:
بارمتشك -i u00.prepin -f prepi -o u00.frcmod
في هذه المرحلة تحقق من أن. تم إنشاء ملف FRCMOD. ارجع إلى الشكل 3 للحصول على مثال لما قد يبدو عليه ملف .frcmod. - بناء ملف المكتبة
- افتح XLEaP ، محرر الكون باستخدام الأمر xleap. سيتم فتح نافذة تشبه النافذة الموضحة في الشكل 4. بعد ذلك ، اتبع الخطوات أدناه لإنشاء ملف المكتبة الذي يحتوي على البيانات ذات الصلة. اكتب الأوامر التالية:
المصدر leaprc.gaff2
LoadAmberparams U00.frcmod
LoadAmberprep U00.Prepin
قائمة
ملاحظة: تحقق من إنشاء الملف U00 باستخدام الأمر قائمة. - قم بتحرير نهايات الهياكل المعدلة واضبط الرسوم الناتجة بكتابة الأوامر التالية:
تحرير U00
سيتم عرض واجهة رسومية (انظر الشكل 4). - حدد خيار مسح . انقر فوق ذرات نهايات الأسيتيل والميثيل أمين التي تمت إضافتها في الخطوة 1.1 لحذفها (انظر الشكل 4 للحصول على مرجع لما يجب أن يشبه الكربوكسيل والأطراف الأمينية للبقايا المعدلة).
- تحييد الشحن
- في هذه المرحلة ، لم تعد شحنة الجزيء متعادلة بسبب التخلص من الذرات في الخطوة 2.3.3. تأتي الشحنة من كل من طرف الكربوكسيل والطرف الأميني. لتحييد كل من شحنة الطرف الأميني ونهاية الكربوكسيل، اتبع الخطوات الآتية.
- للحصول على إجمالي قيمة الرسوم (انظر الشكل 5)، اكتب:
تهمة U00
اقسم على اثنين التهمة التي تم الحصول عليها. استخدم القيمة المطلقة لإجمالي قيمة الرسوم. - في الواجهة الرسومية ، حدد الجزيء الكامل. انقر فوق عرض أسماء >. انقر فوق تحرير > تحرير الذرات المحددة. في هذه المرحلة ، يجب أن تظهر نافذة بها جدول.
- تحقق من اسم الذرات الطرفية N و C. في الجدول ، أضف القيمة التي تم الحصول عليها لقسمة إجمالي الرسوم (القيمة المطلقة ؛ انظر الشكل 5). ثم احفظ وإنهاء بالنقر فوق الجدول > حفظ وإنهاء.
- تأكد من أن الشحن صفر (انظر الشكل 5):
تهمة U00 - لإنهاء البرنامج وحفظ نوع ملف المكتبة:
تنازلي U00
saveoff U00 u00.lib
انهاء - تحقق من إنشاء ملف المكتبة (.lib) بشكل صحيح (انظر الشكل 6 كمرجع).
- افتح XLEaP ، محرر الكون باستخدام الأمر xleap. سيتم فتح نافذة تشبه النافذة الموضحة في الشكل 4. بعد ذلك ، اتبع الخطوات أدناه لإنشاء ملف المكتبة الذي يحتوي على البيانات ذات الصلة. اكتب الأوامر التالية:
- قم ببناء ملف pdb للبقايا المعدلة بالمعلمات الجديدة كما هو موضح أدناه.
تلياب
المصدر leaprc.gaff2
LoadAmberparams U00.frcmod
تحميل u00.lib
س = U00
سافيبدب U00 من-lib.pdb
انهاء - تحضير البروتين
- قم بتنزيل ملف PDB للبروتين المراد تعديله. تم اختيار ثيوريدوكسين كنظام بروتين نموذجي (PDB ID: 2IFQ). استخدم متخيلا بروتينيا مناسبا لمحو جزيئات الماء ، والديمرات (إذا لزم الأمر) ، والروابط ، وما إلى ذلك.
ملاحظة: يمكن تنفيذ هذه الخطوة في برامج العرض مثل UCSF Chimera أو Discovery - أضف الملف from-lib.pdb (الملف الذي تم الحصول عليه في الخطوة 2.4) وقم بتراكبه على بقايا الأحماض الأمينية المراد تعديلها (كما هو موضح في الشكل 7). تأكد من تطابق الأطراف الطرفية الأمينية والكربونيل ل from-lib.pdb مع الحمض الأميني المراد تعديله.
- احذف البروتين ، يجب أن يبقى الملف from-lib.pdb فقط في المساحة ثلاثية الأبعاد التي تشغلها البقايا المراد تعديلها. أزل H من الذرات الطرفية N و C.
- احفظ from-lib.pdb ك u00-moved.pdb مع الإحداثيات الجديدة.
- بمجرد حفظ إحداثيات البقايا المعدلة ، مع محرر نصوص افتح u00-moved.pdb وملف PDB البروتيني الذي تم تنظيفه مسبقا. هنا ، نستخدم محرر نصوص Notepad ++ v8.4.8.
- انسخ الإحداثيات من u00-moved.pdb كما هو موضح في الشكل 8 والصقها في ملف pdb البروتيني ، مع استبدال البقايا المراد تعديلها. يهدف هذا إلى تكييف الرابطة بين البقايا المعدلة ونظام البروتين.
- اضبط التصنيف ليكون متوافقا مع تنسيق البروتين PDB ، وقم بتغيير HEATATM إلى ATOM وقم بتغيير الترقيم 1 إلى الترقيم المقابل للبقايا المراد تعديلها. احفظ الملف الجديد كمعقد.بي دي بي.
- قم بتنزيل ملف PDB للبروتين المراد تعديله. تم اختيار ثيوريدوكسين كنظام بروتين نموذجي (PDB ID: 2IFQ). استخدم متخيلا بروتينيا مناسبا لمحو جزيئات الماء ، والديمرات (إذا لزم الأمر) ، والروابط ، وما إلى ذلك.
- توليد وصلات ربط بقايا البروتين المعدلة
- في برنامج متخيل البروتين ، افتح الملف من-lib.pdb. حدد الهيكل بأكمله. انقر فوق تسميات > الهيكل > إضافة ... > حسنا.
- تحقق من التسمية المخصصة للذرات الطرفية N و C. في نافذة أخرى ، افتح ملف u00.lib في محرر النصوص.
- في القائمة التي تظهر ، تحقق من موضع N- و C-terminal ، مع مراعاة التسمية المعينة.
- في الملف u00.lib ، حدد موقع السطر: !entry. U00.unit.connect صفيف int. أسفل هذا الخط ، سيظهر رقمان. قم بتغيير الرقم الأول إلى موضع N-terminal وقم بتغيير الرقم الثاني إلى موضع الطرف C واحفظه.
- قم بإنشاء قائمة المعلمات عن طريق كتابة الأسطر التالية:
تلياب
المصدر leaprc.gaff2
المصدر leaprc.protein.ff14SB
تحميل u00.lib
LoadAmberparams U00.frcmod
x = مجمع تحميلPDB.pdb
الاختيار X
ملاحظة: في هذه المرحلة ، سيوفر tleap قائمة بالروابط والزوايا والزوايا ثنائية السطوح لتحديد المعلمات. - تحديد التصنيف
- افتح ملف complex.pdb في متخيل البروتين. حدد البقايا المعدلة والمخلفات المجاورة على كلا الجانبين.
ملاحظة: في التركيب الثلاثي للبروتين ، من الشائع حدوث فجوة في موقع البقايا المعدلة. - عرض هيكل الكرة والعصا للمخلفات المحددة. عرض التسمية فقط للبقايا المعدلة كما هو موضح في الخطوة 2.6.1 افتح ملف المكتبة (.lib) في محرر النصوص المختار.
- استنادا إلى التسمية التي تمت ملاحظتها ، حدد في ملف المكتبة (.lib) الطوبولوجيا المعينة (الموجودة بين علامتي اقتباس بجوار التسمية) التي تتوافق مع تلك المستخدمة في قائمة الروابط والزوايا والزوايا ثنائية السطوح المراد تحديد معلماتها ، والتي تم إنشاؤها في الخطوة 2.7.
ملاحظة: في قائمة الروابط والزوايا والزوايا ثنائية السطوح التي يوفرها tleap ، تمثل الأحرف الكبيرة ذرات الأحماض الأمينية المجاورة للبقايا المعدلة.
- افتح ملف complex.pdb في متخيل البروتين. حدد البقايا المعدلة والمخلفات المجاورة على كلا الجانبين.
- تحديد معلمات الروابط والزوايا والزوايا ثنائية السطوح باستخدام parmcal (برنامج في العنبر)
ملاحظة: لهذه الخطوة ، سيكون من الضروري استخدام برنامج parmcal لحزمة Amber. سيكون من الضروري أيضا فتح ملف frcmod (u00.frcmod) وملف المكتبة في محرر النصوص. يجب استخدام متخيل البروتين لتصور الزوايا ومسافات الرابطة. في متخيل البروتين ، سيتم اختيار بقايا الأحماض الأمينية المرتبطة بالمعدل من أجل توليد مسافات الرابطة والزوايا وثنائيات السطوح (انظر قائمة الخطوة 2.7). سيتم تنفيذ هذه البيانات لحساب الثوابت في parmcal وإضافتها في ملف frcmod لإنشاء المعلمة.- توليد مسافات وزوايا الرابطة في المتخيل
- في المتخيل ، حدد الذرات المشاركة في الرابطة أو الزاوية. انقر فوق الهيكل > الشاشة > المسافة أو الزاوية.
- قم بتنفيذ الإجراء التالي لكل معلمة جديدة لإضافتها. يشار إلى البيانات المراد إدخالها في parmcal بالخط العريض. فيما يلي مثال على كيفية إنشاء معلمة الربط بين الطرف N للحمض الأميني المعدل و C المجاور للحمض الأميني الآخر.
بارمكال
الرجاء الاختيار:
0. تعيين المعلمة SE (GAFF)
1. حساب معلمة طول السندات: A-B
2. حساب معلمة زاوية السندات: A-B-C
3. الخروج
0
يرجى تحديد المعلمة التي سيتم تعيينها لاستخدامها: 1-gaff (الافتراضي) أو 2-gaff2
2
تم تعيين معلمات مجال القوة على gaff2
الرجاء الاختيار:
0. تعيين المعلمة SE (GAFF)
1. حساب معلمة طول السندات: A-B
2. حساب معلمة زاوية السندات: A-B-C
3. الخروج
1
الرجاء إدخال اسم عنصر الذرة A في A-B
C
يرجى إدخال اسم عنصر الذرة B في A-B
نس
يرجى إدخال طول السند برقم غير موجب
يعني حسابها وفقا للقواعد التجريبية
1.455
بوند سي إن إس 270.256 1.455
ملاحظة: يتم نسخ التسطير المزدوج وإضافته في ملف frcmod. في هذا المثال ، تتم إضافته أسفل السطر الأخير من قسم BOND. تتم إضافة الزوايا ثنائية السطوح وفقا للقيم التي أبلغ عنها Alviz-Amador et al.9. - بعد إنشاء جميع معلمات الرابطة والزاوية وثنائي السطوح وإضافتها إلى ملف frcmod ، احفظ ملف frcmod ، مع التأكد من تضمين المعلمات الجديدة.
- توليد مسافات وزوايا الرابطة في المتخيل
- لإنشاء ملفات الطوبولوجيا والإحداثيات، اكتب الأوامر التالية:
تلياب
المصدر leaprc.gaff2
المصدر leaprc.protein.ff14SB
تحميل u00.lib
LoadAmberparams U00.frcmod
x = loadpdb complejo.pdb
المصدر leaprc.water.tip3p
تهمة X- اجمع عدد أيونات Na أو Cl اللازمة لمعادلة الشحنة عن طريق كتابة:
الإضافات × Na+ 5
سولفاتيوك إكس TIP3PBOX 10.0
سافيامبيربارم × بروت.توبو بروت.كوردس
ملاحظة: إذا كنت ترغب في إضافة أيونات Cl بدلا من Na ، فاستبدل Na + ب Cl-. يتوافق الرقم 5 مع عدد الأيونات المراد إضافتها ويتم ضبطه من أجل تحييد الشحنة.
- اجمع عدد أيونات Na أو Cl اللازمة لمعادلة الشحنة عن طريق كتابة:
- لنوع حساب المولارية:
الذيل -F prot.coords- انسخ السطر الأخير المنتج ، واستبدله بالمحتوى بالخط العريض ضمن التعليمات اللاحقة. 0.15 يتوافق مع المولارية المستهدفة.
usr / bin / perl molarity.perl 0.15 101.3356150 101.3356150 101.3356150 109.4712190 109.4712190 109.4712190 Kconts
سيؤدي ذلك إلى توليد كمية أيونات Cl- و Na + المراد إضافتها ، كما هو موضح في الخطوة 2.10. في هذه المرحلة ، يتم إنشاء ملفات الطوبولوجيا وتنسيق بقايا الأحماض الأمينية المعدلة مع المعلمات الجديدة.
- انسخ السطر الأخير المنتج ، واستبدله بالمحتوى بالخط العريض ضمن التعليمات اللاحقة. 0.15 يتوافق مع المولارية المستهدفة.
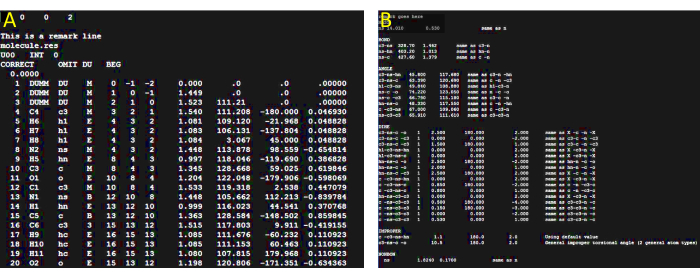
الشكل 3: إعداد ملف المعلمة. (أ) صورة مرجعية توضح المظهر المتوقع لملف prepin الذي تم إنشاؤه في الخطوة 2.1. تم إجراء تصور الملف باستخدام محرر نصوص جنو نانو v2.3.1. (ب) صورة مرجعية توضح المظهر المتوقع لملف frcmod الذي تم إنشاؤه في الخطوة 2.1. يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
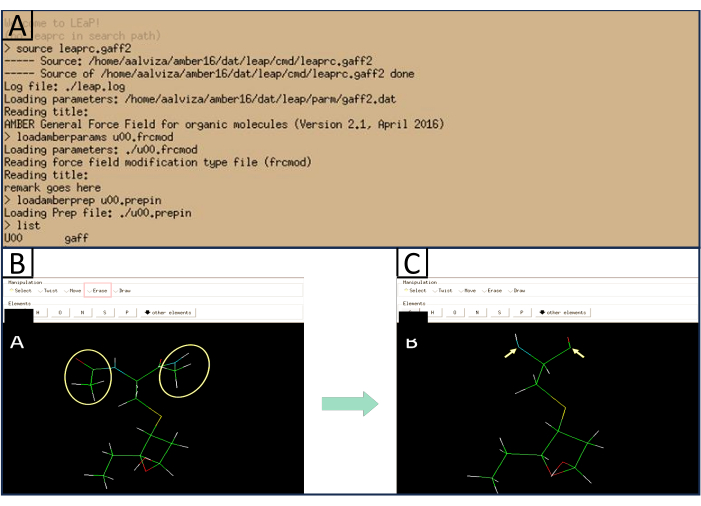
الشكل 4: الصورة المرجعية لنافذة XLEaP. (A) يظهر الاستجابة المتوقعة عند كتابة الأوامر المذكورة. (ب) يوضح الذرات التي يجب إزالتها (أصفر) والخيار المطلوب تحديده للقيام بذلك (أحمر). (ج) يوضح صورة مرجعية لما يجب أن تبدو عليه الأطراف الطرفية الأمينية والكربونية للبقايا المعدلة بعد حذف مجموعتي الأسيتيل والميثيل أمين. يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
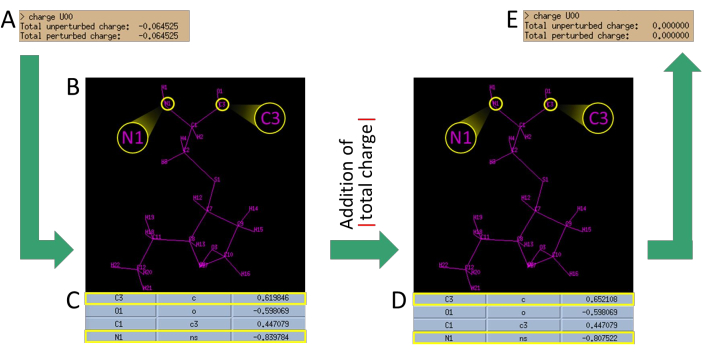
الشكل 5: إجراء تحييد الشحنة. أ: حساب الشحنة الكلية بعد إزالة مجموعتي الأسيتيل والميثيل أمين. ب: تحديد التسمية المخصصة لذرات البقايا. انتبه إلى التسمية المخصصة ل N للطرف الأميني و C لمحطة الكربوكسيل. ج: تحديد الشحنات المسماة لهاتين الذرتين (N1 وC3) في الجدول. خذ قيمة شحنة الذرات (مقسومة على 2) وأضف القيمة المطلقة للشحنة التي تم الحصول عليها. د: التعويض بقيم الشحنة N1 و C3 بالقيم التي تم الحصول عليها. ه: التحقق من أن الشحنة الناتجة أصبحت الآن صفرا. (جميع البيانات المقدمة هي للإشارة فقط وقد تختلف حسب البقايا المعدلة). يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
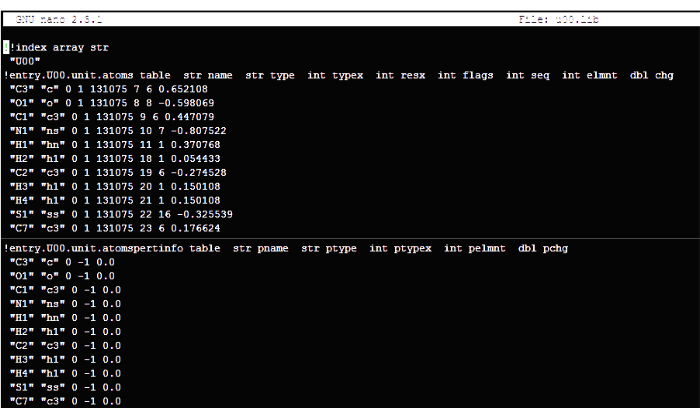
الشكل 6: صورة مرجعية للبنية المطلوبة لملف المكتبة (.lib). من المهم ملاحظة أن الصورة المقدمة تعرض فقط تمثيلا مكثفا للملف الكامل. يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
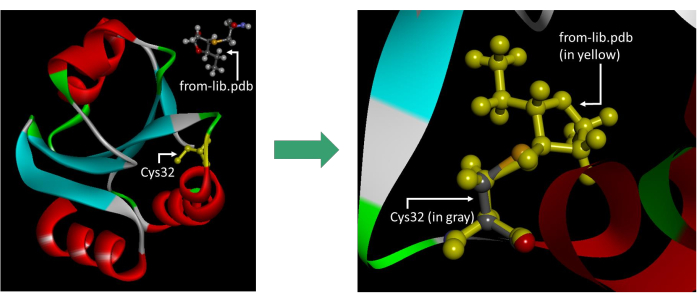
الشكل 7: صورة مرجعية توضح الموضع الصحيح لملف from-lib.pdb. من المهم ملاحظة أن الصورة المعروضة تتضمن الهيدروجين على N و C termini ، والتي يجب استبعادها قبل حفظ الملف. تم التقاط الصورة في برنامج المتخيل. يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
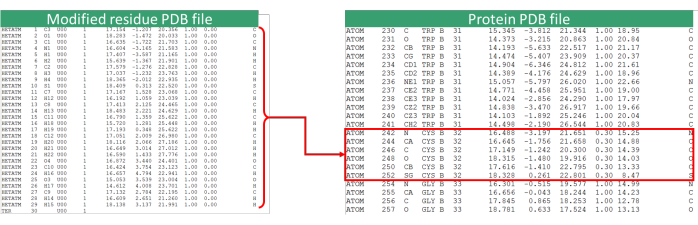
الشكل 8: تحديث ملف PDB. صورة مرجعية لإجراءات استبدال إحداثيات البقايا (في هذه الحالة Cys32) بالبقايا المعدلة. يشير ملف PDB للبقايا المعدلة إلى ملف u00-moved.pdb. يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
النتائج
ولتوضيح تنفيذ البروتوكول وتقييم النتائج، سينظر في التحليلات التالية. تم إنشاء مجموعة البيانات الناتجة عن تعيين معلمات جديدة لبقايا الأحماض الأمينية المعدلة بناء على تحسين الهياكل الإلكترونية ، والتي تم دعمها لأحمال RESP الجزئية. يوضح الشكل 9 التشكل الهيكلي لأحد بقايا الأحماض الأمينية المحسنة مع تعيين المعلمة.
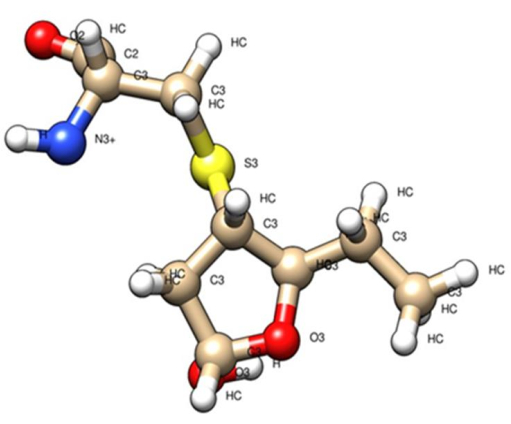
الشكل 9: بقايا Cys-HHE المركبة في السيليكو. تمثيل الأحماض الأمينية السيستين المعدلة HHE مع الطوبولوجيا المخصصة ومعلمات الإحداثيات. يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
تمت مقارنة الهياكل التي تم الحصول عليها من مستويات DFT النظرية مع M062X / 6-31G مع هياكل الميكانيكا الكلاسيكية من خلال محاكاة الديناميات الجزيئية في الكهرمان. أظهرت كل معلمة من المعلمات التي تم الحصول عليها من عمليات المحاكاة ارتباطا جيدا بالبيانات النظرية من ميكانيكا الكم. أظهر متوسط أخطاء مسافة الرابطة قيما تبلغ حوالي 0.001 - 0.002 Å ، بينما كانت الزوايا ~ 8.2 درجة. يتم سرد تصنيف ومسافات وثوابت الروابط والزوايا في الجدول 1. كانت هذه البيانات مماثلة لتلك التي تم الإبلاغ عنها في مقالة البيانات بواسطة Alviz-Amador et al.9. تتوفر ملفات المعلمات في http://research.bmh.manchester.ac.uk/bryce/amber/.
| سيس هه | ||||||
| أساليب | السندات | زاوية | ||||
| (Å, ± Stdev) | (°, ± Stdev) | |||||
| متاحف قطر | S1 –C4 | ج6-ج8 | ج8-ج9 | S1-C4-C5 | O2-C6-C8 | ج6-ج8-ج9 |
| (M062X/631G(D) | 1.82 | 1.52 | 1.53 | 115.9 | 109.25 | 112.21 |
| مم (العنبر) aa وحدها | 1.85± | 1.55± | 1.54± | 111.66± | 109.77± | 113.16± |
| 0.002 | 0.002 | 0.002 | 0.152 | 0.14 | 0.148 | |
الجدول 1: مقارنة مسافة الرابطة ومعلمات الزاوية. لم تظهر قيم مسافات الرابطة والزاوية التي تم الحصول عليها بواسطة الكم (QM) والطرق الكلاسيكية أي فروق ذات دلالة إحصائية.
بمجرد إنشاء كل معلمة من معلمات بقايا الأحماض الأمينية المعدلة والتحقق من صحتها ، تم فحص السلوكيات الديناميكية من خلال محاكاة الديناميات الجزيئية بمسارات 1 μs من أجل تقييم التأثير على استقرار كل بقايا مقارنة بنظيرتها الأصلية (الشكل 10). لم تظهر قيم RMSD التي تم الحصول عليها لكل من الأحماض الأمينية المعدلة اختلافات كبيرة عن نظيرتها الأصلية ، وحافظت على استقرارها التوافقي طوال المسار بأكمله.
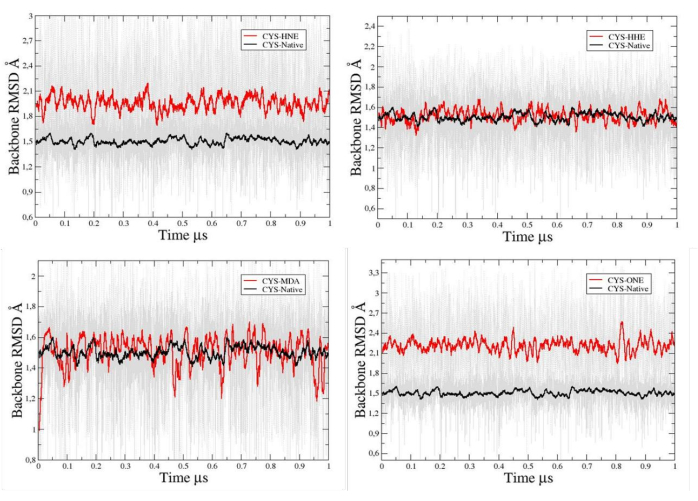
الشكل 10: الرسم البياني RMSD للمخلفات المركبة في السيليكو. ممثل RMSD من بقايا السيستين غير المعدلة والمعدلة مع HHE ، HNE ، MDA و ONE. يرجى النقر هنا لعرض نسخة أكبر من هذا الرقم.
تم استخدام الملفات الناتجة عن تحديد معلمات بقايا الأحماض الأمينية المعدلة لاستبدال الأحماض الأمينية الهيكلية الطبيعية في البروتينات التي لديها دليل تجريبي على الكربونيل. تم إجراء هذا الاستبدال لتقييم التأثيرات الهيكلية والوظيفية التي قد تحدث في البروتين نتيجة لهذه التعديلات. تم الإبلاغ عنه في دراسات السيليكو للكربونيل بواسطة أنواع الكربونيل التفاعلية على أنظمة البروتين مثل Ankyrin و Thioredoxin10,11.
المناقشة
كانت إحدى الخطوات الحاسمة في تطوير بروتوكول معلمات AMBER هي التحسين الكمي لبقايا الأحماض الأمينية الجديدة المعدلة باستخدام مشتقات بيروكسيد الدهون ، بسبب التباين النشط المتعلق بالتقليل وطريقة تعيين رسوم RESP في غرفة انتظار الكهرماني. لهذا ، فإن طرق التحسين الأوليةمع Hartree-Fock (HF / 6-31G) والنظرية الوظيفية للكثافة شبه التجريبية (DFT; B3LYP / 6-31G و M062X / 6-31G) لتقييم الاستجابة لتعيين الحمل. ونتيجة لذلك، قدمت الوظيفة HF نسبة أداء / تكلفة حسابية أفضل، مع أخذ ذلك في الاعتبار كخطوة سابقة للبروتوكول. وقد تجلى ذلك أيضا في الدراسة التي أجراها Zhou et al.12.
أثناء تطبيق البروتوكول يمكن أن يكون هناك عدة مصادر للأخطاء. غالبا ما تؤدي العوائق العقيمة المحتملة الناتجة عن الهياكل الإضافية للتعديل إلى أخطاء يتم حلها غالبا من خلال خطوات التقليل من النظام الجزيئي. من ناحية أخرى ، عادة ما يتم ضبط معلمات الزوايا ثنائية السطوح في نهاية عملية تحديد المعلمات ، وبالتالي ، في بعض الأحيان تميل إلى الظهور كخطأ محتمل ، في هذه الحالة بالذات يقترح ضبط المعلمات عن طريق التماثل ، كما أفاد Alviz-Amador9 وإضافته بالتنسيق الجديد لإزالة الخطأ.
أحد قيود الطريقة هو الجهد المطلوب لتطوير المعلمات خطوة بخطوة. يتطلب توليد معلمات جديدة من الهياكل الإلكترونية الجديدة ثم تكييف هذه المعلمات مع أنظمة البروتين الكثير من التفاني لتنفيذها الجيد. لذلك ، فإن الإستراتيجية الجيدة عند تنفيذ بروتوكولنا هي اتباع التعليمات خطوة بخطوة وقراءة الدليل بعناية.
في مشهد محاكاة الديناميات الجزيئية ، تصبح أهمية بروتوكول AMBER واضحة. إن طبيعتها التكيفية وتعدد استخداماتها تجعلها أداة قيمة للباحثين الذين يستكشفون مجالات بحثية متنوعة. بالإضافة إلى تطبيقه في أنظمة البروتين ، فإن امتداده إلى الهياكل الجزيئية الكبيرة يفتح الأبواب أمام إمكانيات جديدة. لا تعالج هذه القدرة على التكيف الفجوات الموجودة في طرق تحديد المعلمات القياسية فحسب ، بل توفر أيضا مسارا لإنشاء هياكل جديدة ، وبالتالي توسيع آفاق أبحاث الديناميات الجزيئية. على العكس من ذلك ، تظهر تحقيقات أخرى أن المعلمات التقليدية لتعديلات ما بعد الترجمة تقتصر على نوع معين من التعديل وهي مشتقة حصريا من المستودعات المتاحة للجمهور8 ، وتفتقر إلى القدرة على توليد هياكل جديدة.
غالبا ما ترتبط التعديلات الناتجة عن وجود أنواع الكربونيل التفاعلية بمجموعة من الأمراض ، بما في ذلك السرطان واضطرابات التمثيل الغذائي والأمراض التنكسية باتباع آليات مختلفة13,14. الدعم الذي يوفره هذا البروتوكول مفيد لتقييم مختلف الخصائص الحاسمة ، مثل الاستقرار المطابق ، والمرونة الذرية ، وفقدان الهياكل الثانوية ، وإمكانية الوصول إلى المذيبات ، وطاقة تفاعل البروتين والبروتين ، من بين أمور أخرى. وبالتالي ، يمكن أن يكون قياس هذه الخصائص مفيدا في الحالات التي يمكن أن تؤدي فيها البروتينات الكربونية إلى تغييرات لا رجعة فيها في النظم البيولوجية ، مما يؤدي إلى عدم الاستقرار المطابق ، وزيادة أو نقصان المرونة الذرية ، وفقدان البنية الثانوية10,11.
في الختام ، يقف بروتوكول معلمات AMBER ، بخطواته الحاسمة ، والقدرة على التكيف ، وتعدد الاستخدامات ، كطريقة رائدة في مجال محاكاة الديناميات الجزيئية. مع الاعتراف بحدودها ، يتم التأكيد على أهميتها من خلال قدرتها على معالجة أوجه القصور في الأساليب الحالية ، مما يوفر للباحثين أداة قوية لاستكشاف تعقيدات الهياكل والسلوكيات الجزيئية عبر مجموعة من الأنظمة البيولوجية والكيميائية.
الإفصاحات
ليس لدى المؤلفين ما يكشفون عنه.
شكر وتقدير
تم دعم هذا العمل من خلال رمز منحة البحث 1107-844-67943 من وزارة العلوم والتكنولوجيا والابتكار (Minciencias) وجامعة قرطاجنة (كولومبيا) للحصول على منحة لدعم مجموعات البحث 2021 و Acta 017-2022.
المواد
| الاسم | الشركة | رقم فهرسي | التعليقات |
|---|---|---|---|
| AmberTools16 أو الجزء العلوي | مشروع Amber | Amber عبارة عن مجموعة من برامج المحاكاة الجزيئية الحيوية | |
| Gaussian 09 أو Upper | Gaussian Inc | رسم وتحسين الهياكل | |
| Linux Ubuntu | GNU / Linux | لوحدات معالجة الرسومات | |
| AmberTools NVIDIA GTX 1080 أو Upper | Nvidia | متوافقة مع PMEMD |
المراجع
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
إعادة الطباعة والأذونات
