يصف هذا البروتوكول مقايسة لحركية خرزات ذيل المذنب من الأكتين القابلة للضبط، وذلك للتحقيق كمياً في كيفية تأثير نشاط محرك الميوسين على تجميع الأكتين المتفرع وبنية الشبكة عند واجهة شبيهة بالغشاء.
مقالة منهجية
إعادة تشكيل تجميع الأكتين المتفرع بوساطة الميوزين-1 في مقايسة حركية ذيل المذنب الأكتيني القائمة على الخرزات
في هذه المقالة
ملخص
الملخص
توفر عملية بلمرة الأكتين المتفرعة التي يتوسطها معقد البروتين 2/3 المرتبط بالأكتين (Arp2/3) قوى الدفع الأساسية لمجموعة متنوعة من العمليات الخلوية، بما في ذلك هجرة الخلايا، والالتقام الخلوي، والبلعمة. وقد ثبت أيضاً أن محركات الميوزين-I، التي تتواجد بشكل متكرر في نفس موقع شبكات الأكتين المتفرعة عند الحافة الأمامية للخلية، تشارك في هذه العمليات ويُعتقد أنها تنظم تنظيم شبكة الأكتين والمخرجات الميكانيكية. ومع ذلك، فإن الآليات الجزيئية التي يتفاعل من خلالها الميوزين-I مع معقد Arp2/3 لتعديل تجميع الأكتين المتفرع وتوليد القوة لا تزال غير معروفة إلى حد كبير. نصف هنا اختبار حركية خرزات ذيل المذنب الأكتيني in vitro القابل للضبط بدرجة عالية، والذي يعيد تكوين التفاعل المتبادل بين الميوزين-I والأكتين ومعقد Arp2/3 عند الحافة الأمامية للخلية على سطح خرزات بحجم الميكرون. تم تطويع هذه الطريقة من اختبارات ذيل المذنب الأكتيني الراسخة من خلال التثبيت المشترك للميوزين-I مع عوامل تعزيز التنوي (NPFs) على أسطح الخرزات، مما يخلق واجهة تجميع أكتين شبيهة بالغشاء. يتيح الاختبار التصوير والتحليل الكمي لتجميع شبكة الأكتين، وكثافة الشبكة، وحركية الخرزات، وكفاءة النمو. كما يوفر قراءات نوعية غير مباشرة لتعزيز القوة الذي يتوسطه الميوزين-I في شبكات الأكتين المتفرعة. يتضمن هذا البروتوكول وظيفية الخرزات، وتجميع التفاعل، والتصوير الفلوري، والتحليل الكمي للصور، واستراتيجيات استكشاف الأخطاء وإصلاحها، مما يوفر منصة قابلة للتكرار لدراسة تجميع الأكتين الذي ينظمه الميوزين-I عند الواجهات الشبيهة بالغشاء.
المقدمة
يؤدي بلمرة الأكتين المتفرعة التي يتوسطها معقد البروتين 2/3 المرتبط بالأكتين (Arp2/3) إلى توليد قوى الدفع الأولية التي تحرك عمليات خلوية متنوعة، بما في ذلك حركة الخلايا، والالتقام الخلوي، والبلعمة، وتكوين معقدات الالتصاق الخلوي1,2,3,4,5,6. وفي الحافة الأمامية للخلايا المهاجرة، تقوم عوامل تعزيز النوى (NPFs) بتنشيط معقد Arp2/3 عند الغشاء البلازمي، مما يؤدي إلى بدء تجميع شبكة الأكتين الشجيرية التي تدفع الغشاء إلى الأمام. وغالباً ما تتمركز محركات Myosin-I في نفس موقع شبكات الأكتين المتفرعة هذه عند الواجهات الغشائية، وقد ارتبطت بتنظيم تنظيم الأكتين وتعديل توليد القوة7,8,9,10,11,12,13. وعلى الرغم من تراكم الأدلة التي تشير إلى أن myosin-I يساهم في العمليات الميكانيكية المعتمدة على الأكتين، إلا أن الآليات الجزيئية التي يتفاعل من خلالها myosin-I مع تجميع الأكتين المتفرع بوساطة Arp2/3 لتعديل بنية الشبكة والمخرجات الميكانيكية لا تزال غير مفهومة جيداً.
لسد هذه الفجوة، قمنا بدمج myosin-I في نظام حركية الخرزات ذي ذيل المذنب الأكتيني الراسخ14,15,16,17 لإعادة تشكيل التفاعل بين myosin-I والأكتين ومعقد Arp2/3 على سطح خرزات بحجم الميكرون. الهدف العام من هذه الطريقة هو الاستقصاء الكمي لكيفية تأثير الاقتران بين الميوسين والأكتين على تجميع الأكتين المتفرع، وبنية الشبكة، وكسر التماثل، وحركية الخرزات عند واجهة شبيهة بالغشاء. في هذا الاختبار، يتم طلاء myosin-I وعوامل تعزيز النوكليوسيد (NPFs) معاً على خرزات ميكروية لمحاكاة تموضعهما المشترك عند الغشاء البلازمي18. عند بدء عملية البلمرة، تحفز NPFs المرتبطة بالسطح تجميع الأكتين المتفرع المعتمد على Arp2/3، مما يؤدي إلى تكوين قشرة أكتينية، وكسر التماثل، وتطوير ذيل مذنب مستقطب يعمل على دفع الخرزة14,19,20,21,22,23. ومن خلال تغيير كثافة الميوسين السطحية بشكل منهجي18 وتعديل كثافة شبكة الأكتين عبر تركيز البروتين الساد (CP)15,19,24، تتيح هذه الطريقة التحليل الكمي لحركية تجميع الأكتين، وكفاءة النمو، وبنية الشبكة، وحركية الخرزات، مما يوفر قراءات غير مباشرة تتعلق بالتغيرات في المخرجات الميكانيكية المعتمدة على myosin-I.
كما يوفر هذا المقايسة مزايا متميزة مقارنة بالنهج التكميلية. فبالمقارنة مع مقايسات البلمرة الكلية، مثل مقايسات pyrene-actin، يتيح نظام حركة الخرزات هذا التصوير المباشر لتجميع الأكتين المتفرع وحركة الخرزات المدفوعة ببلمرة الأكتين. وعلى عكس الدراسات الخلوية، حيث يمكن أن تؤدي تداخلات وظائف البروتين والبيئات الخلوية المعقدة إلى طمس المساهمات الفردية وتعقيد التفسير، توفر هذه المقايسة تحكماً دقيقاً في تركيب البروتين وتركيزه والتنظيم السطحي، مما يسمح بدراسة منهجية لكيفية تفاعل myosin-I مع تجميع الأكتين بوساطة Arp2/3 تحت ظروف كيميائية حيوية محددة.
تعد هذه الطريقة الأكثر ملاءمة لدراسة كيفية تنسيق مكونات الهيكل الخلوي عند واجهة شبيهة بالغشاء لتنظيم بنية شبكة actin والمخرجات الميكانيكية. ورغم أن البروتوكول الحالي مُحسَّن لتجميع actin المتفرع بوساطة myosin-I، إلا أن تصميمه المديولي قد يكون قابلاً للتكيف مستقبلاً لفحص فئات myosin الأخرى المرتبطة بالغشاء (مثل myosin VI وVII وX وXV وXIX) و/أو البروتينات المرتبطة بـ actin (مثل formins، أو vasodilator-stimulated phosphoprotein (VASP)، أو cortactin، أو coronin، أو tropomyosin). وتتطلب هذه التعديلات التحقق من تثبيت البروتين، ونشاطه، وكثافته السطحية. بالإضافة إلى ذلك، فإن المقايسة قابلة للتطبيق مع استراتيجيات وسم النبض والمطاردة (pulse-chase labeling). وقد يتيح دمج actin القابل للتحويل الضوئي أو التنشيط الضوئي، أو وحدات Arp2/3 الموسومة، قياس معدلات دوران الخيوط وتفكك التفرعات داخل الشبكة النامية25. وبشكل عام، توفر هذه المقايسة منصة متعددة الاستخدامات لفحص التفاعل الجزيئي بين المحركات المرتبطة بالغشاء، وخيوط actin، والبروتينات المرتبطة بـ actin، وكذلك لسبر كيفية تنظيم المحركات والبروتينات المرتبطة بـ actin لإعادة تشكيل الشبكة وتوليد القوة عند الواجهات الشبيهة بالغشاء14,15,26,27,28,29,30,31,32,33,34. وعلى نطاق أوسع، تعمل هذه الطريقة أيضاً كمنصة مادة نشطة أدنى قابلة للضبط لاستقصاء المبادئ الفيزيائية التي تحكم الديناميكيات غير المتوازنة المدفوعة بالمحركات، مثل كسر التماثل، والتنظيم الذاتي، والتغذية الراجعة الميكانوكيميائية، وغيرها من السلوكيات الناشئة في شبكات actomyosin النشطة18,19,20,21,22,23,35,36، مع إمكانية الاستفادة منها في فيزياء المادة النشطة وهندسة المواد.
البروتوكول
تم تطوير هذا البروتوكول من خلال دمج الميوزين-I (myosin-I) في نظام حركية الخرزات ذي ذيل المذنب الأكتيني الراسخ14,15,16,17 لمحاكاة واستقصاء دور الميوزين-I في تنظيم تجميع الأكتين المتفرع وتوليد القوة عند الحافة الأمامية. ويهدف هذا البروتوكول إلى استكمال مقال البحث الأساسي الأصلي (Xu et al.18) من خلال توفير التفاصيل التجريبية، وسير عمل التحليل، واستراتيجيات استكشاف الأخطاء وإصلاحها، والقيود المطلوبة لإعادة إنتاج الاختبار وتكييفه. يستخدم هذا البروتوكول بروتين Myo1d كامل الطول والمؤشّر بالبيوتين من ذبابة Drosophila لأنه يعمل على النحو الأمثل في درجة حرارة 20°C–22°C37,38، وهي درجة الحرارة المستخدمة عادةً في معظم اختبارات إعادة التكوين in vitro. ويمكن العثور على وصف تفصيلي لإجراءات إضافة البيوتين للميوزين وتنقيته في دراسات سابقة18,38,39,40.
1. تحضير المحلول المنظم
- قم بتحضير المنظم X لطلاء الخرزات بالنيوترفيدين (neutravidin) والـ NPF باستخدام 10 mM من حمض 4-(2-hydroxyethyl)-1-piperazineethanesulfonic (HEPES؛ pH 7.5)، و100 mM KCl، و1 mM MgCl₂، و100 µM CaCl₂، و1 mM من أدينوزين ثلاثي الفوسفات (ATP).
- قم بتحضير المنظم M لطلاء الخرزات بالميوزين باستخدام 20 mM HEPES (pH 7.5)، و100 mM KCl، و1 mM MgCl₂، و1 mM من حمض ethylene glycol-bis(β-aminoethyl ether)-N,N,N′,N′-tetraacetic (EGTA)، و2 mM ATP.
- لتحضير المنظم X أو المنظم M، قم أولاً بتحضير محلول مخزون من HEPES معدل إلى pH 7.5 في درجة حرارة الغرفة. أضف KCl، وMgCl₂، وCaCl₂ (للمنظم X) أو EGTA (للمنظم M)، يليه ATP، ثم أكمل حجم المنظم إلى الحجم النهائي باستخدام ماء مقطر مرتين.
- قم بترشيح المنظم عبر مرشح حقنة بمسامية 0.22 µm قبل الاستخدام. لا يتطلب الأمر إزالة الغازات لتجارب طلاء الخرزات الروتينية. احفظ المنظم المُرشح على الثلج حتى وقت الاستخدام.
ملاحظة: قم دائماً بتحضير المنظمات التي تحتوي على ATP أو dithiothreitol (DTT) طازجة للحصول على أفضل النتائج. يُحفظ المنظم X والمنظم M المحضران حديثاً على الثلج لمدة تصل إلى 3-4 أيام.
- قم بتحضير محلول مخزون من ألبومين المصل البقري (BSA) بتركيز 100 mg/mL في ماء مقطر مرتين لغرض الحجب. رَشِّح المحلول عبر مرشح حقنة بمسامية 0.22 µm، وقسّم المحلول إلى حصص بحجم 50 µL لكل أنبوب، وخزّن هذه الحصص عند درجة حرارة −80°C. استخدم الحصص خلال 3-6 أشهر وتجنب دورات التجميد والإذابة المتكررة.
- قم بتحضير منظمات تخزين الخرزات.
- قم بتحضير منظم تخزين خرزات التحكم عن طريق تخفيف محلول BSA المخزون بتركيز 100 mg/mL بمقدار 100 ضعف باستخدام المنظم X للحصول على تركيز 1 mg/mL BSA في المنظم X.
- قم بتحضير منظم تخزين خرزات الميوزين عن طريق تخفيف محلول BSA المخزون بتركيز 100 mg/mL بمقدار 100 ضعف باستخدام المنظم M للحصول على تركيز 1 mg/mL BSA في المنظم M.
- قم بتحضير منظم حركة بتركيز 2× يحتوي على 40 mM HEPES (pH 7.5)، و200 mM KCl، و2 mM MgCl₂، و2 mM EGTA، و0.4% methylcellulose (اللزوجة: 1500 cP). يُحفظ المنظم عند درجة حرارة 4°C لمدة تصل إلى شهر واحد. اخلط المحلول بلطف قبل الاستخدام لضمان التجانس وتجنب إدخال فقاعات الهواء.
تنبيه: تعامل مع جميع المواد الكيميائية وفقاً لإجراءات السلامة المختبرية المؤسسية. ارتدِ معدات الوقاية الشخصية المناسبة أثناء تحضير المنظمات.
2. تحضير الخرز
ملاحظة: يتم تغليف حبيبات البوليسترين الكربوكسيلية (بقطر 2.0-µm) ببروتينات NPF والنيوترفيدين وفقاً للبروتوكولات المنشورة سابقاً14,15,16,17، مع إجراء تعديلات لتغليف الميوزين18. استخدم نطاق WCA الملحق بـ glutathione S-transferase (GST) من بروتين متلازمة ويسكوت-ألدريش العصبي البشري (N-WASP) كبروتين NPF (GST-VCA). تم تصميم البروتوكول أدناه لتحضير 50 µL من ملاط الحبيبات، ويمكن توسيع الكمية إلى 100–200 µL حسب الحاجة.
- طلاء النيوترافيدين (Neutravidin) وبروتين النانو (NPF)
- قم بتحضير 50 µL خليط طلاء NPF والنيوترفيدين عن طريق الخلط 5 µL من GST-VCA (١ مجم/مل)، 10 µL من النيوترفيدين (neutravidin) بالتركيز المطلوب، و 35 µL من المحلول المنظم X. اخلط المزيج برفق عن طريق السحب والضخ بالماصة من 5 إلى 10 مرات مع تجنب تكوين الفقاعات.
ملاحظة: استخدم تركيزات neutravidin المرجعية التالية للحصول على نسب تغطية مختلفة من الميوسين إلى NPF18: 8.3 µM (0.5 ملجم/مل) لنسبة مولية من الميوزين إلى NPF تبلغ 0.28:1؛ 16.7 µM (1 ملجم/مل) لتحقيق نسبة مولية من الميوزين إلى NPF تبلغ 0.35:1؛ 33.3 µM (2 مجم/مل) لنسبة مولية من الميوسين إلى NPF تبلغ 0.43:1؛ و 83.3 µM (5 مجم/مل) لتحقيق نسبة مولارية بين الميوزين وNPF تبلغ 0.80:1. اختر تركيز النيوترافيدين وفقاً لنسبة طلاء الميوزين إلى NPF المطلوبة. بالنسبة لتجارب حركية ذيل المذنب القياسية، استخدم نسبة الميوزين إلى NPF البالغة 0.43:1، والتي توفر طلاءً قوياً من الميوزين مع الحفاظ على كثافة كافية من NPF لتجميع الأكتين المعتمد على Arp2/3. يمكن استخدام نسب أقل (0.28:1 أو 0.35:1) لتقييم كثافات الميوزين السطحية المنخفضة، بينما يمكن استخدام نسبة 0.80:1 لفحص التحميل العالي للميوزين. ونظراً لأن زيادة تركيز النيوترافيدين يمكن أن تغير كلاً من استقطاب الميوزين وكثافة NPF السطحية الفعالة، يجب التحقق من نسبة الطلاء عن طريق الفصل الكهربائي للهلام بـ sodium dodecyl sulfate–polyacrylamide (SDS-PAGE) (انظر القسم 2.3) أو قياسات الكثافة السطحية القائمة على الفلورة عند تطويع المقايسة لتحضيرات بروتينية جديدة أو ظروف تجريبية مختلفة. - نقل 5 µL من ملاط الخرز إلى أنبوب طرد مركزي دقيق. اغسل الخرز باستخدام 10 µL من منظم X عن طريق الماصة خمس مرات على الأقل. يتم ترسيب الحبيبات بواسطة الطرد المركزي عند 16,000 × ج لمدة دقيقتين عند 4°Cأزل السائل الطافي بعناية عن طريق إمالة الأنبوب وسحب السائل من الجانب المقابل لراسبة الخرز.
- أعد تعليق الخرزات المغسولة في 50 µL من خليط الطلاء. اخلط المعلق عن طريق السحب والضخ اللطيف بالممصّة، واترك فقاعة هواء صغيرة في المعلق لتسهيل عملية الخلط أثناء الحضن. احضن الخرزات على جهاز تدوير مختبري (benchtop rotator) بسرعة 20 دورة في الدقيقة لمدة ساعتين عند 4°Cقم بترسيب الخرز عن طريق الطرد المركزي بسرعة 16,000. × ج لمدة دقيقتين عند 4°C ثم قم بإزالة الطافي الذي يحتوي على فائض من النيوترافيدين (neutravidin) وGST-VCA بعناية.
- أعد تعليق الخرزات المغلفة في 200–400 µL بتركيز 10 ملجم/مل من BSA، يتم تحضيره عن طريق تخفيف المحلول المخزون من BSA بتركيز 100 ملجم/مل في المنظم X. تُحضن المعلق على الثلج لمدة 30 دقيقة لسد مواقع الارتباط غير المشغولة على سطح الخرزات. تُجمع الخرزات في شكل كرة (Pellet) عن طريق الطرد المركزي عند 16,000 × ج لمدة دقيقتين عند 4°C وإزالة الطافي بعناية.
- أعد تعليق الخرزات في 50 µL من 1 مجم/مل من BSA المحضر في منظم X. يتم ترسيب الخرز عن طريق الطرد المركزي بسرعة 16,000 × ج لمدة دقيقتين عند 4°C، ثم أزل الطافي بعناية، وكرر عملية الغسل مرتين.
ملاحظة: بعد تفاعل الطلاء، أعد تعليق الحبيبات برفق عن طريق السحب والدفع بالماصة من 5 إلى 7 مرات مع تجنب تكون الفقاعات. يجب أن يظهر معلق الحبيبات متشتتاً بشكل جيد، دون وجود تجمعات أو كتل مرئية. لا تستخدم تحضيرات الحبيبات التي تظهر تكتلاً واسع النطاق، أو صعوبة في إعادة التعليق، أو فقداناً واضحاً في الحبيبات، حيث يمكن أن تؤدي هذه الظروف إلى طلاء غير متساوٍ وانخفاض في قابلية تكرار المقايسة. - تُحفظ الخرزات المطلية في محلول BSA بتركيز 1 ملجم/مل مُحضّر في المنظم X على الثلج. وتُستخدم الخرزات المطلية خلال أسبوع واحد.
ملاحظة: تُحفظ الخرزات المطلية على الثلج في محلول BSA بتركيز 1 مجم/مل مُحضّر في المنظم X لمدة تصل إلى أسبوع واحد قبل البدء في عملية الوسم الفلوري أو التزيين بالميوسين. وقبل الاستخدام، أعد تعليق الخرزات بلطف عن طريق السحب والضخ بالماصة، وافحص المعلق بصرياً للتأكد من عدم وجود تكتل، أو ضعف في إعادة التعليق، أو فقدان واضح في الخرزات. لا تستخدم تحضيرات الخرزات التي تظهر تكتلاً واسع النطاق أو ضعفاً في الاسترداد بعد التخزين.
- قم بتحضير 50 µL خليط طلاء NPF والنيوترفيدين عن طريق الخلط 5 µL من GST-VCA (١ مجم/مل)، 10 µL من النيوترفيدين (neutravidin) بالتركيز المطلوب، و 35 µL من المحلول المنظم X. اخلط المزيج برفق عن طريق السحب والضخ بالماصة من 5 إلى 10 مرات مع تجنب تكوين الفقاعات.
- الوسم الفلوري وتزيين الميوزين المبيوتنلي
- استبدل محلول التخزين X بمحلول M قبل طلاء الميوسين.
- قسّم 50 µL من الخرزات المغطاة بـ neutravidin-NPF بالتساوي في أنبوبي طرد مركزي دقيق (25 µL لكل أنبوب).
- قم بترسيب الخرز عن طريق الطرد المركزي بسرعة 16,000 × ج لمدة دقيقتين عند 4°C وقم بإزالة الطافي بعناية. اغسل الخرز باستخدام 25 µL بتركيز 1 مجم/مل من BSA مُحضّر في محلول M المنظم. يتم تجميع الحبيبات عن طريق الطرد المركزي بسرعة 16,000 × ج لمدة دقيقتين عند 4°C، ثم أزل الطافي بعناية، وكرر عملية الغسل مرتين.
- أعد تعليق خرزات التحكم في 25 µL من 1 µM صبغة البيوتين-CF640 الفلورية مخففة من المحلول المخزون في منظم M.
- أعد تعليق حبيبات الميوسين في 25 µL بتركيز 500 نانومولار – 1 µM ميوسين مُبَيوتَن مُدعّم بـ 1–5 µM كالموديولين.
- غلف الأنابيب بورق ألومنيوم واترك معلقات الخرز في الحاضنة على الثلج لمدة 30 دقيقة على الأقل. قم بترسيب الخرز عن طريق الطرد المركزي بسرعة 16,000 × ج لمدة دقيقتين عند 4°C وإزالة الطافي الذي يحتوي على الميوزين المرتبط بالبيوتين أو الصبغة الفلورية الزائدة بعناية.
- اغسل الخرز المُزيّن بـ 25 µL من BSA بتركيز 1 ملجم/مل تم تحضيره في منظم M. يتم تجميع الخرزات عن طريق الطرد المركزي بسرعة 16,000 × ج لمدة دقيقتين عند 4°C، ثم قم بإزالة الطافي بعناية، وكرر عملية الغسل مرتين.
- تُحفظ الخرزات المزينة بالصبغة الفلورية ذات اللون الأحمر البعيد أو الخرزات المزينة بالميوسين في محلول BSA بتركيز 1 مجم/ملل مُحضّر في منظم M على الثلج. تُدعم الخرزات المزينة بالميوسين بـ 1-5 µM الكالمودولين (calmodulin)، مع حماية جميع الخرزات المزخرفة من الضوء عن طريق تغطية الأنابيب بورق الألومنيوم. تُستخدم الخرزات المزخرفة بصبغة الفلورسنت ذات اللون الأحمر البعيد في غضون أسبوع واحد، والخرزات المزخرفة بالميوسين (myosin) في غضون يومين إلى 3 أيام.
ملاحظة: استخدم 500 نانومولار – 1 µM ميوزين مُبَيوتَني لزخرفة الخرزات. اختر التركيز التشغيلي بناءً على نسبة الميوزين السطحية المطلوبة ونشاط مستحضر الميوزين. بالنسبة لتجارب حركية الخرزات القياسية، استخدم 1 µM الميوسين المبيوتني (biotinylated myosin) لتعزيز تزيين الميوسين بشكل قوي في ظل ظروف الطلاء الموصوفة أعلاه. يمكن استخدام تركيزات أقل، مثل 500 نانومولار، عند الرغبة في تقليل كثافة الميوسين السطحية أو عند اختبار تحضيرات بروتينية جديدة. تحقق من الكثافة السطحية النهائية للميوسين باستخدام الفصل الكهربائي للهلام بوجود دوديسيل كبريتات الصوديوم SDS-PAGE (راجع القسم 2.3)، أو القياسات القائمة على الفلورة، أو عبر المقارنة مع ظروف طلاء تمت معايرتها مسبقاً عند تكييف المقايسة. أضف الكالموديولين بزيادة مولية عن الميوسين للحفاظ على إشغال ذراع الرافعة في الميوسين-I أثناء تزيين الخرزات. بالنسبة للتجارب القياسية، استخدم 1-5 µM الكالموديولين مع 500 نانومولار من – 1 µM الميوزين. استخدم الحد الأعلى من هذا النطاق عند استخدام تركيزات أعلى من الميوزين. قد يلزم ضبط تركيز الكالمودولين الأمثل وفقاً لمختلف الأشكال الإسوية للميوزين-I (myosin-I isoforms) أو تحضيرات البروتين. قد تختلف فترة التخزين الصالحة للخرز المكسو بالميوزين اعتماداً على النشاط المتبقي لجزيئات الميوزين المثبتة. وعادةً ما يتم الحصول على أفضل أداء عند استخدام الخرز فور طلائه. تُحفظ الخرزات المكسوة على الثلج، بعيداً عن الضوء، حتى وقت الاستخدام. وقبل استخدام الخرزات المكسوة المخزنة، أعد تعليق معلق الخرز بلطف عن طريق السحب والضخ بالماصة من 5 إلى 7 مرات، وافحص كمية صغيرة بواسطة المجهر الضوئي أو المجهر الفلوري. يجب أن تظل تحضيرات الخرز المناسبة مشتتة جيداً، وتظهر الحد الأدنى من التكتل، وتحتفظ بفلورية قابلة للكشف ومنتظمة نسبياً في حال وجود علامات فلورية. وتعتبر التكتلات الصغيرة التي تحتوي على ثلاث إلى خمس خرزات مقبولة؛ ومع ذلك، لا ينبغي استخدام التحضيرات التي تظهر تكتلاً واسع النطاق، أو ضعفاً في إعادة التعليق، أو فلورية ضعيفة، أو فقداناً واضحاً في الخرز، أو التصاقاً مفرطاً للخرز بجدار الأنبوب. وبالنسبة للخرز المكسو بالميوزين، تحقق من أداء المقايسة من خلال المقارنة مع تحضير خرز تم التحقق من صحته مسبقاً لأن التخزين يمكن أن يقلل من نشاط جزيئات الميوزين المثبتة. ولا ينبغي استخدام تحضيرات الخرز التي لم تعد تظهر الفروق المتوقعة بين الخرز المكسو بالميوزين وخرز التحكم.
- استبدل محلول التخزين X بمحلول M قبل طلاء الميوسين.
- تحديد نسبة طلاء الميوسين إلى NPF
- نقل 20 µL من ملاط الخرز من كل نوع من أنواع الخرز (خرز التحكم وخرز الميوسين) في أنابيب طرد مركزي دقيقة منفصلة. يتم تجميع الخرز في شكل كريات عن طريق الطرد المركزي عند 16,000 × ج لمدة دقيقتين عند 4°C ثم أزل الطافي بعناية. اغسل الخرز بـ 25 µL من المنظم M. يتم ترسيب الحبيبات عن طريق الطرد المركزي بسرعة 16,000 × ج لمدة دقيقتين عند 4°C، ثم أزل الطافي بعناية، وكرر عملية الغسيل مرة واحدة لإزالة BSA من محلول التخزين.
ملاحظة: يمكن تحقيق الإزالة الكافية لـ BSA عن طريق إجراء غسلتين متتاليتين باستخدام المنظم M، مع إزالة السائل الطافي بعناية بعد كل خطوة طرد مركزي دون تعريض كتلة الخرز للتشتت. وفي حال الاشتباه في وجود تلوث متبقٍ من BSA، يتم إجراء غسلة إضافية بالمنظم M قبل إضافة منظم عينات SDS. يجب تجنب تحضيرات الخرز التي تعاني من ضعف في استعادة الكتلة أو فقدان مفرط في الخرز، حيث يمكن أن يؤثر عدم اتساق استعادة الخرز على دقة نسبة طلاء الميوسين التي يتم تحديدها بواسطة SDS-PAGE. - أعد تعليق الخرز المغسول في 20 µL من 1× منظم عينات لايملي (Laemmli sample buffer). تُغلى العينات لمدة 5 دقائق. تُرسّب الحبيبات عن طريق الطرد المركزي لمدة 15 ثانية في جهاز طرد مركزي دقيق مكتبي. تُخزن العينات عند درجة حرارة −20°C حتى الفصل الكهربائي للهلام.
ملاحظة: تُخزن عينات الخرز المُحضّرة عند درجة حرارة −20°C حتى تصبح جاهزة للترحيل الكهربائي. - قم بتحضير سلسلة معايير BSA عن طريق خلط 5 µL من معيار BSA بتركيز 2 مجم/مل مع 5 µL من 2× محلول منظم للعينة. غلِ الخليط لمدة 5 دقائق. خفف الخليط بمقدار 20 ضعفاً باستخدام 1× منظم العينات للحصول على تركيز نهائي قدره 50 نانوغرام/µL.
- تحميل 1 µL من معيار BSA المخفف للحصول على 50 نانوغرام من البروتين الكلي.
- تحميل 2 µL من معيار BSA المخفف للحصول على 100 نانوغرام من البروتين الكلي.
- تحميل 5 µL من محلول BSA القياسي المخفف للحصول على 250 نانوغرام من البروتين الكلي.
- تحميل 10 µL من معيار BSA المخفف للحصول على 500 نانوغرام من البروتين الكلي.
- تحميل 20 µL من معيار BSA المخفف للحصول على 1,000 نانوغرام من البروتين الكلي.
- قم بتحضير معايير النيوترافيدين (neutravidin)، وGST-VCA، والميوسين عن طريق خلط 5 µL من كل محلول بروتيني بتركيز 1 مجم/مل باستخدام 5 µL من 2× محلول منظم للعينة (sample buffer) للحصول على تركيز نهائي قدره 0.5 ملجم/ملل. تُغلى العينات لمدة 5 دقائق ثم تُحمّل. 2 µL من كل عينة للحصول على 1 µg من البروتين لكل مسار.
- يتم تحميل العينات على هلام بولي أكريلاميد متدرج بتركيز 4%–20%.
- تحميل 5 µL لسلم البروتينات المصبوغ مسبقاً.
- تحميل 2 µL من المعيار النيوترافيدين (neutravidin) بتركيز 0.5 مجم/ملل.
- تحميل 2 µL من المعيار GST-VCA بتركيز 0.5 مجم/مل.
- تحميل 2 µL من الميوزين القياسي بتركيز 0.5 مجم/مل.
- تحميل 20 µL لكل عينة من الخرز في مسارات منفصلة.
- قم بتحميل معايير BSA التي تم تحضيرها في الخطوات 2.3.3.1-2.3.3.5.
- قم بتشغيل الهلام في 1× محلول التشغيل لتقنية SDS-PAGE بجهد 110 فولت لمدة 30 دقيقة.
تنبيه: الميثانول وحمض الأسيتيك المستخدمان في محلول إزالة الصبغة مادتان قابلتان للاشتعال ومؤكلتان. تعامل مع هذه الكواشف باستخدام معدات الوقاية الشخصية المناسبة وإجراءات السلامة المختبرية المعتمدة في المؤسسة. - قم بصبغ الهلام باستخدام صبغة كوماسي بريليانت بلو (Coomassie Brilliant Blue) لمدة 10 دقائق مع الرج الخفيف. ثم قم بإزالة الصبغة من الهلام طوال الليل في محلول يحتوي على 10% ميثانول و7.5% حمض الأسيتيك. التقط صور الهلام باستخدام نظام تصوير الهلام.
ملاحظة: لإجراء التحليل القياسي للكثافة (densitometric analysis)، يجب الحصول على الصور باستخدام إعدادات تعريض تضمن بقاء جميع حزم البروتين ضمن نطاق الكشف الخطي. تجنب الصور ذات التعريض الزائد التي تظهر فيها حزم الميوسين (myosin)، أو بروتين NPF، أو حزم البروتين القياسية مشبعة. استخدم وضع التعريض التلقائي المحسّن لتجنب التشبع قدر الإمكان، أو التقط صوراً بأوقات تعريض متعددة واستخدم أقصر وقت تعريض يوضح جميع الحزم ذات الصلة بوضوح دون وجود بكسلات مشبعة. استخدم إعدادات التصوير نفسها لجميع الهلامات (gels) التي سيتم مقارنتها كمياً. - قم بقياس شدة النطاقات كمياً باستخدام برنامج تحليل الصور (Fiji/ImageJ) وأداة تحليل الهلام (Gel Analysis tool).
- افتح صورة الهلام (gel image) في برنامج Fiji. إذا لزم الأمر، حوّل الصورة إلى تدرج رمادي بـ 8 بت (8-bit grayscale) عبر اختيار Image > النوع > 8-بت.
- إذا لزم الأمر، اعكس الصورة بحيث تظهر حزم البروتين على شكل قمم عن طريق اختيار تحرير (Edit) > اقلب.
- استخدم أداة التحديد المستطيلة لرسم منطقة اهتمام (ROI) حول المسار الأول، مع التأكد من أن منطقة الاهتمام تشمل المنطقة العمودية الكاملة التي تحتوي على الحزم ذات الصلة. اختر "Analyze". > الهلاميات > حدد المسار الأول.
- انقل منطقة الاهتمام (ROI) المستطيلة نفسها إلى المسار التالي، ثم اختر تحليل (Analyze). > الهلامات > اختر المسار التالي. كرر هذا الإجراء لجميع معايير BSA، ومعايير البروتين المنقى، وعينات الخرز باستخدام نفس حجم المنطقة ذات الاهتمام (ROI).
- بعد تحديد جميع الممرات، قم بإنشاء مخططات الكثافة عن طريق اختيار تحليل (Analyze). > الهلامات > مسارات المخطط.
- استخدم أداة الخط المستقيم لتحديد الخط القاعدي لكل قمة، ثم استخدم أداة العصا السحرية لتحديد منطقة القمة المقابلة لكل نطاق مستهدف. سجل مساحة القمة المتكاملة لكل نطاق.
- قم بإجراء تصحيح للخلفية عن طريق رسم الخط القاعدي باتساق لكل مسار باستخدام الخلفية المحلية المجاورة مباشرة للقمة، مع تجنب النطاقات المجاورة أو المناطق غير المتساوية في الهلام. طبق معايير الخط القاعدي واختيار القمة نفسها على جميع العينات القياسية وعينات الخرز.
- قم بإنشاء منحنى قياسي باستخدام معايير BSA المقابلة لـ 50، و100، و250، و500، و1,000 نانوغرام من البروتين الكلي لكل حارة.
- مثّل مساحة القمة المتكاملة المصححة للخلفية مقابل الكتلة الإجمالية لـ BSA، وأجرِ تحليلاً للانحدار الخطي باستخدام برنامج جداول بيانات أو برنامج للرسم البياني.
- تحقق من أن المنحنى القياسي يظهر خطية قوية (R2 > 0.98) دون تشبع واضح أو وصول النطاقات ذات الكثافة الأعلى إلى مرحلة الثبات.
- إذا كان منحنى القياس غير خطي أو إذا كانت أي من النطاقات المحددة كمياً مشبعة، فأعد التقاط صورة الهلام باستخدام فترة تعريض أقصر، أو كرر عملية الفصل الكهربائي للهلام باستخدام كمية أقل من العينة.
- استخدم منحنى المعايرة لتحديد نسبة تغطية الميوزين إلى NPF.
- حدد كمية البروتين الكلية في عينات الخرز ومعايير البروتين المنقى عن طريق الاستكمال الداخلي ضمن النطاق الخطي للكشف.
- احسب نسبة طلاء الميوسين إلى NPF المقابلة لكل نوع من الخرزات.
- عند تحديد ظروف طلاء جديدة أو تعديل البروتوكول، يجب إجراء القياسات باستخدام تحضيرات مكررة من الخرزات أو هلامات مكررة.
- بالنسبة للتجارب الروتينية، قارن نسبة الطلاء المقاسة مع التحضيرات التي تم التحقق من صحتها مسبقاً.
- كرر عملية الطلاء أو القياس الكمي إذا وقعت النسبة المقاسة خارج النطاق المتوقع أو إذا كانت القياسات المكررة غير متسقة.
- نقل 20 µL من ملاط الخرز من كل نوع من أنواع الخرز (خرز التحكم وخرز الميوسين) في أنابيب طرد مركزي دقيقة منفصلة. يتم تجميع الخرز في شكل كريات عن طريق الطرد المركزي عند 16,000 × ج لمدة دقيقتين عند 4°C ثم أزل الطافي بعناية. اغسل الخرز بـ 25 µL من المنظم M. يتم ترسيب الحبيبات عن طريق الطرد المركزي بسرعة 16,000 × ج لمدة دقيقتين عند 4°C، ثم أزل الطافي بعناية، وكرر عملية الغسيل مرة واحدة لإزالة BSA من محلول التخزين.
3. مقايسة حركية حبيبات ذيل المذنب للأكتين
- مقايسة حركية الخرز القياسية
- قم بتحضير الأكتين من مسحوق أسيتون العضلات الهيكلية للأرانب وفقاً لبروتوكول التنقية المنشور41. قم بتنقية الأكتين الكروي أحادي القسيمة (G-actin) بواسطة كروماتوغرافيا الاستبعاد الحجمي باستخدام عمود Sephacryl S-300 متوازن بمحلول G-buffer يحتوي على 2 mM Tris-HCl (pH 8.0)، و 0.2 mM ATP، و 0.1 mM CaCl₂، و 1 mM NaN₃، و 0.5 mM DTT. احفظ G-actin المنقى على الثلج عند 4°C واستخدمه في غضون 2–3 أسابيع.
- قم بتنقية معقد Arp2/3 من دماغ البقر وفقاً للبروتوكول المنشور42. قسم البروتين المنقى إلى حصص صغيرة للاستخدام لمرة واحدة، ثم قم بتجميد الحصص بالتجميد السريع واحفظها عند −80°C.
- قم بالتعبير عن CapZ البشري وتنقيته وفقاً للبروتوكول المنشور43. قسم البروتين المنقى إلى حصص صغيرة للاستخدام لمرة واحدة، ثم قم بتجميد الحصص بالتجميد السريع واحفظها عند −80°C.
- قم بتنقية الكالمودولين وفقاً للبروتوكول المنشور44. قسم البروتين المنقى إلى حصص صغيرة واحفظها عند −20°C.
ملاحظة: قم بتقييم جودة معقد Arp2/3 المنقى، و CP (CapZ)، والكالمودولين قبل الاستخدام. قيم نقاء البروتين بواسطة SDS-PAGE المصبوغ بـ Coomassie. يجب أن تظهر التحضيرات المقبولة حزم البروتين الرئيسية المتوقعة مع حد أدنى من التحلل أو الحزم الملوثة. حدد تركيز البروتين عن طريق قياس الامتصاص عند 280 nm أو باستخدام مقايسة بروتينية لونية قياسية (مثل مقايسة Bradford) مع حصص مذابة حديثاً. لا تستخدم حصص البروتين التي تظهر ترسيباً مرئياً، أو خضعت لدورات تجميد وإذابة متكررة، أو تظهر تحللاً كبيراً في SDS-PAGE. لتقييم النشاط، يمكن التحقق من نشاط معقد Arp2/3 من خلال قدرته على تعزيز تجميع الأكتين المعتمد على NPF في مقايسة بلمرة pyrene-actin أو من خلال تكوين ذيول مذنبة من الأكتين المتفرع القوي في مقايسة حركية الخرز. يمكن تقييم نشاط CapZ من خلال قدرته على تعديل نمو خيوط الأكتين ومورفولوجيا الذيل المذنبي في مقايسة الخرز، أو بواسطة مقايسة سد النهاية الشائكة (barbed-end capping assay) عند الحاجة. يتم تقييم جودة الكالمودولين بواسطة SDS-PAGE ومن خلال قدرته على دعم نشاط myosin-I في مقايسات الحركية. عند استخدام تحضير بروتيني جديد، قارن أداء المقايسة مع تحضير تم التحقق من صحته سابقاً قبل استخدامه في التجارب الكمية. - قم بتحضير خليط حركية بحجم 50 µL يحتوي على 4 µM G-actin (بما في ذلك 5%–10% G-actin موسوم فلورياً)، و 200 nM من معقد Arp2/3، و 6.5–200 nM من CP، و 2 µM كالمودولين، و 3 µL من ملاط الخرز (1.5 µL خرز مطلي بالميوسين و 1.5 µL خرز تحكم) في محلول منظم نهائي يحتوي على 20 mM HEPES (pH 7.5)، و 100 mM KCl، و 1 mM MgCl₂، و 1 mM EGTA، و 1 mM MgATP، و 40 mM DTT، و 10 mg/mL BSA، و 0.2% ميثيل سيلولوز.
- أضف 25 µL من محلول منظم للحركية بتركيز 2×.
- أضف 6 µL من الماء المقطر المزدوج.
- أضف 2 µL من 1 M DTT.
- أضف 1 µL من 50 mM ATP.
- أضف 1 µL من 50 mM MgCl₂.
- أضف 5 µL من 100 mg/mL BSA.
- أضف 1 µL من 100 µM كالمودولين.
- أضف 1 µL من 10 µM معقد Arp2/3.
- أضف 1 µL من 325 nM–10 µM CP.
- أضف 3 µL من ملاط الخرز الذي يحتوي على 1.5 µL خرز مطلي بالميوسين و 1.5 µL خرز تحكم.
ملاحظة: اخلط خليط الحركية بلطف عن طريق السحب والضخ ببطء باستخدام الماصة 3-5 مرات. تجنب استخدام جهاز الخلط الدوامي (vortexing)، أو السحب السريع بالماصة، أو إدخال الفقاعات، لأن هذه الإجراءات يمكن أن تفكك المعقدات البروتينية وتؤثر على بلمرة الأكتين. - ابدأ التفاعل بإضافة 4 µL من 50 µM G-actin يحتوي على 5%–10% G-actin موسوم فلورياً. اخلط فوراً وحدد هذه النقطة الزمنية كـ t = 0.
ملاحظة: بعد إضافة G-actin والخلط، قم بتعبئة غرفة التفاعل وبدء التقاط الصور في أسرع وقت ممكن. للحصول على قياسات حركية قابلة للتكرار، ابدأ التصوير في غضون 1-2 دقيقة بعد t = 0 وبما لا يتجاوز 3 دقائق من بدء التفاعل. سجل التأخير الفعلي بين إضافة G-actin وبدء التصوير وخذ هذا التأخير في الاعتبار عند رسم نمو الذيل المذنبي المعتمد على الوقت.
- تحضير الغرفة
- نظف الشرائح الزجاجية وأغطية الشرائح باستخدام 70% إيثانول ثم بالماء منزوع الأيونات. قم بتنظيف الأسطح الزجاجية بالبلازما باستخدام بلازما الهواء المحيط لمدة 10 دقائق.
- مباشرة بعد تحضير خليط الحركية، ضع 2.3 µL من خليط التفاعل على شريحة زجاجية. ضع غطاء شريحة بمقاس 22 mm × 22 mm فوق العينة لتكوين غرفة ضغط بارتفاع تقريبي يبلغ 4.3 µm. أغلق الغرفة بشحم الفراغ وابدأ التصوير فوراً.
ملاحظة: يتم التحكم في ارتفاع الغرفة باستخدام حجم عينة ثابت وغطاء شريحة بمقاس 22 mm × 22 mm، مما ينتج عنه غرفة رقيقة قابلة للتكرار عندما تنتشر العينة بالتساوي عبر مساحة غطاء الشريحة. يمكن تقدير الارتفاع التقريبي للغرفة من خلال تقسيم حجم العينة على مساحة غطاء الشريحة، كما يمكن التحقق منه تجريبياً عن طريق قياس المسافة z بين سطحي الشريحة وغطاء الشريحة باستخدام خرز فلوري أو علامات فلورية مرتبطة بالسطح. استخدم نفس حجم العينة، وحجم غطاء الشريحة، وإجراء تجميع الغرفة لجميع التجارب للحفاظ على هندسة متسقة للغرفة. قبل التصوير، افحص الغرفة بصرياً وتحت المجهر. يجب أن تملأ العينة منطقة التصوير المركزية بالتساوي دون فقاعات هواء كبيرة، أو انتشار غير مكتمل، أو تسرب واضح. لا تقم بتصوير المناطق القريبة من فقاعات الهواء، أو حواف شحم الفراغ، أو المناطق التي يبدو فيها غطاء الشريحة غير مستقر بشكل متساوٍ. حضر غرفة جديدة إذا لم تنتشر العينة بالتساوي، أو كانت تحتوي على فقاعات هواء كبيرة، أو أظهرت انزياحاً كبيراً ناتجاً عن التسرب أو سوء الإغلاق.
تحذير: تعامل مع معدات التنظيف بالبلازما وفقاً لإجراءات السلامة المختبرية المؤسسية. اتبع الاحتياطات المناسبة عند التعامل مع الشرائح الزجاجية وأغطية الشرائح لتقليل مخاطر الإصابة.
- مقايسة حركية الخرز مع تعطيل ضربة القوة للميوسين
- قم بتحضين G-actin المخزن في G-buffer الذي يحتوي على 2 mM Tris-Cl (pH 8.0)، و 0.2 mM ATP، و 0.5 mM DTT، و 0.1 mM CaCl₂، و 1 mM NaN₃ مع 200 µM EGTA و 50 µM MgCl₂ لمدة 5 دقائق على الثلج لتحويل G-actin إلى Mg-G-actin قبل الاستخدام.
- حضر خليط حركية بحجم 50 µL لتجارب الكالسيوم عن طريق استبدال الكالمودولين بـ 1.1 mM CaCl₂ لتعطيل ضربة القوة للميوسين.
- أضف 25 µL من محلول منظم للحركية بتركيز 2×.
- أضف 6 µL من الماء المقطر المزدوج.
- أضف 2 µL من 1 M DTT.
- أضف 1 µL من 50 mM ATP.
- أضف 1 µL من 50 mM MgCl₂.
- أضف 5 µL من 100 mg/mL BSA.
- أضف 1 µL من 55 mM CaCl₂.
- أضف 1 µL من 10 µM معقد Arp2/3.
- أضف 1 µL من 325 nM–10 µM CP.
- أضف 3 µL من ملاط الخرز الذي يحتوي على 1.5 µL خرز مطلي بالميوسين و 1.5 µL خرز تحكم.
ملاحظة: اخلط التفاعل بلطف حتى تتوزع جميع المكونات بالتساوي قبل بدء بلمرة الأكتين.
ملاحظة: يحتوي التفاعل النهائي على 1.1 mM من إجمالي CaCl2 وحوالي 1.0 mM EGTA، مما يعطي تركيز Ca2+ حر تقديري في حدود 10−4 M. بناءً على زيادة CaCl2 عن EGTA، يكون تركيز Ca2+ الحر حوالي 100 µM. تقدّر حسابات محلول الكالسيوم المنظم الأكثر دقة باستخدام MaxChelator أو أداة مماثلة تأخذ في الاعتبار EGTA و Mg2+ و ATP والـ pH ودرجة الحرارة أن تركيز Ca2+ الحر يبلغ حوالي 80–100 µM. - ابدأ التفاعل بإضافة 4 µL من 50 µM Mg-G-actin يحتوي على 5–10% G-actin موسوم فلورياً. اخلط فوراً وحدد هذه النقطة الزمنية كـ t = 0.
- حضر غرفة التصوير كما هو موضح في الخطوة 3.1.6.
- التصوير المجهري
- التقط صور الفلوريسين عند 25°C باستخدام مجهر فلوريسين فوقي (epifluorescence microscope) مجهز بعدسة شيئية غمر زيتي 100× (فتحة عددية 1.4)، ومصدر ضوء هاليد معدني خارجي، وكاميرا ذات جهاز اقتران شحني (CCD)، وبرنامج لالتقاط الصور.
- صور الأكتين الفلوري باستخدام مجموعة مرشحات rhodamine/TRITC وصور الخرز الموسوم بصبغة فلورية حمراء بعيدة باستخدام مجموعة مرشحات Cy5/far-red fluorescence .
- التقط الصور بنمط 16-bit باستخدام تجميع بكسلات الكاميرا (binning) بنسبة 1 × 1 أو 2 × 2. حافظ على تماثل كسب الكاميرا، وكثافة الإضاءة، ووقت التعريض، ومجموعة المرشحات لجميع العينات التي ستتم مقارنتها كمياً.
ملاحظة: قبل جمع البيانات الكمية، اضبط كثافة الإضاءة ووقت التعريض باستخدام مجال رؤية ممثل بحيث تكون إشارة الذيل المذنبي للأكتين قابلة للكشف بوضوح ولكن غير مشبعة. تحقق من المخطط التكراري للصورة للتأكد من أن أقصى كثافة للبكسل تظل دون حد تشبع الكاميرا. استخدم أدنى كثافة إضاءة وأقصر وقت تعريض يوفران نسبة إشارة إلى ضجيج كافية. لا تقارن شدة الفلوريسين عبر العينات التي تم التقاطها بأوقات تعريض أو كسب كاميرا أو تجميع بكسلات أو إعدادات إضاءة مختلفة.
- ابدأ التقاط الصور فور بدء التفاعل. التقط تسلسلات صور زمنية (time-lapse) من مجالات تحتوي على كل من الخرز المطلي بالميوسين وخرز التحكم. حدد خرز التحكم باستخدام قناة الفلوريسين الحمراء البعيدة.
- التقط صوراً كل 5–15 ثانية لمدة 20 دقيقة باستخدام وقت تعريض يتراوح بين 100–200 ms لكل إطار. قارن حركية نمو الذيل المذنبي للخرز المطلي بالميوسين وخرز التحكم ضمن نفس مجال الرؤية.
ملاحظة: في معظم التجارب، تستطيل الذيول المذنبة بسرعة ثابتة تقريباً خلال أول ~10 دقائق بعد كسر التماثل. يتباطأ الاستطالة مع استنزاف الكواشف وتتوقف عادةً بعد حوالي 30 دقيقة من بدء التفاعل18. - لتقييم مورفولوجيا الذيل المذنبي بشكل مستقل عن ديناميكيات النمو المبكرة، قم بتحضين خليط الحركية في أنبوب طرد مركزي دقيق لمدة 15–20 دقيقة في درجة حرارة الغرفة للسماح بتطور الذيول المذنبة.
- ضع 2.3 µL من خليط التفاعل على شريحة زجاجية وقم بتجميع غرفة ضغط كما هو موضح في الخطوة 3.1.6. صور منطقة الغرفة بأكملها والتقط صوراً ممثلة تحتوي على كل من الخرز المطلي بالميوسين وخرز التحكم. حدد خرز التحكم باستخدام قناة الفلوريسين الحمراء البعيدة وقارن مورفولوجيا الذيل المذنبي ضمن نفس مجال الرؤية.
ملاحظة: للمقارنة المباشرة، اختر مجالات تصوير تحتوي على كل من الخرز المطلي بالميوسين وخرز التحكم، وتكون مضاءة بالتساوي، وفي بؤرة التركيز، وببعيدة عن حواف الغرفة، أو شحم الفراغ، أو فقاعات الهواء الكبيرة، أو المناطق ذات الملء غير المكتمل. استبعد الخرز المتجمع، أو المتداخل مع خرز مجاور، أو الموجود جزئياً خارج مجال الرؤية، أو الذي لا يمكن تقسيمه بشكل موثوق بسبب عيوب التصوير أو سوء التركيز. استخدم نفس إعدادات الالتقاط لجميع المجالات ضمن التجربة الواحدة. قبل أخذ العينات، حرك خليط التفاعل بلطف باستخدام طرف ماصة نظيف 5-7 مرات للحفاظ على توزيع متساوٍ للخرز. لا تخلط عن طريق السحب والضخ بالماصة لأن السحب والضخ القوي قد يؤدي إلى تفكيك شبكة الذيل المذنبي للأكتين أو فصل الخرز عن الذيل المذنبي. إذا كانت تثبيت شبكة الأكتين مطلوباً، أضف phalloidin قبل أخذ العينات15,18. بالنسبة للتفاعلات التي تحتوي على 4 µM أكتين، أضف phalloidin إلى تركيز نهائي قدره 4 µM، وهو ما يتوافق مع نسبة متساوية المولات تقريباً مع الأكتين. حضن التفاعل على الثلج لمدة 3-5 دقائق، مع حمايته من الضوء، قبل أخذ العينات.
- التقط صور الفلوريسين عند 25°C باستخدام مجهر فلوريسين فوقي (epifluorescence microscope) مجهز بعدسة شيئية غمر زيتي 100× (فتحة عددية 1.4)، ومصدر ضوء هاليد معدني خارجي، وكاميرا ذات جهاز اقتران شحني (CCD)، وبرنامج لالتقاط الصور.
4. تحليل كمي لحركية نمو ذيل المذنب للأكتين وكثافة الشبكة
ملاحظة: قم بتحليل وقياس جميع الصور باستخدام Fiji، وهو منصة مفتوحة المصدر لمعالجة الصور تعتمد على ImageJ (الإصدار 2.16.0/1.54p؛ https://imagej.net/software/fiji/)45.
- معدل نمو ذيل المذنب للأكتين
- قم بقياس طول ذيل المذنب للأكتين عند كل نقطة زمنية باستخدام أداة الخط المقسم (Segmented Line) في برنامج Fiji. تتبع يدويًا ذيل المذنب من الطرف البعيد للذيل إلى مركز الخرزة لكل صورة، وقم بتحويل الطول المقاس إلى ميكرومتر.
- قم برسم طول ذيل المذنب كدالة في الزمن. قم بمطابقة أول 7–10 نقاط زمنية، والتي تقابل مرحلة النمو الخطي الأولية، باستخدام الانحدار الخطي. حدد معدل نمو ذيل المذنب من ميل الخط المطابق، وسجل القيمة بـ µm/s أو µm/min.
ملاحظة: اختر نافذة الانحدار من المرحلة المبكرة التي يزداد فيها طول ذيل المذنب بشكل خطي تقريبًا مع الزمن. في معظم التجارب، يتوافق هذا مع أول 7–10 نقاط زمنية بعد كسر التماثل أو بعد بدء استطالة ذيل المذنب بشكل واضح. استخدم نفس معيار الاختيار لجميع الخرزات داخل التجربة نفسها. إذا بدأ النمو في أوقات مختلفة قليلاً لمختلف الخرزات، فحدد النقطة الأولى من نافذة الانحدار على أنها أول نقطة زمنية يكون فيها ذيل المذنب المستقطب مرئيًا بوضوح وفي حالة استطالة. قم بتضمين النقاط الزمنية المتتالية فقط التي تظهر تمددًا رتيبًا أو شبه رتيب للذيل، وقم بمطابقة البيانات عن طريق الانحدار الخطي. يجب أن تظهر نافذة الانحدار المختارة خطية قوية، دون وجود ثبات أو توقف أو تغيير مفاجئ واضح في سلوك النمو. استبعد الخرزات من تحليل معدل النمو إذا لم تشكل ذيل مذنب مستقطبًا واضحًا، أو أظهرت نموًا متوقفًا أو غير خطي للغاية خلال نافذة القياس الأولية، أو انفصلت عن ذيل المذنب، أو غادرت مجال الرؤية، أو تداخلت مع الخرزات المجاورة أو ذيول المذنبات، أو تأثرت بضعف التركيز أو تشبع الفلورة.
- كثافة شبكة ذيل المذنب للأكتين
- حدد منطقة الاهتمام (ROI) لذيل المذنب باستخدام قناة فلورة الأكتين في برنامج Fiji. طبق حدًا أدنى للكثافة يفصل فلورة ذيل المذنب عن الخلفية المحلية باستخدام Image > Adjust > Threshold. طبق نفس معايير تحديد العتبة على جميع خرزات التحكم والخرزات المغطاة بالميوزين التي تم الحصول عليها ضمن نفس مجال الرؤية وباستخدام إعدادات تصوير متطابقة. افحص منطقة الاهتمام المحددة يدويًا واستبعد الخرزات التي لا يمكن تمييز حدود ذيل المذنب فيها بوضوح عن الخلفية. قم بقياس متوسط كثافة الفلورة داخل منطقة الاهتمام لذيل المذنب وعين هذه القيمة كـ Icomet.
- أعد وضع منطقة الاهتمام نفسها في منطقة مجاورة تفتقر إلى فلورة ذيل المذنب. قم بقياس متوسط كثافة الخلفية وعين هذه القيمة كـ Ibackground.
- احسب كثافة ذيل المذنب المصححة (Icorr,comet) باستخدام:
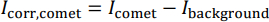
- استخدم Icorr,comet كمؤشر لكثافة شبكة الأكتين.
ملاحظة: نظرًا لأن ذيل المذنب ينمو ويتغير شكله بمرور الوقت، فلا يشترط أن تكون لمنطقة الاهتمام لذيل المذنب أبعاد متطابقة عند كل نقطة زمنية. حدد منطقة الاهتمام باستخدام نفس طريقة تحديد العتبة طوال كل تجربة، مثل طريقة العتبة التلقائية Triangle أو Yen أو نطاق عتبة محدد يدويًا. لطرح الخلفية، أعد وضع نسخة مطابقة من منطقة الاهتمام لذيل المذنب في منطقة مجاورة تفتقر إلى فلورة ذيل المذنب مع تجنب الخرزات المجاورة أو شبكات الأكتين أو فقاعات الهواء أو الإضاءة غير المتساوية. طبق نفس طريقة تحديد العتبة، وإجراء اختيار منطقة الاهتمام، ومعايير اختيار الخلفية باستمرار على جميع العينات التي تم الحصول عليها تحت ظروف تصوير متطابقة.
- معدل التجميع الفلوري لمذنب الأكتين
- قم بقياس إجمالي كثافة الفلورة المتكاملة لمنطقة الاهتمام لذيل المذنب عند كل نقطة زمنية باستخدام نفس إجراء اختيار منطقة الاهتمام الموضح في الخطوة 4.2. قم بإجراء طرح للخلفية باستخدام منطقة مجاورة تفتقر إلى فلورة ذيل المذنب.
- قم برسم إجمالي كثافة الفلورة المتكاملة المصححة كدالة في الزمن. قم بمطابقة أول 7–10 نقاط زمنية باستخدام الانحدار الخطي واستخدم الميل الأولي كمعدل للتجميع الفلوري للأكتين.
ملاحظة: في ظل ظروف التصوير المذكورة أعلاه، عادة لا يُلاحظ تلاشٍ ضوئي ملموس أثناء التصوير الزمني (time-lapse)، ولا يتم تطبيق تصحيح للتلاشي الضوئي بشكل روتيني. ومع ذلك، إذا لوحظ تلاشٍ ضوئي كبير، فقم بتقدير معدل التلاشي من منطقة مرجعية فلورية مستقرة أو عينة تحكم تم الحصول عليها تحت نفس ظروف التصوير. قم بتطبيع كثافة فلورة ذيل المذنب باستخدام منحنى اضمحلال المرجع قبل مطابقة معدل التجميع الفلوري الأولي للأكتين.
- كفاءة نمو مذنب الأكتين
- احسب كفاءة نمو مذنب الأكتين بقسمة معدل نمو ذيل المذنب على معدل التجميع الفلوري للأكتين:
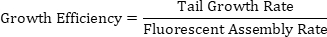
- استخدم هذا المعامل لتقدير المسافة التي قطعتها الخرزة لكل وحدة من تجميع الأكتين كمؤشر على مدى كفاءة تحويل تجميع الأكتين إلى تقدم للخرزة.
ملاحظة: احسب كفاءة النمو لكل خرزة على حدة قبل حساب المتوسط عبر الخرزات. لكل خرزة، حدد معدل نمو الذيل ومعدل التجميع الفلوري من نفس نافذة النمو الخطي الأولية، ثم احسب كفاءة النمو لتلك الخرزة. احسب متوسط قيم الخرزات الفردية ضمن كل حالة تجريبية، مثل خرزات التحكم والخرزات المغطاة بالميوزين. للمقارنات المزدوجة، قارن خرزات التحكم والخرزات المغطاة بالميوزين التي تم الحصول عليها ضمن نفس مجال الرؤية لأنها تتعرض لظروف تفاعل وتصوير متطابقة، مما يقلل من التباين بين المجالات. للتحليل الكمي، قم بتحليل ما لا يقل عن 10–20 خرزة لكل حالة من كل تجربة مستقلة عندما تتوفر خرزات كافية قابلة للتحليل. كرر المقايسة باستخدام ثلاث تحضيرات مستقلة للخرزات أو أيام تجريبية على الأقل عند تحديد أو مقارنة ظروف المقايسة. قم بإجراء قياسات الصور باستخدام إعدادات تحليل صور متطابقة ، ومعايير تحديد عتبة، وإجراءات اختيار منطقة اهتمام، وطرق طرح خلفية متسقة طوال كل تجربة. التحليلات الموصوفة في الخطوات 4.1–4.4 أجريت يدويًا باستخدام أدوات تحليل الصور القياسية دون استخدام وحدات ماكرو مخصصة.
- احسب كفاءة نمو مذنب الأكتين بقسمة معدل نمو ذيل المذنب على معدل التجميع الفلوري للأكتين:
النتائج
استُخدم مقايسة حركية الخرزات ذات ذيول المذنبات الأكتينية لاستقصاء تأثير نشاط myosin-I على تجميع الأكتين المتفرع بوساطة معقد Arp2/3 عند الحافة الرائدة للخلية، وذلك لمحاكاة السيناريوهات التي ينسق فيها myosin-I المرتبط بالغشاء مع بلمرة الأكتين لدفع بروز الغشاء7,8,9,10,11,12,13. ولمحاكاة التموضع المشترك لكل من myosin-I وعوامل تعزيز النوكلييشن (NPFs) عند الواجهة الفاصلة بين الغشاء والأكتين، تم طلاء كلا البروتينين معاً على سطح خرزات ميكروية، وبذلك أُعيد تشكيل تقاربهما المكاني في نظام مضبوط in vitro (الشكل 1A,B).
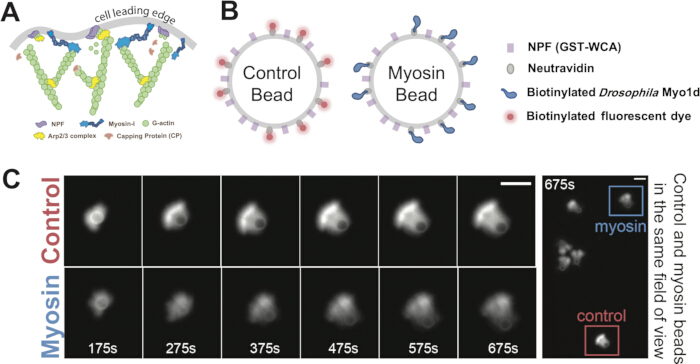
الشكل 1. إعادة تشكيل تجميع الأكتين المتفرع بوساطة myosin-I على حبيبات مجهرية. (A) مخطط يوضح التفاعلات بين myosin-I، وعوامل تعزيز النواة (NPFs)، ومعقد البروتين 2/3 المرتبط بالأكتين (Arp2/3)، وبروتين التغطية (CP)، والأكتين الكروي (G-actin) عند الحافة الرائدة للخلية. (B) مخطط لوظيفية الحبيبات. غُطيت حبيبات التحكم والحبيبات المغطاة بالميوسين بـ NPF وneutravidin. تم ربط neutravidin إما بصبغة فلورية حمراء بعيدة مبيوتينية لحبيبات التحكم أو بـ Drosophila Myo1d مبيوتيني للحبيبات المغطاة بالميوسين. (C) سلسلة زمنية ممثلة تظهر نمو ذيل المذنب الأكتيني من كسر التماثل إلى تكوين ذيل مذنب مستقطب لحبيبة تحكم وحبيبة مغطاة بالميوسين. يظهر اللوح النهائي كلتا الحبيبتين في نفس مجال الرؤية. شريط المقياس، 5 µm. تم إعادة إنتاج/تعديل اللوحين B و C من Xu et al.، Science Advances، DOI: 10.1126/sciadv.ado5788 (2024)، AAAS، بإذن. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
لتقييم المساهمة المحددة لبروتين myosin-I في تجميع الأكتين بشكل أفضل، تم بناء خرزة تحكم مقابلة. كانت خرزات التحكم مطابقة للخرزات المغلفة ببروتين myosin باستثناء استبدال myosin-I بصبغة فلورية حمراء بعيدة مبيوتينة مقترنة ببروتين neutravidin (الشكل 1B). وقد أتاح خلط كلا نوعي الخرزات داخل غرفة التفاعل نفسها وتصويرهما في نفس مجال الرؤية إمكانية المقارنة المباشرة لتجميع الأكتين المتفرع في وجود وغياب myosin-I تحت ظروف تجريبية متطابقة (الشكل 1C). علاوة على ذلك، ومن خلال تغيير نسبة myosin إلى NPF على سطح الخرزة، أمكن فحص تأثير myosin-I عبر كثافات سطحية مختلفة بشكل منهجي (الشكل 2A،B). بالإضافة إلى ذلك، أمكن ضبط كثافة شبكة الأكتين عن طريق تعديل تركيز CP، مما أدى إلى إنشاء شبكات تتراوح من هياكل كثيفة التعبئة ومقاومة لكسر التماثل إلى هياكل مفككة التنظيم وعرضة للكسر15،19،24. سمح هذا النهج باستقصاء كيفية تأثير myosin-I على تجميع الأكتين المتفرع عبر شبكات ذات كثافة وسلامة هيكلية متفاوتة (الشكل 2A،B).
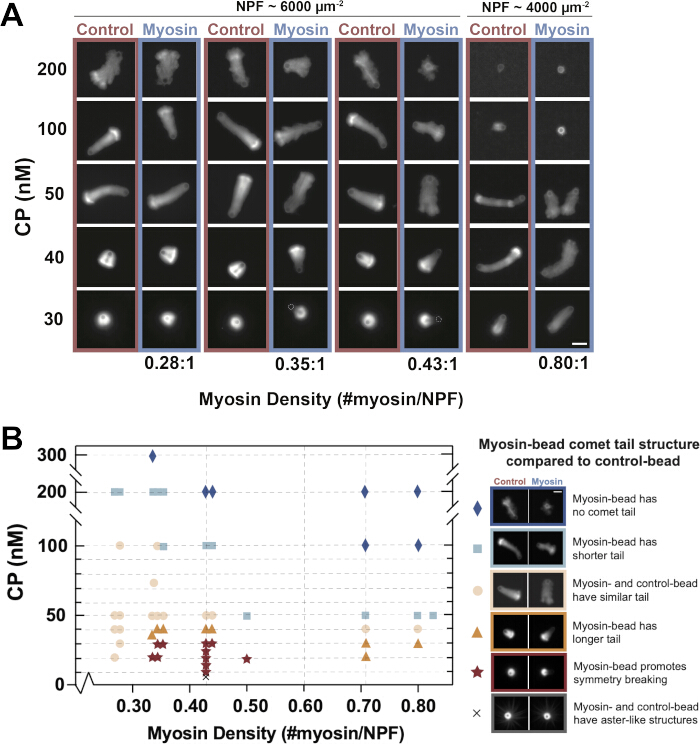
الشكل 2. مورفولوجيا ذيل المذنب للأكتين عبر كثافات سطح الميوزين وتركيزات البروتين الساد (capping protein). (A) صور فلورية نموذجية لخرزات بقطر 2 µm مغطاة بكثافات سطحية مختلفة من الميوزين ومجمعة في تفاعلات تحتوي على 30–200 nM من البروتين الساد (CP)، و 4 µM من الأكتين مع 5% أكتين موسوم بالرودامين، و 200 nM من معقد Arp2/3 . لكل حالة، تم تصوير خرزات التحكم والخرزات المغطاة بالميوزين في نفس مجال الرؤية. تم تحديد الكثافات السطحية للميوزين وعامل تعزيز النواة (NPF) بواسطة الفصل الكهربائي للهلام بـ sodium dodecyl sulfate–polyacrylamide، كما هو موضح في الخطوة 2.3. تم الحصول على الصور بعد 20–35 دقيقة من بدء التفاعل. تم ضبط السطوع والتباين خطياً وبشكل متماثل داخل كل زوج من خرزات التحكم والميوزين، ولكن تم تغيير المقياس بشكل مستقل بين الحالات لتحسين التصوير. شريط المقياس، 5 µm. (B) خريطة اختبار نوعية تلخص نتائج ذيل المذنب عبر تركيزات CP وكثافات سطح الميوزين. تمثل كل نقطة بيانات زوجاً متطابقاً من خرزات التحكم والميوزين تحت الحالة المحددة. تشير الرموز إلى النتائج الملحوظة، بما في ذلك الخرزات المغطاة بالميوزين التي تعزز كسر التماثل، أو الذيول الأطول، أو الذيول المتشابهة، أو الذيول الأقصر، أو عدم تكوين ذيل مذنب، أو الهياكل الشبيهة بالنجم (aster-like). تم جمع البيانات من أكثر من 20 تجربة مستقلة، مع تحليل أكثر من 10 أزواج من الخرزات لكل حالة. تم إعادة إنتاج/تعديل هذا الشكل من Xu et al.، Science Advances، DOI: 10.1126/sciadv.ado5788 (2024)، AAAS، بإذن. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
عند خلط مكونات المقايسة، قامت بروتينات NPFs المرتبطة بالسطح بتحفيز تجميع الأكتين المتفرع بوساطة معقد Arp2/3 حول سطح الخرزة. في التفاعل الناجح النموذجي، ظهر الأكتين أولاً كقشرة متفرقة تحيط بالخرزة. ومع استمرار عملية البلمرة، توسعت القشرة وأصبحت الشبكة أكثر تشابكاً وكثافة. وأدى استمرار تجميع الأكتين عند سطح الخرزة إلى نمو الشبكة نحو الخارج، مما قد يؤدي إلى كسر التماثل وتكوين ذيل مذنب مستقطب. وبمجرد تشكل ذيل المذنب، دعم استمرار نوى الأكتين وبلمرته عند سطح الخرزة حركة الخرزة المستمرة (الشكل 1C). وكانت هذه الميزات المتسلسلة من تكوين قشرة الأكتين، وكسر التماثل، وامتداد ذيل المذنب، ودفع الخرزة بمثابة مؤشرات بصرية على أن المقايسة تعمل بشكل صحيح.
كما ورد في دراستنا الأصلية18 وموضح في الشكل 2A،B، كانت مورفولوجيا ذيل المذنب حساسة لكل من تركيز CP وكثافة الميوزين السطحية. ففي ظروف المقايسة القياسية (200 nM من معقد Arp2/3، و 50 nM من CP، ونسبة الميوزين:NPF = 0.43:1)، أنتجت الخرزات المغطاة بالميوزين عادةً ذيول مذنبات من الأكتين تكون أكثر تخلخلاً أو انتشاراً مقارنة بالخرزات الضابطة (الشكل 2A). وعند تركيزات CP المنخفضة (<30 nM)، تجمع الأكتين في أغلفة كثيفة ومقاومة للكسر؛ وفي هذه الظروف، ظلت الخرزات الضابطة في الغالب محاطة بالغلاف وفشلت في كسر التماثل، بينما كانت الخرزات المغطاة بالميوزين أكثر عرضة لكسر التماثل والهروب من غلاف الأكتين المحيط بها (الشكل 2A،B). أما عند تركيزات CP المرتفعة (>200 nM)، فقد انخفض تماسك الشبكة، وأدى وجود الميوزين إلى زيادة زعزعة استقرار شبكة الأكتين، وتحفيز تساقط الأكتين، ومنع تكوين ذيول مذنبات مستقرة (الشكل 2A،B). وتوفر هذه النتائج المعتمدة على الظروف معايير مرجعية مفيدة يمكن للباحثين استخدامها لتحديد أنظمة المقايسة المناسبة واستكشاف أخطاء أداء المقايسة وإصلاحها.
يمكن تقييم تأثير myosin-I على مورفولوجيا ذيل المذنب للأكتين عن طريق قياس متوسط شدة الفلورة لذيل المذنب. تم تحديد منطقة ذيل المذنب باستخدام عتبة الشدة، كما هو موضح في الخطوة 4.2، ومن ثم قياس متوسط شدة الفلورة داخل هذه المنطقة (الشكل 3A). في ظل ظروف تصوير متطابقة، حيث تم تصوير الخرزات الضابطة والخرزات المغطاة بـ myosin في نفس مجال الرؤية، عملت هذه القيمة كمؤشر نسبي غير معاير لكثافة شبكة الأكتين، حيث تشير الشدة المتوسطة المنخفضة إلى شبكة أكثر تخلخلاً. وفي ظل ظروف المقايسة القياسية، عادةً ما أنتجت الخرزات المغطاة بـ myosin ذيول مذنبات ذات متوسط شدة فلورة أقل من الخرزات الضابطة، وهو ما يتفق مع انخفاض كثافة الشبكة الظاهرية (الشكل 3C).
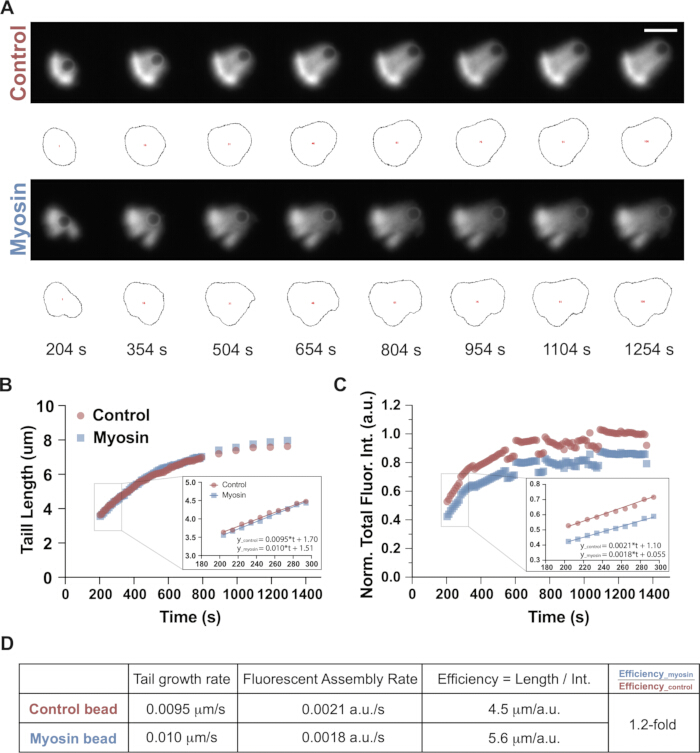
الشكل 3. سير عمل القياس الكمي لحركية نمو ذيل المذنب للأكتين وكفاءة التجميع. (A) سلسلة زمنية ممثلة لنمو ذيل المذنب من خرزة تحكم وخرزة مغلفة بالميوزين بنسبة 1:0.43 في وجود 50 nM من بروتين التغطية (CP). تشير الخطوط الخارجية السوداء إلى المناطق ذات الأهمية (ROIs) في ذيل المذنب والتي تم تحديدها باستخدام برنامج Fiji لقياسات شدة الفلورة. ظروف التفاعل: 4 µM أكتين مع 5% أكتين مُعلم بالرودامين، و200 nM من معقد البروتين 2/3 المرتبط بالأكتين (Arp2/3)، و50 nM من CP. شريط المقياس، 5 µm. (B) طول ذيل المذنب مرسوماً كدالة في الزمن لزوج خرزات التحكم والميوزين الممثلة والموضحة في اللوحة (A). يوضح الشكل الداخلي النافذة الزمنية المستخدمة للملاءمة الخطية، وتم تحديد معدلات نمو الذيل من ميول الخطوط الملاءمة. (C) شدة الفلورة الكلية الموحدة لذيل المذنب مرسومة كدالة في الزمن لزوج خرزات التحكم والميوزين الممثلة والموضحة في اللوحة (A). تم توحيد خرزات التحكم والميوزين وفقاً لمتوسط شدة الفلورة لخرزات التحكم بين 1100 و1300 s. يوضح الشكل الداخلي النافذة الزمنية المستخدمة للملاءمة الخطية، وحُسبت معدلات تجميع الفلورة من ميول الخطوط الملاءمة. (D) جدول ملخص يوضح معدل نمو الذيل، ومعدل تجميع الفلورة، وكفاءة النمو لزوج خرزات التحكم والميوزين الممثلة والموضحة في اللوحة (A). يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
يمكن قياس تأثير myosin-I على حركية نمو ذيل المذنب عن طريق قياس كل من استطالة ذيل المذنب وتراكم فلورة الأكتين بمرور الوقت. في معظم التجارب، نمت ذيول المذنبات بسرعة ثابتة تقريبًا خلال أول ~10 min تلت كسر التماثل. ومع نفاد مكونات البلمرة، تباطأت الاستطالة تدريجيًا وتوقفت عادةً بعد حوالي 30 min من بدء التفاعل. ولتحديد حركية النمو كميًا، تم رسم طول ذيل المذنب وشدة الفلورة الإجمالية كدوال في الزمن (Figure 3B,C). وتم تمثيل أول 7–10 نقاط بيانات، والتي تقابل المرحلة الخطية الأولية، باستخدام الانحدار الخطي (Figure 3B,C، الملحقات). ومثلت ميول هذه المنحنيات معدل النمو الأولي للذيل ومعدل تجميع فلورة الأكتين، على التوالي. وعُرِّفت كفاءة النمو بأنها معدل نمو ذيل المذنب مقسومًا على معدل تجميع فلورة الأكتين، مما يحدد كميًا مدى فعالية تحويل بلمرة الأكتين إلى إزاحة منتجة للخرزة (Figure 3D). وفي المثال التمثيلي الموضح في Figure 3A–D، أظهرت الخرزة المغطاة بـ myosin معدل نمو للذيل قدره 0.60 µm/min (0.010 µm/s)، مقارنة بـ 0.57 µm/min (0.0095 µm/s) للخرزة الضابطة (Figure 3B,D). وكانت كفاءات النمو المقابلة 5.6 و 4.5 µm/intensity unit، على التوالي، مما يمثل قيمة أعلى بنحو 1.2 ضعف للخرزة المغطاة بـ myosin (Figure 3D). وتحت الظروف القياسية، أظهرت الخرزات المغطاة بـ myosin عادةً معدلات نمو مماثلة لتلك الخاصة بالخرزات الضابطة (myosin: 0.69 ± 0.10 µm/min؛ control: 0.66 ± 0.20 µm/min)، إلى جانب معدل تجميع فلورة أكتين أقل (حوالي 0.76 ضعف من الضابطة) وكفاءة نمو أعلى بنحو 1.4 ضعف، كما ورد سابقًا في دراستنا الأصلية18. وتم الإبلاغ عن هذه القيم كمتوسط ± SD من 11 زوجًا من الخرزات لكل حالة تم الحصول عليها عبر خمس تجارب مستقلة. وأُجري التحليل الإحصائي باستخدام اختبار t المزدوج ذي الذيلين، كما هو موضح في الدراسة الأصلية18.
لتقييم مساهمة ضربة القوة للميوسين واستبعاد احتمالية أن تكون التأثيرات الملحوظة ناتجة عن الإعاقة الفراغية بسبب إشغال سطح الميوسين، يمكن إجراء مقايسة حركية الخرزات تحت ظروف تعطل نشاط ضربة القوة للميوسين-I. في هذا البروتوكول، تم تثبيط نشاط محرك الميوسين-I عن طريق إضافة 1.1 mM Ca2+ إلى خليط التفاعل. وقد أدى ارتفاع مستوى Ca2+ إلى تعزيز انفصال الكالموديولين عن ذراع الرافعة في الميوسين-I، مما قلل من صلابة ذراع الرافعة وأضعف قدرتها على توليد القوة46,47,48. وتحت هذه الظروف، ظل الميوسين-I مرتبطاً ديناميكياً بالأكتين ولكنه لم يدعم انزلاق الأكتين (الشكل 4A,B)، مما يوفر ضابطاً مفيداً لتقييم التأثيرات المعتمدة على نشاط المحرك18.
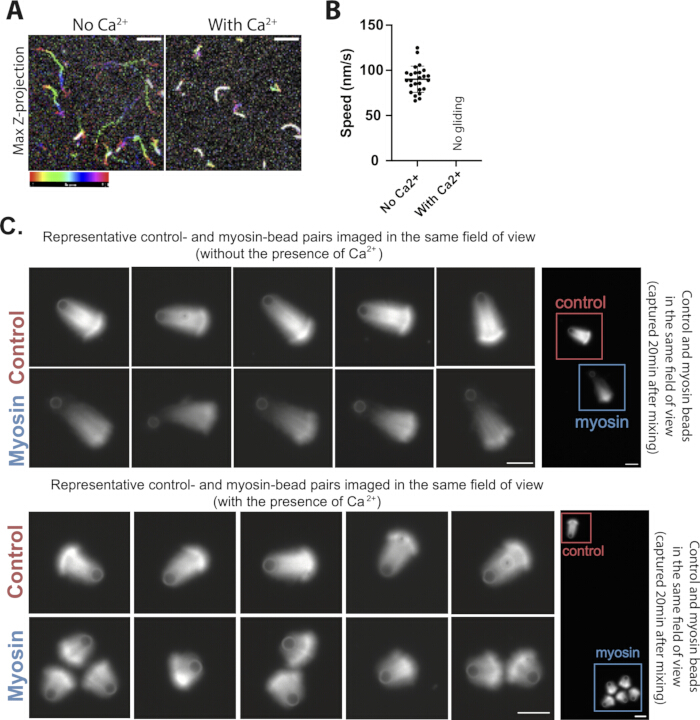
الشكل 4. ضابط قائم على الكالسيوم لتقييم نشاط محرك Myo1d في مقايسة حركة الخرزات. (A) صور مدمجة زمنياً لخيوط الأكتين وهي تتحرك على سطح مغطى بـ Myo1d في غياب الكالسيوم المرتفع، أو وهي تشكل أنماطاً دوامية غير منتجة في وجود 100 µM من الكالسيوم الحر. يشير شريط الألوان القزحية إلى تقدم الوقت عبر 61 إطاراً تم التقاطها بفاصل 5 s. شريط المقياس، 5 µm. (B) قياس كمي لسرعة انزلاق الأكتين في غياب ووجود 100 µM من الكالسيوم الحر (N = تجربتان مستقلتان؛ n = 25 خيطاً). لم يتم ملاحظة أي انزلاق منتج للأكتين في وجود 100 µM من الكالسيوم الحر تحت هذه الظروف. تمثل أشرطة الخطأ SD. (C) أزواج ممثلة من خرزات الضابط والخرزات المغطاة بالميوسين التي تم تجميعها في غياب أو وجود 100 µM من الكالسيوم الحر. تظهر خمسة أزواج ممثلة من الخرزات لكل حالة. ضمن كل زوج، تم تصوير خرزة الضابط والخرزة المغطاة بالميوسين في نفس مجال الرؤية. تم التقاط الصور بعد حوالي 15–20 min من بدء التفاعل. تم ضبط السطوع والتباين خطياً وبشكل متماثل داخل كل زوج من خرزات الضابط والميوسين، ولكن تم قياسهما بشكل مستقل بين الحالات المختلفة. ظروف التفاعل: 4 µM أكتين مع 5% أكتين معلم بالرودامين، و200 nM من معقد البروتين 2/3 المرتبط بالأكتين (Arp2/3)، و50 nM من بروتين التغطية (CP). أشرطة المقياس، 5 µm. اللوحتان A و B مأخوذتان/معدلتان من Xu et al.، Science Advances، DOI: 10.1126/sciadv.ado5788 (2024)، AAAS، بإذن. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
عند إجراء المقايسة بشكل صحيح، أنتجت الخرزات المغطاة بالميوسين التي تم فحصها في ظروف Ca2+ مرتفعة ذيول مذنبات أكتين أقصر بكثافات شبكية قابلة للمقارنة بتلك الخاصة بالخرزات الضابطة (الشكل 4C). تظهر في الشكل خمسة أزواج ممثلة من الخرزات الضابطة والخرزات المغطاة بالميوسين من تجربتين مستقلتين. لُوحظت هذه النتيجة النوعية باستمرار عبر تحضيرات المقايسة المتكررة، وهي مدعومة بالتحليل الكمي الوارد في الدراسة الأصلية18. تشير هذه النتيجة المتوقعة إلى أن الاختلافات الشبكية الملحوظة في الظروف القياسية تعتمد على ضربة القوة النشطة للميوسين بدلاً من مجرد إشغال سطح الميوسين وحده. وبالتالي، تُعد حالة Ca2+ المرتفعة ضابطاً أساسياً لتقييم ما إذا كانت التغيرات في تنظيم شبكة الأكتين المتفرعة تنشأ عن نشاط محرك الميوسين.
المناقشة
يُعد اختبار حركة خرزات ذيل المذنب الأكتيني نظام إعادة تكوين in vitro راسخاً لدراسة تجميع الأكتين المتفرع بوساطة معقد Arp2/3 ودوره في توليد قوى الدفع14,15,16,17. وقد طُبق هذا النظام على نطاق واسع لتحليل التنظيم البيوكيميائي لتجميع الأكتين المتفرع14,15,26,27,31,49,50,51 وتوليد القوة20,21,22,23,52، مع توفير إطار عمل للدراسات الكمية لخصائص المادة النشطة الناشئة لشبكات الأكتين19,35,36,53. ومن خلال دمج الميوسين، وبالتحديد myosin-I18، في هذا النظام المعاد تكوينه، يتيح الاختبار المعدل دراسة كيفية تأثير اقتران الميوسين-أكتين على تجميع الأكتين وإنتاج القوة عند الواجهة الغشائية، وهو مجال لا يزال غير مستكشف نسبياً. والجدير بالذكر أنه يمكن استبدال myosin-I في هذا النظام بسهولة بمحركات ميوسين أخرى لفحص أدوارها المحددة في إعادة تشكيل شبكة الأكتين وتوليد القوة. على سبيل المثال، يمكن دمج myosin V (نقل الشحنات)54، وmyosin VI (النقل الداخلي وديناميكيات الغشاء)55,56، وmyosin VII وXV (تنظيم الأهداب الاستيرية والخملات الدقيقة)57,58,59، وmyosin X (تكوين الخيوط الكاذبة)60,61، وmyosin XIX (ديناميكيات الميتوكوندريا)62 لاستقصاء كيفية مساهمة الفئات المختلفة من الميوسين في تنظيم الأكتين والعمليات الفسيولوجية المرتبطة بها.
تتميز هذه المقايسة بقابلية عالية للتكرار شريطة التحكم الدقيق في عدة معلمات حرجة. أولاً، يعد توفر G-actin أحادي القسيمة (monomeric) عالي الجودة أمراً ضرورياً لتكوين ذيول مذنبة (comet-tails) قوية. ونوصي بتنقية G-actin من مسحوق الأسيتون للعضلات الهيكلية للأرانب باستخدام بروتوكولات معتمدة41. بعد 2–3 أيام من الديلزة (dialysis)، يجب تنقية الأكتين أحادي القسيمة بشكل إضافي عن طريق الترشيح الهلامي على Sephacryl S-300 في G-buffer (2 mM Tris-HCl, pH 8.0; 0.2 mM ATP; 0.1 mM CaCl2; 1 mM NaN3; و 0.5 mM DTT). ويجب استخدام الكسور (fractions) التي يتم جمعها مباشرة بعد ذروة الشطف (elution peak). عادةً ما يحتفظ G-actin المُنقى بنشاط بلمرة قوي لمدة 2–3 أسابيع عند تخزينه على الثلج في درجة حرارة 4°C، وقد يظل صالحاً للاستخدام حتى الأسبوع الرابع، رغم أن الأداء يتراجع عموماً بعد ذلك. وغالباً ما يشير انخفاض قوة الذيل المذنبي، والذي يتميز بشبكات أكتين متفرقة وهشة ونمو غير متناسق للذيل، إلى تدهور جودة الأكتين. ثانياً، يحدد نشاط NPF بشكل حاسم تكوين الذيل المذنبي. ويوفر نطاق WCA التجاري الملحق بـ GST والمستخلص من بروتين متلازمة ويسكوت-ألدريتش العصبي البشري (N-WASP) (GST-VCA) نشاط نوى (nucleation activity) قوياً ومستداماً، كما يعزز تكوين ثنائيات (dimerization) GST هذا النشاط بشكل أكبر63. ونوصي بالتحقق من صحة أي بنية NPF باستخدام مقايسة بلمرة pyrene-actin قبل طلاء الخرزات. ويمكن أن يعمل نشاط GST-VCA التجاري كمعيار مرجعي. ومن الجدير بالذكر أن GST-VCA التجاري المستخدم هنا يفتقر إلى منطقة polyproline وبالتالي لا يتفاعل مع معقدات profilin–actin26. ثالثاً، يتطلب التصوير الموثوق لنمو الذيل المذنبي تحضيراً دقيقاً للشرائح وأغطيتها. ونوصي بتنظيف الشرائح وأغطيتها جيداً بالماء والإيثانول، يليه التنظيف بالبلازما مباشرة قبل الاستخدام. ويفضل استخدام أغطية الشرائح المسيلنة ببولي إيثيلين جلايكول (polyethylene glycol–silanized coverslips)26 عند توفرها، لأنها تقلل من الامتصاص غير النوعي للبروتين وتحسن قابلية التكرار. كما يمكن أن يؤدي تضمين تركيز كافٍ من BSA في خليط الحركية إلى تقليل التفاعلات السطحية غير النوعية وتعزيز الأداء المتسق للمقايسة. رابعاً، يعد حجم العينة المضافة إلى الحجرة أمراً حرجاً للحصول على قياسات موثوقة15,16,17. حيث يؤدي الحجم المفرط للعينة إلى انجراف الخرزات، مما يمنع التتبع الدقيق لاستطالة الذيل المذنبي. وفي المقابل، يؤدي نقص حجم العينة إلى ضغط الخرزات بين الشريحة والغطاء، مما يزيد من الاحتكاك ويؤدي إلى تثبيت الخرزات. ويمكن لهذا القيد الميكانيكي أن يشوه مورفولوجيا الذيل المذنبي ويغير حركية النمو المقاسة. لذلك، يعد تحسين كل من ارتفاع الحجرة وحجم العينة أمراً ضرورياً لنتائج قابلة للتكرار. ونوصي بتحسين حجم العينة تجريبياً لكل إعداد تجريبي. عند استخدام غطاء شريحة بمقاس 22 mm × 22 mm كما هو موضح هنا، فإن إضافة 2.1–2.3 µL من خليط الحركية ينتج ارتفاعاً للحجرة يبلغ حوالي 4.3 µm، مما يؤدي إلى وضع مستقر للخرزات ذات القطر 2.0-µm دون انجراف مفرط أو انضغاط. وعند استخدام غطاء شريحة بمقاس مختلف، يجب تعديل حجم العينة وفقاً لذلك لتحقيق ملء متساوٍ للحجرة، ووضع مستقر للخرزات، وأدنى حد من انجراف العينة.
في حال فشل تشكّل الذيول المذنبية، يجب التحقق من كفاءة بلمرة الأكتين ونشاط العامل المروج للنواة (NPF). وإذا لم يحدث كسر التماثل، يتم ضبط تركيز البروتين الرابط (CP) لتعديل كثافة الشبكة؛ حيث إن الشبكات شديدة الكثافة تقاوم التصدع، بينما تفتقر الشبكات شديدة التخلخل إلى السلامة الهيكلية. وفي حال لم تظهر الخرزات المغلفة بالميوزين أي اختلاف عن الخرزات الضابطة، يتم التأكد من كثافة الميوزين السطحية ونشاط المحرك. أما بالنسبة لمراقبة الجودة، فإن معيار القبول وظيفي وليس قائماً على حد عددي مطلق. وتُعتبر التحضيرة الجديدة مقبولة إذا، وهو يعيد إنتاج تكوّن ذيل المذنب ونموه اللذين لوحظا باستخدام تحضير تم التحقق من صحته مسبقاً (كما هو موضح في الشكل 3بالإضافة إلى ذلك، يجب تقييم كل تحضير جديد من الميوزين، أو معقد Arp2/3، أو البروتينات المحفزة للنواة (NPF)، أو CapZ، أو الأكتين باستخدام مقايسات مراقبة الجودة المناسبة ومقارنته بتحضير تم التحقق من صحته مسبقاً قبل الاستخدام، وذلك لضمان الاتساق عبر التجارب الكمية (انظر قسم البروتوكول 3.1).
يجب مراعاة عدة قيود لهذا المقايسة عند تفسير النتائج. أولاً، تُستخدم شدة الفلورية كمؤشر نسبي غير معاير لكثافة شبكة الأكتين؛ لذا، يجب إجراء المقارنات فقط بين العينات التي تم تصويرها تحت إعدادات استحواذ متطابقة والتي تم تحليلها باستخدام نفس سير عمل تحديد العتبة. ثانياً، توفر حركة الخرزات، ونمو ذيل المذنب، وكفاءة النمو قراءات غير مباشرة لسلوك الشبكة المولدة للقوة، ولكنها لا تشكل قياسات مباشرة للقوة. تتطلب كمية القوى التي تنتجها الشبكة إجراء قياسات ميكانيكية مباشرة، مثل الاحتجاز الضوئي أو مقايسات تشوه الغشاء المعايرة للقوة64,65. ثالثاً، لا تحلل هذه المقايسة بشكل مباشر البنية الدقيقة لشبكة الأكتين، مثل اتجاه الخيوط، أو كثافة التفرع، أو التنظيم المحلي للميوسين. قد تكون هناك حاجة إلى مناهج تكميلية مثل المجهر الإلكتروني أو التصوير فائق الدقة لتوصيف البنية على مقياس النانومتر . وأخيراً، يوفر استخدام الخرزات الصلبة بحجم الميكرون واجهة مبسطة وسهلة التعامل تجريبياً، ولكنها لا تعكس القابلية للتشوه، أو تباين الانحناء، أو حركية الدهون، أو التعقيد الجزيئي للأغشية الخلوية. ولذلك، سيكون التطوير المستقبلي لواجهات أكثر صلة من الناحية الفسيولوجية مهماً لاستقصاء كيفية تنسيق مكونات الهيكل الخلوي عند الحافة الأمامية للخلية.
بشكل عام، يوفر نهج إعادة التكوين هذا تحكماً دقيقاً في تركيب البروتين وتركيزه، مما يسمح بتحليل المكونات الفردية ميكانيكياً بطرق يصعب تحقيقها في الأنظمة الخلوية. كما يوفر منصة متعددة الاستخدامات لدراسة كيفية قيام المحركات الجزيئية بإعادة تشكيل شبكات الأكتين المتفرعة وتشكيل توليد القوة عند الواجهات الشبيهة بالغشاء. ومع التحقق المناسب، يمكن توسيع نطاق المقايسة لفحص كيفية قيام الفئات المختلفة من الميوسين، أو متغيرات المحركات الطافرة أو المرتبطة بالأمراض، والبروتينات الرابطة للأكتين الحساسة للقوة بتنظيم التغذية الراجعة الميكانيكية داخل شبكات الأكتين الديناميكية. وعلى نطاق أوسع، يساعد هذا النظام في ربط نشاط المحرك على المقياس الجزيئي بالتنظيم الهيكلي الخلوي والوظيفة الميكانيكية على المقياس المتوسط، مما يكون له تداعيات على حركية الخلايا، والالتقام الخلوي، وإعادة تشكيل الغشاء.
الإفصاحات
يعلن المؤلفون أنه ليس لديهم أي مصالح مالية متضاربة أو تضارب في المصالح.
شكر وتقدير
نتوجه بالشكر إلى الدكتور دانيال سيفير وريك وايك على مساعدتهما التقنية الممتازة في تنقية البروتين. كما نشكر الدكتور روبرتو دومينغيز، وبالأخص الدكتورة مالغورزاتا بوتشكوفسكا والدكتور غريغورز ريبوفسكي، لتوفيرهم السخي لمعقد Arp2/3 وبروتينات CapZ. ونشكر أيضاً الدكتور لوثر بولارد، والدكتورة فافيولا أ. بايز-كروز، وجميع أعضاء مختبري أوستاب ودومينغيز على مساهماتهم القيمة طوال فترة المشروع. تم دعم هذا العمل من خلال منحة المعاهد الوطنية للصحة R37 GM057247 (المقدمة إلى E.M.O.). كما حصل كل من E.M.O. و M.X. على دعم جزئي من المؤسسة الوطنية للعلوم (CMMI-1548571). تم استخدام ChatGPT للمساعدة في التحرير اللغوي أثناء مراجعة المخطوطة. وقد قام المؤلفون بمراجعة وتحرير جميع المحتويات التي تمت بمساعدة الذكاء الاصطناعي ويتحملون المسؤولية الكاملة عن المخطوطة النهائية.
المواد
| الاسم | الشركة | رقم فهرسي | التعليقات |
|---|---|---|---|
| أدينوسين 5′ملح ثنائي الصوديوم المميأ لثلاثي فوسفات | سيجما | A26209 | تُستخدم لتحضير المحاليل المنظمة التي تحتوي على ATP؛ تُقسم إلى حصص وتُخزن في درجة حرارة −20°C. |
| معقد Arp2/3 | أُعدَّ داخلياً | لم يتوفر نص. | تُستخدم لتحفيز تكوين شبكات أكتين متفرعة؛ نُقيت وفقًا للمرجع 42. |
| صبغة البيوتين-CF640 الفلورية | Biotium | 80032 | تُستخدم لوسم حبيبات التحكم فلورياً؛ تُحفظ بعيداً عن الضوء وتُخزن في درجة حرارة −80°C. |
| Myo1d المبيوتني (الموسوم بالبيوتين) | جُهز داخلياً | لا ينطبق | بروتين حركي يُستخدم لتغطية الخرزات المطلية بالميوزين؛ تم تحضيره كما هو موضح في المرجعين 18 و38–40. |
| ألبومين المصل البقري | سيجما | A7906 | تُستخدم للمحاليل المنظمة لحجب الخرزات وتخزينها؛ يتم تحضير محلول مخزني مُرشح. |
| كلوريد الكالسيوم | سيجما | C7902 | مكون المحلول المنظم المستخدم في المحلول المنظم X وتجارب تعطيل الكالسيوم. |
| كالموديولين | تم تحضيره داخلياً | غير متاح | أُضيف إلى التفاعلات المحتوية على الميوسين ومحلول تخزين الخرز؛ ونُقّي وفقاً للمرجع 44. |
| كرات البوليستيرين المكركسلة (2.0 µm القطر) | Polysciences | 18327-10 | تُستخدم كدعامة صلبة لطلاء كل من NPF وNeutrAvidin والصبغة الفلورية والميوسين؛ تُحفظ في درجة حرارة 4°C. |
| كاميرا CCD | Teledyne | 01-RET-R6-R-M-14-C-OC | تُستخدم لالتقاط صور الفلورة أثناء المجهرية بنظام التصوير الزمني. |
| صبغة كوماسي بريليانت بلو | سيجما | B7920 | تُستخدم لصب هلامات الفصل الكهربائي للهجرة البروتينية بوجود SDS (SDS-PAGE) قبل إجراء التحليل القياسي للكثافة. |
| شرائح غطائية، 22 مم × 22 مم، رقم 1.5 | الكرة الأرضية | 1404-15 | تُستخدم مع شرائح المجهر لتجميع غرف الضغط. |
| ديثيوثريتول (DTT) | GoldBio | DTT10 | عامل مختزل يستخدم في المحاليل المنظمة ومخاليط الحركية؛ يُحفظ في درجة حرارة −20°C. |
| مضخة تفريغ لولبية جافة | Agilent Technologies | IDP3B01 | يُستخدم لتشغيل نظام التنظيف بالبلازما. |
| EGTA | GoldBio | E-217-100 | مخلب الكالسيوم المستخدم في منظم M، ومنظم الحركة، والمعالجة المسبقة للأكتين. |
| مصدر ضوء خارجي | Leica | EL6000 | مصدر ضوئي بهاليد المعادن للمجهر الفلوري. |
| Fiji (ImageJ) | مفتوح المصدر | غير متاح | تُستخدم لتحليل طول ذيل المذنب، وكثافة الفلورة، وكثافة الشبكة (الإصدار 2.16.0/1.54p). |
| مجهر فلوري | Leica | DMIRB | مجهر فلوري فوقي مقلوب يُستخدم لتصوير ذيول مذنبات الأكتين. |
| حمض الأسيتيك الجليدي | Fisher Chemical | BP2401-212 | مكون من محلول إزالة الصبغة لهلام SDS-PAGE؛ مادة أكالة، تُتداول مع اتخاذ الاحتياطات المناسبة. |
| GST-VCA | الهيكل الخلوي | VCG03-A | عامل تعزيز النوى المستخدم في تجميع الأكتين بوساطة Arp2/3؛ يُقسم إلى حصص ويُخزن في −80°C. |
| HEPES | GoldBio | H-400-1 | كاشف منظم مستخدم في المنظم X، والمنظم M، ومنظم الحركة. |
| بروتين CapZ البشري | جُهز داخلياً | لا يوجد نص متاح للترجمة. يرجى تزويدي بالنص المصدر باللغة الإنجليزية لترجمته إلى العربية. | بروتين السد (Capping protein) المستخدم لتنظيم كثافة شبكة الأكتين؛ تم تنقيته وفقاً للمرجع 43. |
| كلوريد المغنيسيوم | Spectrum Chemical | M1035 | مكون منظم يُستخدم في منظمات التفاعل والمعالجة المسبقة للأكتين. |
| برنامج التصوير MetaMorph | Molecular Devices | نظرًا لعدم توفر نص مصدري للترجمة، يرجى تزويدي بالنص الذي ترغب في ترجمته إلى اللغة العربية وفقًا للمعايير العلمية والأكاديمية المحددة. | يُستخدم للتحكم في المجهر واستحواذ الصور (الإصدار 7.10.4.459). |
| الميثانول | سيجما | MX0485-3 | مكوّن من محلول إزالة الصبغة لهلام SDS-PAGE؛ مادة قابلة للاشتعال، يجب التعامل معها وفقاً لإجراءات السلامة المؤسسية. |
| ميثيل السليلوز | سيجما | M0387 | يُضاف إلى محلول الحركية لزيادة لزوجة المحلول (1500 cP). |
| شرائح المجهر | Corning | 2947-75X25 | تُستخدم لتجميع غرف الضغط المخصصة للفحص المجهري. |
| بروتين NeutrAvidin | Thermo Fisher Scientific | 31000 | تُستخدم لتثبيت البروتينات المبيوتنة على أسطح الخرز؛ تُقسم إلى حصص وتُخزن في −80°C. |
| سلم بروتيني مُصبغ مسبقاً PageRuler Plus | Thermo Scientific | 26619 | مؤشر الوزن الجزيئي المستخدم في تحليل SDS-PAGE؛ يحفظ في درجة حرارة −20°C. |
| منظف البلازما | Harrick Plasma | PDC-32G | تُستخدم لتنظيف شرائح المجهر وأغطيتها بالبلازما قبل تجميع الغرفة. |
| مرشح حقنة من مادة بولي إيثر سلفون، 0.22 µm | سيجما | SLGPR33RS | تُستخدم لترشيح المحلول المخزون من ألبومين المصل البقري قبل تقسيمه إلى حصص. |
| كلوريد البوتاسيوم | Fisher BioReagents | BP366-1 | ملح يُستخدم للحفاظ على القوة الأيونية في محاليل منظمات المقايسة. |
| أكتين العضلات الهيكلية للأرانب | تم تحضيره داخلياً | لا ينطبق | نُقِّيَ وفقاً للمرجع 41، واستُخدم كـ G-actin في اختبارات تجميع ذيل المذنب للأكتين. |
| جهاز طرد مركزي دقيق مبرد | Eppendorf | EP-5415R | تُستخدم لترسيب الحبيبات خلال خطوات تحضير الحبيبات وغسلها. |
| خلاط الأنابيب الدوار (دوار مخبري سطحي) | Cole-Parmer | EW-04397-40 | تُستخدم أثناء حضانات طلاء الخرز للحفاظ على معلق الخرز. |
| محلول التشغيل المنظم تريس/جلايسين/SDS (10×) | Bio-Rad | 1610732 | خفف إلى 1× قبل إجراء الفصل الكهربائي بهلام بولي أكريلاميد بنطريل الصوديوم (SDS-PAGE). |
| شحم التفريغ | هاي فاك ديبوت (High Vac Depot) | 408524 | تُستخدم لإحكام غلق غرف الضغط قبل التصوير الفلوري. |
| 4%–هلام بولي أكريلاميد SDS بتدرج تركيز 20% | Thermo Fisher Scientific | XP04205BOX | تُستخدم لتحليل البروتينات المرتبطة بالخرزات بواسطة الفصل الكهربائي للهلام بوجود دوديسيل كبريتات الصوديوم (SDS-PAGE)؛ تُحفظ في درجة حرارة 4°C. |
المراجع
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
إعادة الطباعة والأذونات
الوسوم
تم نشر هذه المقالة
الفيديو قريباً