يصف هذا البروتوكول تعطيل موقع nodC بوساطة CRISPR-Cas9 في بكتيريا Mesorhizobium ciceri باستخدام الإصلاح الموجه بالتماثل والفحص القائم على GFP لإنتاج طفرات معيبة في التكافل من أجل دراسات الجينوم الوظيفي في بكتيريا الريزوبيا المرتبطة بـالحمص.
مقالة منهجية
تعديل الجينوم بتقنية CRISPR-Cas9 في بكتيريا Mesorhizobium ciceri عبر تعطيل جين nodC لدراسات التكافل في الحمص
* These authors contributed equally
في هذه المقالة
ملخص
الملخص
Mesorhizobium ciceri، وهو متعايش مثبت للنيتروجين في الحمص (*Cicer arietinum*)، لا يزال من الصعب تعديله وراثياً باستخدام طرق إعادة التركيب المتجانس التقليدية، والتي تتطلب جهداً مكثفاً وغالباً ما تترك علامات اختيار غير مرغوب فيها. نصف في هذا البروتوكول استراتيجية مبسطة لتحرير الجينوم باستخدام نظام البروتين 9 المرتبط بالتكرارات palindromic القصيرة المتباعدة بانتظام والمجمعة (CRISPR-associated protein 9 - Cas9) واسع النطاق من المضيف، والمكيف من أجل M. ciceriنوضح فعالية هذه الطريقة من خلال استهداف nodCالذي يشفر إنزيم N-acetylglucosaminyltransferase المطلوب لتخليق الهيكل الكيتيني في عوامل Nod، وهي جزيئات الإشارة الرئيسية المشاركة في التواصل الجزيئي التكافلي. يوضح هذا البروتوكول التصميم المنهجي للحمض النووي الريبوزي الموجه المفرد (sgRNAs) وبناء قالب الإصلاح الموجه بالتماثل (HDR). وقد صُمم قالب HDR لتسهيل الدمج محدد الموقع لمراسل البروتين الفلوري الأخضر (GFP) الذي يحيط بـ nodC موقع القطع. وعقب إيصال بنية Cas9/sgRNA/HDR من خلال التزاوج ثنائي الأبوين، تم تحديد الطفرات المفترضة باستخدام نهج فحص قائم على الفلورة. وأدى التعطيل الناجح لـ 1.3 kb nodC موضع ضمن عملية التعقد (عقدة الـ NOD (أو مستقبلات شبيهة بـ NOD)تم فحص الكاسيت في البداية من خلال معاينة تعبير البروتين الفلوري الأخضر (GFP) في المستعمرات الطافرة باستخدام المجهر الفلوري. ثم تم التحقق من حدوث التعطيل بشكل إضافي عن طريق الهضم بإنزيمات القطع، وتضخيم الكاسيت المدمج من الحمض النووي الجينومي، وتسلسل سانجر. كما تم قياس تعبير البروتين الفلوري الأخضر كمياً باستخدام تفاعل البوليميراز المتسلسل الكمي مع النسخ العكسي. وللتحقق من التأثير الوظيفي للطفرة، أُجريت اختبارات عدوى نبات الحمص، والتي أظهرت ضعفاً في تكوين العقد الجذرية في النباتات الملقحة بـ ΔnodC M. ciceri مقارنةً بالسلالة البرية. وبوجه عام، يوفر هذا البروتوكول إطاراً فعالاً وقابلاً للتكرار لتعطيل الجينات بدقة وإجراء دراسات الجينوم الوظيفي في ميزوريزوبيوم (Mesorhizobium).
المقدمة
تم تطويع نظام نوكلياز البروتين 9 المرتبط بالتكرارات العنقودية المتناوبة منتظمة التباعد (CRISPR)-associated protein 9 (Cas9)، والذي تم تحديده في الأصل كآلية مناعة تكيفية في بدائيات النواة، ليصبح أداة فعالة وموثوقة لتحرير الجينوم1,2. يستخدم النظام حمضاً نووياً ريبوزياً موجهًا اصطناعياً (sgRNA) لتحديد تسلسلات DNA المستهدفة من خلال ازدواج القواعد وفق نموذج Watson-Crick. يتكون sgRNA من 20 نوكليوتيد مكملة للمنطقة الجينومية المجاورة لتسلسل الزخرفة المجاورة للمباعد (PAM) من النوع NGG. يقوم Cas9 بإحداث كسر مزدوج السلسلة (DSB) في موقع محدد ضمن التسلسل المستهدف، عادةً ما يكون قبل 3 أزواج قاعدية (bp) من موقع PAM1. ويمكن إصلاح كسور DSB الناتجة إما عن طريق الربط النهائي غير المتماثل أو عن طريق الإصلاح الموجه بالتماثل (HDR) باستخدام قالب مانح3,4. وقد طُبقت هذه الاستراتيجية على نطاق واسع في نهج تعطيل الجينات، والإدخال الجيني (knock-in)، والحذف الجيني (knock-out) في البكتيريا5,6,7,8. الهدف الأساسي من هذا البروتوكول هو تطوير طريقة فعالة لتحرير الجينوم لبكتيريا Mesorhizobium ciceri باستخدام نظام CRISPR-Cas9 واسع المدى من حيث المضيف.
M. ciceri هي بكتيريا تربة سالبة الجرام تعمل كمتكافل داخلي أساسي مثبت للنيتروجين في نبات الحمص (Cicer arietinum)9. وتظهر إحدى سلالاتها، وهي M. ciceri CC1192، كفاءة عالية في تكوين العقد الجذرية، وقد تم تسلسل جينومها10. وعلى الرغم من أهميتها الزراعية، لا تزال التعديلات الجينية لأنواع Mesorhizobium محدودة. وقد تم سابقاً تطبيق أنظمة تعتمد على CRISPR في أنواع أخرى من الريزوبيا، بما في ذلك تداخل CRISPR (CRISPRi) في Rhizobium etli11، وتحرير الجينوم في Sinorhizobium meliloti12، وتحرير القواعد في S. meliloti13. ومع ذلك، لم يتم الإبلاغ عن منصة قوية لتحرير الجينوم في M. ciceri. تعتمد الطرق التقليدية على إعادة التركيب المتماثل بوساطة البلازميدات الانتحارية، وهي عملية تتطلب جهداً مكثفاً، وتحتاج إلى جولات متعددة من الاختيار، وغالباً ما تترك علامات مقاومة للمضادات الحيوية كـ "ندبات" جينومية14.
لمعالجة هذه القيود، تم تكييف نظام ناقل pCasPP، الذي تم تطويره في الأصل لبكتيريا Paenibacillus polymyxa، للاستخدام في بكتيريا M. ciceri15. يعتمد إطار pCasPP على بروتين Cas9 من بكتيريا Streptococcus pyogenes تم تحسين كودوناته لتناسب البكتيريا الشعاعية (actinomycetes) ذات المحتوى العالي من الـ GC، ويحتوي على كاسيت lacZ للفحص بالألوان الأزرق والأبيض لاستنساخ sgRNA تحت مُحفز gapdh التأسيسي8. تم إجراء تزاوج ثنائي الأبوين بين سلالة Escherichia coli المانحة وسلالة Mesorhizobium المستقبلة لنقل ناقل التعديل16. ولتعزيز كفاءة الفحص، تم دمج متغير البروتين الفلوري الأخضر (GFP) المسمى bjGFP، والمحسن كودونياً في الأصل لبكتيريا Bradyrhizobium diazoefficiens، في قالب المانح لعملية HDR16. طُبقت استراتيجية الفحص القائمة على الفلورة هذه لاستهداف موقع nodC الأساسي، وهو الموقع المطلوب للمراحل المبكرة من إشارات التكافل بين البكتيريا ونبات الحمص17,18.
يوفر هذا البروتوكول بديلاً دقيقاً وفعالاً لأساليب الطفرات الكيميائية العشوائية أو الطفرات الناجمة عن الأشعة فوق البنفسجية (UV). في تجارب التحقق، أظهرت أكثر من 80% من المستعمرات المستعادة تألق GFP، وتم تأكيد المستعمرات المعدلة الممثلة بشكل أكبر عن طريق تفاعل البوليميراز المتسلسل (PCR) وتسلسل سانجر. وتوفر طفرات ΔnodC M. ciceri الناتجة مورداً مفيداً لدراسة إشارات التكافل والتفاعلات بين المضيف والميكروب. وبشكل عام، يوفر هذا الإطار لمجتمع أبحاث الريزوبيوم نهجاً فعالاً وقابلاً للتوسع لدراسات الجينوم الوظيفي في Mesorhizobium.
البروتوكول
أُجريت جميع البروتوكولات التجريبية التي تتضمن نمو النباتات، والتلقيح الميكروبي، والتعامل مع البكتيريا المعدلة وراثياً وفقاً للإرشادات واللوائح المؤسسية. كما تم تنفيذ زراعة النباتات والتلقيحات البكتيرية تحت ظروف محكومة في غرف النمو. وتُصنف سلالة M. ciceri المستخدمة في هذه الدراسة كميكروب من المستوى الأول للسلامة البيولوجية (BSL-1). وبما أن جميع التجارب أُجريت في ظروف مختبرية محتواة دون إطلاق ميداني، فلم يكن هناك حاجة إلى موافقة رسمية من المؤسسة بشأن السلامة البيولوجية، وذلك وفقاً لسياسات السلامة البيولوجية المؤسسية. كما تم تعقيم جميع النفايات البيولوجية الناتجة خلال الدراسة باستخدام الموصدة (autoclave) قبل التخلص منها.
1. تحضير الخلايا المختصة
تم تحضير والتحقق من كفاءة خلايا E. coli DH5α و E. coli S17-1λpir المختصة كيميائياً وفقاً للإجراء الموضح في الملحق 1.
2. تصميم الحمض النووي الريبوزي الموجه
- تصميم جزيئات الـ RNA الموجهة
- افتح منصة Benchling (https://benchling.com/). قم بتسجيل الدخول إلى حساب Benchling حالي أو أنشئ حساباً جديداً.
- أنشئ مشروعاً جديداً وافتح أداة تصميم الدليل لـ CRISPR (CRISPR Guide Design Tool).
- قم بتحميل أو لصق تسلسل الـ DNA الكامل للهدف لتصميم الـ RNA الموجه. اختر خيار التصميم "دليل واحد" (Single Guide) واضبط طول الدليل على 20 bp.
- اختر المرجع الجينومي من الخيارات المتاحة. لتصميم RNA موجه يستهدف M. ciceri، اختر Bradyrhizobium diazoefficiens USDA 110 كجينوم مرجعي. استخدم NGG كتسلسل للموتيف المجاور للمسافة الفاصلة (PAM) المطلوب لنشاط Streptococcus pyogenes Cas9 (SpCas9).
- استخدم خوارزمية Hsu et al.19 لحساب ترددات القطع المتوقعة خارج الهدف. حافظ على درجة عتبة ≥50 لتقليل القطع غير النوعي عبر خلفية الجينوم المرجعي.
- استخدم خوارزمية Doench-Root20 لحساب درجات كفاءة القطع المتوقعة داخل الهدف. اضبط عتبة اختيار الهدف عند ≥60 لتحديد الأدلة ذات كفاءة قطع Cas9 المتوقعة المواتية في الموقع المستهدف.
- انقر على "إنهاء" (Finish) لإنشاء قائمة بالـ RNA الموجهة المرشحة.
- اختيار جزيئات الـ RNA الموجهة
- افتح لوحة مخرجات الـ RNA الموجه.
- أعطِ الأولوية لـ sgRNAs المرشحة المتوقع أن تُحدث كسراً مزدوج السلسلة ضمن 100 bp من كودون بدء الترجمة (ATG)، مما يزيد من احتمالية إنتاج بروتين غير وظيفي.
- قيم درجات القطع خارج الهدف وداخل الهدف. أعطِ الأولوية لدرجة أعلى خارج الهدف على درجة أعلى قليلاً داخل الهدف لتقليل مخاطر القطع غير المقصود خارج الهدف.
- اختر واحداً أو اثنين من الـ RNA الموجهة المفردة (sgRNAs) المرشحة التي تستوفي جميع معايير الاختيار.
- تحضير قليلات النيوكليوتيد (Oligonucleotides) للـ gRNA
- أنشئ التسلسل المكمل العكسي للـ RNA الموجه المختار.
- أضف التسلسل 5′-ACGC إلى النهاية 5′ للـ RNA الموجه، وأضف التسلسل 5′-AAAC إلى النهاية 5′ للسلسلة المكملة العكسية.
- اطلب كلا قليلة النيوكليوتيد مع فسفرة عند النهاية 5′ وتنقية بواسطة PAGE بمقياس تصنيع 25 nmol.
- تلدين قليلات النيوكليوتيد للـ gRNA
- حضر محلول HEPES المنظم بتركيز 30 mM عن طريق إذابة 7.15 g من حمض HEPES الحر في حوالي 800 mL من الماء المقطر. اضبط الأس الهيدروجيني (pH) على 7.8 باستخدام هيدروكسيد الصوديوم وأكمل الحجم النهائي إلى 1 L.
- أعد تعليق كل قليلة نيوكليوتيد مفسفرة في ماء خالٍ من النوكلييز بتركيز نهائي 100 µM. اخلط 5 µL من كل قليلة نيوكليوتيد مع 90 µL من محلول HEPES المنظم 30 mM في أنبوب طرد مركزي دقيق معقم.
- قم بالرج باستخدام جهاز Vortex لفترة وجيزة ثم استخدم الطرد المركزي لجمع السائل. قم بتلدين قليلات النيوكليوتيد في جهاز التدوير الحراري عن طريق الحضانة عند 95°C لمدة 5 min ثم التبريد إلى 4°C بمعدل انحدار 0.1°C/s.
- خفف قليلات النيوكليوتيد الملدنة بمقدار 10 أضعاف باستخدام ماء خالٍ من النوكلييز.
- تجميع الـ gRNA في ناقل pCasPP
- احصل على ناقل pCasPP الموصوف سابقاً بواسطة Rütering et al.15.
- تم توفير تسلسل البلازميد بواسطة Jochen Schmid، وتم الحصول على البنية المستخدمة في هذه الدراسة من خلال الدكتور Syed Shams Yazdani (ICGEB).
- قم بتجميع تفاعل Golden Gate يحتوي على 100 ng من ناقل pCasPP، و 0.3 µL من قطعة قليلة النيوكليوتيد الملدنة، و 2 µL من محلول T4 DNA ligase المنظم 10×، و 1 µL من T4 DNA ligase، و 1 µL من إنزيم القطع BbsI، وماء خالٍ من النوكلييز حتى يصل الحجم النهائي إلى 20 µL.
- حضر تفاعل تحكم سلبي باستبدال القطعة المدرجة بماء خالٍ من النوكلييز.
- اخلط التفاعلات برفق وقم بالطرد المركزي لفترة وجيزة.
- ظروف دورات تجميع Golden Gate
- ضع أنابيب التفاعل في جهاز التدوير الحراري. نفذ تسع دورات تتكون من 37°C لمدة 10 min تليها 16°C لمدة 10 min.
- حضن التفاعلات عند 50°C لمدة 5 min ثم عند 65°C لمدة 20 min. احتفظ بالتفاعلات عند 4°C حتى وقت الاستخدام.
- تحويل تفاعلات التجميع
- قم بإذابة 50 µL من خلايا Escherichia coli DH5α الكفؤة على الثلج لمدة 10–15 min.
- أضف 3 µL من كل تفاعل تجميع Golden Gate إلى الخلايا الكفؤة. قم بمعالجة تفاعل التحكم السلبي بالتوازي. حضن الخلائط على الثلج لمدة 30 min.
- قم بعمل صدمة حرارية للخلايا عند 42°C لمدة 45 s ثم أعد الأنابيب فوراً إلى الثلج لمدة 2 min. أضف 950 µL من وسط Super Optimal broth with Catabolite repression (SOC).
- حضر وسط SOC يحتوي على 0.5% مستخلص خميرة، و 2% تريبتون، و 10 mM NaCl، و 2.5 mM KCl، و 10 mM MgCl₂، و 10 mM MgSO₄، و 20 mM جلوكوز. عقم الوسط بالترشيح باستخدام مرشح حقنة 0.4 µm تحت ظروف تعقيم.
- حضن المزارع عند 37°C وسرعة 180 rpm لمدة 1 h.
- اختيار المحولات الإيجابية
- حضر أطباق أغار LB مضافاً إليها 50 µg/mL نيوميسين، و 0.2 mM إيزوبروبيل β-D-1-ثيوجالاكتوبيرانوزيد (IPTG)، و 32 mg/L من 5-برومو-4-كلورو-3-إندوليل β-D-جالاكتوبيرانوزيد (X-gal). ازرع 100 µL من مزرعة الاستعادة على الأطباق الانتقائية. حضن الأطباق عند 37°C لمدة 12–16 h.
- اختر المستعمرات البيضاء وتخلص من المستعمرات الزرقاء. تحقق من أن طبق التحكم السلبي يحتوي على أقل من خمس مستعمرات.
- فحص وتوسيع المستنسخات الإيجابية
- انقل ثلاث إلى أربع مستعمرات بيضاء مستقلة إلى أطباق أغار LB انتقائية جديدة.
- حضن الأطباق عند 37°C لمدة 12–16 h. ابذر المستعمرات الفردية في 10 mL من وسط LB المضاف إليه 50 µg/mL نيوميسين.
- عالج كل بنية RNA موجهة بشكل مستقل طوال سير العمل اللاحق.
- التحقق من صحة بنيات pCasPP-gRNA
- احصد المزارع البكتيرية عن طريق الطرد المركزي. اعزل DNA البلازميد باستخدام طقم تنقية البلازميد ذو العمود السيليكا.
- قم بهضم DNA البلازميد المعزول باستخدام XbaI و EcoRI في محلول التفاعل المنظم المناسب لمدة 1 h عند 37°C.
- افصل نواتج الهضم على هلام أغاروز بتركيز 1% محضر في محلول 1× Tris-acetate-EDTA (TAE) المنظم الذي يحتوي على بروميد الإيثيديوم بتركيز نهائي 0.5 µg/mL.
- شغل الهلام بجهد 90–110 V حتى تهاجر جبهة الصبغة عبر حوالي 70–80% من طول الهلام. تصور قطع الـ DNA باستخدام جهاز الإضاءة فوق البنفسجية (UV transilluminator).
- أكد المستنسخات الإيجابية من خلال الكشف عن قطعة بحجم 1,280 bp، وحدد ضوابط الناقل الفارغ من خلال الكشف عن قطعة بحجم 1,630 bp. يبلغ حجم ناقل pCasPP الفارغ حوالي 9,663 bp ويحتوي على جين lacZ؛ يؤدي إدراج قليلة النيوكليوتيد gRNA بطول 24 bp إلى إزالة قطعة lacZ، مما ينتج بنية pCasPP أصغر تحتوي على gRNA. تُستخدم مواقع القطع XbaI و EcoRI التي تحيط بمنطقة lacZ للتأكيد التشخيصي لاستنساخ gRNA.
- تحضير مخزونات الجلسرول
- قم بتنمية مستنسخ إيجابي مؤكد في وسط LB انتقائي.
- حضر مخزون جلسرول عن طريق خلط 700 µL من مزرعة في طور النمو اللوغاريتمي مع 300 µL من جلسرول 50% معقم. انقل الخليط إلى أنابيب تجميد (cryovials) معقمة. خزن مخزونات الجلسرول عند −80°C.
ملاحظة: تجنب دورات التجميد والإذابة المتكررة. حضر عدة حصص للحفاظ على استقرار البلازميد وحيوية البكتيريا. يمكن تخزين تفاعل تجميع Golden Gate المكتمل عند 4°C طوال الليل أو عند −20°C لمدة 1–2 أسبوع قبل التحويل.
3. تجميع قالب الإصلاح الموجه بالتماثل
- تحضير قطعة إدخال البروتين الفلوري الأخضر (GFP)
- الحصول على البلازميد pRJPaph-bjGFP الذي يحتوي على كاسيت المراسل الفلوري16 (الجدول 1)10,15,16,21,22,23. تم توفير البلازميد بواسطة البروفيسور Hans-Martin Fischer (جامعة ETH Zurich، سويسرا) وهو متاح من خلال Addgene (البلازميد #67032).
- استئصال كاسيت gfp من pRJPaph-bjGFP عن طريق الهضم بإنزيمات القطع SacI و KpnI كما هو موضح في الملف التكميلي 2 (الخطوة 3.1). تسلسل gfp في pRJPaph-bjGFP هو جين bjGFP اصطناعي تم تحسين كودوناته من أجل Bradyrhizobium diazoefficiens.
- تنقية قطعة gfp المتوقعة بطول 1081 bp.
- بناء pUC18-gfp
- الحصول على الهيكل الأساسي pUC18 (بلازميد Addgene #50004)21.
- خطيّة pUC18 باستخدام SacI و KpnI كما هو موضح في الملف التكميلي 2 (الخطوة 3.2).
- ربط قطعة gfp المنقاة في ناقل pUC18 الخطي كما هو موضح في الملف التكميلي 2 (الخطوة 3.2).
- تحويل خلايا E. coli DH5α المختصة باستخدام إجراء التحويل الموضح في الخطوة 2.7، مع استبدال تفاعل تجميع Golden Gate بمزيج الربط الناتج في الخطوة 3.2.3.
- اختيار المحولات الإيجابية والتحقق من إدخال gfp عن طريق تفاعل البوليميراز المتسلسل (PCR) للمستعمرات كما هو موضح في الملف التكميلي 2 (الخطوة 3.2).
- تضخيم أذرع التماثل
- تصميم بادئات لتضخيم أذرع التماثل العلوية (UHA) والسفلية (DHA) بطول يتراوح تقريباً بين 400–500 bp من الحمض النووي الجينومي لـ M. ciceri (الجدول 2).
- دمج مواقع قطع SacI/EcoRI في بادئات UHA ومواقع قطع XbaI/KpnI في بادئات DHA. استخدم البادئات F_nodC_Up_EcoRI و R_nodC_Up_SacI لتضخيم UHA والبادئات F_nodCdown_KpnI و R_nodCdown_XbaI لتضخيم DHA (الجدول 2).
- عزل الحمض النووي الجينومي لـ M. ciceri وفقاً لـ Weerakkody et al.25.
- تضخيم وتنقية قطع UHA و DHA كما هو موضح في الملف التكميلي 2 (الخطوة 3.3).
- بناء pUC18-UHA-gfp
- استنساخ قطعة UHA في pUC18-gfp باستخدام EcoRI و SacI كما هو موضح في الملف التكميلي 2 (الخطوة 3.4).
- تأكيد التجميع الصحيح للبلازميد عن طريق الهضم بإنزيمات القطع XbaI و KpnI. يجب أن ينتج عن التجميع الناجح قطع بطول 500 و 3725 bp تقريباً.
- المضي قدماً باستخدام مستنسخ واحد تم التحقق منه.
- بناء pUC18-UHA-gfp-DHA
- استنساخ قطعة DHA في pUC18-UHA-gfp باستخدام KpnI و XbaI كما هو موضح في الملف التكميلي 2 (الخطوة 3.5).
- تأكيد التجميع الصحيح عن طريق الهضم بإنزيمات القطع SacI و EcoRI. يجب أن ينتج عن التجميع الناجح قطع بطول 400 و 4271 bp تقريباً.
- التحقق من 5–6 مستنسخات مرشحة عن طريق تسلسل سانجر باستخدام البادئات F_nodC_Up_EcoRI و BjGFP_BP_F1 و R_nodCdown_XbaI (الجدول 2)، والتي تغطي مجتمعة غالبية تسلسل كاسيت الإصلاح الموجه بالتماثل (HDR).
- تضخيم وتنقية قالب HDR النهائي
- تضخيم كاسيت HDR الكامل باستخدام البادئات F_FL_nodCgfp_XbaI و R_nodCdown_XbaI (الجدول 2).
- تنقية قطعة HDR المتوقعة بطول 2012 bp وهضم منتج PCR المنقى بإنزيم XbaI كما هو موضح في الملف التكميلي 2 (الخطوة 3.6).
- تحضير ناقلات pCasPP-gRNA
- استعادة بلازميدات pCasPP-gRNA1 و pCasPP-gRNA2 التي تم إنتاجها في الخطوة 2.
- جعل البلازميدات خطية باستخدام XbaI وإزالة الفوسفات من الهيكل الأساسي للناقل كما هو موضح في الملف التكميلي 2 (الخطوة 3.7).
- استنساخ قالب HDR في ناقلات pCasPP-gRNA
- ربط كاسيت HDR في pCasPP-gRNA1 أو pCasPP-gRNA2 الخطي بـ XbaI كما هو موضح في الملف التكميلي 2 (الخطوة 3.8).
- تحويل خلايا E. coli DH5α المختصة واختيار المحولات على أغار LB يحتوي على 50 µg/mL نيوميسين.
- فحص المستنسخات التي تحتوي على HDR
- فحص المحولات بحثاً عن فلورة GFP باستخدام مجهر ستيريوفلوري مجهز بمجموعة مرشحات GFP قياسية (إثارة 470–488 nm؛ انبعاث 507–510 nm).
- تصنيف المستعمرات على أنها موجبة لـ GFP بناءً على وجود فلورة خضراء متميزة وموحدة تتجاوز بوضوح الفلورة الذاتية الضعيفة الملاحظة في مستعمرات التحكم السلبية غير المعدلة.
- توسيع المستنسخات الموجبة لـ GFP وعزل الحمض النووي للبلازميد.
- التحقق من تجميع ناقل HDR
- تأكيد إدخال HDR عن طريق الهضم بإنزيم القطع XbaI.
- التحقق من التجميع الناجح من خلال تحرير قطعة HDR المتوقعة بطول 2012 bp مع هيكل ناقل pCasPP-gRNA بطول 9,300 bp تقريباً.
ملاحظة: بعد التعطيل الحراري لإنزيمات القطع والفوسفاتاز، يمكن تخزين مخاليط التفاعل عند 4°C طوال الليل أو عند −20°C لمدة تصل إلى شهر واحد. تخزن تركيبات البلازميد المؤكدة عند −20°C للحفظ طويل الأمد.
| سلالة أو بلازميد | الوصف | المرجع | ||||
| Mesorhizobium ciceri CC1192 | السلالة المستقبلة المستخدمة في تحرير الجينوم بتقنية CRISPR-Cas9 ومقاييس تعقد جذور الحمص | هاسكيت وآخرون.10 | ||||
| pCasPP | ناقل تحرير الجينوم CRISPR-Cas9 المستخدم لاستنساخ الحمض النووي الريبي الموجه وتوصيل قالب الإصلاح الموجه بالتماثل (HDR) | روترينج وآخرون.15 | ||||
| pRJPaph-bjGFP | بلازميد مراسل GFP المستخدم كمصدر لكاسيت GFP (بلازميد Addgene رقم 67032) | ليدرمان وآخرون.16 | ||||
| pUC18 | ناقل استنساخ عام مستخدم لتجميع قالب الإصلاح الموجه بالتماثل (HDR) (بلازميد Addgene رقم 50004) | نوراندر وآخرون.21 | ||||
| Escherichia coli S17-1λبي آر (pir) | سلالة المانح المستخدمة في الاقتران ثنائي الأبوين | سايمون وآخرون.22 | ||||
| Escherichia coli DH5α | المضيف المستخدم في الاستنساخ لإكثار البلازميد | هاناهان وآخرون.23 | ||||
الجدول 1: السلالات البكتيرية والبلازميدات المستخدمة في هذه الدراسة.يسرد هذا الجدول السلالات البكتيرية والبلازميدات المستخدمة في تكثير البلازميدات، وتحرير الجينوم بوساطة CRISPR-Cas9، وتجميع قالب الإصلاح الموجه بالتماثل (HDR)، والتزاوج ثنائي الوالدين، والوسم الفلوري لبكتيريا Mesorhizobium ciceri CC1192.
| الفئة | الاسم | تسلسل (5′  3′) أو وصف |
| سلالة بكتيرية | Escherichia coli DH5α | سلالة المضيف للاستنساخ |
| سلالة بكتيرية | Escherichia coli S17-1λمستقبل البروتين المعتمد على الرابط (PIR) | السلالة المانحة للتزاوج ثنائي الأبوين |
| ناقل الاستنساخ | pUC18 | ناقل العمود الفقري للاستنساخ |
| ناقل CRISPR | pCasPP | ناقل CRISPR-Cas9 واسع النطاق للمضيفات |
| بلازميد مراسل | pRJPaph-bjGFP | بلازميد مراسل GFP |
| بادئ | F_guide1_BbsI | pACGCTGTTTACAGAGGCATGCAAG |
| بادئ | دليل_R1_BbsI | pAAACCTTGCATGCCTCTGTAAACA |
| بادئ | F_guide2_BbsI | pACGCGCTTGTTCGGATCCGACCGT |
| بادئ | R_guide2_BbsI | pAAACACGGTCGGATCCGAACAAGC |
| بادئ | F_nodC_Up_EcoRI | AAAGAATTCCTCATTGCAAGCCAGCAGT |
| بادئ | R_nodC_Up_SacI | AAAGAGCTCCGGAAAGCTTGTTTCGGATCC |
| بادئ | F_nodCdown_KpnI | AAAGGTACCTCGAGAGCACCGCATAAGAC |
| بادئ | R_nodCdown_XbaI | AATTCTAGATGGTTCGGTACTTTCGTGCA |
| بادئ | F_FL_nodCgfp_XbaI | AAATTCTAGACTCATTGCAAGCCAGCCAGT |
| بادئ | BjGFP_BP_F1 | GAAGTTCATCTGCACCACCG |
| بادئ | BjGFP_BP_R1 | GTCCTTGAACGAGATGGTGC |
| بادئ | BjGFP_BP_F2 | CCAACTTCAAGATCCGCCAC |
| بادئ | GFP_R | CCAACTTCAAGATCCGCCAC |
| بادئ | BjGFP_BP_R2 | CTTGTACAGCTCGTCCATGC |
| بادئ | 16S_F1 | ATCCTGGCTCAGAACGAACG |
| بادئ | 16S_R1 | ATTCCCACGCGTTACTCACC |
| بادئ | 16S_F2 | AGTCCGAGAGGGTGAGTGG |
| بادئ | 16S_R2 | GTCAGTACCGAGCCAGTGAG |
| بادئ | F1_nodC | CGATTTCCAGAACCGTCGTC |
| بادئ | nodC_R | CGATTTCCAGAACCGTCGTC |
| بادئ | R1_nodC | TCCCCTGCTACAATGAGGAC |
| بادئ | F2_nodC | AGTGACTCCGCAATTCCAGA |
| بادئ | R2_nodC | TGTCGGTAAAAGTGTTTCCC |
| بادئ | F1_nodB | TGGTTCGGTACTTTCGTGCA |
| بادئ | R1_nodB | AGTCGCGTGGATCAATGGAC |
| بادئ | F1_nodA | TGATCGTCGCTGAATTGGGC |
| بادئ | R1_nodA | CAACTGATGGAGCACTGGGT |
| بادئ | F1_nodD | TGGCCTTAAGAGACGTGTCG |
| بادئ | R1_nodD | AAATGCCTGACCAGCCGTAA |
الجدول 2: السلالات البكتيرية، والبلازميدات، وبادئات قليلة النوكليوتيد المستخدمة في هذه الدراسة. يسرد هذا الجدول السلالات البكتيرية، والبلازميدات، وبادئات قليلة النوكليوتيد المستخدمة في بناء الحمض النووي الريبوزي الموجه الواحد (sgRNA)، وتجميع قالب الإصلاح الموجه بالتماثل (HDR)، وتفاعل البوليميراز المتسلسل (PCR) التشخيصي، وتسلسل سانجر، وتفاعل البوليميراز المتسلسل الكمي بالنسخ العكسي (RT-qPCR). يتم عرض تسلسلات البادئات باتجاه 5′ 3′. ملاحظة: يشير كل من BjGFP_BP_F2 و GFP_R إلى نفس تسلسل قليلة النوكليوتيد ولكن تم إدراجهما تحت أسماء بادئات مختلفة لأنهما استُخدما في فحوصات تجريبية مختلفة.
4. التزاوج ثنائي الأبوين لنقل البلازميد إلى M. ciceri CC1192
- تحويل خلايا E. coli المانحة
- قم بتحويل خلايا E. coli S17-1λpir باستخدام بنى pCasPP-gRNA1-HDR أو pCasPP-gRNA2-HDR وفقاً للإجراء الموضح في الملف التكميلي 3 (الخطوة 4.1).
- اختر المستعمرات المحولة على وسط LB agar يحتوي على 50 µg/mL من النيوميسين (neomycin).
- افحص المستعمرات المحولة للكشف عن فلورية GFP باستخدام إثارة عند 488 nm تقريباً وكشف الانبعاث عند 510–520 nm تقريباً.
- صنّف المستعمرات على أنها موجبة لـ GFP إذا أظهرت فلورية خضراء مميزة وموحدة، وتكون غائبة في مستعمرات التحكم من E. coli S17-1λpir غير المحولة عند فحصها تحت إعدادات مجهرية متماثلة.
- حضّر مخزونات جليسرول من المستنسخات المانحة المؤكدة أنها موجبة لـ GFP.
- تحضير المزارع البذرية والابتدائية
- حضّر المزارع الابتدائية لخلايا E. coli S17-1λpir المانحة وخلايا M. ciceri المستقبلة وفقاً لـ الملف التكميلي 3 (الخطوة 4.2).
- نمِّ المزارع الابتدائية حتى تصل قيمة OD₆₀₀ إلى 0.3–0.4، وهو ما يقابل كثافة خلوية تقديرية تبلغ حوالي 1 × 10⁸ CFU/mL.
- تحضير المزارع الفرعية للتزاوج ثنائي الأبوين
- حضّر المزارع الفرعية المانحة والمستقبلة ونمّها حتى تصل إلى طور النمو الأسي المطلوب وفقاً لـ الملف التكميلي 3 (الخطوة 4.3).
- قس الكثافة الضوئية عند 600 nm (OD600) باستخدام مقياس الطيف الضوئي للأشعة فوق البنفسجية والمرئية (UV–visible spectrophotometer) وفقاً لإجراء قياس الكثافة الضوئية الموضح في الملف التكميلي 1 (الخطوة 1.2.3).
- إجراء التزاوج ثنائي الأبوين
- قم بإجراء التزاوج ثنائي الأبوين باستخدام مرشح غشائي وفقاً لـ الملف التكميلي 3 (الخطوة 4.4).
- ضع أربع حصص من معلق التزاوج على مرشح غشائي معقم من بولي فينيليدين فلورايد (PVDF) بمسامية 0.22 µm (قطر 47 mm)، مع ضمان وجود مسافات كافية بين النقاط لمنع الاختلاط.
- استعادة واختيار المتزاوجات (Transconjugants)
- استعد المتزاوجات وأجرِ اختياراً مزدوجاً بالمضادات الحيوية وفقاً لـ الملف التكميلي 3 (الخطوة 4.5).
- انقل المتزاوجات بشكل متكرر على وسط يحتوي على الكاربنيسيلين (carbenicillin) فقط للتخلص من البلازميدات المتبقية.
- أكد التخلص من البلازميد من خلال عدم نمو المستعمرات على وسط يحتوي على النيوميسين، وعن طريق تفاعل PCR تشخيصي يثبت غياب هيكل pCasPP مع الاحتفاظ بكاسيت HDR المدمج في الكروموسوم.
ملاحظة: يتطلب الأمر إجراء عمليات نقل متتالية للتحقق من استقرار التعديل المدمج والتخلص من البلازميدات خارج الكروموسومية المتبقية.
- فحص المستعمرات الموجبة لـ GFP
- افحص المتزاوجات المنقاة للكشف عن فلورية GFP وقارنها بضوابط من سلالة M. ciceri البرية وفقاً لـ الملف التكميلي 3 (الخطوة 4.6).
- اختر المستعمرات الفلورية كسلالات مفترضة موجبة لـ HDR.
- صنّف المستعمرات على أنها موجبة لـ GFP إذا أظهرت فلورية خضراء مميزة وموحدة، وتكون غائبة في مستعمرات M. ciceri البرية تحت إعدادات مجهرية وظروف تعريض متماثلة.
- أكد المستعمرات الموجبة لـ GFP عن طريق تفاعل PCR تشخيصي قبل الانتقال إلى مرحلة التحقق النهائية.
- خزّن المستعمرات المؤكدة على وسط yeast mannitol (YM) agar عند 4°C للحفظ قصير المدى، أو كمخزونات جليسرول تحتوي على 20%–25% جليسرول عند −80°C للحفظ طويل المدى.
5. التحقق من صحة طفرات nodC
- التحقق من دمج البروتين الفلوري الأخضر (GFP) في موضع nodC
- تلقيح مستعمرة واحدة تعبّر عن البروتين الفلوري الأخضر (GFP) *M. ciceri* المستعمرة في 10 مل من مرق المانيتول للخميرة (YMB) المضاف إليه 100 µg/mL كاربينيسيلين24قم بتحضين المزرعة عند 28°C مع الرج بسرعة 180 دورة في الدقيقة لمدة تتراوح بين 20 و24 ساعة.
- يتم حصاد الخلايا البكتيرية عن طريق الطرد المركزي عند 8,000 × ج لمدة 10 دقائق عند 25°Cاجمع كتل الخلايا وافصل الحمض النووي الريبوزي منقوص الأكسجين الجينومي (genomic DNA) وفقاً لطريقة Weerakkody et al.25.
- أجرِ تفاعل البوليميراز المتسلسل (PCR) التشخيصي باستخدام الحمض النووي الريبوزي منقوص الأكسجين الجينومي (genomic DNA) كقالب (جدول 2). قم بتحضير 10 µL تفاعل PCR يحتوي على 5 µL 2× مزيج PCR الرئيسي، 0.2 µM بادئات F1_nodB و nodC_R أو بادئات F1_nodB و gfp_R، و 50 نانوغرام من الحمض النووي الجينومي.
- برمج جهاز الدورات الحرارية لإجراء عملية مسخ أولية عند 95°C لمدة 5 دقائق، تليها 35 دورة من 95°C لمدة دقيقة واحدة، 62°C لمدة 30 ثانية، و 72°C لمدة 45 ثانية، مع تمديد نهائي عند 72°C لمدة 5 دقائق.
- يتم فصل نواتج تفاعل البوليميراز المتسلسل (PCR) على هلام أغاروز بتركيز 1% (وزن/حجم) كما تم وصفه سابقاً. ويتم التأكد من دمج البروتين الفلوري الأخضر (GFP) عن طريق الكشف عن ناتج يبلغ طوله 430 زوجاً قاعدياً تقريباً في النوع البري (WT) وناتج يبلغ طوله 1500 زوج قاعدي تقريباً في الطفرة المقطوعة باستخدام البادئات F1_nodB/nodC_R، وناتج يبلغ طوله 1000 زوج قاعدي تقريباً في الطفرة (مع عدم وجود ناتج في النوع البري) باستخدام البادئات F1_nodB/gfp_R.
- تضمّن ضوابط مناسبة أثناء التحقق من صحة تفاعل البوليميراز المتسلسل (PCR). استخدم الحمض النووي البلازميدي (plasmid DNA) الذي يحتوي على التسلسل المستهدف كضابط موجب، وضابطاً خالياً من القالب (NTC) يحتوي على ماء خالٍ من النيوكلياز كضابط سالب.
- تقدير كمية تعبير البروتين الفلوري الأخضر (GFP) بواسطة تفاعل البوليميراز المتسلسل الكمي في الوقت الحقيقي مع النسخ العكسي (RT-qPCR)
- عزل الحمض النووي الريبوزي (RNA) الكلي من النوع البري والمتحور *M. ciceri* المزارع باستخدام كاشف TRIzol وفقاً لتعليمات الشركة المصنعة.
- عالج الحمض النووي الريبوزي (RNA) باستخدام إنزيم DNase I وفقاً لتعليمات الشركة المصنعة لإزالة الحمض النووي الجينومي الملوث. وتحقق من الإزالة الكاملة للحمض النووي باستخدام ضابط خلو من إنزيم النسخ العكسي (−RT) أثناء تفاعل qPCR.
- تخليق الشريط الأول من الحمض النووي الريبوزي منقوص الأكسجين المتمم (cDNA) من 1 µg الرنا الكلي (total RNA) باستخدام طقم تجاري لتخليق الحمض النووي الريبوزي منقوص الأكسجين المتمم للشريط الأول (first-strand cDNA synthesis kit) وفقاً لتعليمات الشركة المصنعة. قم بتحضير... 20 µL تفاعل يحتوي على RNA، وبادئات oligo(dT)، وdNTPs، ومحلول منظم للتفاعل، ومثبط RNase، وإنزيم النسخ العكسي.
- حضّن تفاعل تخليق الـ cDNA عند 42°C لمدة 60 دقيقة، يليه التثبيط الحراري عند 70°C لمدة 5 دقائق. يُخزن الـ cDNA عند درجة حرارة −20°C حتى وقت الاستخدام.
- حضّر تفاعلات RT-qPCR في ثلاث مكررات تقنية. جَمِّع 10 µL تفاعلات تحتوي على 5 µL 2× مزيج SYBR Green الرئيسي، 0.2 µM بادئات BjGFP_BP_F1 وBjGFP_BP_R1 لتضخيم البروتين الفلوري الأخضر (GFP)، أو بادئات 16S_F1 و16S_R1 لتضخيم الجين المرجعي (جدول 2), 2 µL قالب cDNA (حوالي 20 نانوغرام)، وماء خالٍ من النوكلياز.
- أجرِ تفاعل RT-qPCR باستخدام ظروف الدورات التالية: مسخ أولي عند 95°C لمدة دقيقتين، تليها 40 دورة من 95°C لمدة 15 ثانية و 58°C لمدة 45 ثانية، يلي ذلك تحليل منحنى الانصهار من 65°C إلى 95°C.
- قم بإجراء تفاعل البوليميراز المتسلسل الكمي في الوقت الحقيقي (qRT-PCR) باستخدام نظام Bio-Rad CFX96 للكشف عن تفاعل البوليميراز المتسلسل في الوقت الحقيقي. قم بتحليل مخططات التضخيم، وCتعد هذه العملية خطوة أساسية في البروتوكولات التجريبية، حيث تهدف إلى ضمان دقة النتائج من خلال تقليل التباين في العينات. تتطلب هذه المرحلة دقة عالية في القياس واتباعاً صارماً لخطوات العمل المحددة لضمان تكرارية التجربة وموثوقيتها العلمية. القيم، ومنحنيات الانصهار باستخدام برنامج Bio-Rad CFX Manager.
- حساب التعبير الجيني النسبي باستخدام طريقة 2^-ΔΔCt−ΔΔعتبة الدورة (Ct) الطريقة. يتم تطبيع التعبير الجيني نسبةً إلى الجين المرجعي 16S rRNA واستخدام النوع البري (WT) *M. ciceri* استخدم السلالة كعينة معايرة. قم بتحليل ثلاث مكررات بيولوجية، مع قياس كل منها في ثلاث مكررات تقنية.
- تقييم إمكانية تكوين العقد الجذرية
- تحضير اللقاح البكتيري
- تلقيح مستعمرات مفردة من السلالات البرية (WT) والسلالات الطافرة في وسط YMB انتقائي يحتوي على 100 µg/mL كاربنيسيلين. تُحضن المزارع عند 28°C مع الرج بسرعة 180 دورة في الدقيقة لمدة تتراوح بين 30 و36 ساعة.
- قم بتخفيف المزارع بنسبة 1:100 في وسط YMB انتقائي جديد، وراقب النمو عن طريق قياس الكثافة الضوئية (OD).600 باستخدام مقياس الطيف الضوئي للأشعة فوق البنفسجية والمرئية (UV–Visible spectrophotometer). يتم تصفير الجهاز باستخدام وسط YMB غير الملقح، والاستمرار في التحضين حتى تصل المزارع إلى كثافة ضوئية (OD600) تتراوح بين 0.3 و0.4، وهو ما يعادل تقريبًا 1 × 10⁸ وحدة تشكيل مستعمرة/مل.
- استخدم 3 مل من المعلق البكتيري القياسي لتلقيح كل نبات.
- اختبار عدوى نبات الحمص
- الحصول على بذور من C. arietinum الصنف BDG25618,24 من معهد البحوث الزراعية الهندي (IARI) التابع للمجلس الهندي للبحوث الزراعية (ICAR)، نيودلهي، الهند.
- اغسل البذور جيداً بمياه الصنبور الجارية، ثم بمياه Milli-Q المنقاة. قم بتعقيم سطح البذور باستخدام هيبوكلوريت الصوديوم بتركيز 1% لمدة 5 دقائق مع الرج، ثم اشطفها خمس مرات بمياه منقاة ومعقمة.
- عالج البذور بمبيد الفطريات Bavistin بتركيز 0.1% (مسحوق قابل للبلل من مادة carbendazim بتركيز 50%) لمدة 2-3 ساعات في درجة حرارة الغرفة. اغسل البذور المعالجة مرتين باستخدام ماء منقى ومعقم.
- ضع البذور على ورق ترشيح معقم ورطب في أطباق بتري معقمة (110 ملم) × 40 مم)، ثم أغلقها باستخدام Parafilm، واحضنها في الظلام عند 28°C ± 2°C لمدة 3 أيام.
- انقل الشتلات المنبتة بشكل فردي إلى رمل معقم. عقم الرمل عند 121°C وضغط 15 psi لمدة 20 دقيقة قبل الاستخدام.
- قم بتحضير محلول مكنايت الغذائي الخالي من النيتروجين عن طريق إذابة 6.0 جم من CaSO₄، 1.0 جم من MgSO4₄·7H₂أو، 1.0 جم من KH₂أمر شراء₄، 1.5 جم KCl، 14.3 مجم H₃أوكسيد البورون₃، 0.4 مجم من CuSO₄₄·5 ساعات₂O، 0.08 ملغ MnSO₄₄·٤ ساعات₂أو، 0.45 مجم هـ₂أكسيد الموليبدينوم₄، و 1.1 مجم من ZnSO4₄·7H₂في ماء مقطر معقم حتى يصل الحجم النهائي إلى 5 لتر.
- تُزرع الشتلات في أصص بقطر 10 سم تحتوي على رمل معقم، مع الحفاظ على أربعة نباتات في كل أصيص. وتُروى كل أصيص مرتين أسبوعياً بـ 20 مل من محلول McKnight الخالي من النيتروجين.
- الحفاظ على النباتات تحت ظروف مضبوطة من 22°C ± 2°C (يوم)، 18°C ± 2°C (ليلًا)، ورطوبة نسبية تتراوح بين 55% و60%، وفترة ضوئية تبلغ 16 ساعة ضوء/8 ساعات ظلام، وشدة إضاءة قدرها 200 µmol فوتونات m⁻2 s⁻1تُنمى الشتلات لمدة 6-7 أيام قبل التلقيح.
- أضف 3 مل من المعلق البكتيري مباشرة إلى كل شتلة. حافظ على ضوابط المعالجة الصورية من خلال إضافة 3 مل من وسط YMB المعقم. استخدم 16 نباتاً كمكررات بيولوجية لكل مجموعة معالجة.
- احصد الجذور والمجموع الخضري بعد 20 يوماً من التلقيح. قم بعدّ العقد يدوياً وسجل الكتلة الحيوية الطازجة فور الحصاد.
- تجفيف الأنسجة عند 65°C حتى يتم الوصول إلى وزن ثابت. يُعرَّف الوزن الثابت بأنه قياسان متتاليان يتم الحصول عليهما بعد فواصل تجفيف مدتها 24 ساعة ويكون الفرق بينهما <0.01 جم، ثم يتم تسجيل الكتلة الحيوية الجافة.
- يتم التعبير عن النتائج في صورة المتوسط الحسابي ± الخطأ المعياري (SE). أجرِ تحليل التباين أحادي الاتجاه (one-way ANOVA) متبوعاً باختبار توكي للمقارنات المتعددة (Tukey’s multiple-comparison test) باستخدام برنامج GraphPad Prism الإصدار 10.0، مع مراعاة القيمة P < 0.05 دلالة إحصائية.
ملاحظة: يجب الحفاظ على الظروف المعقمة طوال عمليات تعقيم البذور، والإنبات، والتلقيح، ونمو النبات.
تنبيه: يجب التعامل مع محلول هيبوكلوريت الصوديوم ومحاليل مبيدات الفطريات باستخدام معدات الوقاية الشخصية المناسبة، بما في ذلك القفازات وواقيات العينين.
- تحضير اللقاح البكتيري
النتائج
في هذا البروتوكول، تم تكييف تحرير الجينوم باستخدام CRISPR-Cas9 من أجل *M. ciceri* CC1192 من خلال استهداف الـ nodC الموقع الجيني. ولتعزيز فقدان الوظيفة، تم تصميم حمض نووي ريبوزي موجه مفرد (sgRNAs) لاستهداف النهاية 5′ المنطقة الدانية من الـ nodC التسلسل المشفّر، وبذلك يتم إحداث كسر مزدوج الشريط (DSB) ضمن منطقة التشفير الأولية لتعطيل ترجمة البروتين المشفّر (الشكل 1أ).
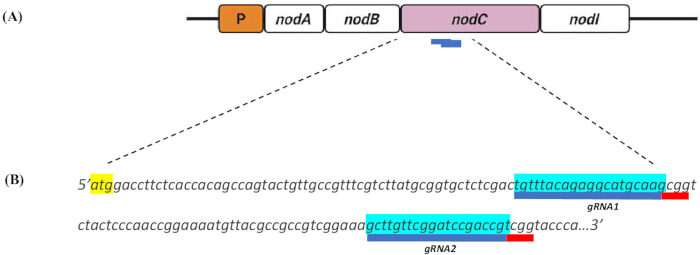
الشكل 1. تصميم جزيئات RNA الموجهة المفردة (sgRNAs) التي تستهدف موضع nodC في بكتيريا Mesorhizobium ciceri. (A) تمثيل تخطيطي لموضع M. ciceri nodC يوضح مواقع جزيئي sgRNAs المكونين من 20 زوجًا قاعديًا والمصممين للاستهداف بوساطة CRISPR-Cas9. تظهر مواقع استهداف sgRNA باللون الأزرق. (B) التسلسلات النيوكليوتيدية لـ sgRNA1 وsgRNA2 اللذين يستهدفان موضع nodC. تم تحديد التتابع المجاور للمنطقة الهدف (PAM; 5′-NGG-3′) باللون الأحمر، وتم تظليل كودون بدء الترجمة لـ nodC (ATG) باللون الأصفر. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
تم تحديد تسلسلين مستهدفين بطول 20 bp مباشرة قبل تسلسل PAM من نوع 5′-NGG-3′ (الشكل 1B). وأسفر تحليل هذه الـ sgRNAs المرشحة حاسوبياً (In silico) باستخدام خوارزمية Hsu et al.19 عن درجات خصوصية بلغت 100، مما يشير إلى خصوصية استهداف متوقعة عالية مع عدم اكتشاف أي تكامل معنوي خارج الهدف ضمن جينوم M. ciceri. ولوحظت اختلافات طفيفة في درجات كفاءة الاستهداف المتوقعة للـ sgRNAs المختارة (الجدول 3)، وهو ما وجه عملية اختيار الدليل من أجل التقييم التجريبي اللاحق.
| الموضع المستهدف (زوج قاعدي) | شريط | تسلسل sgRNA (5'′ 3′) | تتابع الموتيف المجاور للبروتو-سباسر (PAM) | درجة النوعية | درجة الكفاءة | |
| 77 | + | TGTTTACAGAGGCATGCAAG | CGG | 100 | 43.58 | |
| 139 | + | GCTTGTTCGGATCCGACCGT | TGG | 99.7 | 47.63 | |
الجدول 3: حمض نووي ريبوزي موجه مفرد (sgRNAs) مرشح تم تصميمه لتحرير جين nodC في بكتيريا Mesorhizobium ciceri بوساطة نظام CRISPR-Cas9. تم تصميم الـ sgRNAs المرشحة باستخدام أداة تصميم أدلة CRISPR من Benchling مع اعتبار Bradyrhizobium diazoefficiens USDA 110 كجينوم مرجعي. تم ترتيب الأدلة وفقاً لدرجات النوعية المتوقعة وكفاءة استهداف الموقع، واختيرت الأدلة التي تستهدف تسلسلات قريبة من كودون بدء الترجمة لجين nodC وتحتوي على تتابع PAM (النمط المجاور للمسافة الفاصلة) NGG المطلوب لإنزيم Cas9 الخاص بـ Streptococcus pyogenes (SpCas9).
لتسهيل عملية الإصلاح الموجه بالتوالد (HDR) والفحص القائم على الفلورة للمطفرات المفترضة، تم تجميع كاسيت HDR باستخدام ناقل الاستنساخ pUC18 (الشكل 2). تم استئصال كاسيت المراسل gfp من pRJPaph-bjGFP عن طريق الهضم بإنزيمات القطع SacI و KpnI، ثم رُبط في هيكل pUC18 الخطي (الشكل 2A). وبعد التحويل إلى بكتيريا E. coli، تم تحديد المستعمرات الإيجابية المفترضة عن طريق الفحص باللونين الأزرق والأبيض. كما تم التحقق من دمج قطعة gfp في هيكل pUC18 بشكل أكبر من خلال تضخيم PCR باستخدام بادئات خاصة بالجين، والتي أنتجت قطعة تضخيم بطول 500 bp المتوقع في المستعمرات الإيجابية (الشكل 2A).
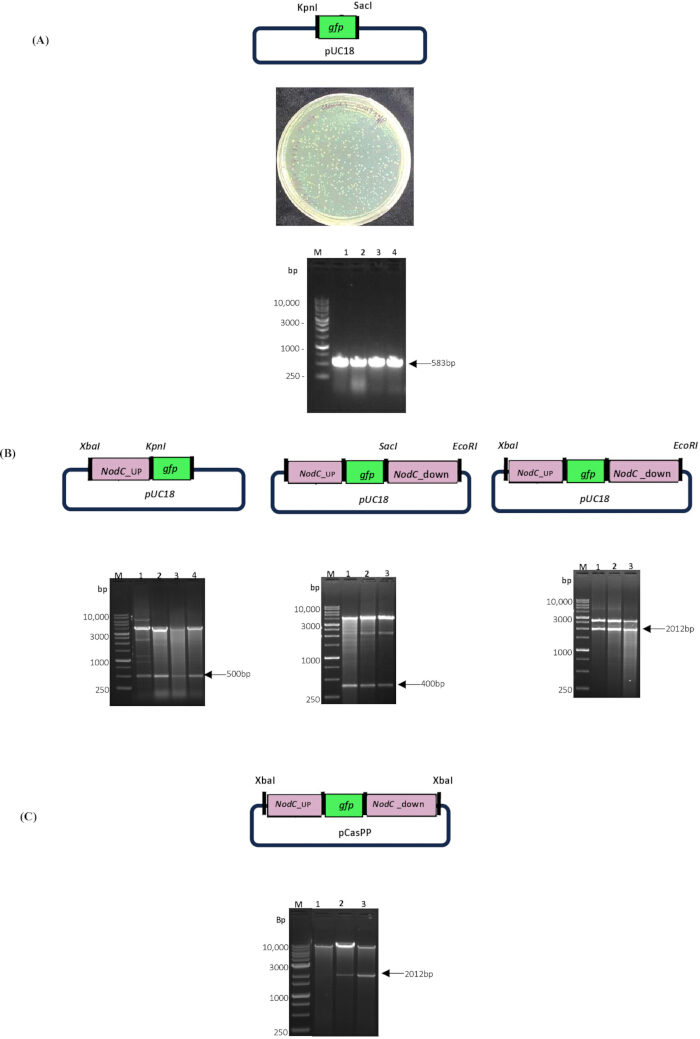
الشكل 2. بناء نظام الإصلاح الموجه بالتماثل (HDR) بتقنية CRISPR-Cas9 لتعطيل جين nodC. (A) بناء والتحقق من البلازميد الوسيط pUC18-gfp. يظهر اللوح العلوي خريطة البلازميد pUC18-gfp الناتج عن إدخال كاسيت البروتين الفلوري الأخضر (gfp) في هيكل pUC18. يظهر اللوح الأوسط مستعمرات نموذجية بعد الفرز باللونين الأزرق والأبيض. يظهر اللوح السفلي التحقق من المستعمرات بواسطة تفاعل البوليميراز المتسلسل (PCR) باستخدام زوج البادئات BjGFP_BP_F1 و BjGFP_BP_R2. (B) التجميع المتسلسل لقالب HDR في هيكل pUC18. تؤكد خرائط البلازميد وتحليلات الهضم الإنزيمي إدخال ذراع التماثل العلوي (UHA)، وذراع التماثل السفلي (DHA)، وكاسيت HDR الكامل UHA-gfp-DHA. (C) استنساخ والتحقق من كاسيت HDR UHA-gfp-DHA في ناقل pCasPP CRISPR-Cas9. يظهر اللوح العلوي خريطة بلازميد pCasPP-HDR النهائية، ويظهر اللوح السفلي الهضم الإنزيمي الذي يؤكد إدخال كاسيت HDR. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
تم تجميع بنية HDR لاحقاً عن طريق إدخال أذرع تماثل nodC التي تحيط بـ كاسيت gfp. حيث تم استنساخ ذراع تماثل علوي (UHA) بطول 500 bp وذراع تماثل سفلي (DHA) بطول 400 bp، ووضعهما بجوار موقع قطع Cas9 المتوقع، بالتتابع في بنية pUC18-gfp من خلال الهضم التقييدي والربط (الشكل 2B). وتم التأكد من تجميع كاسيت UHA-gfp-DHA عن طريق تحليل الهضم التقييدي، والذي نتج عنه القطعة المتوقعة بطول 2012 bp (الشكل 2B). بعد ذلك، تم استنساخ كاسيت HDR الكامل في ناقل CRISPR واسع المدى pCasPP (الشكل 2C). وأكد تحليل الهضم التقييدي سلامة البنية النهائية والنجاح في تجميع ناقل توصيل تحرير الجينوم لبكتيريا M. ciceri (الشكل 2C).
أُجري تزاوج ثنائي الأبوين بين المانح E. coli S17-1λpir والسلالة المستقبلة M. ciceri لنقل بنية pCasPP-gRNA-HDR إلى M. ciceri (الشكل 3A). يوضح الشكل 3B تنظيم أوبيرون nod والاستبدال المتوقع لموضع nodC بواسطة كاسيت gfp من خلال إعادة التركيب المتماثل باستخدام قالب HDR. تم التعرف على مستعمرات الناقلات الجينية في البداية عن طريق فحص الفلورة لبروتين GFP بعد التزاوج ثنائي الأبوين (الشكل 3B و 3C). أظهرت أكثر من 80% من المستعمرات المستردة فلورة GFP مع gRNA2، وأظهرت أكثر من 65% من المستعمرات فلورة بعد إدخال gRNA1 (الشكل 3C). وبما أن فحص الفلورة وحده لا يمكنه التمييز بين تعبير GFP المحمول على البلازميد والتكامل الجينومي الناجح، فقد أُجري تحقق جزيئي لاحق لتأكيد الإدخال النوعي لكاسيت المراسل في الموضع المحدد.
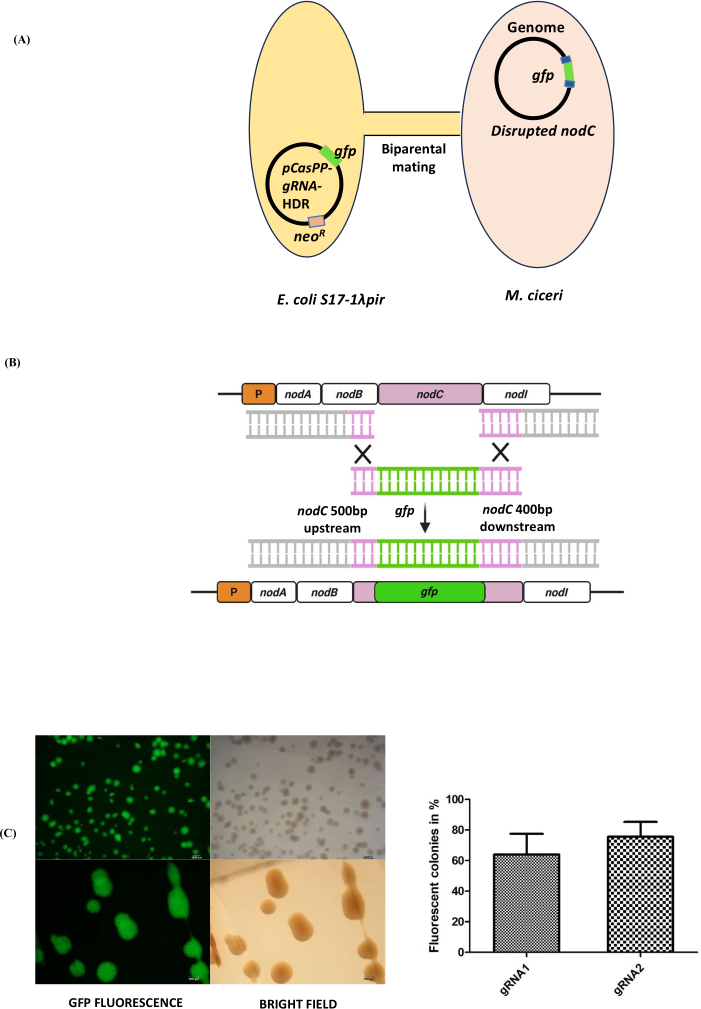
الشكل 3. تعطيل الموقع nodC بوساطة CRISPR-Cas9 في بكتيريا Mesorhizobium ciceri. (أ) توضيح تخطيطي للتزاوج ثنائي الأبوين المستخدم لنقل بنية pCasPP-gRNA-HDR من خلايا المانح Escherichia coli S17-1λpir إلى خلايا المستقبل M. ciceri. (ب) مخطط يوضح استبدال الموقع nodC بكاسيت gfp بوساطة الإصلاح الموجه بالتماثل (HDR) بعد قطع CRISPR-Cas9. يحتوي قالب HDR على أذرع تماثل تبلغ حوالي 500 bp في الاتجاه العلوي و 400 bp في الاتجاه السفلي تحيط بكاسيت gfp. (ج) فحص قائم على الفلورة لمستعمرات M. ciceri الناقلة. تظهر صور ممثلة للمجهر المجسم بالفلورة والحقل المضيء للمستعمرات الموجبة لـ GFP جنباً إلى جنب مع النسبة المئوية للمنقولات الفلورية المستعادة بعد التزاوج ثنائي الأبوين باستخدام بنيات تحتوي على sgRNA1 أو sgRNA2. تمثل أشرطة الخطأ الانحراف المعياري. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
للتحقق من دمج كاسيت gfp في موضع nodC، خضعت مستعمرات ممثلة موجبة لـ GFP لتحليل PCR. وقد أنتج تضخيم المنطقة الجينومية التي تمتد عبر nodB و nodC قطعة بطول 1511 bp في المستنسخات المعدلة، وهو ما يتفق مع دمج كاسيت المراسل، بينما أنتجت السلالة البرية (WT) مضخمًا بطول 430 bp (الشكل 4A). وأدى تضخيم PCR باستخدام بادئات محددة لـ gfp وبادئات تحيط بـ nodC إلى توليد قطعة مميزة بطول 997 bp في المستنسخات المعدلة، في حين لم يتم اكتشاف أي تضخيم في عينة الضبط من السلالة البرية، مما يدعم الإقحام في الموضع المحدد. تم تأكيد اتجاه كاسيت المراسل باستخدام تسلسل سانجر. بالإضافة إلى ذلك، تم تقييم تعبير GFP في السلالات المعدلة باستخدام RT-qPCR، والذي أظهر زيادة في تراكم نسخ GFP مقارنة بالسلالة البرية (الشكل 4B). حُسبت قيم التعبير باستخدام طريقة 2−ΔΔCt وعُيرت بالنسبة للجين المرجعي 16s، مع اعتبار السلالة البرية بمثابة عينة الضبط. تمثل البيانات المتوسط ± الانحراف المعياري لثلاث مكررات بيولوجية (n = 3). تم تحديد الدلالة الإحصائية بواسطة تحليل ANOVA أحادي الاتجاه متبوعاً باختبار Dunnett مقابل عينة الضبط من السلالة البرية.
يتمثل القصور الحالي في هذه الدراسة في غياب ناقل ضابط، مثل pCasPP-HDR فارغ من الـ gRNA، لتحديد المعامل المرجعي لإعادة الاندماج. لذا، يجب أن تتضمن الدراسات المستقبلية مثل هذا الضابط.
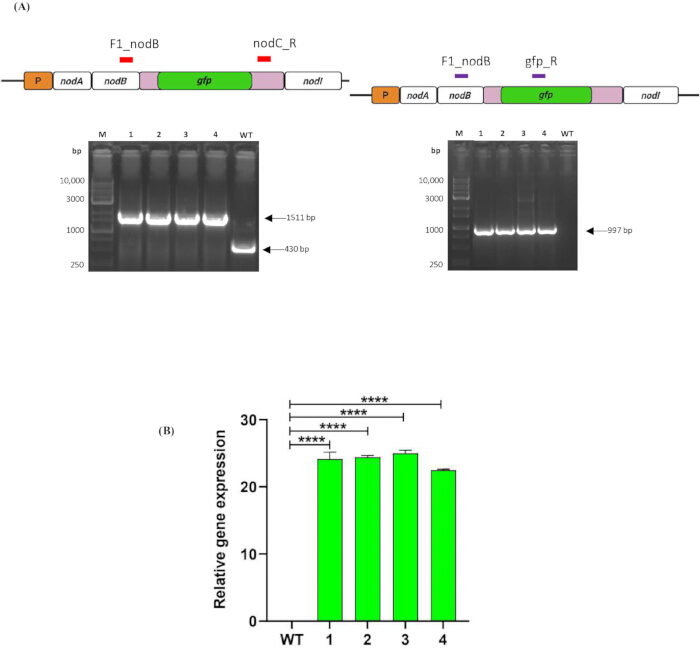
الشكل 4. التحقق الجزيئي من طفرات ΔnodC Mesorhizobium ciceri. (A) تأكيد تعطيل جين nodC باستخدام تقنية PCR. يوضح اللوح الأيسر التضخيم باستخدام زوج البادئات F1_nodB و nodC_R. المسار M، سلم الحمض النووي (DNA ladder)؛ المسارات 1-4، طفرات ΔnodC M. ciceri؛ المسار WT، سلالة M. ciceri البرية. يوضح اللوح الأيمن التضخيم باستخدام زوج البادئات F1_nodB و gfp_R. المسار M، سلم الحمض النووي؛ المسارات 1-4، طفرات ΔnodC M. ciceri؛ المسار WT، سلالة M. ciceri البرية. أحجام النواتج المتوقعة موضحة. (B) التعبير النسبي لبروتين الفلورسنت الأخضر (GFP) في طفرات ΔnodC M. ciceri تم تحديده بواسطة تفاعل البوليميراز المتسلسل الكمي في الوقت الحقيقي بعد النسخ العكسي (RT-qPCR). تم توحيد التعبير الجيني بالنسبة إلى الجين المرجعي 16S ribosomal RNA (16S rRNA) الخاص بـ M. ciceri وتم التعبير عنه بالنسبة إلى التحكم من النوع البري (WT) باستخدام طريقة 2^−ΔΔCt. تمثل أشرطة الخطأ الانحراف المعياري. تم تحديد الدلالة الإحصائية بالنسبة إلى التحكم WT. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
تم تقييم التأثير البيولوجي لتعطيل nodC باستخدام فحوصات عدوى الحمص. شكلت النباتات التي تم تلقيحها بسلالة WT من M. ciceri عقدًا جذرية مرئية، بينما أظهرت النباتات الملقحة بسلالة ΔnodC M. ciceri انخفاضًا ملحوظًا في تكوين العقد أو غيابًا تامًا لها (الشكل 5A). ظلت نباتات التحكم غير الملقحة خالية من العقد، مما يؤكد الحفاظ على ظروف تجريبية معقمة (الشكل 5A). وأظهر التحليل الكمي لمعايير نمو النبات فروقًا إضافية بين النباتات الملقحة بسلالة WT وتلك الملقحة بسلالة ΔnodC M. ciceri، بما في ذلك طول الجذر، والوزن الرطب للجذر، والوزن الجاف للجذر، وطول المجموع الخضري، والوزن الرطب للمجموع الخضري، والوزن الجاف للمجموع الخضري، وعدد العقد (الشكل 5B). أظهرت النباتات الملقحة بسلالة WT أعدادًا أعلى من العقد وتحسنًا في المعايير المرتبطة بالنمو مقارنة بالنباتات الملقحة بسلالة ΔnodC M. ciceri ونباتات التحكم غير الملقحة. وتتوافق هذه النتائج مع تعطيل وظيفة التّعقد المرتبطة بـ nodC، وتدعم إمكانية تطبيق سير العمل هذا القائم على تقنية CRISPR-Cas9 في دراسات الجينوم الوظيفي في M. ciceri. تم تقييم بيانات المظهر الظاهري الكمية للنبات لمقارنة الفروق بين مجموعات المعالجة. شمل التحليل إجمالي 90 مكررًا بيولوجيًا (n = 30 نباتًا لكل مجموعة معالجة). عُرضت البيانات كمتوسط ± SD. تم تقييم الدلالة الإحصائية باستخدام تحليل التباين أحادي الاتجاه (ANOVA) متبوعًا باختبار توكي (Tukey’s) للمقارنات المتعددة البعدية. اعتبرت الفروق ذات دلالة إحصائية عند P < 0.05.
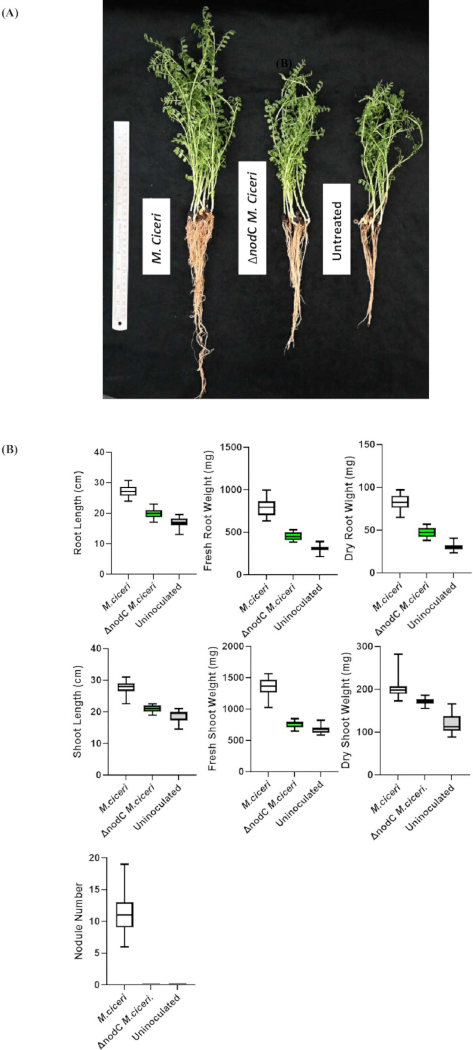
الشكل 5. التحقق الوظيفي من طفرات ΔnodC Mesorhizobium ciceri باستخدام اختبار عدوى الحمص. (أ) نباتات حمص (Cicer arietinum) ممثلة بعد 20 يوماً من التلقيح بسلالة M. ciceri البرية، أو ΔnodC M. ciceri، أو ضوابط غير ملقحة. (ب) تحليل كمي لمعايير نمو النباتات وتكون العقد الجذرية، بما في ذلك طول الجذر، والوزن الرطب للجذر، والوزن الجاف للجذر، وطول المجموع الخضري، والوزن الرطب للمجموع الخضري، والوزن الجاف للمجموع الخضري، وعدد العقد. تم عرض البيانات للنباتات الملقحة بسلالة M. ciceri البرية، أو ΔnodC M. ciceri، أو الضوابط غير الملقحة. تمثل أشرطة الخطأ الانحراف المعياري. تم تحديد الدلالة الإحصائية عن طريق تحليل التباين أحادي الاتجاه (ANOVA) متبوعاً باختبار توكي للمقارنات المتعددة. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
الملف التكميلي 1. بروتوكول مفصل لتحضير والتحقق من صحة خلايا Escherichia coli ذات الكفاءة الكيميائية. يوفر هذا الملف التكميلي الإجراء الكامل لتحضير والتحقق من صحة خلايا Escherichia coli DH5α وخلايا E. coli S17-1λpir ذات الكفاءة الكيميائية، بما في ذلك تحضير المزارع البكتيرية، وتحفيز الكفاءة، وحصاد الخلايا، والغسل باستخدام محلول CaCl₂–glycerol المنظم، وتقسيم العينات، والحفظ بالتجميد، والتحقق من الصحة عن طريق اختبار كفاءة التحول. كما يتضمن الملف تدابير مراقبة الجودة الحرجة، وتوصيات التخزين، ومعايير قبول الكفاءة. يرجى النقر هنا لتنزيل هذا الملف.
الملف التكميلي 2. بروتوكول تفصيلي لإنشاء قوالب الإصلاح الموجه بالتماثل (HDR) وتجميع ناقلات تحرير الجينوم CRISPR-Cas9. يوفر هذا الملف التكميلي إجراءات مفصلة لاستئصال كاسيت البروتين الفلوري الأخضر (GFP)، وإنشاء البلازميد الوسيط pUC18-gfp، وتضخيم واستنساخ أذرع التماثل في الاتجاه العلوي والسفلي، وتجميع قالب الإصلاح الموجه بالتماثل (HDR) الكامل، وتحضير ناقلات pCasPP-guide RNA (gRNA)، وإدخال قوالب HDR في بلازميدات CRISPR-Cas9، وفحص المستنسخات بناءً على الفلورة، والتحقق من البلازميدات المؤشبة عن طريق تحليل التقييد وتسلسل سانجر. يرجى النقر هنا لتنزيل هذا الملف.
الملف التكميلي 3. البروتوكول التفصيلي للتزاوج ثنائي الآباء وتوليد متحولات Mesorhizobium ciceri الموسومة بـ GFP. يصف هذا الملف التكميلي تحضير السلالات المانحة والمستقبلة، والتزاوج ثنائي الآباء باستخدام مرشح غشائي، واستعادة واختيار المتحولات باستخدام المضادات الحيوية، وإجراءات التخلص من البلازميد، والفحص القائم على الفلورة للمستعمرات المؤشبة، والتأكيد الجزيئي للسلالات المعدلة جينياً، والحفظ قصير وطويل الأمد لمتحولات M. ciceri المؤكدة إيجابيتها لـ GFP. كما تم توفير تفاصيل ظروف المزرعة، ومعايير التزاوج، وإجراءات الاختيار. يرجى النقر هنا لتحميل هذا الملف.
المناقشة
إن إنشاء نظام تحرير الجينوم CRISPR-Cas9 في M. ciceri يعالج قيدًا تقنيًا رئيسيًا في التلاعب الجيني بهذا المتعايش المثبت للنيتروجين والمهم زراعيًا. من خلال تعطيل موضع nodC باستخدام مراسل gfp والإصلاح الموجه بالتجانس (HDR)، يوفر سير العمل هذا إطارًا مدعومًا بالفلورة للتعديل الجينومي المستهدف في M. ciceri.
اعتمدت مناهج التلاعب الجيني التقليدية في الريزوبيا بشكل أساسي على الطفرات العشوائية القائمة على Tn5 أو التبادل الأليلي بوساطة sacB19,26,27. وعلى الرغم من أن هذه المناهج لا تزال ذات قيمة، إلا أنها تتطلب عمالة مكثفة، وغالباً ما تحتاج إلى جولات متعددة من الاختيار المضاد، وقد تترك علامات مقاومة للمضادات الحيوية داخل الجينوم مما يعقد جولات التحرير اللاحقة. وفي المقابل، يوفر تحرير الجينوم بوساطة CRISPR-Cas9 بديلاً أكثر استهدافاً وانسيابية للهندسة الجينومية. وقد أفادت دراسات حديثة باستخدام تحرير القواعد بوساطة CRISPR والأنظمة القائمة على Cas12e في S. meliloti لتقليل السُمية المرتبطة بـ Cas912,13، بينما تم استكشاف الكبت النسخي بوساطة dCas9 في R. etli11. وبحدود علمنا، تمثل هذه الدراسة أحد التطبيقات الأولى لتعطيل الكروموسومات بوساطة CRISPR-Cas9 في M. ciceri. يتضمن البروتوكول استهدافاً موجهاً بواسطة sgRNA، وتوصيلاً للبلازميد ثنائي الأبوين، وإعادة تركيب بوساطة HDR لتحرير مواقع محددة. كما يسهل دمج مراسل gfp ضمن كاسيت HDR الفحص السريع القائم على الفلورة للمستعمرات التي يُفترض تحريرها، مما يقلل من عدد المستعمرات التي تتطلب تحققا جزيئياً لاحقاً.
كانت عدة عوامل مهمة للتنفيذ الناجح لسير العمل. فقد أدى اختيار sgRNAs ذات نوعية متوقعة عالية إلى تقليل التأثيرات المحتملة خارج الهدف ضمن جينوم M. ciceri، بينما دعم الحفاظ على سلامة أذرع التماثل كفاءة إعادة التركيب بوساطة HDR. بالإضافة إلى ذلك، أدى تحسين ظروف نمو المانح والمستقبل أثناء التزاوج ثنائي الأبوين إلى تحسين استعادة المترافقات التحويلية. ومكّن الفرز القائم على الفلورة من التحديد السريع للطفرات المفترضة؛ ومع ذلك، ظل التحقق الجزيئي باستخدام PCR وتسلسل Sanger ضرورياً لتأكيد الدمج النوعي للموقع لكاسيت المراسل. ويمكن للدراسات المستقبلية استخدام ناقل pCasPP-HDR فارغ من gRNA كعنصر تحكم لتقدير معامل إعادة التركيب الأساسي.
بعيداً عن التقدم المنهجي، قد تدعم هذه المنصة الدراسات المستقبلية التي تبحث في إشارات التكافل والجينوميات الوظيفية في الريزوبيا المرتبطة بالحمص28. يمثل الحمص (Cicer arietinum L.) محصولاً بقولياً هاماً عالمياً ومساهماً رئيسياً في الأنظمة الزراعية المستدامة29,30. وتوفر سلالة ΔnodC M. ciceri التي تم إنتاجها في هذه الدراسة خلفية جينية مفيدة potentially للبحث في توافق المضيف والميكروب ومسارات الإشارات المرتبطة بتكوين العقد الجذرية. وقد أشارت الدراسات السابقة إلى أن الـ sRNAs تعمل كمؤثرات تنظيمية خلال المراحل المبكرة من تكافل العقد الجذرية31. وبناءً على ذلك، فإن سلالة ΔnodC M. ciceri الموصوفة هنا، والتي تفتقر إلى القدرة على تكوين العقد، قد تسهل الدراسات المستقبلية التي تركز على الآليات الجزيئية الكامنة وراء التواصل في منطقة الريزوسفيرا والتكافل المثبت للنيتروجين.
الإفصاحات
يصرح المؤلفون بعدم وجود أي مصالح مالية متضاربة أو تضارب في المصالح.
شكر وتقدير
هذا العمل مدعوم من قبل منحة MK Bhan (HRD-16016/15/2023-AFS-DBT) المقدمة من وزارة التكنولوجيا الحيوية (DBT) للدكتورة Nandita Pasari. كما يحظى هذا العمل بدعم من منحة أساسية قدمت للدكتورة Senjuti Sinharoy من المعهد الوطني لأبحاث جينوم النبات في نيودلهي، الهند.
المواد
| الاسم | الشركة | رقم فهرسي | التعليقات |
|---|---|---|---|
| أجاروز | جينيتيكس (Genetix) | PG-40005 | الفصل الكهربائي للهلام |
| ورق ألومنيوم | روليا’s | GF83048115 | الاستخدام المختبري العام |
| آجار بكتيريولوجي | HiMedia | GRM026 | تحضير الأوساط الزرعية |
| منصة Benchling لتصميم أدلة CRISPR | Benchling | نظرًا لعدم وجود نص مصدر في طلبك، يرجى تزويدي بالنص الإنجليزي الذي ترغب في ترجمته لكي أتمكن من تحويله إلى اللغة العربية وفقًا للمعايير العلمية والأكاديمية الدقيقة المذكورة في التعليمات. | تصميم الحمض النووي الريبوزي الموجه |
| حمض البوريك | HiMedia | PCT0102 | ماكنايت’تحضير المحلول |
| دورق مخروطي من زجاج البوروسيليكات | سيجما | CLS5100500 | تحضير المزرعة |
| أنابيب زجاجية من البوروسيليكات | سيجما | DWK73500-1075 | تحضير المزرعة |
| كلوريد الكالسيوم ثنائي الهيدرات | HiMedia | MB034 | تحضير الخلايا المختصة |
| كبريتات الكالسيوم ثنائية الهيدرات | HiMedia | GRM328 | ماك نايت’تحضير المحلول |
| كاربينيسيلين ثنائي الصوديوم | Duchefa Biochemie | DUC-C0109.005-18 | تُستخدم في 100 µg/mL |
| طقم تخليق الحمض النووي الريبوزي منقوص الأكسجين المتمم (cDNA synthesis kit) | Thermo Fisher Scientific | AB1543A | تخليق الحمض النووي التكميلي (cDNA) |
| غلاف بلاستيكي لاصق | التهاب المفاصل العظمي | 10954049 | الاستخدام المختبري العام |
| طقم الاستنساخ/إنزيم T4 DNA ligase | Thermo Fisher Scientific | K1422 | تفاعلات الربط |
| أحمر الكونغو | HiMedia | 573-58-0 | العمل على المزارع الميكروبية |
| كبريتات النحاس (II) خماسية الهيدرات | HiMedia | PCT0104 | ماكنايت’تحضير المحاليل |
| أنبوبة استزراع | Borosil | 9800U08 | استزراع المزرعة البكتيرية الأولية؛ 15 سم × ٢.٥ سم |
| مقياس الرقم الهيدروجيني الرقمي (pH meter) | Eutech Instruments | جهاز EC PH TUTOR DS | ضبط الأس الهيدروجيني (pH) |
| فوسفات ثنائي البوتاسيوم | HiMedia | TC596M | تحضير وسط YMB |
| سلم الحمض النووي (DNA ladder) | BIO-HELIX | DM015-R500 | الترحيل الكهربائي للهلام |
| طقم إزالة DNase | Invitrogen | AM1907 | إزالة الحمض النووي الريبوزي منقوص الأكسجين (DNA) من الحمض النووي الريبوزي (RNA) المعزول |
| مزيج dNTP | Thermo Scientific | R0181 | تضخيم تفاعل البوليميراز المتسلسل (PCR) |
| إيثانول | Sigma-Aldrich | 1.00983.0511 | استُخدم بتركيز 75% |
| بروميد الإيثيديوم | Sigma-Aldrich | E1510 | صبغ هلام الحمض النووي (DNA) |
| إنزيم الفوسفاتاز القلوي الحساس للحرارة FastAP | Thermo Fisher Scientific | EF0651 | إزالة مجموعة الفوسفات من الناقل أثناء الاستنساخ |
| محلول FastDigest المنظم | Thermo Fisher Scientific | B64 | عمليات الهضم التقييدي |
| كلوريد الحديديك اللامائي | HiMedia | TC583 | ماكنايت’تحضير المحلول |
| مجهر ستيريو فلوري | Nikon | SMZ25 | فحص البروتين الفلوري الأخضر (GFP) |
| مبيد فطري، Bavistin | كريستال لحماية المحاصيل | بافيستين كاربندازيم 50% WP | معالجة البذور |
| طقم استخلاص الهلام | QIAGEN | 28704 | تنقية الحمض النووي الريبوزي منقوص الأكسجين (DNA) |
| جليسيرول | Thermo Fisher Scientific | Q24505 | خلايا كفؤة/مخزونات الجلسرين |
| حضّانة نمو مع هزاز مداري | مجلس البحوث الطبية (MRC) | LOM-150 | الاستنبات البكتيري |
| قفازات يد | Kimtech | 97612 | معدات الوقاية الشخصية |
| هيبس (HEPES) | HiMedia | MB016 | تلدين قليلة النيوكليوتيد |
| إيزوبروبيل-بيتا-دي-1-ثيوجالاكتوبيرانوزيد (IPTG) | G Biosciences | RC1113D | الفحص باللونين الأزرق والأبيض |
| خزانة تدفق الهواء الصفائحي | بيولينك (Biolink) | BL-H1300 | التعامل المعقم |
| آغار LB | HiMedia | M1151 | أطباق المزارع البكتيرية |
| مرق LB | HiMedia | G1245 | المزرعة البكتيرية |
| كبريتات المغنيسيوم | HiMedia | GRM1281-500G | تحضير وسط YMB |
| كبريتات المغنيسيوم سباعية الهيدرات | HiMedia | PCT0008 | ماكنايت’تحضير المحلول |
| كبريتات المنجنيز (II) رباعية الهيدرات | Sigma-Aldrich | M3634 | ماكنايت’تحضير المحلول |
| مانيتول | HiMedia | MB198 | تحضير وسط YMB |
| ماك نايت’محلول | مُحضّر مختبرياً | بما أنه لم يتم توفير نص مصدري للترجمة، يرجى تزويدي بالنص الذي ترغب في ترجمته من الإنجليزية إلى العربية وفقاً للمعايير المهنية المذكورة، وسأقوم بتنفيذه بدقة علمية ولغوية تامة. | محلول مغذٍ للنبات |
| رؤوس ماصة دقيقة، 0.2–10 µL | Tarsons | 521000 | مناولة السوائل |
| رؤوس ماصة دقيقة، 2–200 µL | Tarsons | 521010 | مناولة السوائل |
| رؤوس ماصة دقيقة، 200–1000 µL | Tarsons | 521020X | مناولة السوائل |
| أنبوب طرد مركزي دقيق، 0.5 مل | Tarsons | 500000 | تداول العينات |
| أنبوب طرد مركزي دقيق، 1.5 مل | Tarsons | 500010 | التعامل مع العينات |
| أنبوب طرد مركزي دقيق، 2.0 مل | Tarsons | 500020 | مناولة العينات |
| حمض الموليبديك | Sigma-Aldrich | 232084 | ماكنايت’تحضير المحلول |
| مقياس الطيف الضوئي NanoDrop | Thermo Fisher Scientific | 13-400-519 | تقدير كمية الحمض النووي DNA/RNA |
| نيومايسين | Duchefa Biochemie | M0135 | يُستخدم في 50 µg/mL |
| ماء خالٍ من النوكلياز | HiMedia | ML064-100مل | استخدامات البيولوجيا الجزيئية |
| المزيج الرئيسي لتفاعل البوليميراز المتسلسل (PCR master mix) | Thermo Fisher Scientific | K0171 | 2× مزيج رئيسي |
| شرائط أنابيب تفاعل البوليميراز المتسلسل (PCR)، 0.2 مل | Tarsons | 610040 | تجهيز تفاعل البوليميراز المتسلسل (PCR) |
| أطباق بتري، 90 مم | الخلايا الجذعية متعددة القدرات | 2041 | أطباق الآجار |
| ماصة، 0.1–2.5 µL | Eppendorf | N10178M | مناولة السوائل |
| ماصة، 0.5–10 µL | Eppendorf | H40069L | مناولة السوائل |
| ماصة، 2–20 µL | Eppendorf | H30046M | مناولة السوائل |
| ماصة، 10–100 µL | Eppendorf | I00395M | مناولة السوائل |
| ماصة، 20–200 µL | Eppendorf | M38186M | مناولة السوائل |
| ماصة، 100–1000 µL | Eppendorf | N20610M | مناولة السوائل |
| طقم استخلاص الحمض النووي البلازميدي (Plasmid DNA extraction kit) | QIAGEN | 12143 | عزل البلازميد |
| كلوريد البوتاسيوم | HiMedia | TC010 | ماك نايت’تحضير المحلول |
| فوسفات ثنائي هيدروجين البوتاسيوم اللامائي | HiMedia | TC011M | ماكنايت’تحضير المحلول |
| مرشح غشائي من بولي فينيليدين فلوريد (PVDF)، 0.22 µm، ٤٧ مم | MilliporeSigma | GVWP04700 | التزاوج ثنائي الأبوين |
| جهاز تفاعل البوليميراز المتسلسل الكمي في الوقت الحقيقي | Bio-Rad | CFX96 | تفاعل البوليميراز المتسلسل الكمي في الوقت الحقيقي مع النسخ العكسي (RT-qPCR) |
| جهاز طرد مركزي مبرد يوضع على الطاولة | Eppendorf | 04-987-373 | حصاد الخلايا |
| إنزيم القطع، BbsI | Thermo Fisher Scientific | ER1011 | استنساخ الحمض النووي الريبوزي الموجه (gRNA) |
| إنزيم القطع، EcoRI | Thermo Fisher Scientific | FD0274 | الاستنساخ |
| إنزيم القطع، KpnI | Thermo Fisher Scientific | FD0524 | الاستنساخ |
| إنزيم القطع، SacI | Thermo Fisher Scientific | FD1133 | الاستنساخ |
| إنزيم التقييد، XbaI | Thermo Fisher Scientific | FD0684 | الاستنساخ |
| DNase خالية من RNase | QIAGEN | 79254 | تنقية الحمض الريبي النووي (RNA) |
| رمل | رام سورات | الرمل | ركيزة نمو النباتات |
| جهاز تسلسل الحمض النووي | Applied Biosystems | جهاز تحليل الحمض النووي ABI3730xl | تسلسل سانجر |
| وسط SOC | مُحضّر مخبرياً | لا ينطبق | استعادة التحول |
| كلوريد الصوديوم | HiMedia | TC046 | تحضير الأوساط الزراعية |
| هيدروكسيد الصوديوم | HiMedia | PCT1325 | ضبط الرقم الهيدروجيني لـ HEPES |
| شفرة جراحية معقمة | ميديكير للجراحة | 16020 | استئصال الهلام/التعامل مع الأنسجة |
| حقنة معقمة | HMD Dispovan | محقنة سعة 10 مل بدون إبرة | الترشيح التعقيمي |
| مرشح محقنة معقم، 0.22 µm | Merck Millex Durapore | 12766842 | التعقيم بالترشيح |
| مزيج SYBR Green الرئيسي | New England Biolabs | M3003E | تفاعل البوليميراز المتسلسل الكمي في الوقت الحقيقي مع النسخ العكسي (RT-qPCR) |
| تتراسيكلين | Duchefa Biochemie | T01050 | تُستخدم عند 5 µg/mL |
| جهاز الدورات الحرارية | Applied Biosystems | A24811 | تضخيم تفاعل البوليميراز المتسلسل (PCR) |
| لفافة أنسجة | روليا’s | 07AAECR4885K1ZT | الاستخدام المختبري العام |
| كاشف TRIzol | Invitrogen | 15596026 | عزل الحمض النووي الريبوزي (RNA) |
| جهاز التصوير بالأشعة فوق البنفسجية (UV transilluminator) | Analytik Jena | TW-43 | تصوير الهلام |
| جهاز مطياف الامتصاص الذري للأشعة فوق البنفسجية والمرئية | Eppendorf | D30 | قياس الكثافة الضوئية عند طول موجي 600 نانومتر (OD600) |
| كوفيتات Vis | Eppendorf | 30079345 | قياس الكثافة الضوئية عند 600 نانومتر (OD600) |
| جهاز مزج دوامي | تعديل حيادي (Neuation) | iSWIX-VT | خلط العينات |
| X-gal | G Biosciences | RC1233 | الفحص باللونين الأزرق والأبيض |
| مستخلص الخميرة | HiMedia | RM668-500G | تحضير الأوساط الزرعية |
| كبريتات الزنك سباعية الهيدرات | Sigma-Aldrich | Z0251 | ماكنايت’تحضير المحلول |
المراجع
- Doudna JA, Charpentier E. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014;346(6213):1258096.
- Jiang W, Bikard D, Cox D, Zhang F, Marraffini LA. RNA-guided editing of bacterial genomes using CRISPR-Cas systems. Nature biotechnology. 2013;31(3):233-9.
- Bertrand C, Thibessard A, Bruand C, Lecointe F, Leblond P. Bacterial NHEJ: a never ending story. Molecular microbiology. 2019;111(5):1139-51.
- Loureiro A, da Silva GJ. Crispr-cas: Converting a bacterial defence mechanism into a state-of-the-art genetic manipulation tool. Antibiotics. 2019;8(1):18.
- Altenbuchner J. Editing of the Bacillus subtilis genome by the CRISPR-Cas9 system. Applied and environmental microbiology. 2016;82(17):5421-7.
- Wang Y, et al. Bacterial genome editing with CRISPR-Cas9: deletion, integration, single nucleotide modification, and desirable “clean” mutant selection in Clostridium beijerinckii as an example. ACS synthetic biology. 2016;5(7):721-32.
- Oh J-H, van Pijkeren J-P. CRISPR–Cas9-assisted recombineering in Lactobacillus reuteri. Nucleic acids research. 2014;42(17):e131-e.
- Cobb RE, Wang Y, Zhao H. High-efficiency multiplex genome editing of Streptomyces species using an engineered CRISPR/Cas system. ACS synthetic biology. 2015;4(6):723-8.
- Wanjofu EI, et al. Nodulation and growth promotion of chickpea by Mesorhizobium isolates from diverse sources. Microorganisms. 2022;10(12):2467.
- Haskett T, et al. Complete genome sequence of Mesorhizobium ciceri strain CC1192, an efficient nitrogen-fixing microsymbiont of Cicer arietinum. Genome Announcements. 2016;4(3):10.1128/genomea. 00516-16.
- Bellahsen O, Díaz-Méndez R, Romero D. Genomic engineering in Rhizobium etli: implementation and evaluation of systems based on dCas9. Frontiers in Microbiology. 2025;16:1604430.
- Liu G, et al. An efficient CRISPR/Cas12e system for genome editing in Sinorhizobium meliloti. ACS Synthetic Biology. 2023;12(3):898-903.
- Wang L, Xiao Y, Wei X, Pan J, Duanmu D. Highly efficient CRISPR-mediated base editing in Sinorhizobium meliloti. Frontiers in Microbiology. 2021;12:686008.
- Schäfer A, et al. Small mobilizable multi-purpose cloning vectors derived from the Escherichia coli plasmids pK18 and pK19: selection of defined deletions in the chromosome of Corynebacterium glutamicum. Gene. 1994;145(1):69-73.
- Rütering M, et al. Tailor-made exopolysaccharides—CRISPR-Cas9 mediated genome editing in Paenibacillus polymyxa. Synthetic Biology. 2017;2(1):ysx007.
- Ledermann R, Bartsch I, Remus-Emsermann MN, Vorholt JA, Fischer H-M. Stable fluorescent and enzymatic tagging of Bradyrhizobium diazoefficiens to analyze host-plant infection and colonization. Molecular Plant-Microbe Interactions. 2015;28(9):959-67.
- Göttfert M. Regulation and function of rhizobial nodulation genes. FEMS microbiology reviews. 1993;10(1-2):39-63.
- Kant C, Pradhan S, Bhatia S. Dissecting the root nodule transcriptome of chickpea (Cicer arietinum L.). PLoS One. 2016;11(6):e0157908.
- Hsu PD, et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature biotechnology. 2013;31(9):827-32.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature biotechnology. 2016;34(2):184-91.
- Norrander J, Kempe T, Messing J. Construction of improved M13 vectors using oligodeoxynucleotide-directed mutagenesis. Gene. 1983;26(1):101-6.
- Simon R, Priefer U, Pühler A. A broad host range mobilization system for in vivo genetic engineering: transposon mutagenesis in gram negative bacteria. Bio/technology. 1983;1(9):784-91.
- Hanahan D, Jessee J, Bloom FR. [4] Plasmid transformation of Escherichia coli and other bacteria. Methods in enzymology. 1991;204:63-113.
- Alexandre A, et al. Natural populations of chickpea rhizobia evaluated by antibiotic resistance profiles and molecular methods. Microbial Ecology. 2006:128-36.
- Weerakkody LR, et al. A rapid, inexpensive and effective method for the efficient isolation of genomic DNA from Gram-negative bacteria. Molecular Genetics and Genomics. 2024;299(1):26.
- Selbitschka W, Niemann S, Pühler A. Construction of gene replacement vectors for Gram− bacteria using a genetically modified sacRB gene as a positve selection marker. Applied microbiology and biotechnology. 1993;38(5):615-8.
- Yadav A, Singh RP, Singh AL, Singh M. Identification of genes involved in phosphate solubilization and drought stress tolerance in chickpea symbiont Mesorhizobium ciceri Ca181. Archives of microbiology. 2021;203(3):1167-74.
- Dicenzo GC, et al. Multidisciplinary approaches for studying rhizobium–legume symbioses. Canadian Journal of Microbiology. 2019;65(1):1-33.
- Calia C, et al. A bibliometric analysis of chickpea agronomic practices in the world during 45 years of scientific research. Legume Science. 2024;6(1):e219.
- Sandhu J, Tripathi S, Chaturvedi S. Chickpea nutritional status and value chain for sustainable development. Sustainable food value chain development: Perspectives from developing and emerging economies: Springer; 2023. p. 175-83.
- Ren B, Wang X, Duan J, Ma J. Rhizobial tRNA-derived small RNAs are signal molecules regulating plant nodulation. Science. 2019;365(6456):919-22.
إعادة الطباعة والأذونات
تم نشر هذه المقالة
الفيديو قريباً