تؤدي إعادة البرمجة الأيضية إلى تحفيز تكوين الأوعية الدموية في سرطان البنكرياس الغدي القنوي (PDAC) عبر مسارات HIF-1α وPKM2 وKRAS واللاكتات والليبيدات. وتحد الآليات التعويضية من فعالية العلاج الأحادي، مما يؤكد الحاجة إلى استراتيجيات دمج عقلانية.
مقالة مراجعة
التنظيم الأيضي لتكوين الأوعية الدموية في سرطان القنوات البنكرياسية الغدي
في هذه المقالة
ملخص
الملخص
لا يزال سرطان الغدة البنكرياسية القنوي (PDAC) شديد الفتك، حيث تبلغ نسبة البقاء على قيد الحياة لمدة 5 سنوات 13% فقط. وغالبًا ما تؤدي بيولوجيته العدوانية وتشخيصه المتأخر إلى انتشار نقائلي عند العرض السريري. تراجع هذه المراجعة كيف ينظم إعادة البرمجة الأيضية تكوين الأوعية الدموية في سرطان PDAC وتستكشف الآثار العلاجية لهذا الاقتران. لقد قمنا بتحليل منهجي للدراسات المنشورة حول التغيرات الأيضية للجلوكوز والأحماض الأمينية والدهون وترابطها مع تكوين الأوعية الدموية الجديدة من خلال العامل المحرض بنقص الأكسجين-1α (HIF-1α)، وإشارات تسرطن الخلايا، والمسارات التي تتوسطها المستقلبات. وبناءً على تركيب للأدبيات الحالية، يبدو أن الاقتران الأيضي-الوعائي يعمل من خلال ثلاث آليات مترابطة على الأقل: محور تحلل السكر-عامل نمو البطانة الوعائية (VEGF) المدفوع بـ HIF-1α/بروتين كيناز البيروفات M2 (PKM2)؛ واللاكتات التي تعمل كجزيء إشارات يعزز البلاعم المرتبطة بالأورام المستقطبة من النوع M2 ويثبت HIF-1α؛ والمستقلبات الدهنية -بما في ذلك الإيكوزانويدات والبروتين الرابط للأحماض الدهنية 4 (FABP4)- التي تعدل وظيفة الخلايا البطانية وبقاءها. بالإضافة إلى ذلك، تدعم الوسائط المشتقة من الجلوتامين تبرعم الخلايا البطانية وإعادة تشكيل المصفوفة خارج الخلية، بينما تؤثر مسارات التريبتوفان والسيرين على التوازن المناعي-الوعائي. ومن المهم الإشارة إلى أن المسارات التعويضية (مثل تكوين الأوعية الدموية المستقل عن HIF-1α عبر تراكم الجليكوجين وتنشيط المستقبل المنشط بالبروتياز-2) تحد من فعالية التدخلات أحادية العامل، مما يسلط الضوء على الحاجة إلى استراتيجيات مركبة. إن فهم هذه الشبكات الأيضية-الوعائية يوفر مبررًا للعلاجات الموجهة بالمؤشرات الحيوية التي تستهدف أيض الورم وتكوين الأوعية الدموية في آن واحد. وقد يؤدي دمج المؤشرات الحيوية الأيضية والوعائية (مثل VEGF، ولاكتات ديهيدروجيناز A) مع التوصيف الأيضي القائم على التصوير إلى تحسين تصنيف المرضى ومراقبة العلاج في حالات PDAC.
المقدمة
لا يزال سرطان القنوات البنكرياسية (PDAC) أحد أكثر الأورام الخبيثة الصلبة فتكاً. بالنسبة للمرضى الذين يعانون من المرض النقيلي، يبلغ متوسط البقاء على قيد الحياة الإجمالي حوالي 6–11 شهراً، وحتى أولئك الذين يعانون من أورام متقدمة موضعياً أو قابلة للاستئصال يواجهون نتائج سيئة للغاية على المدى الطويل1,2. على مدى العقود الثلاثة الماضية، تحسن معدل البقاء على قيد الحياة لمدة 5 سنوات بشكل طفيف فقط، من 4% إلى 13%، ويرجع ذلك إلى حد كبير إلى التقدم في التقنيات الجراحية ومركزية الرعاية بدلاً من حدوث طفرات في العلاج الجهازى3,4. ومن الناحية الوبائية، من المتوقع أن يصبح سرطان البنكرياس ثاني سبب رئيسي للوفيات المرتبطة بالسرطان في الولايات المتحدة بحلول عام 20305. وفي الصين، يحتل المرض المرتبة الثامنة من حيث الإصابة والسادسة من حيث الوفيات6، كما ترتفع معدلات الإصابة به بين البالغين الشباب7,8.
على الرغم من هذا العبء المرتفع، كان التقدم العلاجي بطيئاً بشكل محبط، ويرجع ذلك أساساً إلى التباين الملحوظ في الورم، والانتشار الجهازِي المبكر، والفهم غير المكتمل للمحركات الرئيسية لبيولوجيته العدوانية. ويُعتبر التكيف الأيضي والتشوهات الوعائية داخل البيئة الدقيقة للورم أمرين مركزيين في تطور سرطان البنكرياس الغدي القنوي (PDAC) ومقاومة العلاج، ومع ذلك، لا تزال العلاقات السببية والتداخل في الإشارات بين هاتين العمليتين غير موصفة بشكل كافٍ. وبوجه خاص، فإن كيفية قيام الخلايا السرطانية بتشكيل النيتش الوعائي (angiogenic niche) بنشاط من خلال إعادة البرمجة الأيضية، وما إذا كانت الوسائط الأيضية تعمل كجزيئات إشارات مباشرة على الخلايا البطانية، وكيف تساهم هذه الآليات مجتمعة في التهرب من العلاج، هي أمور غير مفهومة بشكل منهجي9,10. لذا، فإن التوضيح الشامل لشبكة الاقتران الأيضي-الوعائي يكتسب أهمية نظرية وسريرية كبيرة للكشف عن آليات تطور PDAC ولتطوير استراتيجيات تدخل جديدة. ومع ذلك، لم تقم أي مراجعة منهجية حتى الآن بتوليف الآليات متعددة الأوجه التي تحكم من خلالها إعادة البرمجة الأيضية عملية تكوين الأوعية الدموية في PDAC، كما لم يتم تقييم الإمكانات الانتقالية لهذه النتائج بشكل نقدي. ولمعالجة هذه الفجوة، تهدف المراجعة الحالية إلى: توليف الآليات الجوهرية التي تنظم من خلالها إعادة برمجة الجلوكوز والأحماض الأمينية والدهون تكوين الأوعية الدموية في PDAC، مع التركيز على الأدوار المركزية للعامل المحفز بنقص الأكسجين-1 ألفا (HIF-1α)، والإشارات المسرطنة، والوسائط الأيضية؛ والتقييم النقدي للفائدة السريرية للمؤشرات الحيوية الأيضية والوعائية بناءً على الأدلة المتاحة؛ ومناقشة آفاق وتحديات العلاجات المدمجة التي تستهدف المسارات الأيضية والوعائية في آن واحد. ومن خلال دمج هذه البيانات متعددة المستويات، نسعى إلى توفير إطار مفاهيمي للتشخيص والعلاج الدقيق لـ PDAC. ومن المهم الإشارة إلى أنه في حين أن توضيح آليات الاقتران هذه قد يوفر أساساً نظرياً لتحديد المؤشرات الحيوية وتطوير العلاج الموجه، فإن القيمة الانتقالية لهذه النتائج تنتظر التحقق في دراسات سريرية مستقبلية مصممة جيداً، وسيتم فحص قوة الأدلة لكل تطبيق مقترح بشكل نقدي في الأقسام اللاحقة من هذه المراجعة.
مراجعة ومنظور
يتطور سرطان القنوات البنكرياسية الغدي (PDAC) ضمن بيئة مجهرية عدائية بشكل فريد، تتميز بتليف سدوي كثيف، ونقص أكسجة شديد، وإعادة برمجة أيضية شاذة. ولا تُعد الأوعية الدموية الورمية التي تنشأ من هذه البيئة مجرد قنوات سلبية، بل هي مشارك نشط في تطور المرض، حيث تتشكل بفعل تلاقي الإشارات المسرطنة، والتكيف الأيضي، والتواصل البيني مع السدى. وكما هو موضح في الشكل 1، تتقارب المدخلات الأيضية من مسارات الجلوكوز والأحماض الأمينية والدهون عند منظمات مركزية—وهي العامل المحفز بنقص الأكسجة-1α (HIF-1α)، والبروتين KRAS الطافر (الموجود في ~93% من حالات PDAC)، ومعقد mTOR 1 (mTORC1)—لتنسيق المخرجات الوعائية على المستويين النسخي وما بعد الترجمي. وتتميز الأوعية الدموية الناتجة بكونها قليلة التوعية، ومسربة، وغير ناضجة، وتتكون من أربعة أنماط وعائية متميزة: تكوين الأوعية بالتبرعم، وتكوين الأوعية بالتداخل، وتكوين الأوعية بالاندماج، إلى جانب المحاكاة الوعائية (VM). إن فهم هذا التباين الآلي أمر ضروري لتفسير فشل العلاجات الأحادية المضادة لتكوين الأوعية الدموية، ولتصميم استراتيجيات دمج علاجية عقلانية.
نظرة عامة أساسية على تكوين الأوعية الدموية في سرطان البنكرياس
أنماط تكوين الأوعية الدموية
يُعد تكوين الأوعية الدموية بالتبرعم (Sprouting angiogenesis) النمط السائد لتكون الأوعية الدموية الجديدة في سرطان القنوات البنكرياسية الغدية (PDAC)، حيث يتم تحفيزه بواسطة نقص الأكسجة، أو إصابة الأنسجة، أو الإشارات المسرطنة، وينظمه العديد من الوسائط المحفزة لتكوين الأوعية الدموية11. ويشكل عامل نمو البطانة الوعائية (VEGF)، الذي تفرزه الخلايا الورمية، العامل التنظيمي الأكثر أهمية. فعند الارتباط بمستقبل VEGFR2، يقوم VEGF بتنشيط مساري PI3K/AKT وMAPK/ERK: حيث يقوم PI3K بفسفرة PIP2 لتوليد PIP3، مما يؤدي إلى استقطاب وتنشيط AKT لتعزيز تكاثر الخلايا البطانية (EC) وهجرتها، بينما يستمر شلال MAPK/ERK من خلال تنشيط RAS-RAF-MEK-ERK، مع انتقال ERK إلى النواة لتعديل التعبير الجيني المرتبط بالتكاثر والهجرة. وتظهر الدراسات قبل السريرية أن تثبيط VEGF يقلل بشكل كبير من التبرعم ويضعف نمو الورم في نماذج PDAC12. وتسلط التطورات الحديثة الضوء على أن اللدونة المظهرية البطانية تعدل بشكل حاسم من كفاءة التبرعم؛ إذ تتحول الخلايا البطانية بشكل عكسي بين خلايا "الفيلانكس" (phalanx) الساكنة، وخلايا "الطرف" (tip) المهاجرة، وخلايا "الساق" (stalk) المتكاثرة. وتتميز ديناميكيات الطرف والساق بتخصص أيضي: حيث تعتمد خلايا الطرف بشكل تفضيلي على تحلل السكر لدعم الهجرة، بينما تعتمد خلايا الساق على أكسدة الأحماض الدهنية للحفاظ على التكاثر. كما تعزز البروتياز المشتقة من الورم، مثل ADAM9، تكوين البراعم من خلال إطلاق عامل نمو شبيه بـ EGF المرتبط بالهيبارين. وبشكل جماعي، تشير هذه النتائج إلى أن تكوين الأوعية الدموية بالتبرعم في PDAC لا يُحكم بواسطة VEGF فحسب، بل من خلال تفاعل معقد بين عوامل أيضية وإشارية وسدوية13,14,15,16.
تعمل عملية تكوين الأوعية الدموية الانغماسية على توسيع وتفريع الأوعية من خلال إعادة تشكيل الجدار الوعائي الموجود دون الاعتماد على تكاثر الخلايا البطانية أو هجرتها17. فداخل الأنسجة الورمية، يؤدي التكاثر السريع للخلايا السرطانية إلى زيادة الضغط الموضعي، مما يتسبب في انغماد جدار الوعاء الدموي داخل اللمعة وتكوين هياكل عمودية أو حاجزية. تتسع هذه الهياكل وتندمج تدريجياً، مما يقسم اللمعة الأصلية إلى قنوات أصغر متعددة، وبالتالي تزداد مساحة سطح الوعاء وحجمه. ويشير التصوير ثلاثي الأبعاد في نماذج الفئران المصابة بسرطان البنكرياس الغدي القنوي (PDAC) إلى أن هذا النمط أكثر شيوعاً في المناطق المركزية من الورم، حيث يساعد في تخفيف نقص الأكسجة18. ونظراً لأن تكوين الأوعية الدموية الانغماسية يعتمد على إعادة تشكيل جدار الوعاء بدلاً من تكاثر الخلايا البطانية (EC)، فإن العوامل المضادة لتكوين الأوعية التي تثبط تكاثر الخلايا البطانية -وبالتحديد العلاج المضاد لـ VEGF- قد تكون فعاليتها محدودة ضد هذا النمط.
يتطور تكوين الأوعية الاندماجي (CA) من شبكة شعيرية متناحية تحيط بجزر نسيجية. وتتسع مسارات التدفق المفضلة من خلال تجميع الشعيرات واختفاء الدعامات النسيجية الداخلية، بينما تتراجع القطع الأقل تروية، مما يؤدي إلى إعادة تشكيل الشبكة الشبيهة بالشبكة إلى شجرة هرمية تحتفظ بمكونات جدار الوعاء وتحافظ على تدفق الدم19. يشترك تكوين الأوعية الاندماجي في بعض السمات مع تكوين الأوعية التدخلي ولكنه يختلف عنه مورفولوجياً: فبينما يقوم تكوين الأوعية التدخلي بنمو ودمج الدعامات النسيجية لتقسيم الأوعية الموجودة، يعمل تكوين الأوعية الاندماجي على إزالة الجزر النسيجية لتكوين أوعية نهائية، مما يجعله من الناحية الوظيفية عملية عكسية20.
تمثل المحاكاة الوعائية نمطًا مميزًا تحاكي فيه الخلايا الورمية الخلايا البطانية لتكوين تراكيب تشبه الأوعية الدموية. ويرتبط تكوين المحاكاة الوعائية ارتباطًا وثيقًا بالتحول الظهاري الميزنكيمي (EMT)21؛ حيث تترابط الخلايا الورمية المتحولة عبر عملية EMT لتكوين تراكيب تحتوي على تجويف تدعمها خلايا موجبة لصبغة حمض الدوري-شيف (PAS) ومصفوفة خارج خلوية، مما يسمح بنقل كريات الدم الحمراء وأداء وظائف تروية مماثلة للأوعية الدموية الطبيعية22. وتزداد تراكيب المحاكاة الوعائية بشكل ملحوظ في أنسجة سرطان البنكرياس الغدي (PDAC) شديدة الغزو، وترتبط بسوء الإنذار23.
الخصائص الوعائية والقيود البيئية المجهرية
خلافاً للعديد من الأورام الخبيثة، يتميز سرطان الغدة البنكرياسية القنوي (PDAC) بكونه قليل التوعية وتليفيّاً، حيث يكون متوسط كثافة الأوعية الدقيقة (MVD) أقل بكثير مما هو عليه في أنسجة البنكرياس الطبيعية أو سرطان الخلايا الكبدية24,25,26. ويستمر هذا النمط الظاهري قليل التوعية على الرغم من نقص الأكسجة الشديد، مما يشير إلى وجود آليات نشطة لتثبيط تكوين الأوعية. يمكن لإشارات Hedgehog المجاورة أن تثبط إشارات WNT غير التقليدية للحد من التبرعم البطاني المفرط المعتمد على VEGFR2، كما يرتبط تكوين المعقد العابر VEGFR2/neuropilin 1 (NRP1) بين الخلايا الورمية والخلايا البطانية بانخفاض تفرع الأوعية وتحسن فرص البقاء على قيد الحياة27. وتظهر الأوعية الدموية الناتجة توزيعاً غير متكافئ، وبنية غير ناضجة، وتغطية منخفضة بالخلايا الحولية، وتسرباً وظيفياً28، مما يؤدي إلى نضح البلازما وارتفاع الضغط الخلالي للسوائل (IFP). ويؤدي ارتفاع IFP مقترناً بالإجهاد الصلب الناجم عن التليف الكثيف إلى ضغط الأوعية، مما قد يسبب انهياراً وعائياً وغياباً شبه تام للأوعية التي يتجاوز قطرها 10 µm، وهو ما يفاقم من نقص التروية29,30.
يؤدي هذا الانخفاض في التروية إلى خلق حلقة مفرغة من نقص التأكسج. وتظهر الأوعية الدموية الجديدة في سرطان البنكرياس الغدي القنوي (PDAC) جدرانًا غير مكتملة ودعمًا غير كافٍ من العضلات الملساء والخلايا الحولية، مما يؤدي إلى بطء تدفق الدم31. وتعمل البيئة المجهرية ناقصة التأكسج على تثبيت HIF-1α نسخيًا، مما يزيد من إفراز VEGF ويكرس الدافع لتكوين الأوعية الدموية32,33. وفي عينات PDAC البشرية المستأصلة، يرتبط تعبير HIF-1α (الموجود في 40% من الحالات) ارتباطًا إيجابيًا بالمرض النقيلي وكثافة الأوعية الدقيقة (MVD)، بينما يرتبط ارتباطًا سلبيًا بإنذار المرض34. وبالمثل، يرتبط الإفراط في تعبير HIF-2α والمحاكاة الوعائية بضعف التمايز، والمرحلة المتقدمة، وانتقال الخلايا السرطانية إلى العقد اللمفاوية، والإنذار السيئ35.
يؤدي خلل وظائف الخلايا الحولية (Pericyte)—الذي يتميز بالتعبير المنبثق عن α-smooth muscle actin وضعف الالتصاق بين الخلايا الحولية والخلايا البطانية—إلى زيادة زعزعة استقرار الأوعية الدموية36. كما تزيد الوصلات البطانية الرخوة، والأغشية القاعدية المتقطعة، والفجوات بين الخلايا من النفاذية، مما يسمح بنضح البلازما الذي يرفع الضغط الخلالي ويعيق إيصال الدواء، بينما يسهل في الوقت ذاته دخول الخلايا الورمية إلى الأوعية الدموية. وترتبط كثافة الأوعية الدقيقة (MVD) العالية المقترنة بانخفاض سلامة الأوعية الدقيقة بالانتكاس المبكر، والانبثاث، وبقاء المريض على قيد الحياة لفترة وجيزة بعد الاستئصال37.
التنظيم الأيضي لتكوّن الأوعية الدموية
يظهر سرطان البنكرياس الغدي القنوي (PDAC) مناطق نقص أكسجة واسعة، حيث يبلغ متوسط الضغط الجزئي للأكسجين (pO2) في الأنسجة 0–5.3 mmHg مقارنة بـ 24.3–92.7 mmHg في الأنسجة الطبيعية المجاورة38. وينتج ذلك عن السدى الليفي المصاب بنقص الأكسجة، والتكاثر السريع، وعدم كفاية الأوعية الدموية39. وتمنح الاستجابة التكيفية لنقص الأكسجة، التي تتوسطها بشكل أساسي نظائر HIF-α، سرطان البنكرياس الغدي القنوي (PDAC) نمطاً ظاهرياً عدوانياً ومقاوماً للعلاج: حيث يتم تحفيز HIF-1α بسرعة في حالات نقص الأكسجة الحادة والشديدة40,41، بينما يميل HIF-2α إلى التعبير المستمر في حالات نقص الأكسجة المزمنة والمعتدلة42,43، في حين يقوم HIF-3α بتنظيم معقدات HIF الأخرى إلى حد كبير44.
يعمل HIF-1α كمفتاح تنظيمي مركزي في المرحلة العلوية، حيث يقود في آن واحد إعادة برمجة التمثيل الغذائي للجلوكوز وتكون الأوعية الدموية. في حالات نقص الأكسجة، ينشط HIF-1α نسخياً الجينات المرتبطة بتحلل السكر (GLUT1, HK2, LDHA, PKM2)، بينما ينشط في الوقت ذاته العوامل المحفزة لتكون الأوعية الدموية (VEGF, CTGF, PDGFB)45,46,47. وتعمل جزيئات مثل MUC1 وP4HA1 وAPE1/Ref-1 على تعزيز كل من النمط الظاهري لتحلل السكر والقدرة على تكوين الأوعية الدموية من خلال استقرار HIF-1α أو تعزيز الوظيفة النسخية48,49,50,51. كما يعمل PKM2 كجسر جزيئي مباشر بين تحلل السكر وتكون الأوعية الدموية: ففي حالات نقص الأكسجة، ينتقل PKM2 إلى النواة للمشاركة في تنشيط نسخ الجينات المسؤولة عن تحلل السكر وتكون الأوعية الدموية (بما في ذلك VEGF-A) عبر التفاعل مع β-catenin/STAT3 وتعديل الهيستون، مما يخلق حلقة تغذية راجعة إيجابية حيث يؤدي تعزيز تحلل السكر إلى تضخيم إشارات HIF-1α/VEGF47,52. وتزيد طفرات KRAS من استقرار HIF-1α/2α عبر مسار MEK/ERK، مما يرفع من تنظيم الإنزيمات المحللة للسكر (LDHA, PDK1) والمؤثرات المحفزة لتكون الأوعية الدموية (VEGF, CA9, MCT4)53,54. ويتضمن التفاعل المتبادل الإضافي استقرار HIF-1α بوساطة LSD1، ومحور UHRF1/SIRT4، وإشارات المستقبلات عبر IR/IGF1R وCX3CL1/CX3CR139,55,56، بينما يثبط lumican كلاً من تحلل السكر وتكون الأوعية الدموية من خلال تثبيط EGFR/PI3K/Akt57. وتشير المسارات التعويضية — بما في ذلك تراكم الجليكوجين الذي يحافظ على تكون الأوعية الدموية عبر تجنيد الخلايا الشجيرية58 وتنشيط PAR-2 الذي يعزز VEGF عبر MEK-ERK53 — إلى أن استهداف HIF-1α أو عقد استقلابية مفردة بمفردها قد لا يكون كافياً.
يعمل استقلاب الأحماض الأمينية على تعديل عملية تكوين الأوعية الدموية من خلال توفير السلائف الحيوية للتبرعم البطاني وإعادة تشكيل المصفوفة خارج الخلوية، وعن طريق توليد إشارات مناعية استقلابية تنظم بشكل غير مباشر النغمة الوعائية والارتشاح المناعي. يقوم الجلوتامين، عبر إنزيم GLS، بتكوين الجلوتامات الذي يمكن تحويله إلى أسبارتات لتعزيز تبرعم الخلايا البطانية (EC)59 وإلى برولين من أجل إعادة تشكيل المصفوفة خارج الخلوية (ECM)60. يؤدي تحفيز VEGF إلى زيادة امتصاص الجلايسين البطاني، مما يعزز الهجرة61؛ كما يشارك الجلايسين في تخليق الجلوتاثيون، مما يعدل النغمة الوعائية والإجهاد التأكسدي بوساطة NO62. يساهم الأرجينين في تكوين البرولين والبولي أمينات وNO63، بينما ينظم مسار تخليق السيرين المعتمد على PHGDH النغمة الوعائية والإجهاد التأكسدي والحماية من الموت الخلوي المبرمج البطاني63,64,65. ومن الجدير بالذكر أن استقلاب التريبتوفان في الخلايا الكابتة المشتقة من النخاع (MDSCs) يولد الكينورينين عبر IDO-1، مما يزيح توازن IFNγ/IL-6 نحو حالة محفزة لتكوين الأوعية الدموية67,68.
تعزز إعادة برمجة استقلاب الدهون تكوين الأوعية الدموية الجديدة من خلال آليات استقلابية وإشارية وتعديلية مناعية69. ويظهر سرطان القناة البنكرياسية الغدية (PDAC) زيادة في تنظيم تخليق الدهون من جديد (de novo lipogenesis) مدفوعاً ببروتين SREBP-1 وإنزيمات مثل FASN وACC. وإلى جانب التخليق الحيوي للأغشية، ينظم FASN تكاثر الخلايا البطانية (EC) من خلال آلية إشارية تعتمد على المستقلبات: إذ يؤدي تثبيط FASN إلى رفع مستويات malonyl-CoA، مما يعزز عملية مالونيلة mTOR عند الليسين 1218 ويضعف نشاط كيناز mTORC1، وبالتالي تثبيط تكاثر الخلايا البطانية بشكل انتقائي دون التأثير على الهجرة70. وتعمل أكسدة الأحماض الدهنية (FAO) كمصدر بديل للطاقة في ظل تقييد الجلوكوز، مما يدعم هجرة الخلايا البطانية وتكوين الأنابيب؛ كما يؤدي التثبيط الدوائي لعملية FAO إلى إضعاف تكوين الأوعية الدموية في نماذج PDAC71.
تعمل أنواع الدهون أيضاً كجزيئات إشارات مباشرة. حيث يقوم حمض الليزوفوسفاتيديك (LPA) وسفينجوزين-1-فوسفات (S1P) بتنشيط المستقبلات المقترنة بالبروتين G في الخلايا البطانية لتعزيز التكاثر والهجرة والنفاذية، وترتبط المستويات المرتفعة منها بزيادة تعبير VEGF وتكوين الأنابيب72. ويؤدي التمثيل الغذائي غير الطبيعي للدهون إلى توليد ROS ونواتج بيروكسيد الدهون التي تنشط HIF-1α و NF-κB، مما يضاعف نسخ الجينات المحفزة لتكون الأوعية الدموية، بما في ذلك VEGF و IL-873. كما يرتبط تراكم قطيرات الدهون في الخلايا السرطانية والبطانية بزيادة بقاء الخلايا البطانية ومقاومة العلاج المضاد لتكون الأوعية الدموية، مع تورط بروتينات perilipins في تنظيم التكاثر والهجرة74.
كما تساهم إعادة برمجة استقلاب الدهون في تشكيل البيئة المجهرية المحدثة لتولد الأوعية الدموية من خلال التعديل المناعي. حيث تراكم البلاعم المرتبطة بالأورام (TAMs) الدهون المؤكسدة والكوليسترول عبر مستقبلات الكنس مثل CD36، مما يعزز ظهور نمط ظاهري شبيه بـ M2 محفز لتولد الأوعية الدموية يقوم بإفراز VEGF و TNF-α وبروتينات ميتالوبروتيناز المصفوفة. وبالمثل، تنتج الخلايا الكابحة المشتقة من النخاع (MDSCs) المحملة بالدهون عوامل محفزة لتولد الأوعية تدعم تكوين أوعية دموية جديدة. ويمثل هذا المحور الاستقلابي-المناعي-الوعائي هدفاً علاجياً ناشئاً في سرطان البنكرياس الغدي القنوي (PDAC)75.
إشارات تكوين الأوعية الدموية بوساطة المستقلبات
أُعيد تصنيف اللاكتات من مجرد نفايات أيضية لتصبح جزيئاً إشارياً رئيسياً يربط بين تحلل السكر وتكوين الأوعية الدموية. يعزز اللاكتات تكوين الأوعية الدموية من خلال ثلاث آليات رئيسية: التنشيط المباشر لمسار NF-κB/IL-8 في الخلايا البطانية عبر MCT-1؛ وتثبيت بروتين HIF-1α عن طريق تثبيط نشاط بروليل هيدروكسيلاز (PHD)؛ والتعديل المناعي عبر الإفراز الجواري76. ولا يزال دور GPR81 في تنشيط HIF-1α بوساطة اللاكتات مثيراً للجدل: حيث تُظهر الدراسات على الفئران أن إشارات GPR81 تثبت HIF-1α في الخلايا التغصنية والخلايا الكابتة المشتقة من النخاع (MDSCs) لتعزيز التهرب المناعي وتكوين الأوعية الدموية، ومع ذلك، تشير الدراسات على البلاعم في الفئران إلى أن التأثيرات المثبطة للمناعة يمكن أن تحدث بشكل مستقل عن GPR8177. علاوة على ذلك، يكون تعبير GPR81 مرتفعاً في الأنسجة الدهنية ولكن منخفضاً بشكل ملحوظ في أعضاء بشرية أخرى78، وتظهر الخلايا المتعادلة البشرية التي تعبر عن GPR81 استجابة نسخية ضئيلة لتحفيز اللاكتات، مما يطرح تساؤلات حول إمكانية تعميم هذه النتائج79. وفي سرطان البنكرياس على وجه الخصوص، يعزز اللاكتات نشاط MDSC عبر محور GPR81-mTOR-HIF-1α-STAT380، رغم أن الصلة بين الأنواع لهذه الآلية لا تزال غير محددة بدقة. بالإضافة إلى ذلك، يحفز اللاكتات استقطاب البلاعم من النوع M2، والتي تفرز المزيد من العوامل المعززة لتكوين الأوعية الدموية81,82، بينما تعمل عملية لكتلة البروتين (مثل lactylation لـ ENSA-K63) على إعادة تشكيل البيئة المجهرية المناعية عبر STAT3/CCL2، مما يؤثر بشكل غير مباشر على تكوين الأوعية الدموية83.
تعمل نواتج أيضية أخرى على تعديل عملية تكوين الأوعية الدموية من خلال مسارات متميزة. وتحدث أحماض أوميغا-3 الدهنية (EPA وDHA) تأثيرات مضادة لتكوين الأوعية الدموية عن طريق تثبيط VEGF وPDGF وCOX-2 وPGE2 وNF-κB وMMPs84. وعلى العكس من ذلك، توفر أحماض أوميغا-6 الدهنية المتعددة غير المشبعة المرتفعة ركائز لاستقلاب حمض الأراكيدونيك؛ حيث يؤدي PGE2 الناتج عبر COX-2 إلى زيادة إفراز VEGF من خلايا PDAC من خلال آليات ذاتية الإفراز، مما يعزز هجرة EC85.
يعمل البروتين الرابط للأحماض الدهنية 4 (FABP4) عبر مقصورات متعددة لتعزيز تكوين الأوعية الدموية. ففي الخلايا البطانية، يحفز NOTCH1 تعبير FABP4 لتغذية استقلاب الأحماض الدهنية طويلة السلسلة ومنح مقاومة ضد أنواع الأكسجين التفاعلية (ROS)، مما يدعم التبرعم الوعائي. أما في الخلايا الورمية، فإن استقلاب الدهون غير الطبيعي يولد acetyl-CoA و ROS اللذين ينشطان HIF-1α و NF-κB، مما يدفع نسخ VEGF و PDGF. وعلى مستوى السدى، تتوسط الخلايا الدهنية نقل الأحماض الدهنية الحرة من خلال FABP4 بينما تفرز IL-1β و TNF-α لتنشيط NF-κB. وبالتزامن مع ذلك، يؤدي استقلاب السفينجوليبيد غير الطبيعي إلى تحفيز استقطاب البلاعم من النوع M2 عبر محور MIF-CD74، حيث تعمل المجموعات الفرعية من البلاعم FABP4+ على تعزيز القدرة الهجرية للخلايا البطانية86.
وأخيرًا، تعمل نواتج أيض البيئة الدقيقة للأورام - بما في ذلك succinate و fumarate و 2-hydroxyglutarate - كجزيئات إشارية تعمل على تنشيط المسارات المرتبطة بتكون الأوعية الدموية من خلال إعادة تشكيل وظيفة الخلايا البطانية (EC) وتنظيم الاستقطاب المناعي87.
الترجمة السريرية: المؤشرات الحيوية والتصوير والعلاجات
يوفر الربط بين إعادة البرمجة الأيضية وتكوين الأوعية الدموية مؤشرات حيوية وأبعاد تقييم جديدة لإدارة سرطان الغدة البنكرياسية القنوي (PDAC)، على الرغم من أن المسار الترجمي يتبع تدرجاً غير متجانس من الأدلة. وكما هو ملخص في الجدول 188,89,90,91,92,93، تتوزع المؤشرات الحيوية المرشحة على ثلاثة مستويات: (1) مؤشرات سريرية معتمدة مثل CA19-9، وهي مستخدمة على نطاق واسع ولكنها تفتقر إلى النوعية في التمييز بين PDAC وانسداد القنوات الصفراوية؛ (2) مؤشرات ناشئة قيد التقييم السريري، بما في ذلك VEGF والمستقلبات السكرية؛ و(3) بصمات تجريبية مثل لوحات المستقلبات المتعددة ونماذج مخاطر الدهون والبلعميات.
تؤكد دراسات متعددة أن VEGF وHIF-1α وGLUT1 ترتفع بشكل ملحوظ في الدم وأنسجة الأورام لدى مرضى PDAC مقارنة بحالات التهاب البنكرياس. وفي دراسة شملت 61 مريضاً خضعوا للاستئصال، كانت تركيزات VEGF في الدم والأنسجة أعلى بكثير في حالات PDAC منها في الأورام الالتهابية (p < 0.000001)، وكذلك الحال بالنسبة لـ HIF-1α (p = 0.000005) وGLUT1 (p = 0.000002). وقد حدد التحليل متعدد المتغيرات أن VEGF هو أقوى مؤشر تنبؤي مستقل في كل من الدم (OR = 1.016; p = 0.001) والأنسجة (OR = 1.02; p = 0.001)، حيث أظهر VEGF في المصل عند قيمة قطع قدرها 134.56 pg/mL حساسية بنسبة 97.8% ونوعية بنسبة 86.7%88. وإلى جانب التشخيص، قد تعمل التغيرات الديناميكية في VEGF أثناء العلاج كمؤشرات فارماكوديناميكية. وفي تجربة STARPAC من المرحلة الأولى (n = 19)، أشارت قياسات البلازما المتسلسلة إلى أن التغيرات المبكرة في VEGF يمكن أن تتنبأ بالاستجابة للعلاج، على الرغم من أن هذا يتطلب التحقق من صحته في تجارب عشوائية محكومة89.
توفر إعادة البرمجة الغليكوليتية (Glycolytic reprogramming) إمكانات تشخيصية تكميلية. ومن خلال دمج مجموعات بيانات GEO وTCGA، حدد الباحثون أن LDHA يعد مؤشراً مستقلاً للبقاء على قيد الحياة بشكل عام في سرطان البنكرياس (p < 0.001). وكشف تحليل الملفات الأيضية للمصل بواسطة NMR في 36 مريضاً مصاباً بـ PDAC و70 من الأصحاء عن تغيرات ملحوظة في المستقلبات المرتبطة بتحلل السكر، حيث حقق مجموع يدمج اللاكتات والبيروفات والسترات والغلوكوز مساحة تحت المنحنى (AUC) بلغت 0.956 للتمييز بين PDAC والمجموعات الضابطة90. وبالانتقال من البصمات الجينية المنفردة إلى التكامل متعدد المستقلبات، حددت دراسة في علم الأيض مكونة من مرحلتين كلاً من البرولين والكرياتين وحمض البالميتيك كلوحة تمييز بين PDAC والأورام الحميدة والمجموعات الضابطة من الأصحاء، مع قيم AUC بلغت 0.854 و0.865 في مجموعة الاكتشاف؛ وأدى إضافة CA19-9 إلى تحسين الأداء ليصل إلى 0.949 و0.909 على التوالي، مع قيم AUC للتحقق بلغت 0.830 و0.852 في مجموعة مستقلة91. وعلى المستوى النسخي، أسفر تحليل المعلوماتية الحيوية لمجموعات البيانات العامة (TCGA-PAAD وGSE62452 وGSE57495) عن نموذج مخاطر للدهون والبلاعم مكون من سبعة جينات (ADH1A وACACB وCD36 وCERS4 وPDE3B وALOX5 وCRAT) صنف المرضى بفعالية حسب درجة المخاطر، مع انتشار طفرات TP53 وارتباط عوامل تعديل المناعة (PVRL2 وCD276 وCCL20) بدرجة المخاطر92.
يعكس التباين بين النتائج الواعدة في مرحلة الاكتشاف ونتائج التحليل التلوي قيوداً منهجية متكررة: التصميم الاستعادي أحادي المركز، وانحياز الطيف نحو الأمراض القابلة للاستئصال، وصغر أحجام العينات، وغياب المقارنات الحميدة، ونقص التحقق الاستباقي المستقل87,88,89,90,91. وتؤكد هذه النتائج ضرورة إجراء عمليات تحقق صارمة وموحدة وذات قوة إحصائية كافية قبل أن تتمكن المؤشرات الحيوية الجديدة من الانتقال إلى التطبيق السريري.
لإجراء التقييم الوظيفي، يعكس التصوير المقطعي بالإصدار البوزيتروني/التصوير المقطعي المحوسب باستخدام 18F-FDG النشاط الاستقلابي للجلوكوز في الورم، بينما يتيح التصوير بالرنين المغناطيسي باستخدام [1-13C]pyruvate عالي الاستقطاب مراقبة فورية لتحول البيروفات إلى لاكتات، وهو ما يرتبط بفرط تعبير LDHA و HIF-1α94. وتعد الإكسوسومات الدوارة أدوات واعدة كأدوات طفيفة التوغل للتشخيص المبكر والمراقبة95. ومن الناحية الإنذارية، يرتبط كل من فرط تعبير VEGF/VEGFR-2، والنشاط الغليكوليتي العالي، وفرط تعبير LDHA، وتعبير COX-2 بالنتائج السيئة، مما يشير إلى أن التصنيف الجزيئي القائم على السمات الاستقلابية-الوعائية قد يتيح تصنيفاً دقيقاً للمرضى واختيار العلاج المناسب96.
الاستراتيجيات العلاجية ومفارقة مضادات تكوّن الأوعية الدموية
على الرغم من الدور المركزي لعامل نمو البطانة الوعائية VEGF في تكوّن الأوعية الدموية في سرطان البنكرياس الغدي القنوي PDAC، إلا أن استراتيجيات مضادات VEGF/VEGFR فشلت باستمرار في تجارب المرحلة الثالثة. فقد أظهرت تجربة CALGB 80303 (العدد = 535) عدم وجود فائدة في البقاء على قيد الحياة عند استخدام جيسيتابين مع بيفاسيزوماب مقارنة بالجيسيتابين وحده (متوسط البقاء الإجمالي OS 5.8 مقابل 5.9 شهراً؛ p = 0.95)97. كما أظهرت تجربة AviTA تحسناً ذا دلالة إحصائية في البقاء على قيد الحياة دون تقدم المرض، ولكن لم تظهر أي فائدة في البقاء الإجمالي عند إضافة بيفاسيزوماب إلى الجيسيتابين مع إرلوتينيب98. وتم إيقاف تجربة VANILLA التي استخدمت الجيسيتابين مع أفليبرسيبت بعد أن أكد التحليل المرحلي عدم وجود فائدة في البقاء الإجمالي (7.75 مقابل 6.54 شهراً)99، وبالمثل فشل أكسيتينيب في تحسين البقاء على قيد الحياة مع الجيسيتابين100.
تعكس هذه الإخفاقات ثلاث آليات مقاومة محددة لسرطان الغدة البنكرياسية (PDAC) على الأقل. أولاً، تنشيط المسارات التعويضية: يؤدي نقص الأكسجة الناتج عن حصر VEGF إلى زيادة تنظيم عوامل بديلة محفزة لتكون الأوعية (FGF وAng-2 وPIGF) واستقطاب خلايا نخاعية محفزة لتكون الأوعية101. ثانياً، الاستيلاء الوعائي والمحاكاة الوعائية: تلتف الخلايا الورمية على تثبيط التبرعم عن طريق استخدام أوعية المضيف الموجودة مسبقاً أو تشكيل قنوات شبيهة بالأوعية بشكل مستقل عن تكاثر الخلايا البطانية22. وقد كشف تسلسل الخلية الواحدة الحديث أن الخلايا الليفية المرتبطة بالسرطان (CAFs) يمكن أن تتحول تمايزياً إلى نمط ظاهري شبيه بالبطانة (FAPα + CD144 + endoCAFs) قادر على المحاكاة الوعائية وتعزيز الانتقال الورمي عبر إشارات CD144-β-catenin-STAT3، مما ينقل الإطار المفاهيمي للمحاكاة الوعائية (VM) من عملية ذاتية تعتمد على الخلية الورمية إلى آلية تعاونية بين الورم والسدى102. ثالثاً، التكيف الأيضي-السدوي: يعمل التليف الكثيف على عزل الأجسام المضادة العلاجية مادياً، بينما تحافظ الخلايا الليفية المرتبطة بالسرطان (CAFs) على تكوين الأوعية من خلال مسارات بوساطة HGF وTGF-β تعمل في اتجاه المصب من VEGF أو بالتوازي معه36. وإجمالاً، تثبت هذه الآليات أن العلاج الأحادي الذي يستهدف ربيطة واحدة محفزة لتكون الأوعية غير كافٍ في حالات PDAC.
يمثل استهداف العقد الاستقلابية-الوعائية بديلاً منطقيًا. فقد أظهرت مثبطات استقلاب الجلوكوز—بما في ذلك مثبط HK2 وهو 2-deoxy-D-glucose، ومنشط PKM2 وهو shikonin، ومثبط LDHA وهو oxamate—تأثيرات مضادة لتكون الأوعية الدموية ومضادة للأورام في خطوط خلايا PDAC والطعوم الغريبة82. ومن شأن استهداف محور PKM2/HIF-1α/VEGF أن يثبط التكيف الاستقلابي وتكون الأوعية الدموية في آن واحد. وقد برزت إشارات اللاكتات التي يتوسطها GPR81 كهدف محتمل لإفرازات الخلايا المجاورة (paracrine)، رغم أن المضادات النوعية لا تزال في طور التجريب؛ إذ قد يستهدف المضاد المفترض 3-hydroxybutyrate بشكل أساسي المستقبل المرتبط HCAR2 بدلاً من GPR81103,104. وفي استقلاب الدهون، أظهرت مثبطات COX-2 (مثل celecoxib) ومعدلات مسار PPARγ/FABP4 تأثيرات مضادة لتكون الأوعية الدموية في النماذج قبل السريرية105، رغم أن تجارب المرحلة الثانية لـ celecoxib مع gemcitabine لم تظهر مزايا كبيرة في معدلات البقاء على قيد الحياة. كما تثبط الأحماض الدهنية المتعددة غير المشبعة أوميغا-3 مسار ω-6 تنافسيًا وتظهر خصائص مضادة لتكون الأوعية الدموية في النماذج قبل السريرية، إلا أن البيانات التدخلية البشرية في PDAC لا تزال ناقصة.
نظرًا للمرونة الأيضية التي يتميز بها سرطان البنكرياس الغدي القنوي (PDAC)، فإن الأنظمة العلاجية المركبة التي تجمع بين العوامل المضادة لتكون الأوعية الدموية والعلاج الكيميائي، أو العلاج المناعي، أو مثبطات الأيض، تمثل المسار الأكثر واعدًا للمضي قدمًا. ويرتبط إعادة برمجة أيض الجلوكوز والأحماض الأمينية والدهون ارتباطًا وثيقًا بمقاومة العلاج الكيميائي والعلاج الإشعاعي والعلاج المناعي؛ لذا فإن التثبيط المشترك لتحلل السكر وتحلل الجلوتامين قد يمنع التعويض الأيضي. ومع ذلك، وحتى وقت كتابة هذا البحث، لم تظهر أي تركيبة تستهدف الأيض فعالية في المرحلة الثالثة من التجارب السريرية لمرض PDAC. وفي نهاية المطاف، لا يكمن التحدي الانتقالي المركزي في ندرة العقد القابلة للاستهداف دوائيًا، بل في عدم القدرة على تحديد نمط تكوين الأوعية السائد في ورم الفرد بشكل استباقي، سواء كان ذلك عبر التبرعم، أو التداخل، أو الاندماج، أو المحاكاة. وإلى أن يتمكن استخدام لوحات المؤشرات الحيوية أو بصمات التصوير من تصنيف المرضى وفقًا للنمط الظاهري الأيضي-الوعائي الخاص بهم، ستظل استراتيجيات الدمج التي تستهدف هذه الشبكة تجريبية وليست موجهة بدقة.
الاستنتاجات
توضح هذه المراجعة الترابط المتبادل بين إعادة البرمجة الأيضية وتكوين الأوعية الدموية في سرطان الغدة البنكرياسية القنوي (PDAC). ونصف هنا أربعة أنماط متميزة من تكوين الأوعية الدموية الجديدة - وهي التبرعم، والتكوين الوعائي المتداخل، وتكوين الأوعية الاندماجي، والمحاكاة الوعائية - والتي تؤدي مجتمعة إلى إنتاج شبكة وعائية ناقصة التروية، وضعيفة الإرواء، وشاذة هيكلياً. وفي الجوهر الميكانيكي، تؤدي إعادة البرمجة الأيضية للجلوكوز عبر تأثير Warburg إلى إنشاء حلقة تآزرية يقوم فيها HIF-1α بتحفيز كل من التدفق الإحلولي والنسخ المحفز لتكوين الأوعية الدموية (VEGF، CTGF، PDGFB)، بينما يعمل PKM2 و KRAS الطافر على دمج الحالة الأيضية مع مخرجات تكوين الأوعية الدموية. كما يعمل أيض الأحماض الأمينية والدهون على تعديل سلوك الخلايا البطانية، والاستقطاب المناعي، والمقاومة العلاجية من خلال إشارات جنيبة الصماوية، بما في ذلك اللاكتات، و LPA/S1P، ومحور FASN-malonyl-CoA-mTOR. وتؤكد هذه النتائج أن تكوين الأوعية الدموية في PDAC ليس مجرد استجابة لنقص الأكسجة، بل هو مكون أساسي في برنامج التكيف الأيضي للورم.
لا يزال التطبيق السريري مقيداً بمحدودية التشخيص والعلاج. ورغم أن الدراسات في مرحلة الاكتشاف قد حددت مرشحين للمؤشرات الحيوية الأيضية والوعائية، بما في ذلك VEGF، ودرجات المستقلبات المشتقة من LDHA، ونماذج مخاطر الدهون والبلعميات، إلا أن الأدلة المجمعة تظهر أن أيّاً منها لا يتفوق باستمرار على CA19-9 أو يوفر قيمة مضافة كافية للتنفيذ الفوري. ومن الناحية العلاجية، فشلت تجارب المرحلة الثالثة للعلاج الأحادي بمضادات VEGF بشكل موحد في تحسين معدلات البقاء، مما يعكس مرونة تكوين الأوعية الدموية الورمية المدفوعة بتنشيط المسارات التعويضية، والمحاكاة الوعائية، والتكيف الأيضي السداوي. وتؤكد هذه القيود المتوازية وجود فائض ومرونة عميقين في الشبكة الأيضية الوعائية، مما يستلزم اعتماد استراتيجيات متكاملة بدلاً من العلاجات الأحادية.
تمثل أنظمة العلاج المركبة -التي تجمع بين العوامل المضادة لتكون الأوعية الدموية والعلاج الكيميائي أو العلاج المناعي أو مثبطات التمثيل الغذائي- المسار الأكثر واعداً للمضي قدماً. وقد يؤدي الاستهداف المتزامن لتحلل السكر وتحلل الغلوتامين، أو التثبيط المشترك لـ FASN وmTOR، إلى التغلب على التعويض الأيضي وتعطيل إشارات تكون الأوعية الدموية التي تحركها الدهون. وتشمل الأولويات المستقبلية تقسيم المرضى بناءً على المؤشرات الحيوية (على سبيل المثال، الأنماط الظاهرية المعتمدة على تحلل السكر مقابل المعتمدة على الدهون)، والتركيبات العقلانية متعددة الأهداف التي تحجب أنماط التوعي الدموي المتنوعة، والتصوير الأيضي-الوعائي غير الباضع، والتجارب السريرية المصممة بدقة في مجموعات فرعية من PDAC المحددة جزيئياً. وفي نهاية المطاف، سيكون توضيح التفاعل المتبادل بين التمثيل الغذائي وتكون الأوعية الدموية أمراً أساسياً لتحويل PDAC من مرض مستعصٍ علاجياً إلى مرض قابل للتدخل الدقيق القائم على الآلية.
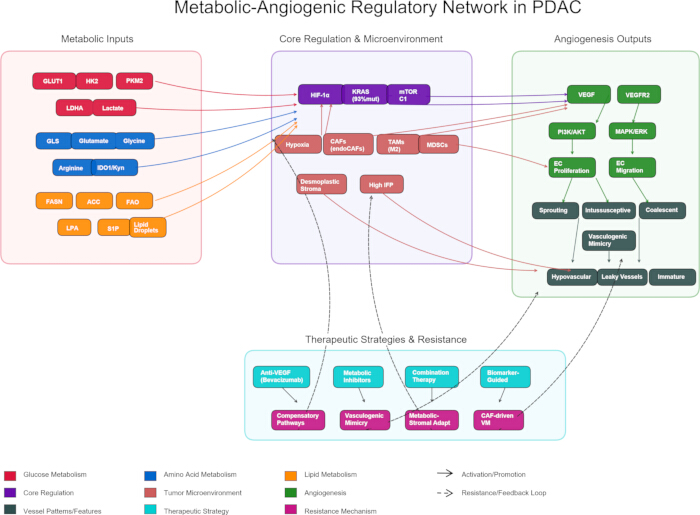
الشكل 1: الشبكة التنظيمية الأيضية-الوعائية في PDAC. الشبكة التنظيمية الأيضية-الوعائية في PDAC. نظرة عامة تخطيطية على الاقتران الأيضي-الوعائي في سرطان القنوات البنكرياسية. (اليسار) إعادة برمجة مسارات المغذيات: استقلاب الجلوكوز (باللون القرمزي)، واستقلاب الأحماض الأمينية (باللون الأزرق)، واستقلاب الدهون (باللون البرتقالي). (المركز) تكامل المدخلات الأيضية بواسطة المنظمات المركزية (باللون الأرجواني؛ HIF-1α، وKRAS الطافر، وmTORC1) ضمن البيئة المجهرية للورم (باللون السلموني)، والتي تتميز بنقص الأكسجة، والسدى التنسجي مع ضغط سائل خلالي (IFP) مرتفع، والخلايا الليفية المرتبطة بالسرطان CAFs (بما في ذلك endoCAFs من نوع FAPα⁺CD144⁺)، والخلايا البلعمية المرتبطة بالورم TAMs المستقطبة إلى M2، والخلايا الكابتة المشتقة من النخاع MDSCs. (اليمين) إشارات تكوين الأوعية الدموية المدفوعة بـ VEGF-VEGFR2 وأربعة أنماط متميزة من التوعي (باللون الرمادي الصخري الداكن): التبرعم، وتكوين الأوعية الدموية التداخلي، وتكوين الأوعية الدموية الاندماجي، والمحاكاة الوعائية (VM). (الأسفل) الاستراتيجيات العلاجية الحالية (باللون الأزرق المخضر) وآليات المقاومة (باللون الأرجواني). تشير الأسهم المتصلة إلى التنشيط؛ بينما تشير الأسهم المتقطعة إلى حلقات تغذية راجعة للمقاومة. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
| المؤشر الحيوي/مجموعة المؤشرات | الأساس البيولوجي | مستوى الدليل | أبرز القيود | المرحلة الترجمية |
| CA19‑993 | مستضد لويس المـسـيـالـي (Sialylated Lewis antigen) | المعتمد سريرياً | نوعية منخفضة للتمييز بين سرطان الغدة القنوية البنكرياسية (PDAC) والانسداد الصفراوي | المعيار السريري |
| عامل نمو البطانة الوعائية في المصل (تشخيصي)88 | HIF-1αتنشيط محور VEGF | دراسة استرجاعية أحادية المركز | انحياز الطيف؛ مجموعة المرضى القابلين للاستئصال فقط | اكتشاف |
| عامل نمو بطانة الأوعية الدموية في المصل (الاستجابة)89 | مؤشر ديناميكي دوائي | المرحلة الأولى (STARPAC، العدد=19) | ذراع واحدة؛ بدون ذراع ضابطة | توليد الفرضيات |
| درجة LDHA/النواتج الأيضية90 | التدفق الجليكوليتي | دراسة استرجاعية؛ أحادية المركز | لا يوجد مقارن حميد؛ مجموعة صغيرة | اكتشاف |
| حمض البرولين-كرياتين-بالميتيك + CA19‑991 | تكامل البيانات متعددة الأوميكس | الاكتشاف + التحقق المصغر | مؤسسة واحدة؛ حجم عينة (n) متواضع | التحقق المبكر من الصلاحية |
| نموذج مخاطر الدهون/البالعات المكون من 7 جينات92 | التواصل المتبادل بين الدهون والجهاز المناعي | المعلوماتية الحيوية الاسترجاعية | لا توجد مجموعة دراسة طولية؛ تأثيرات الدفعة | اكتشاف |
الجدول 1: إطار أدلة متدرج للمؤشرات الحيوية الاستقلابية-الوعائية في سرطان البنكرياس الغدي القنوي (PDAC). يصنف الجدول المؤشرات الحيوية الاستقلابية-الوعائية في PDAC حسب النضج الترجمي عبر ثلاث مستويات: (i) المعيار المعتمد سريرياً CA19-9؛ (ii) المرشحون في المراحل المبكرة، بما في ذلك مقايسات VEGF المصلية التشخيصية والديناميكية الدوائية ودرجة LDHA/المستقلبات؛ و(iii) التواقيع في مرحلة الاكتشاف، والتي تتمثل في لوحة متعددة المستقلبات (البرولين--الكرياتين--حمض البالمتيك بالإضافة إلى CA19-9) ونموذج مخاطر الدهون/البلاعم المكون من 7 جينات. يظهر نمط متكرر عبر المرشحين الناشئين: فعلى الرغم من أن الأساس البيولوجي محدد بدقة، إلا أن القيود المنهجية — مثل التصميم الاسترجاعي أو أحادي المركز، وغياب المقارنات الحميدة، والمجموعات الصغيرة، ونقص التحقق الاستشرافي — تحد مجتمعة من التقدم بما يتجاوز مراحل الاكتشاف أو المراحل المبكرة لتوليد الفرضيات.
الإفصاحات
يصرح المؤلفون بعدم وجود تضارب في المصالح المالية.
شكر وتقدير
تم تمويل هذه الدراسة من قبل منصة الموائع الدقيقة الرقمية لفحص الأدوية بناءً على الكريات ثلاثية الأبعاد لخلايا الورم الأولية (FDCT0001/2025/RID).
المراجع
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.