تُلخص هذه المراجعة الأدلة السريرية والترجمية حول التطورات الحديثة في التصنيف الباثولوجي وعلاج الورم الحبلِي داخل الجمجمة، بما في ذلك النهج الجراحية، والعلاج الإشعاعي، والعلاجات الموجهة.
مقالة مراجعة
التقدم الجديد في التصنيف المرضي وعلاج الورم الحبيلي داخل القحف
في هذه المقالة
ملخص
الملخص
يُعد الورم الحبالي (Chordoma) ورماً عظمياً خبيثاً نادراً، حيث يبلغ معدل الإصابة السنوي به حوالي 0.08 لكل 10,0 فرد وفقاً لقاعدة بيانات المراقبة والوبائيات والنتائج (SEER)، ويشكل الورم الحبالي داخل الجمجمة حوالي ثلث جميع حالات الورم الحبالي. وقد أدى ندرة هذا المرض إلى محدودية فهمه، لا سيما الأنواع المرضية غير الشائعة، ولم يتم التوصل إلى إجماع عالمي بشأن التصنيف المرضي واستراتيجيات العلاج المثلى. كما يتميز الورم الحبالي داخل الجمجة بصعوبة تحقيق الاستئصال الكلي العياني، والمقاومة للعلاج الإشعاعي والكيميائي التقليدي، وارتفاع معدل الانتكاس، مما يعقد الإدارة السريرية. تعمل هذه المراجعة السردية على تلخيص الدراسات السريرية والأبحاث الانتقالية التي تتناول التصنيف المرضي وعلاج الورم الحبالي داخل الجمجمة، مع التركيز على المداخل الجراحية، والعلاج الإشعاعي، والعلاجات الموجهة. وقد ساهم التوصيف الأكثر تفصيلاً للأنواع المرضية، إلى جانب التطورات في جراحة المناظير العصبية، والعلاج بحزمة البروتونات، والعلاج الإشعاعي بأيونات الكربون، والعلاج الموجه جزيئياً، في توسيع المناهج المتاحة لتصنيف المرض وإدارته. ويوفر تقييم هذه التطورات نظرة عامة محدثة عن الاستراتيجيات الحالية والتحديات المتبقية في تشخيص وعلاج الورم الحبالي داخل الجمجمة.
المقدمة
يُعد الورم الحبلِي (Chordoma) ورماً عظمياً خبيثاً نادراً وعنيفاً موضعياً، ينشأ من بقايا أنسجة الحبل الظهري. ووفقاً لقاعدة بيانات المراقبة والوبائيات والنتائج (SEER)، يبلغ معدل الإصابة السنوي حوالي 0.08 لكل 10,0 فرد، وهو ما يمثل 1%–4% من الأورام العظمية الخبيثة الأولية1,2. تظهر الأورام الحبلية بشكل رئيسي في الهيكل العظمي المحوري، بما في ذلك الميلق والعمود الفقري والمنطقة العجزية العصعصية. وتمثل الأورام الحبلية داخل القحف ما يقرب من 27%–42% من جميع الأورام الحبلية، وهي عموماً أورام بطيئة النمو مع ندرة في حدوث النقائل1,3,4,5,6,7. ومع ذلك، فإن مقاومتها للعلاج الإشعاعي والكيميائي التقليدي، إلى جانب صعوبة تحقيق الاستئصال الجراحي الكامل، تساهم في وصول معدل الانتكاس إلى حوالي 30%–51%8,9,10,1,12,13,14,15.
تُصنف الأورام الحبلية (Chordomas) مرضياً إلى ثلاثة أنواع فرعية: الورم الحبلي التقليدي أو الكلاسيكي، والورم الحبلي ضعيف التمايز، والورم الحبلي منزوع التمايز. يرتبط الورم الحبلي التقليدي بإنذار جيد نسبياً، ويتم التعامل معه أساساً عن طريق الاستئصال الجراحي الكامل عندما يكون ذلك ممكناً. وفي المقابل، يظهر الورمان الحبليان ضعيف التمايز ومنزوع التمايز سلوكاً أكثر عدوانية ونتائج سريرية أسوأ، وقد يتطلبان علاجاً متعدد الوسائط، بما في ذلك الجراحة والعلاج الإشعاعي والعلاج الموجه. وبناءً على ذلك، يلعب التصنيف المرضي دوراً هاماً في اختيار العلاج والإدارة السريرية. تراجع هذه المراجعة التطورات الأخيرة في التوصيف المرضي وعلاج الورم الحبلي داخل الجمجمة، مع التركيز على العلاقة بين النوع الفرعي المرضي والاستراتيجية العلاجية.
مراجعة ومنظور
1. التصنيف
- ورم حبلي تقليدي/كلاسيكي
يعتبر الورم الوترِي التقليدي هو النوع المرضي الأكثر شيوعاً16,17مجهرياً، يتكون الورم بشكل أساسي من خلايا ظهارية منغرسة في سدى مخاطانية ومرتبة في فصيصات تفصل بينها حواجز ليفية.11وتحتوي هذه الخلايا الظهارية بشكل مميز على سيتوبلازم فجوي، ويُشار إليها باسم الخلايا الفقاعية أو الخلايا الفجوية، وهي سمة وصفها لأول مرة عالم الأمراض الألماني رودولف فيرتشو في عام 1857.18تظهر بعض الأورام chordomas كلاً من المورفولوجيا الخلوية الفجوية والمادة الخلالية الغضروفية الزجاجية، وتتشابه نسيجياً مع الساركوما الغضروفية (chondrosarcoma)؛ وتُسمى هذه الأورام بالأورام chordomas الغضروفية.6,19صُنف الورم الحبلِي الغضروفي سابقاً كنوع مرضي فرعي مستقل، إلا أنه أُدرج ضمن الورم الحبلِي التقليدي في أحدث تصنيف لمنظمة الصحة العالمية (WHO) لأورام العظام والأنسجة الرخوة. ورغم أن الدراسات السابقة أشارت إلى أن الإنذار المرضي للورم الحبلِي الغضروفي أكثر تفاؤلاً منه في الورم الحبلِي التقليدي، إلا أن الدراسات الأحدث تشير إلى وجود فروق طفيفة في الإنذار المرضي بين الاثنين.20,21,22,23قد يتشابه الورم الحبلِي التقليدي جيد التمايز نسيجياً مع ورم الخلايا النوتوكوردية الحميد (BNCT)، والذي يتسم بإنذار أكثر تفاؤلاً ولا يتطلب عادةً تدخلاً جراحياً، مما يجعل التمييز الدقيق بينهما أمراً هاماً. ويتمتع الورم الحبلِي التقليدي بأفضل إنذار من بين الأنواع الثلاثة الفرعية للأورام الحبلية، حيث يتراوح متوسط البقاء على قيد الحياة بشكل عام بين 4 و7 سنوات، بينما تبلغ نسبة البقاء على قيد الحياة لمدة 10 سنوات حوالي 40% إلى 60%.12. - ورم حبلي ضعيف التمايز
يُعد الورم الحبالي ضعيف التمايز نوعاً فرعياً نادراً جداً. ففي ثمانينيات وتسعينيات القرن العشرين، أبلغ سيبلي وكوفين وزملاؤهم عن وجود أورام خبيثة في قاعدة الجمجمة لدى الأطفال، كانت تفتقر إلى الخلايا الفجوية المميزة للورم الحبالي، ولكنها أظهرت خصائص كيميائية نسيجية مناعية تتفق مع الورم الحبالي، بما في ذلك إيجابية السيتوكيراتين، والفيمينتين، وبروتين S-100. وبناءً على ذلك، ظل تصنيفه كنوع فرعي مرضي متميز مثار جدل لفترة طويلة، واستُخدمت في الأدبيات مصطلحات متباينة مثل الورم الحبالي الخلوي والورم الحبالي غير النمطي.24,25,26,27,28,29تم الاعتراف رسمياً بالورم الحبلِي ضعيف التمايز كنوع فرعي متميز في تصنيف منظمة الصحة العالمية للأورام في الأنسجة الرخوة والعظام لعام 2020. مجهرياً، تظهر الخلايا الورمية سمات رابدويدية (rhabdoid) وسمات الخلايا ذات الحلقة الخاتمية، وتفتقر إلى الخلايا الفجوية المميزة للورم الحبلِي التقليدي، ونادراً ما تظهر مادة أساسية مخاطية.30,31,32ويرتبط هذا النوع الفرعي بإنذار أسوأ بكثير مقارنة بالورم الحبلِي التقليدي. ففي دراسة أجراها Hoch وزملاؤه، توفي 5 من أصل 6 مرضى مصابين بورم حبلِي ضعيف التمايز، وهو ما يعادل معدل وفيات بنسبة 83%؛ وظهرت نقائل رئوية لدى مريضين، بينما ظهرت لدى المريض الوحيد الناجي نقيلة في العقد الليمفاوية العنقية.33أفادت التقارير بأن متوسط البقاء على قيد الحياة بشكل عام يتراوح ما بين 9 و53 شهراً تقريباً.32,34,35. - الورم الحبلي متبدل التمايز
يُعد الورم الحبلِي منزوع التمايز (Dedifferentiated chordoma) نوعًا مرضيًا فرعيًا نادرًا آخر، ويصيب البالغين بشكل أساسي. ومن الناحية الهيستوباثولوجية، تتميز هذه الأورام بمورفولوجيا ثنائية الطور، حيث تتعايش خلايا الورم الحبلِي الفجوي الكلاسيكية مع مكون ساركومي عالي الدرجة يتكون من خلايا مغزلية أو متعددة الأشكال. ويحافظ المكونان على حدود متميزة مع وجود مناطق انتقالية توضح التدرج من التمايز الحبلِي إلى التمايز الساركومي.36من الناحية الكيميائية النسيجية المناعية، يشبه المكون التقليدي الورم الحبلِي التقليدي، بينما يُظهر المكون الساركوماتي فقداناً في تعبير Brachyury ويكون سالباً للسيتوكيراتين.37هيفلفينجر وآخرون. أطلقوا على هذا التحول الساركومي مسمى "إلغاء التمايز"، واعتمدت الدراسات اللاحقة بشكل شائع مصطلح "الورم الحبلِي ملغى التمايز"6,38,39,40كما استُخدمت مصطلحات أخرى مثل الورم الحبالي الساركوماتي والورم الحبالي غير المتمايز. ونظرًا لأن مصطلح "الورم الحبالي غير المتمايز" قد أُشير به إلى الورم الحبالي ضعيف التمايز في بعض الدراسات، فإن الاستمرار في استخدام هذه المصطلحات المتداخلة غير موصى به.41يُظهر الورم الحبلِي غير المتمايز (Dedifferentiated chordoma) السلوك السريري الأكثر عدوانية وأسوأ إنذار بين الأنواع الفرعية للأورام الحبلية، حيث يكون متوسط البقاء على قيد الحياة بشكل عام بعد التشخيص أقل من 24 شهراً عموماً.38,42.
2. الكيمياء النسيجية المناعية والبيولوجيا الجزيئية
ينتمي جين Brachyury إلى عائلة جينات T-box (TBX)، ويعد البروتين الذي يشفره هذا الجين مهماً لتطور الحبل الظهري43,44,45. يقتصر تعبير Brachyury بشكل كبير على الحبل الظهري الجنيني والورم الحبلِي (chordoma)، مما يوفر حساسية ونوعية عالية كعلامة تشخيصية22,43,45,46. لذا، يعتبر Brachyury علامة كيميائية نسيجية مناعية مهمة للتمييز بين الورم الحبلِي والأورام الأخرى. كما يقدم تعبيره دليلاً جزيئياً يدعم الأصل الحبلي للورم الحبلِي. وقد أشارت بعض الدراسات إلى أن الأورام الحبلية السلبية لـ Brachyury ترتبط بإنذار أسوأ مقارنة بالأورام الإيجابية لـ Brachyury46. ومع ذلك، تم الإبلاغ عن هذا الارتباط في عدد محدود فقط من الدراسات ويتطلب مزيداً من التحقق.
يعتبر منظم الكروماتين المرتبط بالمصفوفة والمعتمد على الأكتين والمنتمي للفئة الفرعية B والعضو 1 والمرتبط بـ SWI/SNF (SMARCB1) مكوناً أساسياً في معقد إعادة تشكيل الكروماتين switch/sucrose-non-fermentable (SWI/SNF). ويرتبط فقدان هذا الجين الكابت للأورام ارتباطاً وثيقاً بتطور الأورام المسخية والربدية غير النمطية34,47. وعادة ما يتم الاحتفاظ ببروتين SMARCB1 في الأنواع الفرعية من الورم الحبلِي باستثناء الورم الحبلِي ضعيف التمايز، وبالتالي يمكن أن يساعد في تمييز الورم الحبلِي ضعيف التمايز عن الأنواع الفرعية الأخرى34,48. كما تعبر الأورام الحبلِيّة بشكل مميز عن السيتوكيراتين، ويعبر معظمها عن المستضد الغشائي الظهاري (EMA) وبروتين S10021,46,49,50. وتساعد هذه العلامات الكيميائية النسيجية المناعية في تمييز الورم الحبلِي عن الأورام الأخرى. تم تلخيص الأنواع الفرعية المرضية والخصائص الكيميائية النسيجية المناعية للورم الحبلِي في الجدول 1.
| النوع | الفئة السكانية الأكثر عرضة للمخاطر | الخصائص المرضية | الكيمياء النسيجية المناعية/البيولوجيا الجزيئية | الإنذار الطبي |
| الورم الحبلِي التقليدي | البالغون | توجد خلايا فجوية | إيجابية لـ Brachyury، والسيتوكيراتين (cytokeratin)، وبروتين S100، وSMARCB1 | الأكثر تفضيلاً من بين الأنواع الفرعية الثلاثة |
| ورم حبلي ضعيف التمايز | الأطفال والمراهقون | غياب الخلايا الفجوية المميزة | فقدان SMARCB1 | متوسط |
| الكوردوما منزوعة التمايز | البالغون | يحتوي على كل من خلايا الورم chordoma ذات الفجوات ومكون ساركومي عالي الدرجة | يشبه المكون التقليدي الورم chordoma التقليدي؛ بينما يظهر المكون متباين التمايز فقدانًا لبروتين Brachyury ويكون سلبيًا لبروتين السيتوكيراتين. | ضعيف |
الجدول 1: الأنواع المرضية الفرعية والخصائص الكيميائية النسيجية المناعية للورم الحبلي. ملخص للأنواع المرضية الفرعية للورم الحبلي وخصائصها الكيميائية النسيجية المناعية الرئيسية. SMARCB1, SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1.
3. العلاج
- العلاج الجراحي
لا يزال الاستئصال الجراحي هو الوسيلة العلاجية الأساسية للأورام الحبلية داخل الجمجمة. وغالباً ما تنشأ الأورام الحبلية داخل الجمجمة في الميلق (clivus)، حيث تجعل البنى العصبية والوعائية الحرجة الاستئصال الكامل للورم تحدياً تقنياً. ويعد مدى الاستئصال عاملاً إنذارياً مهماً51. وبناءً على ذلك، يظل الاستئصال الآمن الأقصى هدفاً رئيسياً للإدارة الجراحية.
يمكن تصنيف المداخل الجراحية بشكل عام إلى مداخل أمامية، وجانبية، وخلفية52,53,54. وتشير البيانات الواردة من مستشفى بكين تينتانت (Beijing Tiantan Hospital) إلى أن ما يقرب من 60% من الأورام الحبلية داخل الجمجمة تنشأ في الثلثين العلويين من الميلق55. وبالتالي، يمكن الوصول إلى العديد من الأورام الحبلية داخل الجمجمة عبر مسار بطني عبر الأنفي وعبر العظم الوتدي، مما يسمح باستئصال الورم مع الحفاظ على البنى التشريحية المحيطة. ويمكن إجراء الجراحة عبر العظم الوتدي باستخدام تقنيات مدعومة بالمنظار أو مدعومة بالمجهر. وقد حلل مراجعة منهجية أجراها Komotar et al. النتائج لدى 766 مريضاً مصاباً بورم حبلي داخل الجمجمة، وأفاد بزيادة معدل الاستئصال الكلي الإجمالي (GTR) باستخدام الجراحة عبر الأنف بالمنظار (EES) مقارنة بالجراحة المفتوحة التقليدية (61.0% مقابل 48.1%)56. وكانت معدلات حدوث إصابة الأعصاب، وتسرب السائل الدماغي النخاعي (CSF)، والتهاب السحايا بعد جراحة EES هي 1.3% و5.0% و0.9% على التوالي، مقارنة بـ 24.2% و10.7% و5.9% بعد الجراحة المفتوحة56. كما كانت معدلات الوفيات والانتكاس في مجموعات EES أقل منها في مجموعات الجراحة المفتوحة (4.7% مقابل 21.6% و16.8% مقابل 40% على التوالي)56. ولم يتم الإبلاغ عن فروق ذات دلالة إحصائية فيما يتعلق بالالتهاب الرئوي، أو تعفن الدم، أو السكري الكاذب، أو عدوى الجرح، أو استسقاء الرأس56. وقد تساعد طعوم الدهون الحرة في إصلاح عيوب الجافية، وتقليل تسرب السائل الدماغي النخاعي، وتوفير حاجز مادي على طول عيوب الجافية55.
تتعلق قيود جراحة EES بشكل أساسي بموقع الورم، ومدى الارتشاح، وحجم الورم. وعلى الرغم من أن الأورام الحبلية تقع بشكل متكرر في الجزء العلوي والأوسط من الميلق، إلا أن حوالي الثلث منها يحدث في الجزء السفلي من الميلق9,55. ويقع الجزء السفلي من الميلق عند الطرف القاصي للمدخل عبر العظم الوتدي، مما قد يجعل الاستئصال الكامل أكثر صعوبة. وقد تم الإبلاغ عن أن معدلات بقاء الورم والانتكاس بعد الجراحة تكون أعلى في الأورام الحبلية في الجزء السفلي من الميلق مقارنة بالأورام في الجزء العلوي والأوسط من الميلق8. وفي مثل هذه الحالات، يمكن النظر في استخدام المدخل الجانبي البعيد (far-lateral approach). كما يؤثر ارتشاح الورم على اختيار المدخل الجراحي؛ فعندما يمتد الورم ثنائياً خارج حدود الميلق، قد تكون مساحة العمل والمجال البصري المتاح عبر المدخل المنظاري محدودين. ولذلك تم وصف مداخل بديلة، حيث تمت التوصية بفتح الجمجمة الحجاجي الجبهي (orbitofrontal craniotomy) للأورام التي تمتد جانبياً بالنسبة للعصب البصري، بينما يمكن النظر في المداخل الجانبية البعيدة أو المداخل عبر الصخرة الخلفية للأورام التي تمتد جانبياً بالنسبة للشريان السباتي57. ويعد حجم الورم عاملاً مهماً آخر، فالأورام الحبلية التي يتجاوز قطرها 4 cm أو يتجاوز حجمها 80 cm3 قد يصعب استئصالها بالكامل باستخدام JES وحدها وقد تتطلب مداخل جراحية مشتركة58.
وبناءً على ذلك، تعد جراحة EES خياراً جراحياً مهماً للأورام الحبلية في الجزء العلوي والأوسط من الميلق. أما بالنسبة للأورام الموجودة في الجزء السفلي من الميلق، أو الأورام ذات الحجم المفرط، أو الأورام ذات الغزو الثنائي الواسع، فيجب تفصيل المدخل الجراحي وفقاً للخصائص التشريحية والبيولوجية. ولا تزال الأدلة التي تقارن المداخل الجراحية محدودة بسبب ندرة الأورام الحبلية وغياب التجارب العشوائية المراقبة واسعة النطاق. وباستثناء العديد من التحليلات التلوية، فإن أكبر سلسلة حالات من مركز واحد تم الإبلاغ عنها كانت من مستشفى بكين تينتانت. كما أن الاختلافات بين الدراسات في تعريفات مدى الاستئصال والورم المتبقي تحد further من المقارنة المباشرة للنتائج. ولذلك، هناك حاجة إلى دراسات أكبر متعددة المراكز تستخدم تعريفات موحدة للنتائج لتوضيح المزايا والقيود النسبية للمداخل الجراحية المختلفة. - العلاج الإشعاعي
للعلاج الإشعاعي التقليدي فعالية محدودة في الأورام الحبلية داخل الجمجمة. وقد ارتبط العلاج بحزمة البروتونات (PBT) والعلاج الإشعاعي بأيونات الكربون (CIRT) بانخفاض معدلات الانتكاس وتحسن نتائج البقاء على قيد الحياة23,32. وتنتج هذه المداخل القائمة على الجسيمات ترسباً مركزاً للطاقة بالقرب من نهاية مسار الإشعاع، وهو ما يعرف بـ "ذروة براغ" (Bragg peak)، مما يسمح بتوجيه جرعة علاجية إلى الورم مع تقليل التعرض الإشعاعي للأنسجة الطبيعية المجاورة59,60,61. وقد تم تقييم PBT وCIRT في مجموعات المرضى المصابين بأورام حبلية شوكية، وعجزية، وداخل الجمجمة62,63,64,65,66,67. وأبلغت مراجعة منهجية وتحليل تلوي أجراه Rodrigues et al. عن معدلات بقاء إجمالي (OS) لمدة 5 سنوات بلغت 83% لـ PBT و89% لـ CIRT، ومعدلات بقاء خالية من تطور المرض (PFS) لمدة 5 سنوات بلغت 84% و81% على التوالي67. يتطلب PBT وCIRT مرافق متخصصة ومسرعات جسيمات كبيرة، مما يحد من توفرهما. كما لم يتم وضع بروتوكولات إشعاعية موحدة، بما في ذلك اختيار الوسيلة وتحديد الجرعة. وكثيراً ما قيمت الدراسات السابقة مجموعات الأورام الحبلية خارج الجمجمة، بينما تظل الأدلة التي تتناول تحديداً الأورام الحبلية داخل الجمجمة محدودة نسبياً67,68,69. وتستمر هذه العوامل في الحد من التطبيق الأوسع والمقارنة المباشرة لمداخل العلاج الإشعاعي بالجسيمات. - العلاج الدوائي
- العلاجات الموجهة
تشمل العلاجات الموجهة التي تم تقييمها في الورم الحبلي مثبطات مستقبل عامل النمو المشتق من الصفائح الدموية (PDGFR)، ومستقبل عامل نمو البشرة (EGFR)، ومستقبل عامل نمو البطانة الوعائية (VEGFR).
يعد إيماتينيب ميسيلات (Imatinib mesylate) مثبطاً لإنزيم تيروزين كيناز (TKI) يستهدف PDGFR وقد تمت دراسته على نطاق واسع في الورم الحبلي70,71. وتتراوح معدلات الاستجابة الجزئية (PR) المبلغ عنها من 0% إلى 5%، ومعدلات استقرار المرض (SD) من 69% إلى 74%، ومعدلات تطور المرض (PD) من 26% إلى 28%؛ ويبلغ متوسط PFS حوالي 9 أشهر، ويتراوح OS من حوالي 30 إلى 35 شهراً72,73,74. كما تم تقييم الإيماتينيب بالاشتراك مع مثبطات هدف الثدييات من راباميسين (mTOR) مثل إيفيروليموس أو سيروليموس، ومع السيكلوفوسفاميد75,76,77. كما تم تقييم داساتينيب، وهو مثبط آخر لـ PDGFR، في الورم الحبلي؛ ففي تجربة من المرحلة الثانية شملت 32 مريضاً، كان متوسط PFS هو 6.3 أشهر، مع معدلات OS لسنتين و5 سنوات بلغت 43% و18% على التوالي78.
تشمل مثبطات EGFR التي تم تقييمها في الورم الحبلي إرلوتينيب، ولاباتينيب، وسيتوكسيماب. ولا تزال الأدلة السريرية للإرلوتينيب محدودة؛ ففي دراسة شملت خمسة مرضى تلقوا علاجاً أحادياً بالإرلوتينيب وتم تقييمهم وفقاً لمعايير تقييم الاستجابة في الأورام الصلبة (RECIST)، حقق مريض واحد استجابة جزئية (PR) وحقق أربعة استقراراً في المرض (SD)74. كما تم تقييم الإرلوتينيب بالاشتراك مع السيتوكسيماب، واللينسيتينيب، وعوامل أخرى79,80,81,82,83,84. وقامت تجربة من المرحلة الثانية أجراها Stacchiotti et al. بتقييم العلاج الأحادي باللاباتينيب وأبلغت عن معدلات PR وSD وPD بلغت 40% و50% و10% على التوالي، مع متوسط PFS يبلغ 8 أشهر ومتوسط OS يبلغ 25 شهراً85. كما تم الإبلاغ عن استخدام السيتوكسيماب، وجيفيتينيب، ومثبطات EGFR الأخرى في الورم الحبلي، على الرغم من أن الأدلة المتاحة تظل محدودة وتتطلب مزيداً من البحث86,87.
يعد سورافينيب مثبطاً لـ TKI يستهدف VEGFR وPDGFR88,89. وفي تجربة من المرحلة الثانية شملت 27 مريضاً، كان معدل PR هو 4%، ومعدل PFS لمدة 6 أشهر هو 85.35%، ومعدل OS لمدة 6 أشهر هو 100%، ومعدل PFS لمدة 9 أشهر حوالي 73%، ومعدل OS لمدة 12 شهراً حوالي 86.5%89. وأبلغت دراسة سريرية أخرى عن معدلات PR وSD وPD بلغت 9% و82% و9% على التوالي74. ويعد السونيتينيب والبازوبانيب مثبطات TKI إضافية متعددة الأهداف ذات آليات فارماكولوجية مماثلة90,91,92. وكانت معدلات SD وPD المبلغ عنها للسونيتينيب 44% و56% على التوالي، بينما كانت معدلات SD وPD للبازوبانيب 50% لكل منهما؛ وتم الإبلاغ عن PFS يصل إلى 15 شهراً في بعض المرضى93,94.
وبشكل عام، تشير الدراسات المتاحة إلى نشاط محتمل في السيطرة على المرض للعلاجات التي تستهدف PDGFR وEGFR وVEGFR. ومع ذلك، تظل قاعدة الأدلة محدودة بسبب صغر أحجام العينات، وتقارير الحالات، والتحليلات الاسترجاعية. وقد شملت أكبر تجربة من المرحلة الثانية 56 مريضاً، مما يوضح ندرة الدراسات السريرية المنهجية الكبيرة. كما قيمت معظم الدراسات الأورام الحبلية المتقدمة دون تقسيم حسب النوع المرضي. وبالتالي، يظل النشاط العلاجي لهذه العوامل عبر الأنواع المرضية المختلفة غير محدد بشكل كافٍ. تم تلخيص دراسات مختارة (غير تقارير الحالات) في الجدول 2. تشمل العلاجات الموجهة التي تم تقييمها في الورم الحبلي مثبطات مستقبل عامل النمو المشتق من الصفائح الدموية (PDGFR)، ومستقبل عامل نمو البشرة (EGFR)، ومستقبل عامل نمو البطانة الوعائية (VEGFR) (الشكل 1). - الأدوية السامة للخلايا
تم أيضاً تقييم العوامل القائمة على الكامبتوثيسين (camptothecin) والعوامل المؤلكلة في الورم الحبلي. وأبلغت تجربة من المرحلة الثانية لـ 9-نيتروكامبتوثيسين الفموي في المرضى المصابين بورم حبلي متقدم أو نقائلي عن متوسط PFS يبلغ 9.9 أسابيع، مع معدلات PFS لمدة 3 أشهر و6 أشهر بلغت 47% و33% على التوالي95. وفي سلسلة استرجاعية صغيرة، وصف Dhall et al. ثلاثة مرضى عولجوا بالسيكلوفوسفاميد والإيتوبوسيد بعد الجراحة؛ وظل جميعهم دون انتكاس خلال المتابعة طويلة الأمد، بمتوسط متابعة بلغ 9 سنوات وتراوح بين 6 و13 سنة96. وذكر تقرير آخر حدوث هجوع كامل في مريض من الأطفال عولج بالفينكريستين والسيكلوفوسفاميد والإيتوبوسيد؛ حيث أظهر التصوير بالرنين المغناطيسي انكماش الورم عند 3 أشهر وعدم وجود ورم يمكن اكتشافه عند المتابعة لمدة 12 و30 شهراً97. كما أُبلغ أن الأنثراسيكلينات والسيسبلاتين قد أحدثا استجابات جزئية في بعض المرضى. ومع ذلك، فقد شملت هذه التقارير إلى حد كبير الأورام الحبلية ضعيفة التمايز أو منزوعة التمايز، ولا تزال الأدلة المتاحة محدودة. - أدوية أخرى
يعد بالبوسيكليب (Palbociclib) مثبطاً للكيناز المعتمد على السيكلين (CDK). وتعتبر CDKs كينازات سيرين/ثريونين تشارك في تنظيم دورة الخلية والنسخ. وقد تم الإبلاغ عن حذف متماثل لـ CDKN2A وCDKN2B في مجموعة فرعية من الأورام الحبلية، وهو ما يرتبط بتغير نشاط CDK وتكاثر الورم98. تم تقييم البالبوسيكليب في خطوط خلايا الورم الحبلي وفي الطعوم الغريبة المشتقة من المرضى، كما بدأت تجربة سريرية من المرحلة الثانية99,100,101,102.
تشمل المناهج العلاجية المناعية قيد البحث مثبطات نقاط التفتيش المناعية، وعلاجات الخلايا التائية، والأجسام المضادة أحادية النسيلة، وعلاجات اللقاحات التي تستهدف Brachyury. ولا تزال معظم الدراسات في مرحلة مبكرة، وتعتبر الأدلة على الفائدة السريرية محدودة حالياً103,104,105,106. كما تتطلب الآليات التنظيمية الأساسية مزيداً من التوضيح. ولذلك، تظل هذه المناهج استراتيجيات علاجية تجريبية للورم الحبلي.
- العلاجات الموجهة
| الهدف | دواء | نوع الدراسة | حجم العينة | معدل الاستجابة (%) | الانحراف المعياري (%) | النسبة المئوية للـ PD (%) | البقاء بدون تقدم المرض | نظام التشغيل |
| مستقبل عامل النمو المشتق من الصفائح الدموية (PDGFR) | إيماتينيب (Imatinib) | المرحلة الثانية | 56 | 2 | 70 | 28 | ٩.٢ شهراً | ٣٥ شهراً |
| إيماتينيب | سلسلة حالات استرجاعية | 46 | 0 | 74 | 26 | ٩.٩ شهرًا | ٣٠ شهراً | |
| إيماتينيب (Imatinib) | دراسة استرجاعية | 62 | 5 | 69 | 26 | لا يوجد رد (NR) | تعديل عصبي (NR) | |
| داساتينيب (Dasatinib) | المرحلة ٢ | 32 | الرنين المغناطيسي النووي | الرنين النووي المغناطيسي | الرنين النووي (NR) | 6.3 شهر | لا يوجد رد | |
| مستقبل عامل نمو البشرة (EGFR) | إرلوتينيب | دراسة استرجاعية | 5 | 20 | 80 | الرنين المغناطيسي النووي (NR) | ٤ أشهر | الرنين المغناطيسي النووي (NR) |
| لاباتينيب | المرحلة 2 | 18 | 40 | 50 | 10 | ٨ أشهر | ٢٥ شهراً | |
| مستقبل عامل نمو البطانة الوعائية (VEGFR) | سورافينيب | المرحلة الثانية | 27 | 4 | مستقبلات النوكليوزيد* | مستقبلات النوكليار (NR) | معدل البقاء على قيد الحياة دون تقدم المرض لمدة 6 أشهر: 85.35%؛ معدل البقاء على قيد الحياة دون تقدم المرض لمدة 9 أشهر: 73.0% | معدل البقاء على قيد الحياة الإجمالي بعد 6 أشهر: 100%؛ معدل البقاء على قيد الحياة الإجمالي بعد 12 شهراً: 86.5% |
| سورافينيب | دراسة استرجاعية | 11 | 9 | 82 | 9 | لا يوجد نص للترجمة. يرجى تزويدنا بالنص المراد ترجمته. | بالنسبة إلى (NR) في السياق العلمي والتقني، فإن معناها يعتمد على المجال: - في الكيمياء الحيوية والطب: **نيكوتيناميد ريبوسيد** (Nicotinamide Riboside). - في الإحصاء: **غير مستجيب** (Non-Responder). - في الهندسة والاتصالات: **الشبكة الجديدة** (New Radio - المتعلقة بتقنية 5G). - في التقارير العامة: **غير مُبلغ** (Not Reported). يرجى تزويدي بالنص الكامل أو السياق لضمان تقديم الترجمة الدقيقة والمعتمدة علمياً. | |
| سوني تينيب | المرحلة الثانية | 9 | لا يوجد نص للترجمة. | 44 | 56 | لا يوجد نص للترجمة. | الرنين النووي (NR) | |
| بازوبانيب | سلسلة حالات | 4 | لا يوجد رد | 50 | 50 | ٨.٥ أشهر | الرنين النووي المغناطيسي (NR) | |
| الاختصارات: PR، استجابة جزئية؛ SD، استقرار المرض؛ PD، تقدم المرض؛ PFS، البقاء على قيد الحياة دون تقدم المرض؛ OS، البقاء الإجمالي على قيد الحياة | ||||||||
| حاشية سفلية، في الدراسة التي أجراها Bompas وآخرون.89ولم يتم وصف متوسط فترة البقاء دون تقدم المرض (PFS) ومعدل البقاء الإجمالي (OS). وكانت هذه البيانات تمثل معدلات البقاء دون تقدم المرض عند 6 و9 و12 شهراً. | ||||||||
الجدول 2: دراسات مختارة حول العلاج الموجه في الورم الحبلي. ملخص لدراسات مختارة تقيم العلاجات الموجهة في الورم الحبلي، بما في ذلك الاستجابة للعلاج ونتائج البقاء على قيد الحياة. PR، استجابة جزئية؛ SD، مرض مستقر؛ PD، مرض مترقٍ؛ PFS، البقاء على قيد الحياة دون تقدم المرض؛ OS، البقاء الإجمالي على قيد الحياة.
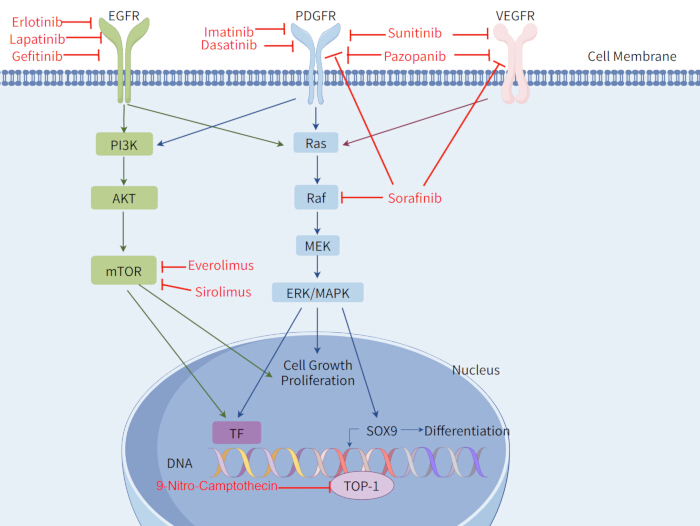
الشكل 1: الأهداف العلاجية ومسارات نقل الإشارة المرتبطة بالورم الحبالي. نظرة عامة على الأهداف العلاجية المرتبطة بالورم الحبالي ومسارات نقل الإشارة المرتبطة بها. EGFR، مستقبل عامل نمو البشرة؛ PDGFR، مستقبل عامل النمو المشتق من الصفائح الدموية؛ VEGFR، مستقبل عامل نمو البطانة الوعائية؛ PI3K، فوسفاتيديل إينوزيتول 3-كيناز؛ AKT، بروتين كيناز B؛ mTOR، هدف rapamycin في الثدييات؛ Ras، ساركوما الجرذ؛ Raf، ساركوما ليفية متسارعة النمو؛ MEK، كيناز كيناز البروتين المنشط بالميتوجين؛ ERK، كيناز منظم الإشارة خارج الخلية؛ MAPK، بروتين كيناز المنشط بالميتوجين؛ TF، عامل نسخ؛ SOX9، عامل النسخ SRY-box 9؛ TOP-1، توبوإيزوميراز I. تم إنشاؤه باستخدام FigDraw. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
الاستنتاجات
ساهم التقدم في التصنيف المرضي والعلاج في تحسين فهم وإدارة الورم الحبيلي (chordoma). وقد قام تصنيف منظمة الصحة العالمية لعام 2020 بتنقيح تصنيف الورم الحبيلي من خلال الاعتراف بالورم الحبيلي ضعيف التمايز ككيان متميز. ولا يزال الاستئصال الجراحي هو العلاج الرئيسي للورم الحبيلي داخل القحف. وقد أظهرت الجراحة التنظيرية عبر الأنف نتائج إيجابية للأورام التي تشمل الجزء العلوي والأوسط من الميلق (clivus)، بما في ذلك ارتفاع معدلات الاستئصال الكلي الإجمالي وانخفاض معدلات الانتكاس في الدراسات الرصدية. ومع ذلك، فإن الأدلة المتاحة تعتمد بشكل كبير على الدراسات الاسترجاعية والسلاسل السريرية المجمعة، ولذلك يجب أن يعتمد اختيار النهج الجراحي على موقع الورم ومدى انتشاره وحجمه.
بالنسبة للمرض غير القابل للاستئصال، أو المتبقي، أو المتكرر، يُعد العلاج بحزمة البروتونات والعلاج الإشعاعي بأيونات الكربون من خيارات العلاج الهامة، وقد أظهرا نتائج إيجابية فيما يتعلق بالبقاء على قيد الحياة بدون تطور المرض والبقاء الإجمالي. كما أظهرت العلاجات الموجهة، بما في ذلك مثبطات PDGFR والعوامل الأخرى الموجهة جزيئياً، فاعلية في حالات الورم الحبالي المتقدم، على الرغم من أن الأدلة الداعمة لا تزال محدودة. يجب أن يأخذ العلاج في الاعتبار النوع المرضي النسيجي؛ حيث يرتبط الورم الحبالي التقليدي عموماً بتوقعات سير مرض أكثر إيجابية، ويتم التعامل معه أساساً عن طريق الجراحة، مع النظر في العلاج الإشعاعي وفقاً للحالة السريرية. أما الأورام الحبالية ضعيفة التمايز وغير المتمايزة، فتتميز بسلوك سريري أكثر عدوانية وغالباً ما تتطلب علاجاً متعدد الوسائط، يشمل الجراحة، والعلاج الإشعاعي، والعلاج الجهازي.
لا تزال هناك عدة قيود؛ فالورم الحبالي مرض نادر، وتعتمد العديد من الدراسات المتاحة على مجموعات صغيرة من المرضى. كما لم يتم وضع أنظمة علاج كيميائي موحدة، بما في ذلك الجرعات ودورات العلاج. وتظل المقارنات المباشرة بين العلاج بحزمة البروتونات والعلاج الإشعاعي بأيونات الكربون محدودة، ويتطلب كلا النهجين مرافق متخصصة. كما ركزت دراسات العلاج الإشعاعي والعلاج المنهجي بشكل أساسي على الحالات المتقدمة من المرض، مع وجود أدلة محدودة تقارن نتائج العلاج عبر الأنواع المرضية الفرعية. لذا، هناك حاجة إلى مزيد من الدراسات السريرية لتوضيح دور هذه العلاجات في الأنواع الفرعية المختلفة من الورم الحبالي ولتحسين عملية اختيار العلاج.
الإفصاحات
لم يتم الإفصاح عن أي تضارب في المصالح.
شكر وتقدير
لم يتم تلقي أي منحة محددة من جهات التمويل في القطاعات العامة أو التجارية أو غير الربحية.
المراجع
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.