نقدم هنا بروتوكولاً لإثراء الحمض النووي الميتوكوندري من بويضات بشرية مفردة باستخدام Exonuclease V، وإعداد مكتبات تسلسل مزدوج (duplex sequencing) للكشف عالي الدقة عن متغيرات الحمض النووي الميتوكوندري باستخدام منصات تسلسل متوافقة مع Illumina.
مقالة منهجية
بروتوكول التسلسل المزدوج للحمض النووي الميتوكوندري في البويضات البشرية المنفردة
في هذه المقالة
ملخص
الملخص
تكتظ البويضات بالمتقدرات (الميتوكوندريا)، وهي العضيات المنتجة للطاقة والتي تحتوي على جينومها الخاص، وهو الحمض النووي المتقدر (mtDNA). تحتوي كل خلية على نسخ متعددة من mtDNA، وتختلف عدد هذه النسخ باختلاف أنواع الأنسجة. وتمتلك البويضات أعلى عدد من نسخ mtDNA، حيث تحتوي على مئات الآلاف من جزيئات mtDNA في الخلية الواحدة. وبما أن المتقدرات تُورث حصرياً عبر السلالة الأمومية، فإن الكشف الدقيق عن متغيرات mtDNA يعد أمراً أساسياً لدراسات الوراثة والشيخوخة والأمراض. ويسمح وجود نسخ متعددة من mtDNA بتعايش الجزيئات من النوع البري والجزيئات الطافرة داخل الخلية نفسها، وهي حالة تُعرف باسم تباين المتقدرات (heteroplasmy)، والتي قد تظهر فيها المتغيرات ذات التردد المنخفض والمتغيرات الناشئة (de novo) بترددات أقل من 1%. وتفتقر تقنيات تسلسل الجيل القادم (NGS) التقليدية إلى الدقة الكافية للتمييز بشكل موثوق بين هذه المتغيرات النادرة والأخطاء التي تحدث أثناء تحضير المكتبة وعملية التسلسل. نقدم هنا بروتوكولاً لإثراء mtDNA من بويضات بشرية مفردة باستخدام إنزيم Exonuclease V لإزالة الحمض النووي الخطي، يليه تحضير مكتبة التسلسل المزدوج (duplex sequencing) لإجراء تحليل عالي الدقة لـ mtDNA. يتيح سير العمل هذا تسلسلاً مصحح الأخطاء للبويضات الفردية، مما يسهل الكشف الموثوق عن متغيرات mtDNA ذات التردد المنخفض وتحليل تباين المتقدرات والطفرات الناشئة. يوفر هذا البروتوكول نهجاً قابلاً للتكرار لاستقصاء تباين الجينوم المتقدر في البويضات المفردة باستخدام منصات تسلسل متوافقة مع Illumina.
المقدمة
تلعب الميتوكوندريا أدواراً أساسية في العمليات الخلوية الجوهرية، بما في ذلك إنتاج الطاقة، والموت الخلوي المبرمج، وتأشير الخلايا، والتوازن الداخلي للكالسيوم1. وهي تمتلك جينوماً خاصاً بها، وهو الحمض النووي الميتوكوندري (mtDNA)، وهو جزيء دائري مزدوج السلاسل يبلغ طوله حوالي 16.6 kb في الثدييات. وعلى الرغم من انتقال معظم الجينات الميتوكوندرية السلفية إلى الجينوم النووي أثناء عملية التعايش الداخلي، إلا أن mtDNA يحتفظ بـ 37 جيناً تشفر 13 ببتيداً متعددها للفسفرة التأكسدية (OXPHOS)، و22 حمضاً نووياً ناقلاً (tRNAs)، وحمضين نوويين ريبوسوميين (rRNAs)2. ويمكن للطفرات في mtDNA أن تعيق التعبير الجيني الميتوكوندري ووظيفته، وقد تؤدي إلى اضطرابات شديدة3. ونظراً لأن الميتوكوندريا تورث حصرياً عبر السلالة الأمومية، فإن mtDNA في البويضة يلعب دوراً حاسماً في الإخصاب، والتطور الجنيني، وصحة النسل4. وبناءً على ذلك، فإن الكشف عن طفرات mtDNA وتوصيفها وتحديد تردداتها يثير اهتماماً كبيراً. فعلى سبيل المثال، يعد فهم الطفرات الجينية في الخلايا الإنتاشية المرتبطة بالشيخوخة والمرض متطلباً أساسياً مهماً لتطوير استراتيجيات علاجية لعقم الإناث.
على عكس الحمض النووي الريبوزي منقوص الأكسجين النووي (nuclear DNA)، يتواجد mtDNA بنسخ متعددة في كل خلية، تتراوح من مئات إلى آلاف النسخ في الخلايا الجسدية، اعتماداً على نوع النسيج، وتتجاوز 100,000 نسخة في البويضات الناضجة4. وهذا العدد المرتفع من نسخ mtDNA يجعل البويضات ملائمة تماماً لاستقصاء الطفرات الميتوكوندرية على مستوى الخلية الواحدة. ومع ذلك، فإن الكشف عن طفرات mtDNA الناشئة (de novo)، وخاصة تلك الموجودة بترددات منخفضة جداً، لا يزال يمثل تحدياً لأن معدلات الخطأ في تسلسل الجيل القادم (NGS) التقليدي تتجاوز ترددات العديد من المتغيرات الحقيقية5. لذا، تبرز الحاجة إلى طرق تسلسل مصححة الأخطاء للتمييز بين الطفرات الحقيقية والشوائب الناتجة أثناء تحضير المكتبة، والتضخيم، والتسلسل. وأحد هذه النهج هو التسلسل المزدوج (duplex sequencing - DS)6,7. في تقنية DS، يتم ربط شظايا DNA بمهايئات تحتوي على علامات جزيئية عشوائية مزدوجة الخيوط مكونة من 12 نوكليوتيد قبل عملية التضخيم. وتعمل هذه المعرفات الجزيئية الفريدة على وسم كل جزيء DNA أصلي عند كلا الطرفين، مما يسمح بتجميع قراءات التسلسل المنبثقة من خيط القالب نفسه في عائلات بناءً على تسلسل العلامات المشترك بينها. يتم إنشاء تسلسل إجماع أحادي الخيط (SSCS) من كل عائلة من القراءات، وبعد ذلك يتم دمج تسلسلات SSCS المتكاملة المشتقة من ازدواج DNA الأصلي لإنتاج تسلسل إجماع مزدوج (DCS). وتعتبر المتغيرات التي تم اكتشافها في غالبية القراءات ضمن كلا تسلسلي SSCS المتكاملين وتم تأكيدها في DCS الناتج فقط طفرات حقيقية، مما يتيح الوصول إلى معدلات خطأ أقل بعدة رتب مقدارية من تلك الموجودة في نهج NGS التقليدية8. وتعد هذه الاستراتيجية مفيدة بشكل خاص للكشف عن متغيرات mtDNA ذات التردد المنخفض وحالات تغاير البلازمية (heteroplasmy) في الخلايا المفردة.
تتمثل إحدى القيود الرئيسية لمعظم بروتوكولات تسلسل الدوبلكس (duplex sequencing) المنشورة في الحاجة إلى كميات كبيرة نسبياً من الحمض النووي (DNA) المدخل أثناء تحضير المكتبة، مما يجعل هذه الطرق غير مناسبة لتطبيقات الخلية الواحدة6,7,9. والهدف العام من هذا البروتوكول هو تمكين إجراء تسلسل دوبلكس عالي الدقة للحمض النووي الميتوكوندري (mtDNA) من بويضات بشرية مفردة من خلال سير عمل مُحسّن لإثراء mtDNA، وتحضير المكتبة، والتسلسل. وللحد من تسلسل قطع الحمض النووي الميتوكوندري النووي (NUMTs) وتحسين كفاءة التسلسل، يتضمن هذا البروتوكول خطوة إثراء تعتمد على Exonuclease V تعمل على هضم الحمض النووي الخطي بشكل انتقائي مع الحفاظ على mtDNA الدائري. ويوفر سير العمل الناتج نهجاً عملياً للكشف الدقيق عن متغيرات mtDNA في البويضات المفردة، وهو مناسب للدراسات التي تبحث في تباين الميتوكوندريا (heteroplasmy)، والطفرات المحدثة (de novo mutagenesis)، والشيخوخة، وأمراض الميتوكوندريا.
البروتوكول
تمت الموافقة على جمع ومعالجة البويضات البشرية من قبل لجنة الأخلاقيات في جامعة يوهانس كيبلر لينز (رقم الموافقة 1293/2020). يجب تنفيذ جميع الإجراءات وفقاً للإرشادات المؤسسية، بما في ذلك الموافقة المستنيرة، وإخفاء هوية العينات، وجميع اللوائح المعمول بها والتي تحكم استخدام الأنسجة البشرية.
ملاحظة: على الرغم من وصف هذا البروتوكول للبويضات البشرية، إلا أنه يمكن تكييف البادئات الخاصة بكل نوع لتطبيق سير العمل على أنواع أخرى. استخدم المستهلكات ذات الارتباط المنخفض بـ DNA (مثل الأنابيب ورؤوس الماصات) طوال البروتوكول لتقليل فقدان العينة. قم بتنفيذ جميع الخطوات وصولاً إلى عملية التنقية الأولى في أنبوب جمع البويضات الأصلي ذي الارتباط المنخفض. لا تستخدم جهاز الرج (vortex) مع العينات، حيث قد يؤدي الرج إلى تلف سلاسل DNA. بدلاً من ذلك، اخلط مكونات التفاعل عن طريق السحب والضخ اللطيف بالماصة أو النقر الخفيف على الأنبوب، يليه طرد مركزي قصير. كلما أمكن، قم بإجراء عزل DNA وتحضير الخليط الرئيسي (master mix) وإعداد التفاعل في محطات عمل مخصصة لتفاعل البوليميراز المتسلسل (PCR) أو في مناطق مختبرية منفصلة مادياً لتقليل التلوث.
1. تحضير المحاليل المنظمة والكواشف
- قم بتحضير منظم تحلل البويضات (OLB)، ومحلول Tris-HCl بتركيز 10 ملي مولار، ومنظم TE، وTEمنخفض منظم، و10 ملي مولار من Tris-NaCl وفقاً لـ الجدول 1 عن طريق دمج الأحجام المحددة من المحاليل الأصلية، وتكملة كل محلول للوصول إلى الحجم النهائي المحدد باستخدام ماء بدرجة نقاء مخصصة للبيولوجيا الجزيئية. يتم تقسيم المحاليل المنظمة المُحضرة إلى حصص حجم كل منها 1 مل، وتُخزن هذه الحصص في 4°C، واستخدامها في غضون سنة واحدة.
الجدول 1: تركيب المحاليل المنظمة المستخدمة طوال البروتوكول. تركيبات المحاليل المنظمة والتركيزات النهائية لتحضير 10 mM Tris-HCl، ومحلول TE المنظم، ومحلول TElow المنظم، و10 mM Tris-NaCl، ومحلول تحلل البويضات (OLB). يتم تحضير جميع المحاليل المنظمة باستخدام مياه من درجة البيولوجيا الجزيئية. يتم ضبط الرقم الهيدروجيني (pH) للمحاليل الأصلية من Tris-HCl وEDTA قبل تحضير المحاليل المنظمة، إذا لزم الأمر، وفقاً لتوصيات الشركة المصنعة. يتم تدعيم محلول OLB ببروتينيز K (proteinase K) الحساس للحرارة مباشرة قبل تحلل العينة كما هو موضح في البروتوكول. يرجى النقر هنا لتحميل هذا الملف.
2. جمع بويضة واحدة
ملاحظة: جُمعت البويضات البشرية المستخدمة في هذا البروتوكول من مريضات من المقرر خضوعهن لعملية حقن الحيوانات المنوية داخل الهيولى (ICSI) في مركز Kinderwunsch Zentrum (مركز الخصوبة) التابع لمستشفى جامعة Kepler في لينز، النمسا. استندت بروتوكولات تحفيز المبيض إلى الاستجابة المبيضية المتوقعة للمريضة، وجرى تعديل الجرعات وفقاً للخصائص الفردية، بما في ذلك العمر، ومستويات هرمون anti-Müllerian (AMH)، ووزن الجسم، وذلك وفقاً لتوصيات الجمعية الأوروبية للتكاثر وأجنة البشر (ESHRE)10. تم تحقيق تثبيط الغدة النخامية باستخدام بروتوكولات ناهض الهرمون المطلق لموجهة الغدد التناسلية (GnRH agonist) أو مضاد GnRH بالاشتراك مع تحفيز الموجهات التناسلية لتعزيز نضج الجريبات. وتمت مراقبة نمو الجريبات بانتظام عن طريق التصوير بالموجات فوق الصوتية عبر المهبل قبل تحفيز عملية الإباضة. بعد ذلك، استُرجعت البويضات عن طريق سحب السوائل الجريبية عبر المهبل، وجُمع السائل الجريبي الذي يحتوي على معقدات الخلايا المحيطة بالبويضة (COCs)11. كانت البويضات غير الناضجة أو غير المخصبة التي لا يمكن استخدامها في علاج ICSI للمريضة والتي كان سيتم التخلص منها لولا ذلك، هي الوحيدة المتاحة للبحث بعد الحصول على موافقة مستنيرة. وقد تم التواصل بشكل تفضيلي مع المريضات اللاتي لديهن أعداد أعلى من الجريبات الجريبية (AFCs) للتبرع بالبويضات لأن احتمالية إنتاجهن لبويضات غير ناضجة أو غير مخصبة مناسبة للبحث كانت أكبر. يجب أن تتوافق جميع الإجراءات المنفذة قبل اختيار البويضات للبحث مع اللوائح الوطنية التي تحكم الإخصاب في المختبر واستخدام الأنسجة البشرية. تعامل مع جميع المواد تحت ظروف معقمة في غطاء تدفق صفائحي. تأكد من أن جميع المواد الحاصلة على شهادة CE وأوساط الزرع التي تلامس البويضات مباشرة معقمة، ومسخنة مسبقاً إلى 37°C، ومحفوظة عند pH يتراوح بين 7.20–7.40.
- جمع معقدات الخلية البيضية والخلايا الركامية (COCs) من السائل الجريبي ونقلها إلى 750 µL من وسط الاستنبات GM501 تحت زيت معدني معقم، وذلك بعد عملية التحفيز المبيضي المفرط الموجه واسترجاع البويضات عبر المهبل.
- إزالة الخلايا الركامية المحيطة بالمنطقة الشفافة (ZP) عن طريق الهضم الإنزيمي باستخدام الهيالورونيداز. تُحضن البويضات في 500 µL من GM501 Hyaluronidase بتركيز (80 U/mL) لمدة تتراوح بين 30–60 s عند درجة حرارة 37°C، يتبع ذلك ثلاث غسلات في 750 µL من وسط الاستنبات GM501. تُزال أي خلايا ركامية متبقية بعناية ميكانيكياً باستخدام ماصات التعرية.
- بالنسبة للبويضات في طور النهاية I (TI) أو طور الاستواء II (MII)، تُفتح المنطقة الشفافة (ZP) باستخدام سلسلة من نبضات الليزر المجاورة للجسم القطبي، ويُزال الجسم القطبي الأول باستخدام الملاعب الدقيقة (micromanipulators). تُضبط إعدادات الليزر وفقاً لسُمك المنطقة الشفافة (1–3 نبضات؛ مدة النبضة 1.5–2.6 ms؛ قطر البقعة 16–20 µm). يُستخدم الليزر لإزالة أي خلايا ركامية متبقية، وذلك لتقليل تلوث البويضة بالحمض النووي (DNA) للخلايا الجسدية.
- يُنقل كل بويضة على حدة إلى 2–3 µL من محلول PBS (المحلول الملحي الموقوف بالفوسفات) بتركيز 1× في أنبوب منخفض الارتباط سعة 200 µL. يُجمّد الأنبوب فوراً عند درجة حرارة −20°C. وللتخزين طويل الأمد، تُنقل البويضات المجمدة إلى −80°C.
ملاحظة: بعد الإذابة، يُنفذ ما تبقى من البروتوكول بشكل مستمر ودون انقطاع حتى إتمام خطوة التضخيم الأولى. - لمراقبة التلوث المحتمل بالحمض النووي (DNA) البيئي طوال البروتوكول، يتم تضمين ضابط سلبي يتكون من 2 µL من 1× PBS بدون بويضة أثناء تحضير المكتبة (من الخطوة 4 فصاعداً). يُعامل الضابط السلبي بنفس طريقة التعامل مع جميع عينات البويضات. يجب ألا يتم رصد أي حمض نووي (DNA) قابل للكشف في الضابط السلبي في أي مرحلة من مراحل البروتوكول.
3. تخليق المهايئ
ملاحظة: قم بتحضير المهايئات قبل البدء في تحضير المكتبة. تُخزن المهايئات المُصنّعة عند درجة حرارة −80°C لمدة تصل إلى 3 أشهر. قم بتحضير حصص صغيرة (aliquots) لتجنب دورات التجميد والذوبان المتكررة، ولا تقم بإعادة تجميد المهايئات بعد إذابتها. جميع تسلسلات قليلة النوكليوتيد المستخدمة في هذا البروتوكول مدرجة في الجدول 2.
الجدول 2: قليل النوكليوتيدات والبادئات المستخدمة طوال البروتوكول. يسرد الجدول جميع قليل النوكليوتيدات المستخدمة في تخليق المهايئات، وتضخيم المكتبة، وتفاعل البوليميراز المتسلسل الكمي (qPCR)، وتقدير كمية المكتبة، وتقدير إثراء الحمض النووي الميتوكوندري (mtDNA)، جنبًا إلى جنب مع تتابعاتها، وطرق تنقيتها، والكميات الموردة أو تركيزات المخزون الموصى بها، والشركة المصنعة. يمثل تتابع قليل النوكليوتيدات الحامل الموضح التتابع النموذجي المستخدم في هذا البروتوكول. تشير النجمة (*) ضمن تتابعات البادئات إلى وجود رابطة فوسفوروثيوات. تمثل النوكليوتيدات العشوائية (N) في المهايئ mws55 المعرّف الجزيئي الفريد (UMI)، بينما يرمز Y إلى قاعدة بيريميدين متغيرة (C أو T). وما لم يُذكر خلاف ذلك، تم تخليق قليل النوكليوتيدات باستخدام تنقية إزالة الأملاح القياسية. يرجى النقر هنا لتحميل هذا الملف.
- قم بتحضير جزء من الإيثانول (EtOH) بتركيز 96% واحفظه عند درجة حرارة −20°C لخطوات التنقية اللاحقة. يتم تحضير الإيثانول (EtOH) بتركيز 80% حديثاً وقبيل الاستخدام مباشرة.
- امزج 20.5 µL كل من 100 µM mws51_short و 100 µM قليل النوكليوتيد mws55 في أ 200 µL أنبوب منخفض الارتباط للحصول على حجم إجمالي قدره 41 µL (2,000 بيكومول من كل قليلة نوكليوتيد).
- يُحضن خليط قليلات النوكليوتيد عند 95°C لمدة 5 دقائق في جهاز الدورات الحرارية (thermocycler) مع ضبط درجة حرارة الغطاء على 110°Cابدأ تشغيل الموقت بعد أن تصل العينة إلى 95°Cقم بإيقاف تشغيل الجهاز الدوري الحراري بعد 5 دقائق، واترك الأنابيب بداخله لمدة ساعة واحدة للسماح بالتبريد البطيء حتى درجة حرارة الغرفة (RT) والارتباط ("المهايئ المرتبط").
- قم بتحضير المزيج الرئيسي للتمديد (Extension Master Mix) عن طريق دمج 1× المنظم NEB Buffer 2 (5.6 µL من 10× مخزون)، و3.5 مللي مولار من ثلاثي فوسفات ديوكسي نيوكليوتيد (dNTPs؛ 5.6 µL من مخزون بتركيز 10 مللي مولار)، و11.5 وحدة من قطعة Klenow (2.3 µL من 5 وحدة/µL المخزون)، و 2.5 µL من الماء بدرجة نقاء البيولوجيا الجزيئية حتى يصل الحجم النهائي إلى 16 µL.
- إزالة 1 µL قم بتخفيف المهايئ الملدن الذي تم تحضيره في الخطوة 3.3 بنسبة 1:20 في محلول TEمنخفض المحلول المنظم، ثم ضع ملصقاً على الجزء المقتطع باسم "مُلدَن" (annealed)، واحفظه في 4°C لأغراض الفصل الكهربائي للهلام الأغاروزي.
- أضف 16 µL من مزيج الإطالة الرئيسي (Extension Master Mix) إلى المتبقي من 40 µL من قليلات النوكليوتيد الملدنة، ثم اخلط المزيج جيداً.
- قم بحضن التفاعل عند 37°C لمدة ساعة واحدة مع ضبط غطاء الجهاز الدوري الحراري على 47°C.
- قم بتنقية قليلات النوكليوتيد الممددة عن طريق الترسيب باستخدام الإيثانول (EtOH). أضف 28 µL من خلات الأمونيوم (NH4(OAc) إلى الـ 56 µL مزيج التفاعل وامزجه جيداً.
- انقل تفاعل التفاعل بأكمله إلى أنبوب منخفض الارتباط سعة 1.5 مل وأضف 168 µL من الإيثانول (EtOH) بتركيز 96% والمبرد بالثلج.
- اقلب الأنبوب عدة مرات ثم حضنه عند درجة حرارة −20°C لمدة 30 دقيقة لترسيب الحمض النووي DNA.
- قم بتحضير 1 مل من الإيثانول (EtOH) الطازج بتركيز 80% وقم بتبريده إلى −20°Cقم بتبريد جهاز الطرد المركزي مسبقاً إلى 4°C.
- يتم الطرد المركزي بسرعة 14,000 × ج لمدة 30 دقيقة.
- أزل السائل الطافي بعناية دون تعكير الراسب. أضف 1 مل من الإيثانول (EtOH) بتركيز 80% المبرد بالثلج دون خلط أو قلب الأنبوب.
- طرد مركزي بسرعة 14,000 × ج لمدة 5 دقائق.
- قم بإزالة جميع بقايا الإيثانول (EtOH) واترك كتلة الحمض النووي (DNA) لتجف في الهواء لمدة تتراوح بين 10 إلى 15 دقيقة، حتى لا يتبقى أي سائل مرئي وتصبح الكتلة شفافة. تجنب تجفيف قليلات النوكليوتيد (oligonucleotides) بشكل مفرط.
- أعد تعليق الراسب في 41 µL من المياه ذات الدرجة المخصصة لبيولوجيا الجزيئيات.
- إزالة 1 µL، ثم خففه بنسبة 1:20 في محلول TEمنخفض المحلول المنظم، وضع علامة "موسع" (extended) على الجزء المقتطع، وتخزينه في 4°C.
- قم بتحضير خليط رئيسي للقطع التقييدي (Restriction Master Mix) عن طريق دمج 47 µL من الماء بدرجة نقاء البيولوجيا الجزيئية، 1× محلول CutSmart المنظم (10 µL من 10× المخزون)، و15 وحدة من HpyCH4III (3 µL من 5 وحدة/µL (المخزون) ليصل إلى حجم نهائي قدره 60 µL.
- إضافة 60 µL من المزيج الرئيسي للإنزيم القاطع إلى 40 µL من قليلات النوكليوتيد المنقاة، ثم اخلط جيداً.
- يُحضن التفاعل عند 37°C لمدة 16 ساعة مع ضبط غطاء الجهاز الدوري الحراري على 47°C.
- قم بتحضير 6.5 مل من الإيثانول (EtOH) الطازج بتركيز 80%، ثم برّده إلى درجة حرارة −20°Cقم بتبريد جهاز الطرد المركزي مسبقاً إلى 4°C.
- انقل المهايئات المهضومة إلى أنبوب سعة 1.5 مل منخفض الارتباط وأضف 900 µL من الماء بدرجة نقاء البيولوجيا الجزيئية.
- أضف 500 µL من NH4الخلات (OAc) وامزجهما جيداً.
- قسّم المحلول إلى ستة أجزاء 250 µL حصص في أنابيب منخفضة الارتباط سعة 1.5 مل. أضف 500 µL من الإيثانول (EtOH) بنسبة 96% والمبرد بالثلج إلى كل أنبوب.
- اقلب الأنابيب عدة مرات ثم حضنها عند درجة حرارة −20°C لمدة 30 دقيقة لترسيب الحمض النووي DNA.
- يُوضع في جهاز الطرد المركزي بسرعة 14,000 × ج لمدة 30 دقيقة. أزل السائل الطافي بعناية دون تعكير الراسب. أضف 1 مل من الإيثانول (EtOH) بتركيز 80% والمبرد بالثلج إلى كل أنبوب دون خلط أو قلب. قم بالطرد المركزي عند 14,000 × جـ لمدة 5 دقائق.
- أزل كافة بقايا الإيثانول (EtOH) واترك حبيبات المهايئ لتجف في الهواء.
- أعد تعليق كل راسب في 6.7 µL من منظم Tris-NaCl، ثم اجمع المعلقات الستة كافة للحصول على حجم نهائي قدره 41 µLإزالة 1 µL، قم بتخفيفه بنسبة 1:10 في محلول TEمنخفض المحلول المنظم، وقم بتسمية الحصة بـ "cut"، ثم خزنها في 4°C.
- قم بتجهيز حصص صغيرة من مخزون المهايئ وتخزينها عند درجة حرارة −80°Cقم بقياس تركيز المهايئ وتحديد قيمة A260/280 و أ260/230 نسب الامتصاصية للعينة الجزئية "المقطوعة" باستخدام مقياس الطيف الضوئي. تركيز المهايئ المتوقع هو 30-50 µM، مع وجود A260/280 نسبة >1.7 و A260/230 نسبة >1.9.
- قم بتشغيل حصص الـ "annealed" والـ "extended" والـ "cut" على هلام أغاروز بتركيز 2% بجهد 125 فولت لمدة 45 دقيقة للتحقق من تكوين الموائمات واكتمال الهضم التقييدي (الشكل 1).
ملاحظة: يجب أن تحتوي الحصة "الملدنة" (annealed) على نطاقين يمثلان الأجزاء الملدنة وغير الملدنة. ومن المتوقع أن يهاجر المهايئ الملدن عند 90 زوج قاعدي (bp) تقريباً، وهو يتكون من منطقة مزدوجة السلسلة بطول 13 زوج قاعدي مع بروز أحادي السلسلة بطول 68 نوكليوتيد (nt)، بينما تهاجر قليلات النيوكليوتيد غير الملدنة عند 60 زوج قاعدي تقريباً. وبعد عملية الاستطالة، يتكون المهايئ من منطقة مزدوجة السلسلة بطول 37 زوج قاعدي مع بروز على شكل Y بطول 44 نوكليوتيد، ومن المتوقع أن يهاجر عند 110 زوج قاعدي تقريباً. وبعد الهضم بإنزيم القطع، تتم إزالة قطعة بطول 8 زوج قاعدي من المهايئ. ويجب أن تظهر ثلاثة نطاقات: نطاق سائد عند 100 زوج قاعدي تقريباً (المهايئ النهائي)، ونطاقان باهتان عند 60 زوج قاعدي تقريباً (قليلات النيوكليوتيد غير الملدنة المتبقية) و8 زوج قاعدي (قطعة إنزيم القطع).
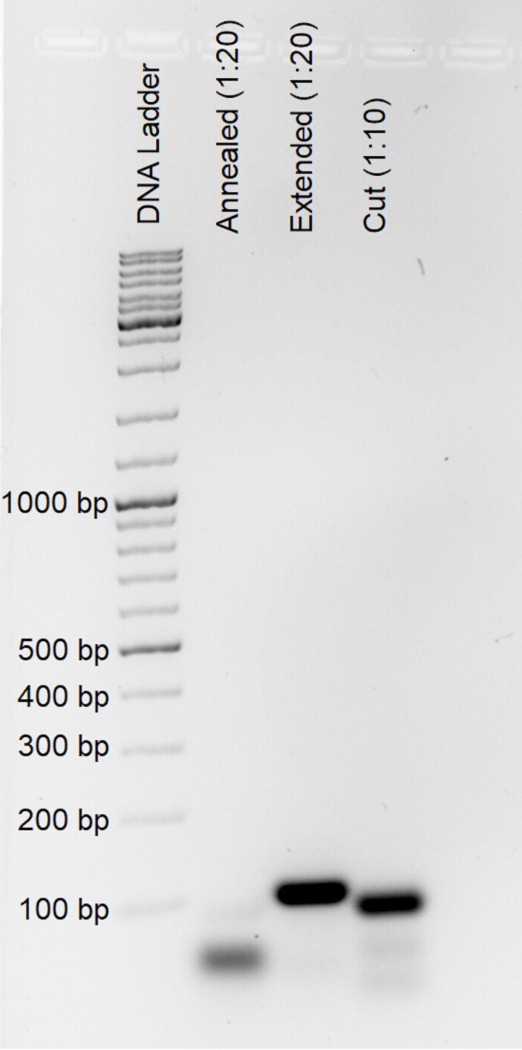
الشكل 1. تحليل نموذجي لحجم القطع للمنتجات الوسيطة ومهايئات تسلسل الدوبلكس النهائية. تم تحليل حصص تم جمعها أثناء تخليق المهايئات بعد إجراء عملية تلدين قليلات النوكليوتيد ("annealed"، تم تخفيفها بنسبة 1:20)، وتمديد ملء الفراغات ("extended"، تم تخفيفها بنسبة 1:20)، وهضم إنزيم القطع HpyCH4III ("cut"، تم تخفيفها بنسبة 1:10) عن طريق الفصل الكهربائي بهلام الأغاروز بتركيز 2% للتحقق من التكوين الصحيح لمهايئات تسلسل الدوبلكس. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
4. تحلل البويضة الواحدة
- قم بتحضير محلول OLB المدعم بـ proteinase K الحساس للحرارة (OLB+) عن طريق إضافة 1 µL من proteinase K الحساس للحرارة (0.120 U/µL) إلى 99 µL من OLB للحصول على تركيز نهائي من proteinase K يبلغ 0.0012 U/µL.
- أذب الخلايا البيضية في درجة حرارة الغرفة (RT). أضف فوراً 4 µL من OLB+ إلى كل خلية بيضية. اشطف جوانب الأنبوب عدة مرات باستخدام محلول التحلل لضمان الانتقال الكامل للخلية البيضية إلى المحلول ومنع التصاق العينة بجدار الأنبوب.
- امزج العينة جيداً، ثم قم بطرد مركزي قصير لتجميع المحتويات في قاع الأنبوب، واحضنها عند 37°C لمدة 16 h في جهاز التدوير الحراري (thermocycler) مع ضبط درجة حرارة الغطاء عند 47°C.
ملاحظة: لا يتم إجراء تقييم مستقل لتحلل الخلايا البيضية قبل عملية التجزئة. وبشكل عام، تكفي فترة حضانة مدتها 16 h تحت ظروف التحلل المحددة لتحلل كامل لخلية بيضية واحدة. ومع ذلك، قد تختلف كمية DNA المستعادة بسبب فقدان العينة أثناء المناولة والاختلافات في عدد نسخ mtDNA بين الخلايا البيضية. - قم بتعطيل proteinase K الحساس للحرارة عن طريق حضن العينات عند 55°C لمدة 15 min في جهاز التدوير الحراري (thermocycler) مع ضبط درجة حرارة الغطاء عند 75°C.
ملاحظة: استكمل سير العمل اللاحق دون انقطاع بعد عملية التحلل وتعطيل proteinase K، ما لم تحدد خطوة لاحقة في البروتوكول صراحةً نقطة توقف.
5. الهضم باستخدام إنزيم Exonuclease V
- اترك العينات لتصل إلى درجة حرارة الغرفة (RT) قبل المتابعة.
- قم بتحضير مزيج رئيسي من Exonuclease V عبر دمج 4 µL من كلوريد المغنيسيوم (MgCl₂) بتركيز 25 mM، و1 µL من Tris-HCl بتركيز 10 mM، و1 µL من أدينوسين ثلاثي الفوسفات (ATP) بتركيز 10 mM، و1 µL من Exonuclease V (مخزون بتركيز 10 U/µL) للحصول على حجم نهائي قدره 7 µL.
- قم بتحضير محلول عمل من ribonuclease A (RNase A) بتركيز 1 mg/mL عن طريق تخفيف 1 µL من مخزون RNase A بتركيز 10 mg/mL باستخدام 99 µL من الماء المخصص للبيولوجيا الجزيئية. أضف حوالي 0.1 µL من محلول RNase A المخفف إلى كل عينة من البويضات المحللة.
ملاحظة: استخدم ماصة مناسبة لهذه الخطوة. عند معالجة عينات متعددة في وقت واحد، يمكن استخدام ماصة متعددة القنوات مناسبة، بشرط اتخاذ الاحتياطات اللازمة لتجنب التلوث الخلطي بين العينات. ونظراً لأن دقة السحب قد تنخفض عند توزيع مثل هذه الأحجام الصغيرة باستخدام ماصة متعددة القنوات، يجب فحص جميع القنوات بعناية. بدلاً من ذلك، يكفي غمس طرف الماصة لفترة وجيزة في محلول RNase A المخفف لنقل حوالي 0.1 µL. إن الانحرافات الطفيفة عن هذا الحجم لا تؤثر على أداء البروتوكول. تحقق من الحجم التقريبي المنقول مسبقاً باستخدام ماصة أحادية القناة. - أضف 7 µL من المزيج الرئيسي لـ Exonuclease V إلى كل عينة من البويضات المحللة واخلط جيداً. قم بحضن العينات عند 37°C لمدة 1 h في جهاز الدورة الحرارية (thermocycler) مع ضبط درجة حرارة الغطاء على 47°C.
- أضف 38 µL من منظم TE إلى كل عينة للحصول على حجم تفاعل نهائي يبلغ حوالي 51 µL. قم بإيقاف نشاط الإنزيمات حرارياً عن طريق حضن العينات عند 70°C لمدة 30 min في جهاز الدورة الحرارية مع ضبط درجة حرارة الغطاء على 75°C.
- انتقل فوراً إلى مرحلة تحضير المكتبة.
6. التقطيع
- قم بتجزئة الـ DNA إلى متوسط حجم قطعة يبلغ حوالي 550 زوج قاعدي (bp) باستخدام تقنية السونيكاشن (sonication).
ملاحظة: يصف هذا البروتوكول تجزئة الـ DNA باستخدام جهاز Covaris M220 للسونيكاشن المركزة، والذي سيشار إليه فيما بعد باسم "جهاز السونيكاشن"؛ ومع ذلك، يمكن استخدام أنظمة مكافئة أيضاً. نظراً لأن العينات تحتوي على حطام خلوي بالإضافة إلى الـ DNA بعد عملية التحلل، يجب تحسين ظروف التجزئة وفقاً للجهاز المحدد ونوع العينة للحصول على توزيع ضيق نسبياً لحجم القطع يتمركز حول حجم القطعة المطلوب. - انقل كامل حجم العينة (حوالي 51 µL) إلى أنبوب سونيكاشن مركز سعة 50 µL.
- قم بتجزئة الـ DNA لمدة 70 s باستخدام عامل تشغيل (Duty Factor) بنسبة 10%، وقدرة حادثة قصوى (Peak Incident Power) تبلغ 75 W، و200 دورة لكل دفعة (Cycles per Burst) عند درجة حرارة 20°C.
- انقل كل عينة مجزأة فوراً (حوالي 50 µL) من أنبوب التجزئة إلى أنبوب منخفض الارتباط (low-binding tube) سعة 200 µL، لأن أنابيب التجزئة ليست منخفضة الارتباط. يمكن إعادة استخدام أنبوب جمع البويضات الأصلي لهذا الغرض. افحص غطاء أنبوب التجزئة بحثاً عن أي سائل متبقٍ واستعد أي جزء متبقٍ من العينة لضمان أقصى قدر من استعادة العينة.
- انتقل فوراً إلى مرحلتي إصلاح النهايات (end repair) وإضافة ذيل A (A-tailing).
7. إصلاح النهايات/إضافة ذيل A
- حضّر مزيجاً رئيسياً لإصلاح النهايات وإضافة ذيل A (End Repair/A-Tailing Master Mix) يحتوي على 7 µL من منظم تفاعل تحضير النهايات (End Prep Reaction Buffer) و3 µL من مزيج إنزيمات تحضير النهايات (End Prep Enzyme Mix).
- أضف 10 µL من المزيج الرئيسي لإصلاح النهايات وإضافة ذيل A إلى كل عينة للحصول على حجم تفاعل نهائي قدره 60 µL. اخلط المزيج جيداً عن طريق السحب والطرد بالماصة 10 مرات.
- حضّن العينات عند 20°C لمدة 30 min مع إيقاف تشغيل غطاء الجهاز الحراري (thermocycler)، يليه تحضين عند 65°C لمدة 30 min مع ضبط درجة حرارة الغطاء على 75°C.
- انتقل مباشرة إلى خطوة ربط الموائمات (adapter ligation).
8. ربط المهايئ
- قم بتحضير خليط ربط رئيسي (Ligation Master Mix) يحتوي على 30 µL من خليط الربط (Ligation Mix) و 1 µL من مُعزز الربط (Ligation Enhancer).
- أذب جزءاً واحداً من الموائم (adapter) المُصنّع وقم بتخفيفه بنسبة 1:4000 في محلول Tris-NaCl المنظم.
- أضف 1.5 µL من الموائم المُخفف إلى كل عينة DNA خضعت لإصلاح النهايات وإضافة ذيل A. ثم أضف 31 µL من الخليط الرئيسي للربط واخلط جيداً.
- حضن العينات عند 20°C لمدة 15 min. أضف 1 µL من الموائم المُخفف إلى كل عينة للوصول إلى حجم نهائي للتفاعل قدره 93.5 µL. اخلط جيداً وحضن عند 4°C لمدة 16 h.
- انتقل فوراً إلى عملية التنقية.
9. تنقية الحمض النووي DNA المرتبط بالمهايئ
- اترك الخرزات المغناطيسية والمحلول المنظم TElow ليتوازنا مع درجة حرارة الغرفة (RT) لمدة 30 دقيقة على الأقل. وخلال هذا الوقت، قم بتحضير إيثانول (EtOH) بتركيز 80% طازج. قم بتحضير محلول قليلاً من قليل النوكليوتيد الحامل (carrier oligonucleotide) عن طريق إضافة 1 µL من قليل النوكليوتيد الحامل (تتابع غير ممثل في الجينوم البشري؛ انظر الجدول 2) إلى 99 µL من المحلول المنظم TElow للحصول على تركيز نهائي قدره 1 nM.
- انقل 74.8 µL من الخرزات المغناطيسية، وهو ما يعادل نسبة خرزات إلى عينة تبلغ 0.8×، إلى أنبوب منخفض الارتباط سعة 1.5 mL. أضف الحجم الكامل البالغ 93.5 µL من الحمض النووي DNA المرتبط بالمهايئ (adapter-ligated DNA) واخلطه جيداً.
- حضن خليط الخرزات والعينة في درجة حرارة الغرفة (RT) لمدة 15 دقيقة. وبعد مرور 7.5 دقيقة، اخلط المعلق بلطف وقم بطرد مركزي قصير للأنبوب.
- قم بإجراء طرد مركزي قصير للأنبوب، ثم ضعه على حامل مغناطيسي، واحضنه لمدة 5 دقائق للسماح بانفصال الخرزات تماماً. أزل السائل الطافي الشفاف بعناية وتخلص منه، ثم أغلق الأنبوب على الفور.
- أضف 400 µL من EtOH بتركيز 80%، واحضنه لمدة 30 ثانية، ثم أزل الـ EtOH. أضف 200 µL من EtOH بتركيز 80%، واحضنه لمدة 30 ثانية، ثم أزل الـ EtOH.
- أزل الأنبوب من الحامل المغناطيسي وقم بإجراء طرد مركزي قصير له. أعِد الأنبوب إلى الحامل المغناطيسي، وأزل أي EtOH متبقٍ، وجفف الخرزات في الهواء لمدة تقل عن 5 دقائق.
- أضف 50 µL من المحلول المنظم TElow المدعم بقليل النوكليوتيد الحامل. أزل الأنبوب من الحامل المغناطيسي وأعد تعليق الخرزات جيداً باستخدام الماصة.
- احضن المعلق في درجة حرارة الغرفة (RT) لمدة 5 دقائق، مع الخلط من حين لآخر. قم بإجراء طرد مركزي قصير للأنبوب، وأعده إلى الحامل المغناطيسي، واحضنه لمدة 5 دقائق إضافية.
- خلال الدقائق الخمس الأخيرة من الفصل المغناطيسي الأول، جهز أنبوباً جديداً منخفض الارتباط سعة 1.5 mL يحتوي على 40 µL من الخرزات المغناطيسية. انقل 50 µL من السائل المستخلص (eluate) إلى الأنبوب المجهز لإجراء عملية التنقية الثانية بنسبة خرزات إلى عينة تبلغ 0.8×.
- اخلط جيداً واحضن في درجة حرارة الغرفة (RT) لمدة 15 دقيقة. وبعد مرور 7.5 دقيقة، اخلط المعلق بلطف وقم بإجراء طرد مركزي قصير للأنبوب.
- ضع الأنبوب على الحامل المغناطيسي واحضنه لمدة 5 دقائق للسماح بانفصال الخرزات تماماً. أزل السائل الطافي الشفاف بعناية وتخلص منه، ثم أغلق الأنبوب على الفور.
- أضف 400 µL من EtOH بتركيز 80%، واحضنه لمدة 30 ثانية، ثم أزل الـ EtOH. أضف 200 µL من EtOH بتركيز 80%، واحضنه لمدة 30 ثانية، ثم أزل الـ EtOH.
- أزل الأنبوب من الحامل المغناطيسي وقم بإجراء طرد مركزي قصير له. أعِد الأنبوب إلى الحامل المغناطيسي، وأزل أي EtOH متبقٍ، وجفف الخرزات في الهواء لمدة تقل عن 5 دقائق.
- أضف 15.5 µL من Tris-HCl إلى كل عينة. أزل الأنبوب من الحامل المغناطيسي وأعد تعليق الخرزات جيداً باستخدام الماصة.
- احضن المعلق في درجة حرارة الغرفة (RT) لمدة 5 دقائق، مع الخلط من حين لآخر. قم بإجراء طرد مركزي قصير للأنبوب، وأعده إلى الحامل المغناطيسي، واحضنه لمدة 5 دقائق إضافية.
- انقل 15 µL من السائل المستخلص إلى أنبوب جديد منخفض الارتباط سعة 200 µL. اسحب 1 µL من السائل المستخلص وخففه بنسبة 1:10 في Tris-HCl لإجراء تحاليل qPCR الكمية بمستوى الأتومول (attomole) وتحاليل qPCR لإثراء الحمض النووي الميتوكوندري (mtDNA).
10. تقدير الأتومول
ملاحظة: حدد الكمية التقريبية للحمض النووي DNA المرتبط بالمهايئ (adapter-ligated DNA) لضبط كمية DNA المدخلة وعدد الدورات المستخدمة في عمليات PCR اللاحقة للتضخيم والفهرسة. ونظراً لأن كمية العينة محدودة، فقد لا تكون قياسات التركيز المباشرة موثوقة؛ لذا، قم بتقدير كمية DNA باستخدام qPCR. قم بتحليل نواتج التضخيم عن طريق الفصل الكهربائي بهلام الأجاروز لتقييم توزيع أحجام القطع والكشف عن أي بقايا من ثنائيات المهايئ (adapter dimers). قد تختلف قيم Cq اعتماداً على الكواشف وجهاز real-time PCR المستخدم. وتعتمد التعديلات على قيم Cq بناءً على الكشف عن ثنائيات المهايئ، وكذلك كميات DNA المدخلة لاحقاً وأعداد دورات PCR، بشكل أساسي على الملاحظات التجريبية وقد تتطلب تحسيناً لكل عملية تحضير مكتبة على حدة.
- قم بتحضير مزيج رئيسي (Master Mix) لتفاعل qPCR بمقياس attomole يحتوي على 5 µL من 2× KAPA HiFi HotStart Reaction Mix (والذي سيشار إليه فيما بعد باسم 2× high-fidelity PCR mix)، و1 µL من Dual-NEBNext Universal PCR Primer for Illumina (بتركيز 10 µM؛ وسيشار إليه فيما بعد باسم universal library primer)، و1 µL من بادئ mws20 (بتركيز 10 µM)، و0.5 µL من 20× EvaGreen، و0.5 µL من ماء بدرجة نقاء البيولوجيا الجزيئية لكل تفاعل.
- أضف 8 µL من المزيج الرئيسي إلى كل بئر مخصص في لوحة ذات 96 بئراً متوافقة مع qPCR. ثم أضف 2 µL من العينة المخففة بنسبة 1:10 للحصول على حجم تفاعل نهائي قدره 10 µL.
- قم بإغلاق اللوحة بإحكام وطردها مركزياً لفترة وجيزة قبل وضعها في جهاز PCR في الوقت الحقيقي (real-time PCR).
- أجرِ تفاعل qPCR باستخدام ظروف الدورات الحرارية التالية: 45 s عند 98°C، تليها 45 دورة تتكون من 15 s عند 98°C، و30 s عند 65°C، و45 s عند 72°C.
- حدد دورة التكميم (Cq) عن طريق ضبط عتبة الفلورية عند 1,000 وحدة فلورية نسبية (RFU).
ملاحظة: اختر عتبة فلورية متوافقة مع جهاز PCR في الوقت الحقيقي، واستخدم العتبة نفسها في جميع التجارب للسماح بمقارنة قيم Cq. - قم بفصل نواتج تضخيم qPCR على هلام أغاروز بتركيز 1.5% عند 125 V لمدة 40 min.
- افحص الهلام للبحث عن بقايا ثنائيات المهايئ (adapter dimers). تهاجر ثنائيات المهايئ عند حوالي 130 bp (الشكل 2).
- في حالة ظهور ثنائيات المهايئ، قم بتعديل قيمة Cq باستخدام عامل تصحيح Cq بمقياس attomole (ACF) المناسب الموضح في الشكل 2. اختر ACF وفقاً لكثافة حزمة ثنائيات المهايئ الملحوظة في هلام الأغاروز، مستخدماً الأمثلة التمثيلية في الشكل 2 كمرجع. وتعتبر قيمة Cq بمقياس attomole المصححة بـ ACF بين 22–26 قيمة مثالية؛ ومع ذلك، فإن القيم <29 مقبولة عموماً.
ملاحظة: بدلاً من تصحيح قيمة Cq، يمكن إجراء تنقية إضافية عند الضرورة؛ ومع ذلك، قد يؤدي ذلك إلى فقدان كبير في المكتبة. عادة ما ترتبط العينات ذات حزم ثنائيات المهايئ القوية بقيم Cq مرتفعة في qPCR بمقياس attomole، مما يشير إلى انخفاض كمية DNA المدخلة. العينات التي تبلغ قيم Cq فيها ≥29 تنتج عموماً أحجام عائلات كبيرة وأعماق تسلسل منخفضة لـ DNA الميتوكوندريا (<100×)، وبالتالي قد يتم استبعادها من التسلسل. ونظراً لأن قيم Cq تعتمد على جهاز PCR في الوقت الحقيقي وظروف المقايسة، قم بتحديد قيم قطع (cutoff values) خاصة بالمختبر عند تطبيق هذا البروتوكول.
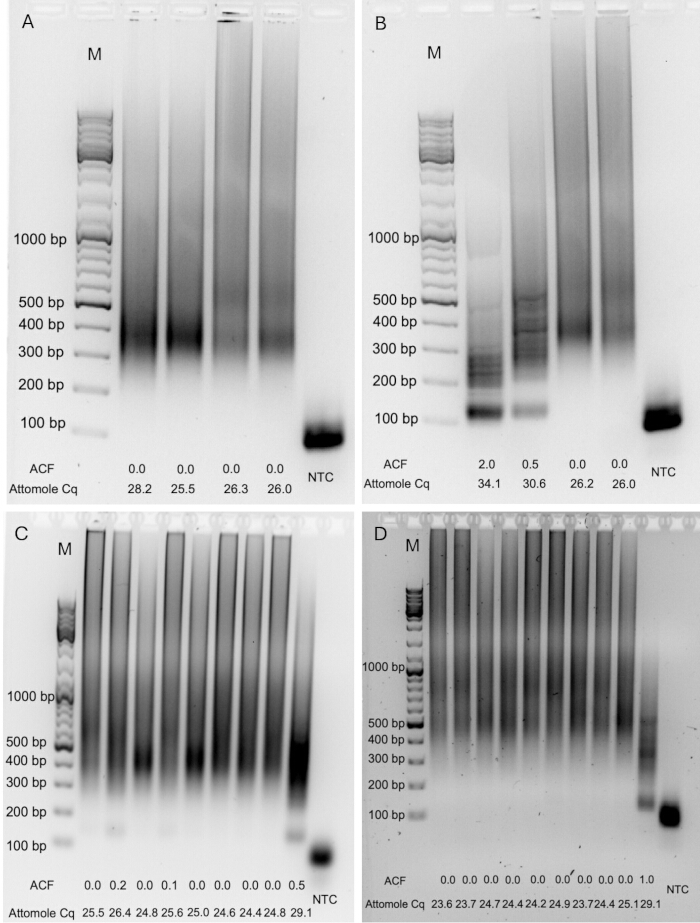
الشكل 2. نواتج تفاعل البوليميراز المتسلسل الكمي (qPCR) بتركيز أتومول تمثيلية استُخدمت لتقدير كمية مدخلات المكتبة وتحديد ثنائيات الموائم/البادئ. تم تحليل نواتج qPCR المضخمة بتركيز أتومول بواسطة الفصل الكهربائي لهلام الأغاروز بتركيز 1.5% لتقييم توزيع أحجام القطع والكشف عن ثنائيات الموائم/البادئ المتبقية. (A–D) أمثلة تمثيلية تظهر مكتبات بكميات مختلفة من DNA المرتبط بالموائم ومستويات متفاوتة من ثنائيات الموائم/البادئ. تم توضيح عامل تصحيح Cq للأتومول (ACF) ودورة التكميم (Cq) غير المصححة المقابلة لكل عينة. M، مؤشر حجم DNA؛ NTC، ضابط خالي من القالب. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
11. تقدير إثراء الحمض النووي الميتوكوندري (اختياري)
ملاحظة: قم بتقدير إثراء الحمض النووي الميتوكوندري (mtDNA) عن طريق qPCR باستخدام بادئات تستهدف جين ND6 الميتوكوندري وعناصر Alu النووية. احسب الفرق في قيم Cq بين الأهداف النووية والميتوكوندرية لتقدير إثراء mtDNA. استخدم قيمة Cq المطلقة للهدف الميتوكوندري لتقدير كمية mtDNA في العينة. قد تختلف قيم Cq اعتماداً على الكواشف والمواد الاستهلاكية وجهاز real-time PCR المستخدم. قم بتعديل تسلسلات البادئات للأنواع الأخرى. ارجع إلى المنشورات السابقة للحصول على بادئات خاصة بالفئران وقردة المكاك12,13. هذه الخطوة اختيارية وتوفر تقديراً تقريبياً لإثراء mtDNA قبل إجراء التسلسل.
- قم بتحضير خلائط رئيسية (Master Mixes) منفصلة للأهداف الميتوكوندرية والنووية. وبالنسبة لكل تفاعل، اجمع بين 5 µL من 2× مزيج PowerUp SYBR Green، 0.4 µL لكل بادئ في زوج البادئات المعني (10 µM (لكل منهما)، و 2.1 µL من المياه ذات درجة النقاء المستخدمة في البيولوجيا الجزيئية.
- إضافة 8 µL من المزيج الرئيسي (Master Mix) المناسب إلى كل بئر مخصص في لوحة ذات 96 بئراً متوافقة مع تفاعل qPCR. أضف 2 µL من العينة المُخففة بنسبة 1:10 للحصول على حجم تفاعل نهائي قدره 10 µL.
- أغلق الطبق بإحكام وقم بطرده مركزياً لفترة وجيزة قبل وضعه في جهاز تفاعل البوليميراز المتسلسل في الوقت الحقيقي (real-time PCR).
- أجرِ تفاعل qPCR باستخدام ظروف الدورة الحرارية التالية: دقيقتان عند 95°C، تليها 45 دورة مدة كل منها 15 ثانية عند 95°C، ٢٠ ثانية عند 56°C، و30 ثانية عند 72°C.
- حدد قيمة Cq من خلال ضبط عتبة الفلورية عند 100 RFU.
ملاحظة: اختر عتبة فلورية متوافقة مع جهاز تفاعل البوليميراز المتسلسل في الوقت الحقيقي (real-time PCR)، واستخدم العتبة ذاتها في جميع التجارب للسماح بمقارنة قيم Cq. قم بربط قيم Cq بكفاءات الإثراء المستمدة من التسلسل بعد إتمام عملية التسلسل، واستخدم هذه القيم كمرجعيات لتحضيرات المكتبات اللاحقة. - احسب قيمة الإثراء المرتبطة بـ Δقيمة Cq عن طريق طرح قيمة Cq للهدف النووي من قيمة Cq للهدف الميتوكوندري (Cqالحمض النووي الميتوكوندري − Cqالحمض النووي الريبوزي منقوص الأكسجين النووي (nDNA)بمجرد توفر بيانات التسلسل الأولية، قم بإنشاء منحنى قياسي خاص بالمختبر لتقدير نسبة قراءات التسلسل المشتقة من mtDNA.
ملاحظة: إذا كانت بيانات التسلسل غير متوفرة بعد، المعادلة 1 يمكن استخدامها للحصول على تقدير تقريبي للنسبة المئوية المتوقعة لقراءات التسلسل المشتقة من mtDNA باستخدام منحنى قياسي نموذجي تم إنشاؤه من سبع مكتبات من البويضات (ΔCq = −0.8، 16.83%؛ ΔCq = −2.1, 33.62%؛ ΔCq = −3.0, 45.57%؛ ΔCq = −3.9، 60.34%؛ ΔCq = −5.0، 77.98%؛ ΔCq = −6.2, 89.25%؛ ΔCq = −8.4, 95.09%). A Δقيمة Cq <يجب تحقيق قيمة −1 لضمان الإزالة الفعالة للحمض النووي الريبوزي منقوص الأكسجين (DNA) النووي. ويمكن تعويض انخفاض كفاءة الإثراء عن طريق تخصيص قراءات تسلسل إضافية للحصول على عمق تسلسل كافٍ للحمض النووي الميتوكوندري (mtDNA)؛ ومع ذلك، قد يؤدي ذلك إلى زيادة التلوث بقطع الحمض النووي الميتوكوندري النووي (NUMT). ونظرًا لأن العلاقة بين Δتعتمد قيمة Cq ومحتوى mtDNA على الكواشف، والمستهلكات، والأجهزة، والظروف التجريبية، المعادلة 1 ينبغي اعتبار ذلك مثالاً للمعايرة، ويجب وضع منحنيات قياسية خاصة بكل مختبر كلما كان ذلك ممكناً.
نسبة mtDNA المقدرة (%) = −11.006 × ΔCq + 13.776 (1)
12. تضخيم المكتبة
ملاحظة: قم بإجراء التضخيم الأول في خطوتين متتاليتين من تفاعل البوليميراز المتسلسل (PCR). أجرِ تفاعل PCR الأول باستخدام بادئ واحد لإنتاج تضخيم خطي. بعد ذلك، أضف البادئ الثاني لتمكين التضخيم الأسي خلال تفاعل PCR الثاني.
- حدد كمية الحمض النووي (DNA) المدخلة في تفاعل البلمرة المتسلسل (PCR) للتضخيم الأول باستخدام نتائج تفاعل البلمرة المتسلسل الكمي (qPCR) بمقياس الأتومول.
- بالنسبة لمكتبات البويضة الواحدة، استخدم عينات تكون قيمة Cq فيها لتقنية qPCR بمستوى أتومول أكبر من 22 عادةً. وإذا كانت العينة ذات قيمة Cq أقل، فقم بتخفيفها لتصل قيمة Cq إلى 22 تقريبًا وفقًا لـ الجدول 3عادةً ما تُنتج المكتبات التي تبلغ قيم Cq فيها ≥29 أحجام عائلات كبيرة وأعماق تسلسل ضحلة للحمض النووي الميتوكوندري (mtDNA)، ولذلك لا يُنصح بمواصلة تحضير المكتبات أو إجراء التسلسل لها.
- حضّر مزيجاً رئيسياً للتضخيم (Master Mix) يحتوي على 20 µL من 2× مزيج تفاعل البوليميراز المتسلسل عالي الدقة و 4 µL من البادئ mws20 (10 µMلكل تفاعل.
- أضف 24 µL من المزيج الرئيسي للتضخيم إلى 14 µL من العينة المخففة.
- أجرِ تفاعل البوليميراز المتسلسل للتضخيم الخطي (Linear amplification PCR) باستخدام ظروف الدورة الحرارية التالية: 45 ثانية عند 98°C، تليها 12 دورة لمدة 15 ثانية عند 98°C، ٣٠ ثانية عند 60°C، و45 ثانية عند 72°C، تليها دقيقتان عند 72°C.
- أضف 4 µL للبادئ العام للمكتبة (10 µM) وامزج جيداً.
- أجرِ تفاعل البوليميراز المتسلسل (PCR) للتضخيم الأسي باستخدام ظروف الدورات الحرارية التالية: 45 ثانية عند 98°C، تليها 9 دورات مدة كل منها 15 ثانية عند 98°C، ٣٠ ثانية عند 65°C، و45 ثانية عند 72°C، تليها مرحلة تمديد لمدة دقيقتين عند 72°C.
ملاحظة: بعد إتمام عملية التضخيم الأولى، يمكن تخزين العينات في 4°C واستئناف البروتوكول لاحقاً إذا لزم الأمر. يجب تنفيذ جميع الخطوات السابقة، بدءاً من تحلل البويضة وصولاً إلى التضخيم الأول، دون انقطاع. - أضف 10 µL من المياه ذات درجة النقاء المستخدمة في البيولوجيا الجزيئية إلى كل عينة.
- قم بتنقية الحمض النووي (DNA) المضخم باستخدام 40 µL من الخرز المغناطيسي (0.8× (حجم العينة)، باتباع إجراء تنقية الخرزات المغناطيسية الثاني الموضح في الخطوات 9.9-9.15. اغسل الخرزات مرتين باستخدام 200 µL من الإيثانول (EtOH) بتركيز 80%، ثم استخلص الحمض النووي (DNA) في 15.5 µL من Tris-HCl، ثم النقل 15 µL من الرشاحة إلى وعاء جديد 200 µL أنبوب منخفض الارتباط.
ملاحظة: تعتبر هذه نقطة توقف مناسبة. يُحفظ الحمض النووي DNA المنقى في 4°C أو الانتقال فوراً إلى الفهرسة.
الجدول 3: عوامل التخفيف وعوامل تصحيح دورة التكميم (Cq) المقابلة لتفاعل البوليميراز المتسلسل الكمي (qPCR) المستخدمة لتوحيد كمية الحمض النووي (DNA) المدخلة في تفاعل البوليميراز المتسلسل (PCR) الأول لتضخيم المكتبة. تم تخفيف العينات التي كانت قيم Cq لـ qPCR بالأتومول أقل من القيمة المستهدفة باستخدام ماء بدرجة نقاء البيولوجيا الجزيئية قبل تفاعل PCR الأول للتضخيم. تم الحصول على قيمة Cq المصححة عن طريق إضافة عامل تصحيح التخفيف المناسب إلى قيمة Cq المقاسة تجريبياً، واستُخدمت لاحقاً لتحديد عدد دورات PCR للفهرسة وعمق التسلسل المستهدف (الجدول 4). تنتج أحجام العينة والماء حجماً نهائياً للمدخلات قدره 14 µL لتفاعل PCR الأول للتضخيم. تشير النجمة (*) إلى وجوب إضافة عامل تصحيح التخفيف المدرج إلى قيمة Cq لـ qPCR بالأتومول المقاسة تجريبياً للحصول على قيمة Cq المصححة. تم تحديد عوامل التصحيح تجريبياً لسير العمل هذا. يرجى النقر هنا لتنزيل هذا الملف.
13. الفهرسة
- حدد عدد دورات PCR للفهرسة باستخدام قيمة Cq لتقنية qPCR بالأتومول المصححة للتخفيف والثنائيات (dimers) وفقاً لـ الجدول 4.
- قم بتحضير مزيج رئيسي للفهرسة (indexing master mix) يحتوي على 25 µL من مزيج PCR عالي الدقة بتركيز 2× و10 µL من زوج بادئات الفهرسة المزدوجة الفريدة (Unique Dual Index Primer Pair) بتركيز 10 µM لكل عينة.
- أضف 35 µL من المزيج الرئيسي للفهرسة إلى 15 µL من كل عينة مضخمة.
- قم بإجراء PCR للفهرسة باستخدام ظروف التدوير الحراري التالية: 45 s عند 98°C، تليها عدد الدورات المناسب المكونة من 15 s عند 98°C، و30 s عند 65°C، و45 s عند 72°C، ثم تمديد نهائي عند 72°C لمدة 2 min.
- قم بتنقية المكتبات المفهرسة باستخدام 40 µL من الحبيبات المغناطيسية (0.8× من حجم العينة). اغسل الحبيبات مرتين باستخدام 80% EtOH واستخلص الـ DNA في 21 µL من منظم TElow.
- انقل المستخلص إلى أنبوب DNA منخفض الارتباط (low-binding tube).
- قس تركيز الـ DNA باستخدام مقايسة Qubit High Sensitivity DNA أو مقايسة فلورية مكافئة.
- تُحفظ المكتبات عند 4°C قبل التسلسل، أو عند −80°C للتخزين طويل الأمد.
ملاحظة: هذه نقطة توقف آمنة.
الجدول 4: أعداد دورات تفاعل البوليميراز المتسلسل (PCR) للفهرسة وعمق التسلسل المستهدف الذي تم تحديده من دورة التكميم (Cq) المصححة لتفاعل البوليميراز المتسلسل الكمي (qPCR) بوحدة الأتومول. تدمج قيمة Cq المصححة قيمة Cq لـ qPCR المقاسة تجريبياً بوحدة الأتومول، جنباً إلى جنب مع أي عامل تصحيح للمؤلفات الثنائية للمهايئات (Adapter-dimer) (الشكل 2) وعامل تصحيح التخفيف (الجدول 3). استُخدمت قيمة Cq المصححة لتحديد كل من عدد دورات PCR للفهرسة والعدد الموصى به لقراءات التسلسل مزدوجة الطرف المخصصة لكل مكتبة لغرض التجميع. تعمل تخصيصات قراءات التسلسل المستهدفة كدليل إرشادي أولي وقد تتطلب تحسيناً خاصاً بالمختبر بناءً على جهاز PCR في الوقت الحقيقي، ومنصة التسلسل، واستراتيجية تعدد الإرسال، والمتطلبات التجريبية. يرجى النقر هنا لتنزيل هذا الملف.
14. مراقبة الجودة
- قم بتقييم جودة المكتبة، وتوزيع أحجام القطع، ووجود أي بقايا من الموائمات أو ثنائيات البادئات باستخدام جهاز Bioanalyzer أو TapeStation أو أي جهاز مكافئ لتحليل قطع الأحماض النووية. يجب أن تتراوح أحجام القطع من 300 إلى 1,000 زوج قاعدي تقريبًا. أما القمم المتبقية الصغيرة (<(كانت نسبة 5% من شدة الفلورية [RFU] للعينة في مخطط جهاز Bioanalyzer مقبولة عمومًا (الشكل 3A-Dظهرت بقايا المهايئات أو ثنائيات البادئات على شكل قمم متميزة عند حوالي 70-150 زوج قاعدي (bp)الشكل 3E–H). يجب أن يكون التركيز النهائي للمكتبة 5 نانوغرام/ ميكرولتر على الأقل.µLراجع الملف التكميلي 1 (دليل استكشاف الأخطاء وإصلاحها) في حال عدم استيفاء أي من معايير الجودة هذه.
- (اختياري) في حال الكشف عن ديمرات المهايئ أو البادئات (الشكل 3E–H)، اضبط حجم المكتبة إلى 50 µL بإضافة ماء بدرجة نقاء البيولوجيا الجزيئية، أضف 40 µL من الخرز المغناطيسي (0.8× (حجم العينة)، ثم أجرِ تنقية إضافية. اغسل الحبيبات مرتين باستخدام الإيثانول (EtOH) بتركيز 80%، ثم استخلص المكتبة المنقاة في 21.5 µL من TEمنخفض محلول منظم
- (اختياري) كرر تحليل مراقبة الجودة (الخطوة 14.1) للتأكد من الإزالة الكاملة للمهايئات وبادئات التضاعف الثنائية (primer dimers).
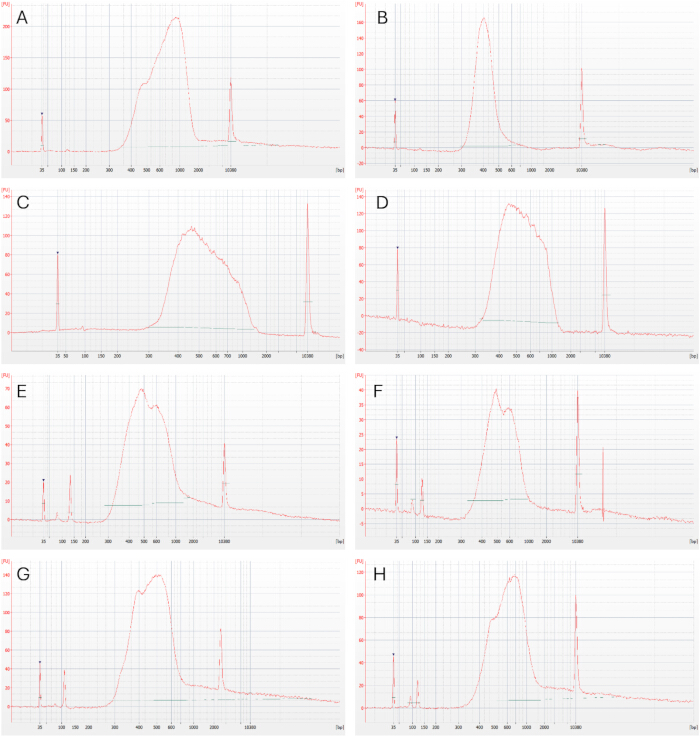
الشكل 3. تحليل نموذجي لشظايا مكتبات التسلسل المفهرسة. مخططات كهربائية نموذجية ناتجة عن تحليل الشظايا بواسطة Bioanalyzer توضح جودة المكتبة بعد تفاعل PCR للفهرسة. (A–D) مكتبات ذات توزيع متوقع لحجم الشظايا (حوالي 300-1000 bp) مع عدم وجود ديمرات للمهايئات/البادئات يمكن اكتشافها، مما يجعلها مناسبة للتسلسل دون تنقية إضافية. (E–H) مكتبات تحتوي على بقايا من ديمرات المهايئات و/أو البادئات تتطلب تنقية إضافية باستخدام الخرز المغناطيسي قبل التسلسل. تمثل القمم عند حوالي 35 bp و 10,380 bp العلامات الداخلية السفلى والعليا، على التوالي. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
15. التجميع والتسلسل
- قس تركيز كل مكتبة مفهرسة باستخدام مقايسة كمية للمكتبات تعتمد على qPCR وتكون متوافقة مع المكتبات التي يتم تحضيرها بواسطة Illumina، مثل Collibri Library Quantification Kit، وذلك وفقًا لبروتوكول الشركة المصنعة. خفف كل مكتبة بنسبة 1:100,000 في محلول تخفيف المكتبة المرفق، وحلل كل عينة في نسختين مكررتين على الأقل، مع التوصية بإجراء قياسات ثلاثية. حلل المعايير في ثلاث نسخ مكررة.
- احسب متوسط قيمة دورة التكميم (Cq) لكل عينة ومعيار. أنشئ منحنى قياسياً من متوسط قيم Cq للمعايير، ثم احسب تركيز كل مكتبة وفقًا لتعليمات الشركة المصنعة.
- قم بتجميع المكتبات (Pooling) وفقًا للعدد المستهدف من القراءات مزدوجة الطرف (paired-end reads) المحدد من قيمة Cq الخاصة بـ attomole qPCR المصححة من حيث التخفيف وثنائيات المهايئات (adapter-dimer) والتي تم الحصول عليها في الخطوة 10، وبناءً على التخصيصات الموضحة في الجدول 4.
ملاحظة: تعتمد نسبة التجميع على قيمة Cq المصححة لكل مكتبة بويضات والعدد المستهدف المقابل من القراءات مزدوجة الطرف. القيم الواردة في الجدول 4 تقريبية وقد تختلف باختلاف أجهزة PCR في الوقت الحقيقي. حدد القيم الخاصة بالمختبر لتحقيق الأداء الأمثل. - احسب كسر التجميع النسبي لكل مكتبة بقسمة العدد المستهدف من القراءات مزدوجة الطرف الخاص بها على مجموع القراءات المستهدفة المخصصة لجميع المكتبات. حدد الكمية المطلوبة من كل مكتبة بضرب هذا الكسر في الكمية المولية الإجمالية للمجموعة النهائية، ثم احسب حجم المكتبة المقابل من تركيزها المولي المقاس. ادمج الأحجام المحسوبة لإنشاء المجموعة النهائية.
- قم بإجراء التسلسل للمكتبات المجمعة باستخدام منصة تسلسل Illumina أو أي منصة أخرى متوافقة مع تسلسلات مهايئات Illumina. استخدم تكويناً مزدوج الطرف بطول قراءة لا يقل عن 2 × 150 bp. يوصى باستخدام قراءات أطول، مثل 2 × 250 أو 2 × 300 bp، لأنها تحسن القدرة على تحديد وتصفية القراءات المشتقة من قطع الحمض النووي الميتوكوندري النووي (NUMTs) الأقصر.
- قم بإجراء التسلسل للمكتبات المجمعة، على سبيل المثال، على منصة Illumina NovaSeq 6000 باستخدام كيمياء التسلسل عن طريق التصنيع ثنائية القنوات مع SP Reagent Kit v1.5 (500 دورة) وتكوين مزدوج الطرف بقدر 2 × 250 bp بما في ذلك 5% PhiX spike-in. قم بتحميل المكتبة وأجرِ التسلسل وفقًا لتعليمات الشركة المصنعة. يجب أن يحقق أداء التسلسل النموذجي نسبة ≥75% من القواعد بدرجة جودة ≥Q30 ونسبة ≥60% من العناقيد (clusters) التي تجتاز التصفية.
16. التحليل المعلوماتي الحيوي
ملاحظة: يصف سير العمل التالي تحليل البيانات في Galaxy باستخدام أدوات تحليل Du Novo8,14,15. يمكن أيضاً إجراء التحليل باستخدام تثبيت محلي لـ Du Novo أو برامج أخرى مطورة لبيانات التسلسل المزدوج (duplex sequencing).
- قم بتحميل ملفات FASTQ مزدوجة الطرفيات (paired-end) التي تم فصلها (demultiplexed)، والتي أُنتجت باستخدام BCL Convert أو أي أداة فصل مكافئة، إلى تثبيت Galaxy محلي أو نسخة Galaxy متاحة للعموم.14.
- قيّم جودة قراءات التسلسل باستخدام برنامج FastQC (نسخة Galaxy 0.72+galaxy1). وافحص، كحد أدنى، وحدات "جودة التسلسل لكل قاعدة" (Per Base Sequence Quality)، و"محتوى GC لكل تسلسل" (Per Sequence GC Content)، و"محتوى المهايئات" (Adapter Content).
- قم بتوليد تسلسلات الإجماع أحادية السلسلة (SSCSs) وتسلسلات الإجماع المزدوجة (DCSs) من ملفات FASTQ ذات النهايات المزدوجة التي تمت إزالة تعدد الإرسال منها باستخدام مسار Du Novo (إصدار Galaxy 3.0.2). استخدم حداً أدنى لحجم العائلة يبلغ ثلاث قراءات لتكوين تسلسلات الإجماع أحادية السلسلة، وقم بتحديد نيوكليوتيد الإجماع عندما يكون موجوداً في 70% على الأقل من القراءات.15قم بتفعيل خاصية تصحيح أخطاء الرمز الشريطي (barcode) بما يصل إلى ثلاثة حالات عدم تطابق. راجع البرنامج التعليمي الخاص بـ De Novo في شبكة تدريب Galaxy (Galaxy Training Network) للحصول على تعليمات مفصلة حول استخدام مسار تحليل البيانات (pipeline).16.
- استخدم أداة Sequence Content Trimmer (إصدار Galaxy 0.2.3) لإزالة القواعد التي تمثلها الرموز "NRYSWKMBDHV"، واستبعاد القراءات التي يقل طولها عن 10 زوج قاعدي (bp).
- قُم بقص أول 10 نيوكليوتيدات من الطرف 5'′ قص أطراف كل تسلسل DCS باستخدام FASTQ Trimmer (إصدار Galaxy 1.1.5) لتقليل الانحياز المرتبط بإصلاح الأطراف. قم بمحاذاة قراءات DCS المقصوصة مع الجينوم المرجعي البشري، مثل GRCh38.p14 الذي يحتوي على تسلسل كامبريدج المرجعي المنقح (rCRS; NC_012920.1)، باستخدام BWA-MEM (إصدار Galaxy 0.7.17.1).
ملاحظة: يمكن استخدام تجميعات أخرى للجينوم البشري، بما في ذلك T2T-CHM13v2.0 أو التجميعات الأحدث. - قم بتصفية ملفات BAM باستخدام BAMTools Filter BAM لتصفية مجموعات بيانات BAM بناءً على مجموعة متنوعة من السمات (إصدار Galaxy 2.5.2+galaxy1). احتفظ بالقراءات ذات جودة التعيين (mapping quality) >20 التي تترسم على chrM، وتمثل محاذات أولية، وتكون مزدوجة، ومزدوجة بشكل صحيح، ولها شريك مترسم. وتعمل هذه المعايير على تقليل المحاذات المحتملة المشتقة من NUMT.17.
- قم بمحاذاة القراءات جهة اليسار باستخدام Bam Left Align (إصدار Galaxy 1.3.1). ثم قم بقص المناطق المتداخلة من قراءات DCS المزدوجة باستخدام BAMUtil clipOverlap (إصدار Galaxy 1.0.15+galaxy1).
- قم بتحديد متغيرات النوكليوتيدات المفردة (SNVs) وعمليات الإدخال/الحذف (indels) باستخدام أداة Call variants with LoFreq (إصدار Galaxy 2.1.5+galaxy2) مع الإعدادات الافتراضية.
- استبعد قراءات DCS مزدوجة الطرف التي تحتوي على أكثر من متغيرين، في حال وجودها، للحد من التلوث المحتمل بـ NUMT. وعادةً ما تكون العينات ذات الإثراء الفعال للمتقدرات (mtDNA) خالية من القراءات المشتقة من NUMT التي يمكن اكتشافها؛ ومع ذلك، فإن عدم استنزاف الحمض النووي النووي بشكل كافٍ قد يؤدي إلى ظهور تسلسلات مشتقة من NUMT.
- افحص كل مكتبة بحثاً عن أي تلوث محتمل بين العينات باستخدام الاختلافات في تسلسلات mtDNA الخاصة بالمتبرع، بما في ذلك المتغيرات الثابتة وحالات تغاير البلازمية عالية التردد. وفي حال اكتشاف تلوث بين العينات، قم بتطبيق الاحتياطات الموضحة في الملف التكميلي 1 (دليل استكشاف الأخطاء وإصلاحها)إذا تجاوز توزيع حجم الشظايا النطاق الموصى به أو كان متوسط حجم الشظايا >900 زوج قاعدي، قم بإجراء تنقية مزدوجة انتقائية للحجم كما تم وصفه سابقاً18.
- أجرِ التحليلات اللاحقة للمتغيرات المكتشفة وفقاً لأهداف الدراسة.
- يتم تضمين العينات التي يبلغ متوسط عمق تسلسل الـ DCS الميتوكوندري فيها ≥100 فقط.× من أجل التحليلات اللاحقة. لم تُطبق أي عتبات دنيا ثابتة لعدد القراءات مزدوجة النهاية أو لمردود تسلسل تحويل السلفات والسيترات (SSCS) أو مردود تسلسل تحويل السلفات (DCS).
النتائج
تَمّ إعداد مكتبات تسلسل مضاعف (Duplex sequencing) من بويضات بشرية تمثل مراحل نضج مختلفة، بما في ذلك بويضات الحويصلة الجرثومية (GV)، والطور الاستوائي الأول (MI)، والطور الاستوائي الثاني (MII)، ومرحلة النواة الأولية (0PN)، وبويضات TI. وتم تسلسل المكتبات التي أُعدت بنجاح على منصة Illumina NovaSeq 6000 باستخدام خلية تدفق SP مع قراءات مزدوجة الطرف بطول 2 × 250 bp. أُجري تحليل البيانات في Galaxy باستخدام خط أنابيب Du Novo لتجميع عائلات القراءات وتوليد قراءات التوافق8,14,15. تم تلخيص مقاييس التسلسل التمثيلية للمكتبات التي تمت معالجتها بنجاح في الجدول التكميلي 1، بينما تم تلخيص العينات التي أعطت نتائج دون المستوى المطلوب أثناء إعداد المكتبة واستُبعدت من التسلسل في الجدول التكميلي 2.
نُفذت عدة خطوات لمراقبة الجودة طوال عملية تحضير المكتبة لتقييم كمية الحمض النووي الريبوزي منقوص الأكسجين المرتبط بالمهايئات، وإثراء الحمض النووي الميتوكوندري (mtDNA)، وتركيز المكتبة، وتوزيع أحجام الشظايا. كانت الخطوة الأولى في مراقبة الجودة هي مقايسة qPCR بالأتمومول، والتي استُخدمت لتقدير كمية الحمض النووي الريبوزي منقوص الأكسجين المرتبط بالمهايئات (الشكل 4-أ،بتم تعديل قيمة دورة التكميم (Cq) المحسوبة عند الكشف عن ثنائيات الموائمات أو البادئات عن طريق الرحلان الكهربائي لهلام الأغاروز لنواتج تضخيم تفاعل البوليميراز المتسلسل الكمي (qPCR).الشكل 2أ–D). وعادةً ما لوحظ وجود ثنائيات المهايئ أو البادئ في العينات ذات قيم Cq الأعلى، مما يشير إلى انخفاض كميات الحمض النووي المرتبط بالمهايئ. وباستخدام الظروف الموضحة في هذا البروتوكول، تم الحصول على متوسط قيمة Cq لـ qPCR المعدلة بالأتمومول تبلغ 25.8 (الجدول التكميلي 1وبناءً على قيمة Cq المصححة، تم ضبط كمية الحمض النووي (DNA) المدخلة في تفاعل البوليميراز المتسلسل (PCR) للتضخيم الأول وفقاً لمخطط التخفيف الموضح في جدول 3استُخدمت العينات التي بلغت قيم Cq المصححة فيها ≥22 دون تخفيف، بينما العينات التي بلغت قيم Cq المصححة فيها <تَم تخفيف 22 عينة قبل عملية التضخيم. أُجري هذا التعديل لتحسين حجم عائلة القراءات وتقليل عدد قراءات التسلسل المطلوبة. أما العينات ذات قيم Cq المصححة البالغة >أنتجت 28 بشكل عام عائلات قراءة أكبر (متوسط حجم العائلة، 21.8)، مما أدى إلى ظهور عدد أقل من تسلسلات التوافق المباشر (DCSs) ومتوسط عمق تسلسل للحمض النووي للميتوكوندريا (mtDNA) يبلغ <200× (الجدول التكميلي 1أدى ضبط قيمة Cq المصححة لتصبح بين 22 و28 إلى الحصول على متوسط حجم عائلة يبلغ 7.91، وهو قريب من حجم العائلة الذي يبلغ ستة تقريباً، والذي تم الإبلاغ عنه مسبقاً كقيمة مثالية للتسلسل المزدوج.6,7ومع ذلك، قد تكون أحجام العائلات الأكبر مفيدة للعينات ذات المدخلات المنخفضة جداً، مثل البويضات المفردة، لأنها يمكن أن تزيد من عمق التسلسل.
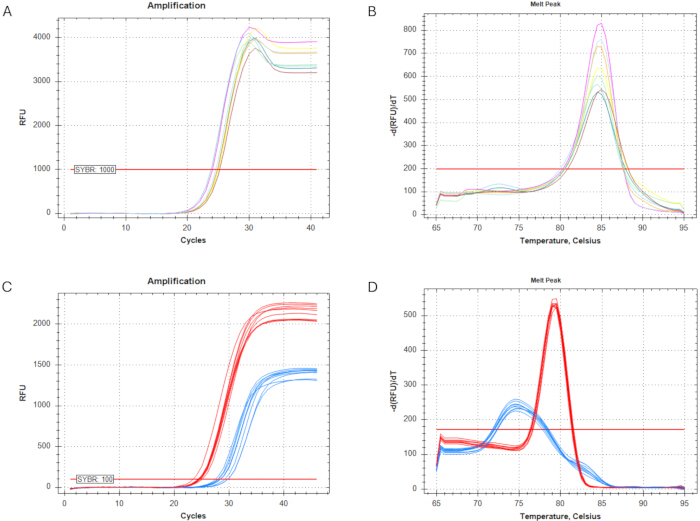
الشكل 4. مقاييس تفاعل البوليميراز المتسلسل الكمي (qPCR) المستخدمة لتقدير كمية المكتبة وتقدير إثراء الحمض النووي الميتوكوندري (mtDNA). تم تخفيف الحمض النووي المنقى المرتبط بالمهايئ بنسبة 1:10 قبل تحليل qPCR. (A) منحنيات التضخيم من مقياس attomole qPCR المستخدم لتقدير كمية الحمض النووي المرتبط بالمهايئ. تم ضبط عتبة الفلورة عند 1,000 وحدة فلورة نسبية (RFU). (B) تحليل منحنى الانصهار لمقياس attomole qPCR. (C) منحنيات التضخيم من مقياس qPCR لإثراء mtDNA. تم ضبط عتبة الفلورة عند 100 RFU. يظهر تضخيم الهدف ND6 (الوحدة الفرعية 6 من إنزيم NADH dehydrogenase الميتوكوندري) باللون الأحمر، ويظهر تضخيم هدف Alu (العنصر المتكرر النووي) باللون الأزرق. (D) تحليل منحنى الانصهار لنواتج qPCR الميتوكوندرية والنووية. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
قبل تجميع المكتبات، تم تحليل جميع المكتبات باستخدام جهاز Bioanalyzer أو TapeStation لتقييم توزيع حجم القطع والكشف عن بقايا الموائمات أو ثنائيات البادئات. تظهر أمثلة نموذجية للمكتبات المثالية والمكتبات التي تحتوي على بقايا الموائمات أو ثنائيات البادئات في الشكل 3A–H. ظهرت ثنائيات الموائمات أو البادئات على هيئة قمم عند حوالي 70–150 bp (الشكل 3E–H)؛ وعند اكتشافها، خضعت المكتبات لتنقية إضافية باستخدام الخرز المغناطيسي قبل إجراء التسلسل. ونظراً لتعمد إغفال عملية اختيار الحجم لتقليل فقد العينات، كان متوسط حجم القطع المدرجة في المكتبات المتسلسلة 275 bp (الجدول التكميلي 1).
تم تقدير إثراء mtDNA عن طريق qPCR باستخدام مواقع مستهدفة ميتوكوندرية ونووية، مما سمح بالتنبؤ بنسبة قراءات التسلسل المتوقع تعيينها إلى الجينوم الميتوكوندري (الشكل 4C،D). كانت قيم Cq المتوسطة 25.2 للهدف الميتوكوندري و 29.7 للهدف النووي (الجدول التكميلي 1)، وهو ما يقابل متوسط ΔCq (CqmtDNA − CqnDNA) قدره −4.5. وفي المتوسط، تم تعيين 67.5% من قراءات التسلسل مزدوجة الطرف (paired-end) إلى الجينوم الميتوكوندري المرجعي. وقد أُخذ في الاعتبار كل من تقدير إثراء mtDNA وقيمة Cq المصححة لـ qPCR بالأتومول أثناء تجميع المكتبات. وقد خُصصت للمكتبات ذات قيم Cq المصححة الأعلى وإثراء mtDNA الأكثر كفاءة نسبة أقل من قراءات التسلسل وفقًا لمخطط تخصيص التسلسل الموضح في الجدول 4 لتعزيز مخرجات تسلسل متوازنة عبر العينات.
بناءً على قيم Cq المصححة لـ qPCR بـ attomole، تم تخصيص متوسط توزيع مستهدف قدره 4 مليون قراءة متزاوجة الطرف (paired-end reads) لكل مكتبة (الجدول 4). ونظراً لعدم كفاءة توليد العناقيد (cluster generation)، تم الحصول على متوسط 1.3 مليون قراءة متزاوجة الطرف لكل مكتبة بعد التسلسل؛ ومع ذلك، كان عائد التسلسل هذا كافياً لتحليل التسلسل المزدوج (duplex sequencing) اللاحق (الجدول التكميلي 1). وأسفر تعيين DCSs إلى الجينوم المرجعي للميتوكوندريا عن متوسط عمق تسلسل بلغ 567× عبر جينوم الميتوكوندريا (الشكل 5A,B,D; الجدول التكميلي 1). وفي المتوسط، تم توليد 344,554 من SSCSs و 96,322 من DCSs لكل مكتبة (الجدول التكميلي 1). وكان للمكتبات الناتجة متوسط حجم عائلة قراءات بلغ 8.32، مع ملاحظة أحجام عائلات أكبر بشكل عام في المكتبات ذات قيم Cq المصححة لـ qPCR بـ attomole الأعلى (الشكل 5C,E; الجدول التكميلي 1). وتتوافق هذه النتائج مع تلك التي تم الحصول عليها في دراسة سابقة أجريت بكثافة عناقيد مثالية، حيث تم تحقيق متوسط عمق تسلسل لـ mtDNA بلغ 1,440×19.
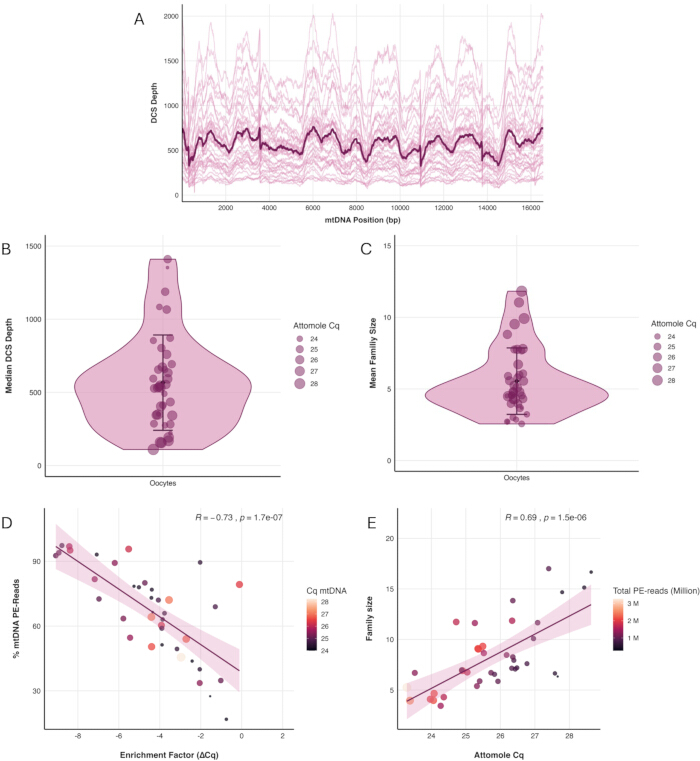
الشكل 5. أداء التسلسل لمكتبات التسلسل المزدوج للبويضة الواحدة. (A) عمق تسلسل التوافق المزدوج (DCS) عبر الجينوم الميتوكوندري. تمثل الخطوط الرفيعة المكتبات الفردية، ويمثل الخط العريض متوسط العمق عبر جميع المكتبات. (B) توزيع متوسط عمق DCS للمكتبات الفردية. (C) توزيع متوسط حجم عائلة DCS للمكتبات الفردية. في (B) و(C)، تمثل كل نقطة مكتبة واحدة، ويشير لون النقطة إلى دورة التكميم في qPCR للـ attomole (Cq). (D) ارتباط بيرسون بين تقدير إثراء mtDNA (ΔCq) ونسبة قراءات التسلسل المصطفة مع الجينوم المرجعي للميتوكوندريا. (E) ارتباط بيرسون بين قيمة Cq في qPCR للـ attomole ومتوسط حجم عائلة DCS. في (D) و(E)، تمثل كل نقطة مكتبة واحدة؛ يشير لون النقطة إلى قيمة Cq في qPCR للـ attomole، ويمثل حجم النقطة العدد الإجمالي لقراءات الطرفين المزدوجة (paired-end reads) التي تم الحصول عليها لتلك المكتبة. n = 39 مكتبة. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
الجدول التكميلي 1. مقاييس التسلسل وجودة المكتبات لمكتبات تسلسل الدوبلكس المثالية للبويضات البشرية. يلخص هذا الجدول مقاييس جودة المكتبات قبل التسلسل، وقياسات تفاعل البوليميراز المتسلسل الكمي (qPCR)، وأداء التسلسل، ونتائج تحليل تسلسل الدوبلكس للمكتبات التي اجتازت مراقبة الجودة وأُدرجت في التحليلات اللاحقة. تشمل المعلمات المسجلة مرحلة تطور البويضة، ونتائج qPCR لإثراء الحمض النووي للميتوكوندريا (mtDNA)، وقياسات attomole qPCR، وعامل تصحيح ثنائيات المهايئ (ACF)، وعدد دورات PCR للفهرسة، وعمق التسلسل المزدوج النهايات المستهدف، وتركيز المكتبة، ومردود التسلسل، وإثراء mtDNA، وتعداد قراءات تسلسل الإجماع أحادي السلسلة (SSCS) وتسلسل الإجماع الدوبلكس (DCS)، وإحصائيات حجم العائلة، وعمق التسلسل، وتوزيعات حجم القطعة المدرجة. تم إخفاء هوية معرفات العينات قبل التحليل. تم تعيين أعداد القراءات المزدوجة النهايات المستهدفة وفقاً لقيمة دورة التكميم (Cq) المصححة لـ attomole qPCR (الجدول 4). يرجى النقر هنا لتنزيل هذا الملف.
الجدول التكميلي 2. مقاييس الجودة قبل التسلسل للمكتبات غير المثالية من البويضات البشرية التي استُبعدت من تحليلات التسلسل المزدوج اللاحقة. يلخص هذا الجدول نتائج مراقبة الجودة قبل التسلسل للمكتبات التي لم تستوفِ معايير الإدراج في تحليلات التسلسل اللاحقة. وتشمل المعلمات المسجلة معرف العينة، ومرحلة نمو البويضة، ونتائج تفاعل البوليميراز المتسلسل الكمي (qPCR) لإثراء الحمض النووي الميتوكوندري (mtDNA)، وعامل تصحيح دايمر المهايئ (ACF)، ودورة التكميم المصححة لـ qPCR بالأتمومول (Cq)، وعدد دورات تفاعل البوليميراز المتسلسل (PCR) للفهرسة، وتركيز المكتبة المقاس باستخدام مقايسة Qubit High Sensitivity DNA. وقد استُبعدت المكتبات وفقاً لمعايير مراقبة الجودة الموضحة في البروتوكول. يرجى النقر هنا لتنزيل هذا الملف.
الملف التكميلي 1. دليل استكشاف الأخطاء وإصلاحها لتحضير مكتبة تسلسل المزدوجات للحمض النووي الميتوكوندري في البويضة الواحدة. يوفر هذا الملف التكميلي توصيات لاستكشاف الأخطاء وإصلاحها في الخطوات الحرجة من سير العمل، بما في ذلك منع فقدان العينات، وتحضير المهايئات وتقييم جودتها، والتنقية باستخدام الحبيبات المغناطيسية، ومراقبة جودة المكتبة، وأداء التسلسل، والتلوث المتبادل بين العينات، وتلوث قطع الحمض النووي الميتوكوندري النووي (NUMT). يكمل هذا الدليل البروتوكول الرئيسي ويجب الرجوع إليه عندما تقع مقاييس جودة المكتبة أو أداء التسلسل خارج النطاقات الموصى بها. يرجى النقر هنا لتنزيل هذا الملف.
المناقشة
تعكس متغيرات mtDNA المحددة في البويضات مزيجاً من الطفرات الجديدة (de novo mutagenesis)، والتحولات في تباين الخلايا (heteroplasmy) عبر الأجيال، وتأثيرات الشيخوخة والمرض على السلالة الجرثومية الأنثوية. يصف هذا البروتوكول طريقة لإثراء mtDNA من بويضات مفردة، يليها تحضير مكتبة التسلسل المزدوج (duplex sequencing library) والتسلسل، مما يتيح الكشف والتحليل عالي الدقة لطفرات mtDNA. وبالرغم من العدد المرتفع لنسخ mtDNA الموجودة في البويضات، يتطلب سير العمل هذا تحضير مكتبة تسلسل كاملة من خلية واحدة. وبناءً على ذلك، يعد التعامل الدقيق مع العينات أمراً ضرورياً طوال الإجراء، كما هو مفصل أيضاً في الملف التكميلي 1 (دليل استكشاف الأخطاء وإصلاحها). ورغم التعامل الدقيق مع العينات، قد تفشل حوالي 5% من تحضيرات المكتبات بسبب فقدان البويضة خلال خطوات التعامل الأولية أو فقدان العينة أثناء تحضير المكتبة.
تعد مراقبة الجودة طوال مرحلة تحضير المكتبة وبعدها أمراً ضرورياً للتحقق من نجاح ربط المهايئ، وتقييم إثراء mtDNA، وتحسين كمية DNA المدخلة للتضخيم، والكشف عن بقايا المهايئات أو ثنائيات البادئات (primer dimers)، وتحديد ما إذا كانت هناك حاجة لخطوات تنقية أو تضخيم إضافية. ويوفر استخدام جهاز qPCR في الوقت الحقيقي نفسه عبر جميع تحضيرات المكتبات ظروف تفاعل متسقة، مما يحسن من قابلية المقارنة، وتكرارية، وموثوقية القياسات المستخدمة في مراقبة الجودة اللاحقة وتحسين البروتوكول. قد تتطلب أعداد دورات PCR لتضخيم المكتبة وفهرستها الموضحة في هذا البروتوكول تعديلاً عند استخدام أجهزة أو إنزيمات أو كواشف مختلفة. تنقسم خطوة التضخيم الأولية إلى مرحلة تضخيم خطي باستخدام بادئ واحد، تليها مرحلة تضخيم أسي بعد إضافة البادئ الثاني. وتقلل هذه الاستراتيجية من احتمالية انتقال الأخطاء التي حدثت خلال دورة التضخيم الأولى إلى مستويات يصبح فيها من الصعب تمييزها عن طفرات DNA الحقيقية. وقد تم اختيار أعداد الدورات الموصى بها لتحقيق حجم مثالي لعائلة القراءات (read-family size) لتحليل التسلسل المزدوج (duplex sequencing)؛ ومع ذلك، قد تتطلب هذه الأعداد تحسيناً اعتماداً على كمية وجودة DNA المدخلة. فقد تتطلب العينات ذات الكميات المنخفضة من DNA دورات تضخيم إضافية، بينما قد تتطلب العينات ذات الكميات الأعلى من DNA دورات أقل لتجنب التضخيم المفرط والحفاظ على تعقيد المكتبة.
على الرغم من استعراض هذا البروتوكول باستخدام بويضات بشرية مفردة، إلا أن سير العمل لا يقتصر على العينات البشرية. فقد طبقنا سابقاً النهج نفسه لدراسة الطفرات الجينية في الخط الجرثومي للفئران وسعادين المكاك12,13، مما يشير إلى أن تحضير مكتبة التسلسل المزدوج (duplex sequencing) قابل للتطبيق على البويضات من أنواع متعددة بعد تحسين تسلسلات البادئات الخاصة بكل نوع، وبقية المعايير التجريبية الأخرى عند الضرورة. وبالرغم من القابلية الواسعة لتطبيق التسلسل المزدوج، فإن سير عمل إثراء mtDNA وتحضير المكتبة الموصوف هنا لا يمكن نقله بسهولة إلى الخلايا الجسدية المفردة لأن أعداد نسخ mtDNA فيها عادة ما تكون أقل بعدة رتب مقدارية من تلك الموجودة في البويضات، مما يحد من كمية DNA المدخلة المتاحة لتحضير المكتبة. ومع ذلك، يمكن إنشاء مكتبات التسلسل المزدوج من عينات الخلايا الجسدية المجمعة عند دمجها مع إثراء mtDNA مُحسن قبل تحضير المكتبة. ومن القيود الأخرى للتسلسل المزدوج اشتراط تفتيت DNA، وهو ما قد يؤدي إلى ظهور أخطاء اصطناعية، خاصة بالقرب من نهايات الشظايا. وبناءً على ذلك، تُستبعد عادةً القواعد الموجودة عند أطراف الشظايا من التحليلات اللاحقة، كما قد يتأثر اكتشاف وتوصيف عمليات الإقحام والحذف بعملية التفتيت. قد تتيح التطورات الأخيرة في تقنيات التسلسل طويل القراءة، لاسيما تلك التي طورتها Oxford Nanopore Technologies، في نهاية المطاف إجراء تسلسل دقيق للغاية لجزيئات DNA ميتوكوندريا كاملة دون تفتيت. ومع ذلك، فإن تحقيق الدقة المطلوبة للكشف الموثوق عن الطفرات يعتمد حالياً على تحليل جزيئات DNA الأصلية غير المضخمة. ونظراً لأن كمية DNA الموجودة في بويضة مفردة غير كافية لهذه النهج، فإن تطبيقها على هذا النوع من العينات غير عملي في الوقت الحالي.
يقدم هذا البروتوكول عدة مزايا مقارنة بالنهج المستخدمة في الدراسات السابقة، بما في ذلك تفاعل البوليميراز المتسلسل طويل المدى (long-range PCR) والتسلسل المتوازي الهائل التقليدي20,21,22. إذ تنطوي كل خطوة تضخيم على خطر إدخال طفرات اصطناعية يمكن أن تربك الكشف عن المتغيرات منخفضة التردد، مما يستلزم غالباً وضع عتبات لتردد الأليل الثانوي لا تقل عن 1%. وفي المقابل، فإن معدل الخطأ المنخفض بشكل ملحوظ الذي يحققه التسلسل المزدوج (duplex sequencing) يحسن من دقة تحديد الطفرات ويتجاوز دقة نهج التسلسل التقليدية5. وبناءً على ذلك، توفر هذه الطريقة إطاراً أكثر موثوقية للكشف عن طفرات mtDNA النادرة وقياسها كمياً. وباستخدام سير العمل هذا، أظهرنا سابقاً أن البويضات، على عكس معظم الأنسجة الجسدية، تتجنب إلى حد كبير التراكم المرتبط بالعمر لطفرات mtDNA19. ولا يزال من غير المعروف ما إذا كان هذا التأثير الوقائي الظاهري يتم الحفاظ عليه في الحالات المرضية التي تغير البيئة المجهرية للمبيض، مثل بطانة الرحم المهاجرة، والتي تؤثر سلباً على جودة البويضات، وهو أمر يستدعي مزيداً من الاستقصاء.
الإفصاحات
يعلن المؤلفون عن عدم وجود تضارب في المصالح.
شكر وتقدير
نتقدم بجزيل الشكر لفريق مركز الإخصاب في المختبر (In Vitro Fertilization Center) بمستشفى جامعة كبلر في لينتز لدعمهم في عملية جمع البويضات. كما نشكر N. Stoler و A. Nekrutenko على تطوير نموذج تحليل التسلسل المزدوج (duplex sequencing analysis) على منصة Galaxy وتقديم التوجيه في تحليل البيانات. تم دعم هذا العمل من خلال زمالة Schrödinger المقدمة من الصندوق النمساوي للعلوم (FWF) (DOI: 10.55776/J4096; BA) ومشروع FWF المستقل (DOI: 10.55776/P36928; BA). كما تلقى KDM دعماً جزئياً من منحة المعاهد الوطنية للصحة (NIH) رقم R01GM116044 ومن صندوق وقف كرسي Willaman في كلية Eberly للعلوم بجامعة ولاية بنسلفانيا.
المواد
| الاسم | الشركة | رقم فهرسي | التعليقات |
|---|---|---|---|
| 96 زوجاً فريداً من البادئات ذات المؤشر المزدوج | New England Biolabs | E6440S/L | أزواج بادئات ذات مؤشر مزدوج فريد لـ PCR المؤشر |
| إيثانول مطلق، درجة البيولوجيا الجزيئية، 96% | Fisher BioReagents | 15518181 | قم بتحضير إيثانول طازج بتركيز 80% باستخدام ماء من درجة البيولوجيا الجزيئية. |
| أجاروز، منخفض التناضح الكهربائي | Biozym | 840000 | لتحضير هلامات الأجاروز بتركيز 1.5% و2% |
| محلول أسيتات الأمونيوم، 5 مولار | Thermo Fisher Scientific | J60688.AD | تُستخدم للترسيب باستخدام الإيثانول |
| ATP، 10 ملي مولار | New England Biolabs | P0756S/L | تُستخدم لهضم الإنزيم Exonuclease V |
| جهاز الرحلان الكهربائي الآلي | Agilent Technologies | G2992AA | استُخدم جهاز Agilent 2100 Bioanalyzer (المتوقف إنتاجه)؛ ويمكن استخدام جهاز 4150 TapeStation أو أي جهاز مكافئ لتحليل شظايا الأحماض النووية. |
| طقم تحليل الحمض النووي عالي الحساسية بجهاز Bioanalyzer | Agilent Technologies | 5067-4626 | لتقييم توزيع حجم المكتبة وتقدير وجود الموائمات أو ثنائيات البادئات |
| أوليغونوكليوتيد حامل | Integrated DNA Technologies (IDT) | التخليق المخصص | تسلسل غير متمم للجينوم البشري. يظهر تسلسل نموذجي في الجدول 2. قم بتحضير محلول مخزون بتركيز 100 نانومولار، ثم خففه ليصل إلى تركيز نهائي قدره 1 نانومولار. |
| نظام الكشف بتفاعل البوليميراز المتسلسل في الوقت الحقيقي CFX96 Touch | Bio-Rad | 12011319 | إن الجهاز المستخدم في هذه الدراسة قد توقف إنتاجه؛ لذا يمكن استخدام جهاز CFX Opus 96 أو أي جهاز PCR في الوقت الحقيقي مكافئ له، على الرغم من أن قيم Cq قد تختلف. |
| طقم تقدير كمية مكتبات Collibri | Invitrogen | A38524100 | لتقدير كمية المكتبات المفهرسة قبل التجميع |
| وسط إزالة الخلايا الركامية المحتوي على الهيالورونيداز (80 وحدة/مل) | جاينيميد (Gynemed) | 4 HY 0010 | GM501 هيالورونيداز |
| أنبوب PCR منخفض الارتباط بالحمض النووي DNA، 200 µL | Corning | PCR-02-L-C | أنبوب Axygen Maximum Recovery |
| أنبوب منخفض الارتباط بـ DNA، 0.5 مل | Biozym | 710136 | |
| أنبوب منخفض الارتباط بالحمض النووي (DNA)، 1.5 مل | Biozym | 710176 | |
| قطعة (كلينو) الكبيرة من إنزيم DNA Polymerase I (بتركيز 5 وحدات/µL) | New England Biolabs | M0210S/L | تُستخدم أثناء تمديد المهايئ |
| خليط dNTP (كميات متساوية من dATP وdCTP وdGTP وdTTP)، بتركيز 10 ملي مولار | New England Biolabs | N0447S/L | تُستخدم أثناء تمديد المهايئ |
| إيديتات ثنائي الصوديوم (EDTA)، 0.5 مولار (الرقم الهيدروجيني 8.0) | Fisher BioReagents | 10628203 | مكونات المنظمين TE وTElow |
| صبغة EvaGreen، 20× | Biotium | 31077-T | تُستخدم في تفاعل البوليميراز المتسلسل الكمي بمستوى أتومول (attomole qPCR) |
| إكسونوكلياز V (RecBCD)، ١٠ وحدات/µL | New England Biolabs | M0345S/L | تُستخدم لهضم الحمض النووي الريبوزي منقوص الأكسجين (DNA) الخطي |
| مشط ثابت الارتفاع | Bio-Rad | 1704446EDU | للفصل الكهربائي بهلام الأجاروز |
| جهاز الموجات فوق الصوتية المركزة | Covaris | 500295 | جهاز السونيكيتور الموجّه M220 |
| أنبوبة سونكة مركزة، 50 µL | Covaris | 520166 | غطاء لولبي لألياف microTUBE-50 AFA |
| صبغة تحميل الهلام، 6× | Thermo Fisher Scientific | R1161 | صبغة تحميل الحمض النووي TriTrack |
| زيت معدني GM501 | جينيميد (Gynemed) | 4 MO 0100 | يُستخدم لتغطية وسط جمع البويضات لمنع التبخر والحفاظ على ظروف استزراع معقمة ومستقرة، بما في ذلك درجة الحرارة، والأسمولية، والأس الهيدروجيني (pH)، أثناء التعامل مع البويضات. |
| مزيج تفاعل البوليميراز المتسلسل عالي الدقة، 2× | KAPA Biosystems | KK2602 | KAPA HiFi HotStart ReadyMix |
| طقم مقايسة الحمض النووي الفلورومترية عالية الحساسية | Invitrogen | Q32854 | طقم مقايسة Qubit dsDNA عالية الحساسية |
| إنزيم القطع HpyCH4III (5 وحدة/µL) | New England Biolabs | R0618S/L | تُستخدم لهضم المحولات بالإنزيمات القاطعة |
| جهاز طرد مركزي مختبري، مبرد | Eppendorf | 5406000313 | يجب أن يدعم 14,000 × جـ في 4 °C |
| نظام ليزر لفتح المنطقة الشفافة | Vitrolife | 19310/0146 | تُستخدم لإزالة الجسم القطبي |
| طقم تحضير المكتبة | New England Biolabs | E7645S/L | طقم NEBNext Ultra II DNA Library Prep Kit؛ يتضمن كواشف إصلاح النهايات/إضافة ذيل A والربط |
| محلول كلوريد المغنيسيوم، 25 ميلي مولار | New England Biolabs | B9021S/L | تُستخدم لهضم الإكسونوكلياز V (Exonuclease V) |
| كاشف تنقية بالخرز المغناطيسي | Beckman Coulter | A63881 | حبيبات AMPure XP |
| حامل مغناطيسي | Invitrogen | 12-321-D | لفصل الحبيبات المغناطيسية |
| المناور الدقيق | لويغز & Neumann GmbH | SM II/2 | تُستخدم لإزالة الجسم القطبي |
| المجهر | Olympus | IX51 | تُستخدم لإزالة الجسم القطبي |
| ماء بدرجة نقاوة مخصصة للبيولوجيا الجزيئية | Thermo Fisher Scientific | 327290010 | تُستخدم لتحضير الكواشف والتخفيفات |
| وسط زراعة البويضات | جاينيميد (Gynemed) | 4 GM 501H-20 | وسط استنبات GM501 |
| لوح PCR، 96 بئراً | Biozym | AF4TI-0960-C | آبار شفافة، إطار شفاف، ذات ارتفاع منخفض، ذات حواف جانبية |
| غطاء إحكام لوحة تفاعل البوليميراز المتسلسل (PCR) | Bio-Rad | MSB1001B | متوافق مع جهاز تفاعل البوليميراز المتسلسل في الوقت الحقيقي (real-time PCR) |
| محلول ملحي منظم بالفوسفات (PBS)، 20× | تقنية إشارات الخلايا | 9808S | خفف إلى 1× باستخدام ماء بدرجة البيولوجيا الجزيئية |
| ماصات لمعالجة ونقل الخلايا المحيطة بالبويضة (الكمولوس)–معقدات البويضات (COCs) والبويضات | CooperSurgical | MXL3-150 (150 µm) | تُستخدم للإزالة الميكانيكية للخلايا الم cumulus ونقل معقدات الخلايا الم cumulus والبويضات (COCs). يرجى الرجوع إلى الموقع الإلكتروني للشركة المصنعة للاطلاع على أحجام الماصات الإضافية. |
| مزود الطاقة للفصل الكهربائي للهلام | Bio-Rad | 1645050 | مزود الطاقة الأساسي PowerPac |
| PowerUp SYBR Green Master Mix, 2× | Applied Biosystems | 15350929 | تُستخدم في فحوصات تفاعل البوليميراز المتسلسل الكمي (qPCR) للمتقدرات والنواة |
| مقياس الفلورية Qubit | Invitrogen | Q33238 | استُخدم جهاز Qubit 1 Fluorometer الذي توقف إنتاجه؛ ويمكن استخدام إصدار أحدث أو جهاز مكافئ لقياس كمية الأحماض النووية باستخدام الفلورومتر. |
| RNase A، ١٠ ملغم/مل | Thermo Fisher Scientific | 10753721 | يُخفف إلى تركيز 1 ملجم/مل قبل الاستخدام |
| مقياس الطيف الضوئي | Thermo Fisher Scientific | إن ديولترأجل (NDULTRAGL) | استُخدم جهاز NanoDrop OneC الذي توقف إنتاجه؛ ويمكن استخدام إصدار أحدث أو جهاز قياس طيف ضوئي مكافئ للميكرو-حجم. |
| صبغة SYBR Safe لهلام الحمض النووي (DNA) | Invitrogen | S33102 | للفصل الكهربائي للهلام الأغاروزي |
| جهاز الدورات الحرارية | Bio-Rad | 1861096 | جهاز التدوير الحراري T100 |
| بروتيناز K الحساس للحرارة (0.120 وحدة/µL) | New England Biolabs | P8111S/L | تُستخدم لتحلل بويضة مفردة |
| محلول تريس-أسيتات-إيديتات (TAE) المنظم، 50× | Fisher Scientific | BP1332-1 | خفف إلى 1× للفصل الكهربائي للهلام الأجاروزي |
| تريس-HCl (الرقم الهيدروجيني 8.0)، 1 مولار | Fisher BioReagents | 10336763 | تُستخدم لتحضير الكواشف والتخفيفات |
| Tween 20 | Fisher BioReagents | 11417160 | مكونات منظم تحلل البويضة |
| سلم الحمض النووي الريبوزي منقوص الأكسجين العام | Thermo Fisher Scientific | SM0333 | سلم الحمض النووي GeneRuler الجاهز للاستخدام (100–١,٠٠٠ زوج قاعدي) |
| خلية Wide Mini-Sub Cell GT | Bio-Rad | 1704468EDU | لفصل الرحلان الكهربائي لهلام الأغاروز |
| حوض الفصل الكهربائي Wide Mini-Sub Cell GT مع صينية هلام شفافة للأشعة فوق البنفسجية (15 × ٧ سم) | Bio-Rad | 1704426 | للقطير الكهربائي لهلام الأجاروز |
المراجع
- Dyall SD, Brown MT, Johnson PJ. Ancient invasions: from endosymbionts to organelles. Science. 2004;304:253-257. doi:10.1126/science.1094884.
- Pakendorf B, Stoneking M. Mitochondrial DNA and human evolution. Annu Rev Genomics Hum Genet. 2005;6:165-183. doi:10.1146/annurev.genom.6.080604.162249.
- Ng YS, Turnbull DM. Mitochondrial disease: genetics and management. J Neurol. 2016;263:179-191. doi:10.1007/s00415-015-7884-3.
- Shoubridge EA, Wai T. Mitochondrial DNA and the mammalian oocyte. In: St John JC, editor. Current Topics in Developmental Biology. Vol. 77: The Mitochondrion in the Germline and Early Development. San Diego (CA): Academic Press; 2007. p. 87-111. doi:10.1016/S0070-2153(06)77004-1.
- Fox EJ, Reid-Bayliss KS, Emond MJ, Loeb LA. Accuracy of next generation sequencing platforms. Next Gener Seq Appl. 2014;1:1000106. doi:10.4172/jngsa.1000106.
- Kennedy SR, et al. Detecting ultralow-frequency mutations by Duplex Sequencing. Nat Protoc. 2014;9:2586-2606. doi:10.1038/nprot.2014.170.
- Schmitt MW, et al. Detection of ultra-rare mutations by next-generation sequencing. Proc Natl Acad Sci U S A. 2012;109:14508-14513. doi:10.1073/pnas.1208715109.
- Stoler N, et al. Family reunion via error correction: an efficient analysis of duplex sequencing data. BMC Bioinformatics. 2020;21:96. doi:10.1186/s12859-020-3419-8.
- Abascal F, et al. Somatic mutation landscapes at single-molecule resolution. Nature. 2021;593:405-410. doi:10.1038/s41586-021-03477-4.
- The ESHRE Guideline Group on Ovarian Stimulation, Ata B, Bosch E, Broer S, Griesinger G, Grynberg M, et al. ESHRE guideline: ovarian stimulation for IVF/ICSI: an update in 2025. Hum Reprod. 2026;41:498-514. doi:10.1093/humrep/deag018.
- The ESHRE Working Group on Ultrasound in ART, et al. Recommendations for good practice in ultrasound: oocyte pick up. Hum Reprod Open. 2019;2019:hoz025. doi:10.1093/hropen/hoz025.
- Arbeithuber B, et al. Age-related accumulation of de novo mitochondrial mutations in mammalian oocytes and somatic tissues. PLoS Biol. 2020;18:e3000745. doi:10.1371/journal.pbio.3000745.
- Arbeithuber B, et al. Advanced age increases frequencies of de novo mitochondrial mutations in macaque oocytes and somatic tissues. Proc Natl Acad Sci U S A. 2022;119:e2118740119. doi:10.1073/pnas.2118740119.
- The Galaxy Community. The Galaxy platform for accessible, reproducible, and collaborative data analyses: 2024 update. Nucleic Acids Res. 2024;52:W83-W94. doi:10.1093/nar/gkae410.
- Stoler N, Arbeithuber B, Guiblet W, Makova KD, Nekrutenko A. Streamlined analysis of duplex sequencing data with Du Novo. Genome Biol. 2016;17:180. doi:10.1186/s13059-016-1039-4.
- Nekrutenko A, Stoler N. Calling very rare variants. Galaxy Training Network. Available from: https://training.galaxyproject.org/training-material/topics/variant-analysis/tutorials/dunovo/tutorial.html. Accessed July 25, 2026.
- Barnett DW, et al. BamTools: a C++ API and toolkit for analyzing and managing BAM files. Bioinformatics. 2011;27:1691-1692. doi:10.1093/bioinformatics/btr174.
- Illumina. Double sided size selection and bead clean up. Illumina Knowledge Base. Available from: https://knowledge.illumina.com/library-preparation/general-library-prep/library-preparation-general-library-prep-reference_material-list/000006157. Accessed July 25, 2026.
- Arbeithuber B, et al. Allele frequency selection and no age-related increase in human oocyte mitochondrial mutations. Sci Adv. 2025;11:eadw4954. doi:10.1126/sciadv.adw4954.
- Mertens J, et al. Mitochondrial DNA variants segregate during human preimplantation development into genetically different cell lineages that are maintained postnatally. Hum Mol Genet. 2022;31:3629-3642. doi:10.1093/hmg/ddac059.
- Mertens J, et al. Children born after assisted reproduction more commonly carry a mitochondrial genotype associating with low birthweight. Nat Commun. 2024;15:1232. doi:10.1038/s41467-024-45446-1.
- Van Der Kelen A, et al. The interplay between mitochondrial DNA genotypes, female infertility, ovarian response, and mutagenesis in oocytes. Hum Reprod Open. 2025;2025:hoae074. doi:10.1093/hropen/hoae074.
إعادة الطباعة والأذونات
تم نشر هذه المقالة
الفيديو قريباً