تنظم العناصر التنظيمية الموضعية (cis-regulatory elements) المشتقة من الفيروسات القهقرية الداخلية التعبير الجيني في المراحل الجنينية المبكرة. يصف هذا البروتوكول عملية حذف هذه العناصر باستخدام تقنية CRISPR-Cas9 في الخلايا الجذعية البشرية متعددة القدرات في الحالة الساذجة (naive pluripotent stem cells) لتقييم أدوارها في التنظيم الجيني وعمليات النمو في مرحلة ما حول الانغراس.
مقالة منهجية
الحذف الجيني للعناصر التنظيمية الموضعية لتحليل وظيفة الجينوم غير المشفر في نماذج ما قبل الانغراس البشرية
91 مشاهدة
⸱
سبتمبر 11, 2026
* These authors contributed equally
في هذه المقالة
ملخص
الملخص
تنسق العناصر التنظيمية الموضعية (Cis-regulatory elements) التعبير الجيني بطريقة محكومة مكانياً وزمانياً، وتساهم في إنشاء حالات خلوية متميزة أثناء التطور. وقد نشأ جزء كبير من العناصر التنظيمية الموضعية النشطة نسخياً في أجنة الرئيسيات من اندماجات فيروسية قهقرية قديمة في الخط الجرثومي. وتعتبر هذه الفيروسات القهقرية الداخلية، والمعروفة أيضاً باسم العناصر القافزة ذات التكرارات الطرفية الطويلة (long terminal repeat retrotransposons)، محتفظة بنشاط تنظيمي ذاتي وغالباً ما تكون خاصة بنوع معين، مما يجعلها مرشحة قوية لتنظيم الجوانب المتباينة بين الأنواع في التطور الجنيني. وقد أدت القيود الأخلاقية والقانونية المفروضة على أبحاث الأجنة البشرية تاريخياً إلى الحد من الاستقصاء المباشر للتنظيم الجيني أثناء تكوين الجنين البشري. وتوفر الخلايا الجذعية البشرية متعددة القدرات في الحالة الساذجة (naive pluripotent stem cells) ونماذج الكيسة الأرومية ثلاثية الأبعاد القائمة على الخلايا الجذعية أنظمة بديلة لدراسة عمليات التطور المبكرة. يصف هذا البروتوكول عملية حذف العناصر التنظيمية الموضعية المشتقة من الفيروسات القهقرية الداخلية في الخلايا الجذعية البشرية متعددة القدرات في الحالة الساذجة باستخدام تقنية CRISPR-Cas9. يتم إيصال معقدات البروتينات النووية الريبوزية المكونة من Cas9 والحمض النووي الريبوزي الموجه (sgRNA) مسبقة التجميع عن طريق التثقيب النووي (nucleofection)، يلي ذلك استنساخ الخلايا المفردة، والتنميط الجيني القائم على PCR، وتسلسل سانجر (Sanger sequencing)، والتوسيع، والحفظ بالتجميد، وتقييم الاستقرار الجينومي للسلالات المعدلة. وتوفر المستنسخات الناتجة من النوع البري، أو متغايرة الزيجوت، أو متماثلة الزيجوت أو شبه متماثلة الزيجوت المحذوفة منصة لاستقصاء مساهمة العناصر الفردية المشتقة من الفيروسات القهقرية الداخلية في التنظيم الجيني في نماذج ما قبل الانغراس البشرية. وتتيح هذه الطريقة الاستنطاق الوظيفي المباشر للتسلسلات التنظيمية غير المشفرة الخاصة بالأنواع، وتدعم دراسة الآليات النسخية المشاركة في التطور البشري المبكر.
المقدمة
يعد التنظيم الدقيق للتعبير الجيني أثناء التطور أمراً أساسياً لإنشاء الأنظمة البيولوجية المعقدة. يتم تشفير جزء كبير من هذه المعلومات التنظيمية بواسطة العناصر التنظيمية الموضعية (cis-regulatory elements - CREs)، وهي تتابعات DNA غير مشفرة تحتوي على مواقع ارتباط لعوامل النسخ التي تتحكم في النشاط النسخي1. وخلال التخلق الجنيني للرئيسيات، تشتق نسبة كبيرة من العناصر التنظيمية الموضعية النشطة من الفيروسات القهقرية الداخلية (ERVs)، والمعروفة أيضاً باسم القفزات القهقرية ذات التكرارات الطرفية الطويلة (LTR retrotransposons)2,3. نشأت الفيروسات القهقرية الداخلية من إصابات قهقرية قديمة في الخط الجرثومي أصبحت ثابتة في الجماعة. وعلى مدى الزمن التطوري، تراكمت في معظم إدراجات ERV طفرات أدت إلى تعطيل أطر القراءة المفتوحة التي تشفر البروتينات الفيروسية، مما أدى في كثير من الأحيان إلى تكوين تكرارات طرفية طويلة منفردة (solo LTRs)4. وبالرغم من هذا التحلل، تحتفظ العديد من التتابعات المشتقة من ERV بنشاط تنظيمي ذاتي، وغالباً ما تكون خاصة بنوع معين، مما يجعلها مرشحة قوية لقيادة العمليات التطورية المتباينة بين الأنواع. يمكن أن تعمل ERVs كمعززات، أو محفزات، أو عناصر حدودية للكروماتين، وبذلك تنظم برامج التعبير الجيني والتنظيم ثلاثي الأبعاد للجينوم5,6.
تصبح العديد من عائلات الفيروسات القهقرية الداخلية (ERV) الشابة تطورياً نشطة نسخياً بطريقة تعتمد على المرحلة خلال تطور الثدييات في مرحلة ما قبل الانغراس. ويتم تسهيل هذا التنشيط من خلال نقص ميثيل الحمض النووي (DNA hypomethylation) واسع النطاق الذي يميز المراحل المبكرة من تكوين الجنين، والذي يكشف مواقع ارتباط عوامل النسخ داخل التكرارات الطرفية الطويلة (LTRs)7,8,9,10. وتشير الأدلة المتراكمة إلى أن تطويع ERVs كعناصر تنظيمية (CREs) يساهم بشكل كبير في تكوين أجنة الثدييات. وفي الفئران، يتم التعبير عن عناصر الفيروسات القهقرية الداخلية للفئران من النوع L (murine endogenous retrovirus-L) بشكل عالٍ في مرحلة الخليتين وتساهم في تنشيط الجينوم الزيجوتي من خلال عملها كمحفزات جينية11. كما يعمل الينقلاز الرجعي MT2B2 الخاص بالفئران كمحفز يقود التعبير عن شكل متماثل محفوظ من CDK2AP1 مطلوب لتكاثر الجنين12. وفي البشر، يمكن لعائلات ERV متميزة أن تعمل كمعززات أو محفزات تنظم التعبير الجيني للخلايا أرومية الغอก (trophoblast)13. وتكون ERVs من عائلة الفيروس القهقري الداخلي البشري K (HML-2)، وخاصة الأنواع الفرعية LTR5_Hs، نشطة نسخياً من مرحلة الخلايا الثماني إلى مرحلة الكيسة الأرومية (blastocyst)9. ويمكن أن تعمل عناصر LTR5_Hs كمعززات14,15,16,17، وهناك إقحام واحد على الأقل خاص بالبشر يعد ضرورياً لتطور ما قبل الانغراس من خلال تنشيط ZNF729، وهو عامل نسخ ينظم مئات المحفزات الجينية المخصصة للصيانة (housekeeping-gene promoters) في الخلايا الجذعية البشرية متعددة القدرات الساذجة (hnPSCs)14. وتظهر هذه النتائج مجتمعة أن ERVs قد أعادت تشكيل الشبكات التنظيمية الجينية التنموية وقد تساهم في الجوانب الخاصة بكل نوع من أنواع التطور في الفترة المحيطة بالانغراس.
تشبه الخلايا الجذعية البشرية متعددة القدرات الساذجة (hnPSCs) منطقة ما قبل الانغراس من الأديم الظاهر البشري من حيث النسخ المتعدد للرنا، وحالة مثيلة الحمض النووي DNA، وفي الخلايا الأنثوية، حالة تنشيط الكروموسوم X18. يتطلب التكاثر المستقر لهذه الخلايا وجود عامل تثبيط اللوكيميا، ومثبط كيناز البروتين المنشط بالميتوجين PD0325901، ومثبط بروتين كيناز C غير النمطي Gö6983، وتثبيط مسار إشارات Wnt، وهو ما يشار إليه مجتمعاً بظروف استزراع PXGL19. وفي ظل هذه الظروف، تحتفظ خلايا hnPSCs بالقدرة على التمايز إلى سلالات أرومة الغدد الخارجية (trophoblast) وأرومة الأديم تحت الجنيني (hypoblast)20,21,22. كما يمكنها توليد "البلاستويدات" (blastoids)، وهي نماذج ثلاثية الأبعاد قائمة على الخلايا الجذعية تحاكي السمات الرئيسية للكيسة الأرومية البشرية23,24,25,26,27,28,29. وتوفر البلاستويدات نظاماً تجريبياً قابلاً للتوسع لاستقصاء السمات الخاصة بالبشر في مراحل التخلق الجنيني المبكر، مع تقليل القيود الأخلاقية والقانونية المرتبطة باستخدام الأجنة البشرية. بناءً على ذلك، توفر خلايا hnPSCs والبلاستويدات منصة قيمة للفحص الوظيفي للتسلسلات التنظيمية المشاركة في تطور مرحلتي ما قبل الانغراس وما حول الانغراس لدى البشر.
تتيح تقنية البروتين 9 المرتبط بالتكرارات العنقودية المتناوبة القصيرة المنتظمة (CRISPR-Cas9) التحرير المستهدف للمواقع الجينومية في الخلايا الثديية، وتُستخدم على نطاق واسع في دراسات الجينوم الوظيفية30. يستخدم هذا النظام حمضاً نووياً ريبوزياً موجهاً أحادياً (sgRNA)، يتراوح طوله عادةً بين 17–24 زوجاً قاعدياً، لتوجيه Cas9 إلى تسلسل جينومي مكمل مجاور لزخرفة مجاورة للبروتوسبيسر. بعد ذلك يقوم Cas9 بقطع كلا شريطي DNA، مما يؤدي إلى حدوث كسر في الشريط المزدوج. وفي حالة عدم وجود قالب إصلاح متجانس، يمكن أن يؤدي الإصلاح via الربط الطرفي غير المتجانس إلى إدخال أو حذف نيوكليوتيدات30. وعندما يتم تصميم اثنين من sgRNAs ليحيطا بعنصر تنظيم Cis (CRE)، يمكن أن يؤدي القطع المتزامن إلى إزالة التسلسل الفاصل وإنتاج أليل فقدان الوظيفة لـ CRE. ومع ذلك، يظل الاستقصاء الوظيفي لعناصر CRE المشتقة من الفيروسات القهقرية داخلية المنشأ (ERV) في الخلايا الجذعية متعددة القدرات البشرية (hnPSCs) صعباً من الناحية التقنية، لأن التوصيل القائم على البلازميد قد ينتج كفاءة تحرير منخفضة، كما أن sgRNAs غير المحمية تكون عرضة للتحلل، وغالباً ما تعتمد زراعة hnPSC التقليدية على خلايا مغذية من الأرومات الليفية الجنينية للفئران.
يعالج البروتوكول الحالي هذه القيود من خلال إدخال معقدات البروتين النووي الريبوزي المكونة من Cas9-sgRNA والمجمعة مسبقاً إلى الخلايا الجذعية متعددة القدرات البشرية في الحالة الساذجة (hnPSCs) عن طريق التثقيب النووي (nucleofection)31,32. ويتجنب هذا النهج دمج البلازميد، ويحد من مدة نشاط Cas9، ويسمح بالحذف الفعال للعناصر التنظيمية (CREs) المشتقة من الفيروسات القهقرية الداخلية (ERV). وباستخدام سير العمل هذا، تم تحقيق كفاءات حذف كاملة لـ ERV بنسبة تتراوح بين 10% و78.9% تقريباً، مع الحصول على عمليات حذف متماثلة أو نصف متماثلة الزيجوت في متوسط 43.6% من المستنسخات المعزولة. ويمكن استخدام خطوط hnPSC المعدلة الناتجة لاستقصاء مساهمة العناصر التنظيمية الفردية المشتقة من ERV في التعبير الجيني والأنماط الظاهرية التنموية المبكرة (الشكل 1). وتكمن جدة هذه الطريقة في الجمع بين تحرير الجينوم القائم على البروتين النووي الريبوزي ونماذج الخلايا الجذعية البشرية متعددة القدرات في الحالة الساذجة للسماح بالاستقصاء الوظيفي المباشر للعناصر التنظيمية غير المشفرة الخاصة بالنوع خلال مرحلة تطور الجنين البشري قبل الانغراس.
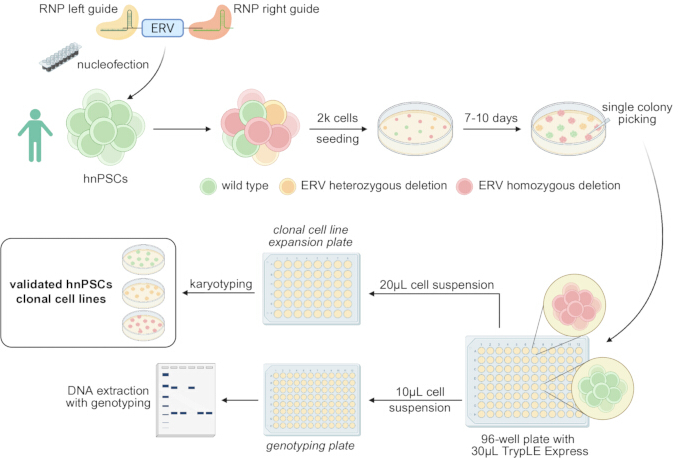
الشكل 1: نظرة عامة على سير عمل حذف الفيروسات القهقرية الداخلية (ERV) في الخلايا الجذعية البشرية متعددة القدرات ذات الحالة الساذجة. يتم حذف العناصر التنظيمية الموضعية (cis-regulatory elements) المشتقة من الفيروسات القهقرية الداخلية (ERV) باستخدام معقدات بروتين نوكلياز Cas9 والحمض النووي الريبوزي الموجه المفرد (sgRNA) والمزدوجة، والتي يتم إدخالها إلى الخلايا الجذعية البشرية متعددة القدرات ذات الحالة الساذجة (hnPSCs) عن طريق التثقيب النووي (nucleofection). وبعد مرحلة التعافي والزراعة بكثافة منخفضة، يتم عزل المستعمرات الفردية وتوسيعها وتحديد أنماطها الجينية والنووية لتحديد النسائل ذات الحذف من النوع البري، أو متغايرة الزيجوت، أو متماثلة الزيجوت. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
البروتوكول
تم استنباط خط الخلايا الجذعية البشرية متعددة القدرات الساذجة PB004 عن طريق إعادة برمجة خلايا الدم المحيطية من متبرعين متطوعين قدموا موافقة كتابية مستنيرة، وفقاً للإرشادات المؤسسية والوطنية المعمول بها، وبموافقة لجنة الأخلاقيات المؤسسية ذات الصلة (معهد العلوم الطبية بجامعة طوكيو، رقم الموافقة 21-68-0409)33. وقد تم التحقق من هوية هذه الخلايا باستخدام تحليل STR واختبارها بشكل روتيني للكشف عن عدوى الميكوبلازما. تتوفر الأدوات البحثية المستخدمة في هذا البروتوكول في جدول المواد.
1. استزراع الخلايا الجذعية البشرية متعددة القدرات في الحالة الساذجة
- تحضير أوساط الزرع
ملاحظة: ابدأ باستخدام خلايا جذعية بشرية متعددة القدرات ساذجة (hnPSCs) يتم الحفاظ عليها على طبقات مغذية من الخلايا الليفية الجنينية للفئران (MEF) غير النشطة. قم بنقل الخلايا مرة واحدة على الأقل بعد الإذابة قبل إجراء تحرير الجينوم.
ملاحظة: قم بتدفئة الحجم المطلوب من وسط PXGL للاستخدام الفوري فقط إلى 37 °C. لا تقم بتدفئة المخزون الكامل بشكل متكرر.- تحضير وسط N2B27 الأساسي ووسط PXGL
- اخلط 500 mL من وسط DMEM/F-12 عالي الجلوكوز مع 500 mL من وسط Neurobasal. أضف L-glutamine ليكون التركيز النهائي 2 mM و2-mercaptoethanol ليكون التركيز النهائي 100 µM.
تحذير: تعامل مع 2-mercaptoethanol وفقاً لإجراءات السلامة الكيميائية المؤسسية. - أضف 5 mL من مكمل N2، و10 mL من مكمل B27، و10 mL من محلول مضاد حيوي ومضاد للفطريات، إذا لزم الأمر. قم بترشيح الوسط عبر وحدة ترشيح ذات حجم مسام 0.22 µm أو 0.45 µm، إذا لزم الأمر.
- يُحفظ وسط N2B27 الأساسي الناتج عند 4 °C في الظلام لمدة تصل إلى شهر واحد.
- قدّر حجم وسط PXGL المطلوب لمدة أسبوع واحد. قم بتدعيم وسط N2B27 الأساسي بـ 1 µM PD0325901، و2 µM XAV939، و2 µM Gö6983، و10 ng/mL من عامل تثبيط لويكيميا البشر المؤتلف.
- أضف 10 µM Y-27632 إلى وسط PXGL عند إذابة أو نقل أو حقن (nucleofecting) أو زرع خلايا hnPSCs كخلايا مفردة. يُحفظ وسط PXGL عند 4 °C في الظلام لمدة تصل إلى أسبوع واحد.
- اخلط 500 mL من وسط DMEM/F-12 عالي الجلوكوز مع 500 mL من وسط Neurobasal. أضف L-glutamine ليكون التركيز النهائي 2 mM و2-mercaptoethanol ليكون التركيز النهائي 100 µM.
- تحضير وسط الغسيل
ملاحظة: استخدم وسط غسيل يحتوي على ألبومين المصل البقري (BSA) أثناء الطرد المركزي لتقليل فقدان خلايا hnPSCs نتيجة الالتصاق بالمستهلكات البلاستيكية.- أضف BSA إلى 500 mL من DMEM/F-12 للحصول على تركيز نهائي قدره 0.1%. يُحفظ وسط الغسيل عند 4 °C لمدة تصل إلى شهرين.
- تحضير وسط MEF
- أضف 50 mL من مصل جنين البقر، و1 mM من بيروفات الصوديوم، و5 mL من مكمل L-glutamine المستقر إلى 500 mL من وسط Dulbecco’s modified Eagle عالي الجلوكوز.
- أضف محلول مضاد حيوي ومضاد للفطريات، إذا لزم الأمر. قم بترشيح الوسط عبر وحدة ترشيح ذات حجم مسام 0.22 µm أو 0.45 µm، إذا لزم الأمر، واحفظ وسط MEF عند 4 °C لمدة تصل إلى شهر واحد.
- تحضير وسط N2B27 الأساسي ووسط PXGL
- تحضير الطبقات المغذية من MEF
ملاحظة: توفر خلايا MEFs دعماً لنمو خلايا hnPSCs34. استخدم خلايا MEFs تم تثبيطها عن طريق الإشعاع غاما أو المعالجة بـ mitomycin C. قم بإنتاج خلايا MEFs داخلياً35 أو احصل عليها من مصدر تجاري. تعتبر خلايا MEFs المشتقة من فئران CD1 أو CF1 مناسبة لهذا البروتوكول. تم إجراء التجارب الموصوفة هنا باستخدام خلايا CF1 MEFs مشتراة.- قم بتحضير العدد المطلوب من الآبار المغطاة بـ MEF قبل 48 ساعة من إذابة أو نقل خلايا hnPSCs. قم بتغطية سطح زراعة الأنسجة بـ 0.05–0.1 mL/cm2 من محلول جيلاتين بتركيز 0.1% وحضنها عند 37 °C لمدة 30 دقيقة.
- اشفط محلول الجيلاتين وازرع 2–3 × 10⁴ من خلايا MEF غير النشطة/cm2 في وسط MEF.
- حضن خلايا MEFs عند 37 °C، ورطوبة 95%، و5% CO₂ لمدة 48 ساعة على الأقل قبل الاستخدام. استبدل وسط MEF كل 3 أيام عندما لا يتم استخدام الطبقات المغذية على الفور.
- استخدم الطبقات المغذية من MEF في غضون 7 أيام من الزرع. افحص الطبقات المغذية قبل زرع خلايا hnPSCs وتخلص من أي آبار تظهر انفصالاً واسعاً أو تدهوراً.
- نقل خلايا hnPSCs
- اشفط وسط PXGL من مزرعة hnPSC. أضف 0.05–0.1 mL/cm2 من كاشف تفكيك الخلايا وحضن الخلايا عند 37 °C لمدة 5 دقائق.
- قم بسحب المستعمرات بلطف عدة مرات باستخدام ماصة 1,000 µL لإنشاء معلق خلوي. انقل المعلق إلى أنبوب مخروطي سعة 15 mL يحتوي على 5–10 mL من وسط الغسيل واقلب الأنبوب ثلاث مرات.
- قم بطرد الخلايا مركزياً عند 250 × g لمدة 3 دقائق. أثناء الطرد المركزي، اشفط الوسط من طبقة MEF مغذية محضرّة، واغسل الطبقة المغذية مرة واحدة بمحلول ملحي منظم بالفوسفات (PBS)، ثم اشفط محلول الغسيل.
- اشفط وسط الغسيل من كريّة (pellet) خلايا hnPSC دون تعكير الكريّة. أعد تعليق الخلايا في وسط PXGL يحتوي على 10 µM Y-27632 وازرع الخلايا بنسبة تقسيم 1:3 أو 1:4 على طبقة MEF المغذية المحضرّة.
- قم بنقل الخلايا كل 3-4 أيام وحضنها عند 37 °C، و7% CO₂، و5% O₂.
2. تحديد وتصميم حذف لعنصر تنظيمي مشترك (cis-regulatory element) مشتق من فيروس قهقري داخلي
ملاحظة: تم تحسين الإجراء التالي للعناصر التنظيمية المشتركة (CREs) المشتقة من الفيروسات القهقرية الداخلية (ERV)، ولكن يمكن تكييفه لعناصر تنظيمية مشتركة محددة أخرى.
- تحديد الإحداثيات الجينومية لـ ERV
- اختر مرشح ERV وفقًا للسؤال البيولوجي والأدلة المتاحة على نشاط المحفز (promoter)، أو المعزز (enhancer)، أو نشاط حدود الكروماتين (chromatin-boundary activity).
- افتح متصفح الجينوم UCSC (تم الدخول إليه في 15 مايو 2026)، واختر النوع والتجميع الجينومي المناسبين36، ثم انتقل إلى قسم التكرارات (Repeats).
- اضبط مسار RepeatMasker على "Full" (تم تحديث المسار في UCSC في 18 أكتوبر 2022). قم بتحديث المتصفح وحدد موقع ERV المرشح، والذي يظهر كعنصر رجعي من نوع LTR retrotransposon.
ملاحظة: يقوم RepeatMasker بتحديد وتصنيف العناصر القابلة للنقل باستخدام موارد منقحة مثل RepBase وDfam37–39. - اختر LTR المرشح لعرض إحداثياته الجينومية. سجل إحداثيات ERV والمناطق التي يبلغ طولها 100 bp الواقعة مباشرة قبل (upstream) وبعد (downstream) العنصر.
ملاحظة: بالنسبة لعنصر LTR5_Hs الموجود في الإحداثيات chr1:207635112–207636074 في تجميع hg38، استخدم chr1:207635012–207635112 لتصميم الدليل الأيسر، وchr1:207636074–207636174 لتصميم الدليل الأيمن.
- تصميم الحمض النووي الريبوزي الموجه (guide RNAs) باستخدام Benchling
- افتح مشروع Benchling (تم الدخول إليه في 15 مايو 2026). اختر +، وانتقل إلى CRISPR، ثم اختر CRISPR guides.
- اختر "Import from chromosomal coordinates"، وحدد تجميع الجينوم المناسب، وأدخل إحداثيات المنطقة التي يبلغ طولها 100 bp الواقعة قبل ERV.
- اختر "single guide" كنوع للتصميم واضبط طول الدليل على 20 bp. اختر نمط تسلسل مجاور للمسافة الفاصلة (protospacer-adjacent motif) المتوافق مع نوكلياز Cas9، واستخدم NGG عند استخدام Cas9 من Streptococcus pyogenes.
- قم بتفعيل خيار "Include masked regions in off-target search" ضمن الإعدادات المتقدمة.
ملاحظة: استبعد أحماض RNA الموجهة التي يُتوقع استهدافها لتسلسلات تكرارية متعددة النسخ؛ حيث إن القطع في مواقع جينومية متعددة قد يقلل من حيوية الخلايا ويربك تفسير النتائج. - افحص المنطقة الجينومية في متصفح الجينوم وتأكد من أن تسلسل الدليل لا يتداخل مع عنصر تكراري قريب. اختر "Finish".
- انتقل إلى خريطة التسلسل (Sequence map) وحدد التسلسل الكامل. اختر "Design CRISPR"، ثم اضغط على +.
- اختر دليلاً يتمتع بدرجة توقع عالية للاستهداف الصحيح (on-target score) ودرجة توقع منخفضة للاستهداف غير الصحيح (off-target score)40. صمم الدليل العلوي (upstream) المختار ليكون الدليل الأيسر، وكرر الإجراء باستخدام المنطقة التي يبلغ طولها 100 bp الواقعة بعد ERV للحصول على الدليل الأيمن.
- أجرِ تحليلاً إضافياً للاستهداف غير الصحيح حاسوبياً (in silico) باستخدام COSMID41 (تم الدخول إليه في 15 مايو 2026). استبعد الأدلة التي يُتوقع استهدافها للجينات المشفرة، أو عناصر تنظيمية أخرى (CREs)، أو عناصر تكرارية متعددة النسخ.
- تصميم الحمض النووي الريبوزي الموجه (guide RNAs) باستخدام CRISPOR
- افتح المنطقة التي يبلغ طولها 100 bp الواقعة قبل ERV في متصفح الجينوم UCSC. اختر "View"، ثم "DNA sequence"، ثم اختر "Get DNA" للحصول على التسلسل العلوي بتنسيق FASTA.
- افتح CRISPOR (الإصدار 5.2)42 وألصق التسلسل العلوي بتنسيق FASTA في حقل "Step 1".
- اختر تجميع الجينوم المناسب في "Step 2" واختر hg38 عند العمل على الموقع البشري النموذجي. اختر نمط تسلسل مجاور للمسافة الفاصلة (protospacer-adjacent motif) المناسب في "Step 3" وأرسل التسلسل للتحليل.
- راجع الأدلة المرشحة المرتبة حسب درجة الخصوصية (specificity score)، واختر دليلاً يتمتع بدرجة خصوصية عالية وكفاءة متوقعة مناسبة.
- صمم الدليل المختار ليكون الدليل الأيسر. كرر الخطوات من 2.3.1 إلى 2.3.4 باستخدام المنطقة التي يبلغ طولها 100 bp الواقعة بعد ERV للحصول على الدليل الأيمن.
- احصل على كل دليل في شكل حمض RNA موجه واحد (single-guide RNA) حيث يتم تهجين CRISPR RNA مسبقاً مع trans-activating CRISPR RNA.
- تصميم بادئات PCR للتنميط الجيني (genotyping)
- قم بتوسيع المدى الجينومي لـ ERV بمقدار 500 bp تقريباً قبل (upstream) و500 bp بعد (downstream).
ملاحظة: بالنسبة للموقع النموذجي chr1:207635112–207636074، استخدم المدى الموسع chr1:207634612–207636574. - استورد التسلسل الموسع إلى Primer3 (الإصدار 4.1.0)43.
- اضبط أطوال البادئات الدنيا والمثالية والقصوى على 18 و20 و25 نيوكليوتيد على التوالي؛ ودرجات حرارة الانصهار الدنيا والمثالية والقصوى على 57 °C و59 °C و62 °C على التوالي؛ ومحتوى GC الأدنى والمثالي والأقصى على 30% و50% و70% على التوالي.
- اضبط نطاق حجم الناتج لتوليد قطعة تضخيم (amplicon) تشمل كامل ERV وموقعي قطع RNA الموجه. صمم بادئة واحدة قبل ERV المستهدف وبادئة واحدة بعده.
- تأكد من إمكانية التمييز بين نواتج النوع البري (wild-type) ونواتج الحذف المتوقعة عن طريق الفصل الكهربائي بهلام الأجاروز (agarose-gel electrophoresis). سمِّ زوج البادئات بـ "بادئ 1" و"بادئ 2"، كما هو موضح في الشكل 2A.
- قم بتوسيع المدى الجينومي لـ ERV بمقدار 500 bp تقريباً قبل (upstream) و500 bp بعد (downstream).
3. إجراء عملية الـ Nucleofect لـ RNA الموجه المزدوج في خلايا hnPSCs
- قم بتجهيز طبق ذو 12 بئراً يحتوي على طبقات مغذية من خلايا MEF غير النشطة قبل 48 ساعة من عملية النوكليوفيكشن (nucleofection). احسب عدد تفاعلات النوكليوفيكشن المطلوبة واستخدم تفاعلاً واحداً لكل زوج من الدليل الأيسر والدليل الأيمن.
- لكل تفاعل، اخلط 3.6 µL من مكمل النوكليوفيكشن مع 16.4 µL من محلول النوكليوفيكشن واترك الخليط ليصل إلى درجة حرارة الغرفة.
- قم بتحضير معقدات البروتين النووي الريبوزي Cas9 للدليل الأيسر والدليل الأيمن في أنابيب منفصلة. لكل دليل، اخلط 2.9 µL من المحلول الملحي المنظم بالفوسفات، و0.6 µL من sgRNA بتركيز 100 µM، و0.5 µL من نوكلييز Cas9 عالي الدقة بتركيز 62 µM، ثم حضن الخليط في درجة حرارة الغرفة لمدة 10–20 دقيقة.
- أثناء فترة تحضين البروتين النووي الريبوزي، اسحب وسط الزراعة من خلايا hnPSCs، وأضف كمية كافية من كاشف تفكيك الخلايا لتغطية الخلايا، ثم حضنها عند 37 °C لمدة 5 دقائق.
- أضف 5 mL من وسط الغسيل واجمع الخلايا المفككة. قم بالطرد المركزي عند 250 × g لمدة 3 دقائق، واسحب السائل الطافي، ثم أعد تعليق الراسب برفق في 2 mL من وسط PXGL الذي يحتوي على 10 µM من Y-27632.
- قم بعدّ 2–3 × 10⁵ خلية لكل تفاعل نوكليوفيكشن. قم بطرد العدد المطلوب من الخلايا مركزياً عند 250 × g لمدة 3 دقائق، واسحب السائل الطافي تماماً، وأزل أي سائل متبقٍ باستخدام رأس ماصة 10 µL دون المساس بالراسب.
ملاحظة: لا تقم بعملية استنزاف خلايا MEF قبل النوكليوفيكشن. يتم عدّ الخليط المفكك كخلايا hnPSCs جنباً إلى جنب مع خلايا MEF المتبقية. - اخلط 2 µL من معقد Cas9 للدليل الأيسر مع 2 µL من معقد Cas9 للدليل الأيمن، وامزجهما بواسطة الماصة خمس مرات. أضف 4 µL من خليط البروتين النووي الريبوزي المدمج إلى 20 µL من محلول النوكليوفيكشن.
- أعد تعليق راسب خلايا hnPSC في خليط النوكليوفيكشن الكامل دون إدخال فقاعات. انقل المعلق إلى بئر واحد من كوفيت النوكليوفيكشن الدقيقة (nucleofection microcuvette)، ثم انقر على الكوفيت برفق للتأكد من أن السائل يغطي القاع.
ملاحظة: باشر العمل فوراً بعد إعادة تعليق الخلايا. لا تعالج أكثر من تفاعلين في وقت واحد. - قم بإجراء النوكليوفيكشن للخلايا باستخدام برنامج P3 Primary Cell DN-100. أعد تعليق الخلايا التي خضعت للنوكليوفيكشن فوراً في وسط PXGL المسخن مسبقاً والذي يحتوي على 10 µM من Y-27632.
- ازرع الخلايا في بئر واحد من طبق MEF المغذي المجهز (12 بئراً)، وحرك الطبق برفق على شكل حرف T لتوزيع الخلايا بالتساوي.
- حضن الخلايا لمدة يومين على الأقل قبل البدء في الاشتقاق النسيلى. احتفظ بمخزون منفصل من خلايا hnPSCs غير المعدلة واشتق سلالات نسيلية من النوع البري بالتوازي.
4. اشتقاق خطوط خلوية نسيلية من الخلايا الجذعية متعددة القدرات البشرية المستحثة (hnPSC)
- قم بتجهيز طبق بقطر 10 cm يحتوي على طبقة مغذية من خلايا MEF غير النشطة قبل 48 h من زراعة الخلايا المفردة.
- قم بشفط وسط الزرع من مزارع hnPSC التي خضعت لعملية النوكليوفيكشن (nucleofected) والمزارع الموازية من النوع البري (wild-type). أضف كاشف تفكيك الخلايا واحضن الخلايا عند 37 °C لمدة 5 min.
- أضف 5 mL من وسط الغسيل واجمع الخلايا المفككة. قم بطرد الخلايا مركزياً عند 250 × g لمدة 3 min، ثم اشفط السائل الطافي، وأعد تعليق الخلايا جيداً في 400 µL من وسط PXGL الذي يحتوي على 10 µM Y-27632.
ملاحظة: احرص على تكوين معلق كامل من الخلايا المفردة؛ إذ قد يؤدي التفكيك غير الكامل إلى إنتاج مستعمرات تحتوي على أنماط جينية مختلطة. - قم بعد الخلايا وازرع حوالي 2,000 خلية في طبق MEF المغذي المجهز بقطر 10 cm في وسط PXGL يحتوي على 10 µM Y-27632. وزع الخلايا بالتساوي لتقليل التلامس بين المستعمرات الناشئة.
- قسم ما تبقى من معلق الخلايا إلى جزأين؛ قم بحفظ جزء واحد بالتجميد (cryopreserve) كاحتياطي، واستخلص الحمض النووي الجينومي (genomic DNA) من الجزء الثاني لإجراء التنميط الجيني للمجتمع الكلي.
- ازرع الخلايا الموزعة بكثافة منخفضة لمدة 7–10 days. لا تستبدل الوسط في اليوم الأول بعد الزراعة؛ وفي الأيام من 2 إلى 4، استبدل 3 mL من الوسط يومياً بـ 3 mL من وسط PXGL طازج، ومن اليوم 5 فصاعداً، استبدل نصف الوسط يومياً. افحص المزرع يومياً وابدأ في عملية التقاط المستعمرات (colony picking) عندما تظهر مستعمرات الخلايا المفردة منفصلة مكانياً.
ملاحظة: اضبط فترة الزرع وفقاً لمعدل نمو خط خلايا hnPSC المستخدم.
5. إجراء التنميط الجيني الجماعي للمجموعات من النوع البري والمجموعات المعدلة
ملاحظة: استخدم طقم استخلاص الحمض النووي الريبوزي منقوص الأكسجين الجينومي (genomic DNA extraction kit) لاستخلاص الـ genomic DNA من المجموعة الكلية. قد يكون من الضروري اختبار بوليميراز DNA مختلف لتحسين تفاعلات الـ PCR هذه. وقد تم استخدام مزيج رئيسي (master mix) من بوليميراز DNA عالي الدقة بشكل روتيني في التجارب الموصوفة هنا.
- اعزل الحمض النووي الجينومي (genomic DNA) من مجموعات الخلايا المجمعة من النوع البري (wild-type) والمعدلة باستخدام طقم استخلاص الحمض النووي الجينومي.
- ضخّم المنطقة الجينومية المستهدفة بواسطة تفاعل البوليميراز المتسلسل (PCR) باستخدام البادئين 1 و2 وبوليميراز DNA مناسب. استخدم مزيجاً رئيسياً (master mix) من بوليميراز DNA عالي الدقة في حجم تفاعل كلي قدره 20 µL يحتوي على 10 µL من المزيج الرئيسي بتركيز 2×، و7 µL من H₂O، و0.5 µL من البادئ 1 بتركيز 10 µM، و0.5 µL من البادئ 2 بتركيز 10 µM، و2 µL من الحمض النووي الجينومي بتركيز 50 ng/µL تقريباً. بالنسبة لتفاعل PCR الموضح في الشكل 2 والموافق لعنصر LTR5_Hs الموجود في الإحداثيات chr1:207635112–207636074 (hg38)، كانت تسلسلات البادئات هي CCCCTCCAAGATGACCAGTT (البادئ 1) وGGCCTCGCAAATCTTAACCC (البادئ 2). وكانت معايير الدورات هي 98 °C (لمدة 30 s)، و30 دورة من 98 °C (لمدة 10 s)، و64 °C (لمدة 30 s)، و72 °C (لمدة 45 s)، تليها خطوة تمديد نهائية عند 72 °C لمدة 10 min.
- أضف الحمض النووي الجينومي من مجموعة النوع البري كعينة ضابطة.
- افصل نواتج PCR عن طريق الرحلان الكهربائي باستخدام هلام أغاروز بتركيز 1% مصبوغ بصبغة DNA آمنة في منظم TAE (Tris-acetate-EDTA). قم بتشغيل الهلام عند 80 V لمدة 45 min تقريباً. أضف سلم DNA (DNA ladder) في المسار الأول لتقدير أحجام الحزم.
- قم بتصوير حزم DNA المُضخمة باستخدام نظام رقمي لتصوير الهلام.
- قارن النواتج التي تم الحصول عليها من المجموعات المجمعة من النوع البري والمعدلة. في الشكل 2B، يقوم البادئان 1 و2 بتضخيم حزمة بحجم 1,468 bp من أليلات النوع البري وحزمة بحجم 500 bp من الأليلات المعدلة.
- تأكد من أن زوج البادئات ينتج نواتج مميزة للطول الكامل وللحذف قبل الانتقال إلى مرحلة اختيار المستعمرات.
- أعد تصميم الحمض النووي الريبي الموجه (guide RNAs) أو حسن ظروف النوكليوفيكشن (nucleofection) في حال عدم الكشف عن أي ناتج حذف.
6. اختيار وتوسيع مستعمرات الخلايا المفردة
ملاحظة: حدد عدد المستعمرات التي سيتم اختيارها بناءً على نتائج PCR للمجتمع الكلي. ابدأ بـ 48 مستعمرة معدلة على الأقل عند اكتشاف ناتج حذف واضح. اختر ثماني مستعمرات تقريباً من مجتمع النوع البري الموازي. استهدف الحصول على عدد فائض من المستنسخات (على سبيل المثال، 4 مستنسخات من النوع البري، و5 مستنسخات متماثلة الزيجوت، و3 مستنسخات متباينة الزيجوت).
- تجهيز الأطباق والكواشف
- تحديد عدد المستعمرات المراد معالجتها وتجهيز العدد المقابل من آبار الطبقة المغذية من الخلايا الجنينية الليفية للفأر (MEF feeder-layer) في طبق بـ 48 بئراً قبل 48 ساعة على الأقل من عملية التقاط المستعمرات. وفي يوم التقاط المستعمرات، يتم سحب وسط MEF، وغسل كل بئر مرة واحدة بمحلول ملحي منظم بالفوسفات (phosphate-buffered saline)، ثم سحب محلول الغسيل وإضافة وسط PXGL المحتوي على 10 µM من Y-27632.
- إضافة 30 µL من كاشف تفكيك الخلايا إلى العدد المطلوب من الآبار في طبق بـ 96 بئراً قاعها مستدير. تخفيف كاشف المصفوفة خارج الخلوية بنسبة 1:4 في وسط DMEM/F-12 بارد، وتجهيز العدد المطلوب من الآبار في طبق ثانٍ بـ 96 بئراً باستخدام وسط PXGL المحتوي على 10 µM من Y-27632. ثم تضاف المصفوفة خارج الخلوية المخففة إلى كل بئر للوصول إلى تركيز نهائي قدره 20 µL/mL.
ملحوظة: يُستخدم هذا الطبق ذو الـ 96 بئراً الخالي من الخلايا المغذية لإجراء التنميط الجيني لتجنب تضخيم الحمض النووي الجينومي للفأر. - توزيع قطرات بحجم 40 µL تقريباً من وسط الغسيل على السطح الداخلي لغطاء طبق معقم بحجم 10 cm. يتم وضع طبق التفكيك، وطبق التوسيع، وطبق التنميط الجيني، وغطاء الطبق داخل كابينة السلامة البيولوجية.
- التقاط المستعمرات
ملحوظة: يتم التقاط المستعمرات تحت المجهر داخل كابينة السلامة البيولوجية. تُعالج المستعمرات في مجموعات من ثمانٍ عند استخدام ماصة ذات تباعد قابل للتعديل بين الرؤوس.- ضبط الماصة على 20 µL وتركيب رأس ماصة معقم. يتم تحضير الرأس بغمسه في قطرة من وسط الغسيل والشفط مرتين.
- تحديد مستعمرة معزولة مكانياً يبدو أنها نشأت من خلية واحدة. يجب تجنب المستعمرات التي تلامس مستعمرات مجاورة أو التي تحتوي على مستعمرات فرعية منفصلة بشكل مرئي، واختيار مستعمرات تمثل نطاق الأحجام والأشكال الموجودة في المزرعة.
- كشط ما تحت المستعمرة برفق باستخدام رأس الماصة المحضر، ثم سحب المستعمرة المنفصلة ونقلها إلى بئر واحد من الطبق ذو الـ 96 بئراً القاع المستدير الذي يحتوي على 30 µL من كاشف تفكيك الخلايا. تكرر العملية حتى يتم نقل ثماني مستعمرات إلى عمود واحد من الطبق.
- حضن المستعمرات في كاشف تفكيك الخلايا لمدة 5–10 min عند 37 °C. يتم ضبط الماصة ذات التباعد القابل للتعديل على تباعد يتناسب مع طبق الـ 96 بئراً، وتفكيك كل مستعمرة عن طريق الشفط والتفريغ حوالي 15 مرة.
- فحص الآبار مجهرياً والتأكد من تفكك المستعمرات. يتم سحب 20 µL من كل معلق مستعمرة مفكك، وضبط تباعد الماصة ليتناسب مع تنسيق طبق الـ 48 بئراً، وتوزيع المعلق في البئر المقابل المحتوي على MEF في طبق التوسيع النسيلي.
- سحب ما تبقى من معلق كل مستعمرة وهو حوالي 10 µL، وضبط تباعد الماصة ليتناسب مع تنسيق طبق الـ 96 بئراً، وتوزيع المعلق في البئر المقابل في طبق التنميط الجيني الخالي من الخلايا المغذية.
- تكرار الإجراء حتى يتم التقاط العدد المطلوب من المستعمرات المعدلة والمستعمرات البرية (wild-type). ثم تُعاد أطباق التوسيع والتنميط الجيني إلى الحاضنة.
7. تحديد النمط الجيني وحفظ الخطوط الخلوية النسلية
ملاحظة: استخدم كاشفاً للاستخلاص السريع للحمض النووي الريبوزي منقوص الأكسجين الجينومي (genomic DNA) بدلاً من استخدام مجموعة أدوات (kit) عند معالجة العديد من النسائل.
- استخلاص الحمض النووي الجينومي (genomic DNA)
- يتم تحضين لوحة التنميط الجيني لمدة 24–48 ساعة بعد التقاط المستعمرات، والتأكد من وجود عدد كافٍ من الخلايا الملتصقة المرئية في كل بئر. يُسحب الوسط المزرعي ويُضاف 20 µL من محلول استخلاص الحمض النووي الجينومي السريع إلى كل بئر.
- تُحضن اللوحة في درجة حرارة الغرفة لمدة 5 دقائق، ثم يُنقل الحجم الكامل من كل بئر إلى البئر المقابل في لوحة PCR. تُغلق لوحة PCR بإحكام باستخدام رقاقة ألومنيوم.
- تُحضن اللوحة عند 65 °C لمدة 6 دقائق، تليها 98 °C لمدة دقيقتين. يُستخدم 2–4 µL من ناتج التحلل الناتج مباشرة كقالب DNA لتفاعل PCR.
- تحديد والتحقق من صحة المستنسخات المعدلة
- يتم تضخيم المنطقة الجينومية المستهدفة باستخدام البادئات 1 و 2 وفقاً لظروف PCR ودورات التضخيم الموصوفة سابقاً. يُدرج DNA من مستنسخ بري (wild-type) غير معدل والمجتمع المعدل الإجمالي (edited bulk population) كعناصر تحكم.
- تُفصل نواتج PCR بواسطة الرحلان الكهربائي لهلام الأغاروز باستخدام الظروف الموضحة في الخطوتين 5.4–5.5. تُقارن أحجام حزم PCR التي تم الحصول عليها من السلالات المستنسخة مع عناصر التحكم من النوع البري والمجتمع المعدل الإجمالي، كما هو موضح في الشكل 2C.
- تُقطع حزم PCR ذات الصلة باستخدام مشرط نظيف، ويُنقى DNA من قطع الهلام المستأصلة باستخدام طقم تنقية. تُرسل نواتج PCR المنقاة لإجراء تسلسل سانجر (Sanger sequencing) لدى مزود تسلسل مناسب، وتتم محاذاة نتائج التسلسل مع التسلسل المرجعي، والتأكد من وصلة الحذف والنمط الجيني لكل مستنسخ. يتم استبعاد أو إعادة تقييم المستنسخات التي تنتج نواتج PCR غير متوقعة أو نتائج تسلسل غامضة.
- توسيع، وحفظ بالتجميد، ومراقبة جودة المستنسخات المعتمدة
- تحديد الآبار المقابلة في لوحة التوسع المستنسخ بعد تأكيد النمط الجيني. يتم توسيع مستنسخين معدلين على الأقل مشتقين بشكل مستقل، ومستنسخات متعددة من النوع البري مشتقة بالتوازي من خلال إجراء استنساخ الخلايا المفردة نفسه.
- يتم الحفظ بالتجميد لعدد كافٍ من القوارير لكل مستنسخ معدل ومعتمد ومستنسخ من النوع البري قبل البدء في التجارب اللاحقة. يُحتفظ بالمجتمع المعدل الإجمالي كنسخة احتياطية حتى يتم التحقق من السلالات المستنسخة المطلوبة وحفظها بالتجميد.
- يُجرى تحليل النمط النووي (karyotype analysis) أو تقييم آخر معتمد للاستقرار الجينومي على مستنسخات hnPSC المختارة. يتم التأكد من أن المستنسخات المختارة تحتفظ بمورفولوجيا hnPSC وخصائص النمو المتوقعة قبل استخدامها في الخطوات اللاحقة.
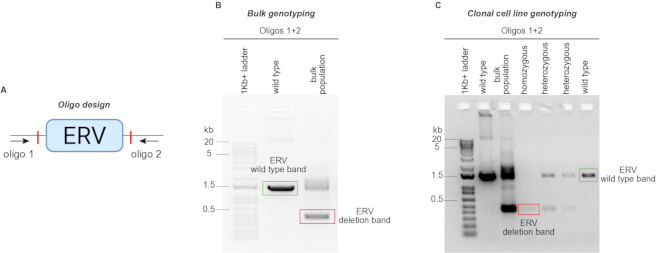
الشكل 2تقييم حذف الفيروسات القهقرية الداخلية (ERV) القائم على تفاعل البوليميراز المتسلسل (PCR). (A) تصميم بادئات التنميط الجيني المتموضعة في الاتجاه العلوي (upstream) والاتجاه السفلي (downstream) من الفيروس القهقري داخلي المنشأ (ERV) المستهدف. (B(تفاعل البوليميراز المتسلسل (PCR) ممثل لمجتمع خلوي شامل يظهر ناتج النوع البري كامل الطول وناتج الحذف الأصغر حجماً. يؤكد الكشف عن ناتج الحذف نجاح عملية التحرير الجيني ويساعد في تحديد عدد المستعمرات المختارة للفحص النسيلي.)كربوننموذج لتحليل النمط الجيني بواسطة تفاعل البوليميراز المتسلسل (PCR) لخطوط خلوية نسيلية فردية قبل إجراء تسلسل سانجر. تُنتج النسائل من النوع البري منتجاً كامل الطول، وتُنتج النسائل متباينة الزيجوت كلاً من المنتجين كامل الطول وحذف التسلسل، بينما تُنتج النسائل متماثلة الزيجوت للحذف منتج الحذف الأصغر فقط. يرجى النقر هنا لعرض نسخة أكبر من هذا الشكل.
النتائج
يتيح سير العمل هذا توليد خطوط خلوية نسيلية من الخلايا الجذعية البشرية متعددة القدرات الساذجة (hnPSC) التي تحمل عمليات حذف مستهدفة للعناصر التنظيمية الموضعية (CREs) المشتقة من الفيروسات القهقرية الداخلية (ERV). وكما هو موضح في الشكل 1، يتم تصميم جزيئات RNA موجهة مفردة (sgRNAs) مزدوجة لتحيط بالفيروس القهقري الداخلي (ERV) المستهدف، وتُجمع بشكل منفصل مع Cas9، ثم تُدمج قبل عملية النقل النووي (nucleofection) وتُدخل إلى الخلايا الجذعية البشرية متعددة القدرات الساذجة (hnPSCs). وبعد مرحلة الاستعادة، يتم زرع المجموعة المعدلة بكثافة منخفضة للسماح بتكوين وعزل مستعمرات مشتقة من خلايا فردية.
يوفر تفاعل البوليميراز المتسلسل (PCR) للمجتمع العام مؤشراً مبكراً على ما إذا كان الحذف المقصود قد حدث. حيث تقوم البادئات المتموضعة خارج موقعي قطع الـ sgRNA بتضخيم ناتج أكبر من أليل النوع البري وناتج أصغر من أليل الحذف (الشكل 2A, B). ويشير الكشف عن كلا الناتجين في المجتمع العام المُعدل إلى أن المزرعة تحتوي على خليط من الخلايا غير المعدلة والخلايا المعدلة. أما الفشل في الكشف عن ناتج الحذف فيشير إلى عدم كفاءة التعديل، ويوضح ضرورة إعادة تقييم تصميم الدليل، أو تجميع البروتين النووي الريبوزي، أو ظروف النقل النووي الكهربائي (nucleofection) قبل البدء في عملية عزل المستعمرات على نطاق واسع. ويسمح التنميط الجيني بواسطة PCR للمستنسخات الفردية بالتمييز بين الأنماط الجينية للنوع البري، والمتغايرة الزيجوت، ومتماثلة الزيجوت للحذف (الشكل 2C). حيث تنتج مستنسخات النوع البري الناتج كامل الطول فقط، بينما تنتج المستنسخات متغايرة الزيجوت كلاً من ناتجي الطول الكامل والحذف، أما مستنسخات الحذف متماثلة الزيجوت فتنتج ناتج الحذف الأصغر فقط. ويؤكد تسلسل سانجر لنواتج الـ PCR وصلة الحذف المتوقعة وهوية الأليل المُضخم.
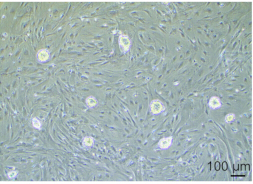
تكون المستعمرات المكونة من خلية واحدة مرئية عادةً بعد 7-10 أيام من الزرع، ويمكن تحديدها من خلال انفصالها المكاني ومورفولوجيتها المدمجة (الشكل 3). يجب اختيار المستعمرات عبر نطاق الأحجام والمورفولوجيات الملحوظة لأن حذف عنصر تنظيمي وظيفي قد يغير سلوك التكاثر أو التمايز. كما ينبغي تجنب المستعمرات الناشئة عن خلايا متداخلة أو غير منفصلة تماماً لأنها قد تحتوي على أنماط جينية مختلطة.
 0
الشكل 3: المورفولوجيا التمثيلية لمستعمرات hnPSC قبل التقاط المستعمرات. صورة مجهرية بالمجال المضيء لمستعمرات hnPSC منفصلة مكانيًا في المرحلة المستخدمة للعزل النسيلي. شريط المقياس = 100 µm. يرجى الضغط هنا لعرض نسخة أكبر من هذا الشكل.
عبر مواقع ERV المختبرة، تراوحت ترددات الحذف الكامل من 10%–78.9% من مستنسخات hnPSC المعزولة، مع بلوغ متوسط ووسيط ترددات الحذف متماثلة الزيجوت أو شبه متماثلة الزيجوت 43.6% و45.8% على التوالي (الجدول 1). ومن المرجح أن يعكس التباين الملحوظ اختلافات خاصة بالموقع في نشاط الدليل، وإمكانية الوصول إلى الكروماتين، والخلفية الوراثية لخط الخلايا، وظروف النمو. ويوفر الاشتقاق المتوازي للمستنسخات من النوع البري ضوابط خضعت لنفس عمليات استنساخ الخلية الواحدة، والتوسع، وتاريخ الزرع الذي خضعت له الخطوط المعدلة.
| الدليل الأيسر | الدليل الصحيح | بادئ PCR الأمامي | بادئ تفاعل البوليميراز المتسلسل العكسي | المستنسخات المختارة | النمط البري | غير متجانس حذف متماثل الزيجوت | تكمـ- حذف كامل | غير- إعادة- الـ... المطلوبة ترتيب مستندات | فعال | النطاقات غير مرئية بوضوح | نسبة التباين % زيجوتي | % متماثل زيجوتي | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo متماثل الزيجوت (أو متماثل الجينات) | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo زيجوتي (متماثل الزيجوت) | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo زيجوت (متماثل الزيجوت) | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo متماثل الزيجوت (zygous) | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | ٢ (جنس الإنسان أو Homo زيجوتي (zygous) | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (بشري متماثل الزيجوت (Zygous) | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | غير متاح (هيمي زيجوتي (zygous) | ٤ (نصف زيجوتي (zygous) | 1 | 15 | 29 | لا يوجد نص متاح للترجمة. يرجى تقديم النص الذي ترغب في ترجمته. | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | غير متاح (نصف زيجوتي (مزدوج الزيجوت) | ٩ (هميـ زيجوتي (متماثل الزيجوت) | 0 | 4 | 11 | لا يوجد نص متاح للترجمة. يرجى تزويدي بالنص المراد ترجمته. | 69.2 | ||||
الجدول 1: كفاءات الحذف الجيني للفيروسات القهقرية الداخلية (ERVs). تُعرض البيانات للفيروسات القهقرية الداخلية التي تنتمي إلى عائلة LTR5_Hs. تم إنشاء خطوط خلوية نسيجية لاختبار ما إذا كانت عناصر LTR5_Hs تنظم تعبير الجينات المحددة. يتضمن الجدول الإحداثيات الجينومية لكل ERV، وRNAs الموجهة المستخدمة في الحذف، وبادئات PCR المستخدمة في التنميط الجيني، ونتائج التنميط الجيني للنسائل. تشير كلمة "فعالة" إلى النسائل التي ظهرت بها نتائج تنميط جيني قابلة للتفسير. وتشير إعادة الترتيب غير المرغوب فيها إلى النواتج التي لم تتوافق مع أحجام نواتج النوع البري أو نواتج الحذف المتوقعة. أما عبارة "النطاقات غير مرئية بوضوح" فتشير إلى العينات التي لم يتم الحصول فيها على ناتج PCR قابل للتفسير. تم حساب نسب الحذف باستخدام النسائل ذات نتائج التنميط الجيني القابلة للتفسير كمقام في العملية الحسابية. ويشير الحذف متغاير الزيجوت إلى النسائل التي تم فيها حذف ERV في أحد الأليلين. بينما يشير الحذف الكامل إلى النسائل التي تم فيها حذف ERV في نسختي الكروموسوم (نسائل متماثلة الزيجوت) أو في نسخة الكروموسوم الوحيدة في حالة الكروموسومات الجنسية (نسائل نصف متماثلة الزيجوت).
يمكن لاحقاً توسيع نطاق استنساخ الخلايا من النوع البري، والمتغايرة الزيجوت، ومتماثلة الزيجوت أو نصف متماثلة الزيجوت التي تم التحقق من صحتها، وحفظها بالتبريد، وتقييم استقرارها الجينومي. وتوفر هذه السلالات منصة لبحث تأثيرات العناصر التنظيمية (CREs) الفردية المشتقة من الفيروسات القهقرية الداخلية (ERV) على التعبير الجيني، وتكاثر الخلايا، وتمايز السلالات، والنماذج القائمة على الخلايا الجذعية للتطور البشري المبكر.
المناقشة
يصف هذا البروتوكول نهجاً قائماً على البروتينات النووية الريبوزية CRISPR-Cas9 لحذف عناصر تنظيمية (CREs) مشتقة من الفيروسات القهقرية الداخلية (ERV) في الخلايا الجذعية متعددة القدرات البشرية (hnPSCs). تجمع هذه الطريقة بين تصميم حمض نووي ريبوزي موجه (sgRNA) مزدوج، والتوصيل العابر لمعقدات Cas9-sgRNA مجمعة مسبقاً، والاشتقاق النسلي، والفحص المعتمد على تفاعل البوليميراز المتسلسل (PCR)، وتسلسل سانجر، وتقييم الاستقرار الجينومي. ونظراً لأن الخلايا الجذعية متعددة القدرات البشرية (hnPSCs) حساسة للتفكك واضطرابات المزرعة، فإن هناك عدة خطوات حاسمة للنجاح، بما في ذلك الحفاظ على مزارع سليمة مدعومة بخلايا مغذية، واستخدام معلق خلوي كامل أحادي الخلية، وتقليل الوقت بين إعادة تعليق الخلايا وعملية التثقيب النووي (nucleofection)، وتدعيم الوسط بمادة Y-27632 أثناء عمليات المناولة المجهدة. كما تتطلب هذه الطريقة اختياراً دقيقاً للدليل لأن الفيروسات القهقرية الداخلية (ERVs) عبارة عن تسلسلات متكررة، وقد يؤدي اختيار الأدلة بشكل غير دقيق إلى قطع مواقع جينومية متعددة. لذا، يجب أن يتضمن تقييم التأثيرات خارج الهدف المناطق المتكررة، ويجب استبعاد الأدلة ذات النشاط المتوقع في الجينات المشفرة، أو العناصر التنظيمية (CREs) الأخرى، أو العناصر القافزة متعددة النسخ.
يعد التنميط الجيني للمجتمع الكلي نقطة قرار مهمة في سير العمل. حيث يؤكد الكشف عن ناتج الحذف قبل اختيار المستعمرات حدوث القطع والحذف، ويساعد في تحديد عدد المستعمرات التي يجب فحصها. وعندما لا يتم الكشف عن ناتج الحذف، فإن الإجراء التصحيحي الأكثر فعالية عادةً هو إعادة تصميم أحد أو كلا الـ sgRNAs بدلاً من المضي مباشرة في عملية عزل المستعمرات على نطاق واسع. وقد ينتج انخفاض الاسترداد بعد عملية النوكليوفكشن (nucleofection) عن رداءة جودة الخلايا الأولية، أو الإزالة غير الكاملة للوسط المتبقي من كتلة الخلايا، أو تأخر المعالجة بعد إعادة التعليق، أو التعامل المفرط مع الخلايا. كما يمكن أن يؤدي التفكك غير الكامل للخلايا المفردة إلى تكوين مستعمرات تحتوي على أنماط جينية مختلطة، بينما قد يتسبب الزرع الكثيف في اندماج المستعمرات المتجاورة. ويمكن الحد من هذه المشكلات من خلال التفكيك الشامل واللطيف، والزرع المتباعد، واختيار المستعمرات المعزولة جيداً.
تراوحت كفاءة الحذف الكامل لـ ERV بين 10% – 78.9% عبر المواقع المختبرة، بمتوسط قدره 43.6%. ويشير هذا النطاق إلى أن كفاءة التحرير تعتمد بشكل قوي على الموقع وقد تختلف أيضاً بين خطوط hnPSC وظروف الزرع. كما يمكن لنشاط دورة الخلية أن يؤثر على كفاءة تحرير CRISPR-Cas9، وبالتالي قد تؤدي الاختلافات في معدل التكاثر إلى التأثير على استعادة المستعمرات30. بالإضافة إلى ذلك، فإن حذف ERV يؤدي دوراً تنظيمياً أساسياً قد يقلل من التكاثر، أو يغير شكل المستعمرة، أو يمنع استعادة المستعمرات متماثلة الزيجوت. وقد تكتسب بعض المجموعات المحررة أيضاً تغيرات جينومية تعويضية تسمح باستمرار النمو. لهذه الأسباب، ينبغي تحليل العديد من المستعمرات المشتقة بشكل مستقل، ويجب تأكيد الأنماط الظاهرية غير المتوقعة بعد إعادة اشتقاق أو إذابة مستعمرات إضافية. ويعد تأكيد النمط الجيني، وتحليل النمط النووي، والمقارنة مع مستعمرات موازية من النوع البري أمراً ضرورياً قبل التفسيرات اللاحقة.
يتمثل القصور الرئيسي في هذه الطريقة في انخفاض إنتاجيتها؛ حيث يتطلب كل موقع تصميم دليل إرشادي منفصل، وعملية نيوكليوفكشن، وعزل للمستعمرات، وتحديداً للنمط الجيني، وتأكيداً للتسلسل، وتوسيعاً. وبناءً على ذلك، فإن هذه الطريقة هي الأكثر ملاءمة للاختبارات الوظيفية المركزة لعناصر ERVs مختارة بدلاً من المسح الشامل للجينوم. ويمكن أن يؤدي التعديل المتعدد أو الشامل للعائلة من عناصر ERVs باستخدام المنظمات فوق الجينية القائمة على dCas9 إلى اضطراب العديد من العناصر ذات الصلة في آن واحد14، ولكن هذا النهج قد ينتج عنه تأثيرات أوسع خارج الهدف ولا يمكنه تحديد أي إدراج فردي هو المسؤول عن نمط ظاهري معين بسهولة. وفي المقابل، تتيح الاستراتيجية الحالية الحذف النوعي للموقع وتسمح بعزو التأثيرات الجزيئية أو التطورية مباشرة إلى عنصر CRE محدد مشتق من ERV.
تكتسب هذه الطريقة أهمية خاصة لأن الفيروسات القهقرية داخلية المنشأ (ERVs) ساهمت بشكل كبير في تطور الشبكات التنظيمية للثدييات، ويمكنها أن تعمل كمحفزات، ومعززات، وعناصر تنظيمية أخرى خلال مراحل التطور المبكرة5,6,13,14,44,45,46,47. وقد ثبت بالفعل أن بعض الفيروسات القهقرية داخلية المنشأ الفردية تؤدي وظائف نمائية أساسية12,13,14. ويمكن استخدام خطوط الخلايا الجذعية البشرية متعددة القدرات (hnPSC) المعدلة الناتجة عن هذا البروتوكول في تحليل التعبير الجيني، ومقاييس التكاثر، وتمايز السلالات ثنائي الأبعاد، وإنتاج الأشباه الكيسية البشرية (blastoids) أو نماذج أجنة أخرى تعتمد على الخلايا الجذعية14,23. ويجب إجراء هذه التطبيقات ضمن الأطر الأخلاقية والتنظيمية المعمول بها لأبحاث نماذج الأجنة القائمة على الخلايا الجذعية البشرية48,49,50.
قد تسمح التطورات المستقبلية في تحرير الجينوم، والتعامل الآلي مع المستنسخات، والنمط الجيني عالي الإنتاجية بإجراء تقييم أكثر منهجية لإدراجات الفيروسات القهقرية الداخلية (ERV) الفردية51. وإلى أن تصبح هذه النهج متاحة بشكل روتيني، توفر الطريقة الحالية إطاراً قابلاً للتكرار لاختبار عناصر تنظيمية محددة غير مشفرة بدقة الموقع الواحد. وتكمن ميزتها الرئيسية في القدرة على ربط حذف جينومي محدد بأنماط ظاهرية جزيئية ونمائية في نموذج بشري قبل الانغراس، مما يساعد في توضيح كيف ساهمت التسلسلات المشتقة من ERV النوعية للأنواع في تشكيل البرامج التنظيمية للجينات أثناء التكون الجنيني البشري.
الإفصاحات
لا توجد تضاربات في المصالح مُعلنة.
شكر وتقدير
يتم توجيه الشكر للدكتور Jaaved Mohammed على مناقشاته المفيدة حول تحرير الجينوم. كما يتم توجيه الشكر لمؤسسة Max Planck لدعمها هذه الدراسة ومختبر Fueyo. Merel Wentink يرجى تزويدي بالنص المصدر الذي ترغب في ترجمته.حصل على منحة Erasmus+ (رقم التعريف 50377).
المواد
| الاسم | الشركة | رقم فهرسي | التعليقات |
|---|---|---|---|
| 2-Mercaptoethanol | Gibco | 21985023 | يُضاف إلى الوسط الأساسي N2B27. يتم التعامل معه وفقاً لإجراءات السلامة الكيميائية المؤسسية. |
| 4D Nucleofector X-Unit | Lonza | AAF-1003X | الجهاز المستخدم لعملية النوكليوفيكشن (الترطيب النووي). |
| Agarose Standard, 1 kg | Roth | 3810.4 | يُستخدم لتحضير هلامات الترحيل الكهربائي للحمض النووي DNA. |
| Alt-R S. pyogenes Cas9 HiFi V3 Nuclease | Integrated DNA Technologies | 1081060 | إنزيم Cas9 نوكلياز عالي الدقة يُستخدم لتجميع معقدات البروتين النووي الريبوزي. |
| Alt-R synthetic single-guide RNA | Integrated DNA Technologies | NA | حمض ريبوزي نووي موجه مفرد (sgRNAs) مصنع ومصمم ليحيط بـ ERV المختار. يمكن العثور على تسلسلات التوجيه في الجدول 1. |
| Antibiotic-Antimycotic | Gibco | 15240062 | مكمل مضاد للميكروبات واختياري لأوساط زراعة الخلايا. |
| Axiovert 40 CFL Microscope | Zeiss | 491202-0002-001 | يُستخدم للملاحظة الروتينية لخلايا MEF وخلايا hnPSCs أثناء الزراعة. |
| B-27 Supplement, 50× | Gibco | 17504044 | مكمل يُضاف إلى الوسط الأساسي N2B27. |
| Bovine Albumin Fraction V, 7.5% solution | Gibco | 15260037 | يُضاف إلى وسط الغسيل لتقليل فقدان خلايا hnPSCs نتيجة الالتصاق بالمستهلكات البلاستيكية. |
| C1000 Touch Thermal Cycler with 96-Well Fast Reaction | Bio-Rad | 1851196 | الجهاز المستخدم لتضخيم PCR. |
| CF1 Mouse Embryonic Fibroblasts, irradiated | Thermo | A234181 | خلايا مغذية MEF غير نشطة ومشععة تُستخدم لدعم زراعة خلايا hnPSC. يمكن استخدام بديل معتمد مُحضّر داخلياً. |
| Countess 3 Automated Cell Counter | Thermo / Invitrogen | AMQAX2000 | يُستخدم لعد خلايا MEFs أو hnPSCs. |
| DMEM/F-12 | Gibco | 11330032 | مكون من وسط N2B27 ووسط الغسيل؛ كما يُستخدم لتخفيف كاشف المصفوفة خارج الخلوية. |
| Dulbecco’s phosphate-buffered saline without calcium and magnesium | Gibco | 14190144 | يُستخدم لغسل الطبقات المغذية. |
| ESGRO Complete Gelatin Solution | Sigma-Aldrich | SF008 | يُستخدم لطلاء أوعية الزراعة قبل وضع الخلايا المغذية MEF. |
| FBS Supreme | PAN-Biotech | P30-3031 | يُستخدم لتحضير وسط زراعة MEF. |
| Filter unit, 1,000 mL, 0.22 µm pore size | Corning | 431098 | تُستخدم للترشيح المعقم لأوساط الزراعة ذات الأحجام الكبيرة. |
| Filter unit, 500 mL, 0.22 µm pore size | Corning | 431097 | تُستخدم للترشيح المعقم لأوساط الزراعة. |
| FreSR-S cryopreservation medium | STEMCELL Technologies | 5859 | يُستخدم للحفظ بالتجميد لخلايا hnPSCs. |
| GelDoc gel imaging system | Bio-Rad | 170-8195 | معدات تُستخدم لتصوير حزم DNA من هلامات الترحيل الكهربائي. |
| Geltrex Flex LDEV-Free hESC-Qualified Reduced Growth Factor Basement Membrane Matrix | Thermo | A4000046803 | مصفوفة خارج خلوية تُستخدم لزراعة خلايا hnPSCs في غياب خلايا MEFs. |
| Generuler 1 Kb Plus DNA Ladder | Fischer Scientific | 11581625 | يُستخدم لقياس أحجام حزم DNA في الترحيل الكهربائي. |
| GlutaMAX Supplement | Gibco | 35050061 | مكمل L-glutamine مستقر يُستخدم في وسط زراعة MEF. |
| Gö6983 | Bio-Techne | 2285/10 | مثبط غير نمطي لبروتين كيناز C يُستخدم لتحضير وسط PXGL. |
| High-glucose Dulbecco’s modified Eagle medium | Gibco | 11965092 | وسط أساسي يُستخدم لتحضير وسط زراعة MEF. |
| Karyotyping | Life&Brain | NA | يُستخدم للكشف عن التشوهات في الكروموسومات. |
| L-glutamine | Gibco | 25030081 | يُضاف إلى الوسط الأساسي N2B27. |
| Monarch Spin gDNA Extraction Kit | New England Biolabs | T3010 | طقم لاستخراج الحمض النووي الجينومي gDNA من المجموعات الكلية المعدلة. |
| Move It 8-channel adjustable-spacing pipette, 30–300 µL | Eppendorf | 3125000176 | تُستخدم لنقل المستعمرات المفككة بين طبق التنميط الجيني ذو الـ 96 بئراً وطبق التوسيع ذو الـ 48 بئراً. |
| N-2 Supplement, 100× | Gibco | 17502048 | مكمل يُضاف إلى الوسط الأساسي N2B27. |
| Neurobasal Medium | Gibco | 21103049 | مكون من الوسط الأساسي N2B27. |
| Nikon Zoom Stereo Microscope | Nikon | SMZ1270 | يُستخدم لالتقاط مستعمرات hnPSC. |
| NucleoSpin Gel and PCR Clean-up | Machery-Nagel | 740609.25 | لاستخراج DNA من الهلامات قبل تسلسل سانجر. |
| P3 Primary Cell 4D-Nucleofector X Kit S | Lonza | V4XP-3032 | طقم كواشف نوكليوفيكشن يُستخدم لإيصال معقدات البروتين النووي الريبوزي Cas9-sgRNA. يشمل الكيوفيتات. |
| PB004 cell line | Gift from Prof. Hiromitsu Nakauchi | NA | موثقة بواسطة STR، ومختبرة ضد الميكوبلازما. منشورة في PMID: 26023098.33 |
| PCR primers | Sigma-Aldrich | NA | تُستخدم للتنميط الجيني لمستنسخات hnPSCs عن طريق PCR. التسلسلات في الجدول 1. |
| PD0325901 | Selleck Chemicals | S1036 | مثبط MEK يُستخدم لتحضير وسط PXGL. |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F566L | مزيج رئيسي يحتوي على DNA polymerase للتنميط الجيني بواسطة PCR. |
| QuickExtract DNA Extraction Solution | Biosearch Technologies | QE09050 | يُستخدم للاستخراج السريع للحمض النووي الجينومي من أطباق التنميط الجيني للخلايا النسيلية. |
| Recombinant human leukemia inhibitory factor | Gibco | 300-05-50UG | يُضاف إلى وسط PXGL. يمكن استخدام تحضير داخلي معتمد ومكافئ. |
| Sanger sequencing | Eurofins | NA | يُستخدم لتسلسل DNA للتحقق من الأنماط الجينية. |
| Sodium pyruvate, 100 mM | Gibco | 11360070 | يُضاف إلى وسط زراعة MEF. |
| SYBR Safe DNA Gel Stain | Thermo | S33102 | صبغة لهلامات الترحيل الكهربائي لـ DNA. |
| TrypLE Express Enzyme, 1×, phenol red | Gibco | 12605036 | يُستخدم لتفكيك خلايا hnPSCs أثناء التمرير، والتحضير للنوكليوفيكشن، والاشتقاق النسيلي. |
| Water, Nuclease-free, Molecular Biology Grade, Ultrapure | Thermo | J71786.AP | تُستخدم في PCR التنميط الجيني. |
| XAV939 | Cell Guidance Systems | SM38-50 | مثبط لمسار Wnt يُستخدم لتحضير وسط PXGL. |
| Y-27632 | STEMCELL Technologies | 72304 | مثبط ROCK يُضاف أثناء الإذابة، والتمرير، والتعافي من النوكليوفيكشن، والزراعة كخلايا مفردة. |
المراجع
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.