所有涉及动物模型的操作均已通过当地机构动物护理委员会和 JoVE 兽医审查委员会的审核。
1. 利用紫外线诱变法构建营养缺陷型酵母菌株
- 生成生存曲线以确定所需的紫外线(UV)照射剂量
- 制备YPD(酵母提取物蛋白胨葡萄糖)培养基及其他所列试剂 表1 按照标准操作程序,将单菌落接种至5-10 ml YPD培养基中。将培养物置于30℃摇床中孵育 °用 C O/N 饱和至少 8 小时。
- 使用分光光度计测定过夜(O/N)培养物的细胞浓度,方法为将细胞在塑料比色皿中以水按1:10比例稀释。将细胞稀释至浓度为107 细胞/ml,溶于20 ml无菌蒸馏水中。
- 将稀释后的细胞倒入无菌塑料培养皿中,移去皿盖,将培养皿置于紫外灯下方14 cm处。
- 将细胞暴露于连续的5,000 µJ 和 10,000 µJ剂量的紫外线照射,提取500 µ每次增量处理后收集细胞,以便在暴露于0后取样 µJ, 5,000 µJ,10,000 µJ,15,000 µJ, 20,000 µJ, 25,000 µJ, 30,000 µJ, 40,000 µJ 和 50,000 µ紫外线照射的 J 数。将提取的细胞样品转移至无菌的 1.5 ml 离心管中,并用无菌水依次进行 10 倍系列稀释。
- 将各稀释度的细胞在微量离心机中以16,000 x g离心1分钟,沉淀细胞。吸除上清液,并将沉淀重悬于100 µ适量无菌水,用于酵母细胞涂布。将重悬的全部细胞液体移至含有YPD固体培养基的平板上,使用无菌涂布棒将细胞均匀涂布于每个平板表面。
- 用 Parafilm 封装培养皿边缘以防止培养基干燥,并用铝箔包裹培养皿以避免光复活作用及紫外线诱导突变的修复。将培养皿倒置于 30 ℃ 培养 °C培养2-4天,以促进有活力的酵母菌落生长(图1).
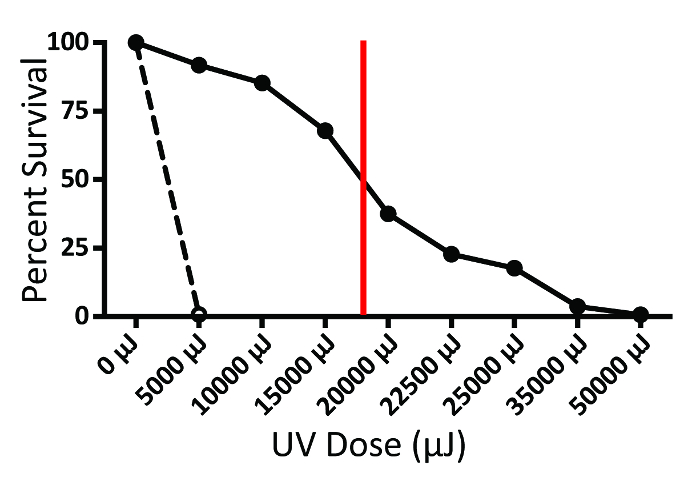
- 使用记号笔标记已计数的菌落、手持式电子计数笔或带放大功能的计数台,可辅助完成菌落数量统计。将各组数据绘制成占总铺板细胞数百分比的形式 µ紫外线照射剂量以生成照射后酵母的存活曲线图2).
注意单倍体酵母菌株相较于二倍体菌株,达到相同存活率所需的紫外线照射剂量通常较低。缺乏功能性DNA修复酶的酵母菌株(例如 rad1 酿酒酵母 突变体可作为阳性对照,用于指示极低剂量的紫外照射。
- 参考1.1.7中建立的存活曲线,确定用于筛选的紫外线诱变剂量。在存活曲线上,当y值等于50时对应的x值,即为酵母存活率为50%时的紫外线照射剂量。在此较低存活率下进行突变体筛选,可能获得更高比例的成功突变菌株,尤其是对于二倍体酵母。野生型(WT)的50%存活剂量 S. boulardii,如图所示 图2,约为18,000 µJ.
注意尽管如此高的紫外剂量会增加除目标营养缺陷型标记基因以外的其他细胞通路基因发生突变的风险,但这一缺点必须与需要在营养缺陷型标记基因的两个拷贝中均诱导突变的需求相权衡。对于仅需突变单个基因拷贝的单倍体菌株,在较高的存活率(例如90%)下进行筛选可降低额外突变的风险,同时仍能充分产生营养缺陷型突变体。
- 紫外线诱变及营养缺陷型酵母菌株的筛选
- 按照步骤1.1.1-1.1.3所述制备酵母。
- 根据1.1.8步骤确定的剂量,对酵母进行相当于50%存活率的紫外照射。适用于野生型 S. boulardii,该剂量被确定为约18,000 µJ (图2).
- 收集1 ml经紫外照射的酵母菌液,于微型离心机中以16,000 × g离心1 min,收集菌体沉淀。吸除上清液,将菌体重悬于100 μl溶液中。 µl 无菌水
- 突变体筛选
- 如果使用筛选,例如 ura3- 将照射后的酵母点种到含有5-氟乳清酸(5-FOA)的培养基上,筛选缺失功能性Ura3酶的营养缺陷型突变体。
注意:任何含有功能性 Ura3 的酵母都会将 5-FOA 转化为毒素 5-氟尿嘧啶,导致细胞死亡,从而便于筛选出 ura3-缺乏功能性 Ura3 的菌落。对于其他情况,也可采用类似的筛选方法。 LYS2 和 LYS5;TRP1 和 MET2 和 MET15 使用含有标记物的培养基 α-氨基己二酸;5-氟蒽氨酸;甲基汞
- 用移液器吸取100 µ将重悬的细胞液接种到含有5-FOA的最小培养基平板上,使用无菌涂布棒均匀涂布。用Parafilm封膜后倒置平板,于30℃培养 °在2-4天内于C培养,以促进有活力的酵母菌落生长。
- 确认 ura3- 在YPD平板上重新划线以观察5-FOA平板上出现的任何菌落的表型,尿嘧啶- 和5-FOA平板(图3)。使用无菌牙签的尖端挑取单个菌落的一部分,并将细胞轻轻拖过新鲜的YPD、尿嘧啶缺失培养基表面-,以及5-FOA平板。同样,将包裹好的平板倒置于30℃培养 °2-4 天,4 ℃
注意:活菌落将呈现为隆起的、大致呈圆形的生长物,而非活细胞仅表现为不透明的 smear,无任何隆起的生长物(图3).
- 突变体筛选
- 若要构建无法使用选择性方法筛选的营养缺陷型突变株,需将经紫外线照射的酵母细胞在无菌水中进行连续10倍系列稀释,取稀释液接种于YPD培养基平板上,并用无菌涂布棒均匀涂布。
- 用封口膜包裹培养皿,30℃倒置培养 °在2-4天内于37°C培养。确定哪种稀释度可使单个菌落生长并易于相互区分,通常每平板菌落数不超过约100个。
- 重复步骤1.2.1-1.2.3中所述的酵母样品UV诱变操作,并按已确定的稀释倍数涂布细胞。将稀释后的酵母液滴加至YPD培养基上,使用无菌涂布棒均匀分散细胞,将平板封口后倒置,于30 °C培养 °2-4 天,4 °C
- 通过影印接种法将菌落转移到缺乏目标代谢物的选择性培养基上,以筛选营养缺陷型菌株。首先,将无菌的丝绒垫固定在平板支架上,然后将经紫外线照射处理的菌落平板倒扣在丝绒垫上,注意标记平板的方向。
- 接下来,将一块不含目标代谢物的新培养皿倒置在绒布上,轻轻按压,以将细胞从绒布转移到培养皿中。将原始培养皿置于4℃保存 °C. 将新培养皿倒置,包裹后于30℃孵育 °2-4 天,4 ℃
- 作为影印平板法的替代方法,可通过将菌落从YPD培养基重新划线接种到选择性培养基上来筛选突变体。用无菌牙签尖端挑取单个菌落的一部分,轻轻将细胞在新鲜的YPD平板和缺乏目标代谢物的平板上划线。再次将包好的平板倒置于30 °C培养 °2-4 天,4 ℃
注意必须谨慎挑选单菌落,并多次划线培养以确认获得纯一的真正营养缺陷型细胞群体。
- 通过将单克隆接种至5-10 ml YPD培养基及缺乏相应代谢物的培养基中,进一步确认辐照后细胞的表型例如, 在尿嘧啶中- 用于培养基的 ura3- 突变体)。在30℃下于滚轴摇床中孵育 °C O/N 以确认细胞在 YPD 培养基中生长,但在缺乏代谢物时无法生长。
注意尽管在固体培养基上的生长模式应能明确指示酵母的营养缺陷型状态,但某些酵母可能在固体培养基上耐受压力并形成微小且生长缓慢的菌落,却无法在液体培养基中耐受相同条件(未发表观察结果)。因此,应通过接种液体培养基以彻底确认经紫外照射突变株的生长模式。
- 为长期保存已确认的营养缺陷型突变株,将细胞接种于10 ml YPD培养基中,在30℃旋转摇床中过夜培养,制备甘油菌种。 °C. 离心3分钟(2,500 × g)使细胞沉淀,吸除上清液。将细胞重悬于50%无菌过滤甘油中,转移至冻存管,于-80 ℃保存。 °C.
注意经UV诱变的酵母可能在目标营养缺陷型标记基因以外的多个基因中存在突变。在继续使用已确认的营养缺陷型突变株之前,应通过基因测序以及对pH、胆汁酸胁迫和其他与益生菌株相关特性的评估对其进行进一步分析,具体方法见其他文献所述。2此外,可考虑采用PCR同源重组或CRISPR/Cas9靶向技术对营养缺陷型标记进行更特异性的突变,作为紫外线诱变的替代方法。
2. 酵母转化
- 酵母的LiOAc转化
- 将单个酵母菌落接种至5-10 ml YPD培养基中,置于30℃滚筒摇床中培养°C O/N.
- 为诱导对数期生长并提高质粒摄取效率,使用分光光度计测定细胞在无菌水中1:10稀释液的吸光度,从而确定细胞浓度。将过夜培养物稀释至600 nm处的光密度(OD6000.16–0.2(约 2 × 10⁶- 2.5 × 10⁶ 细胞/ml)加入50 ml新鲜预热的YPD培养基中,置于200 rpm的摇床中培养,直至菌液浓度达到约1 × 10⁷ 细胞/毫升,通常约为4小时。
注意:转化效率可以表示为每成功转化的酵母菌落形成单位(CFU)数量的函数 µ微克质粒DNA。转化效率提高将导致每微克质粒DNA产生更多的转化菌落 µ质粒DNA的量。酵母细胞的传代培养以及在对数生长期进行收集是提高转化效率的因素之一。
- 以 2,500 × g 离心 3 分钟,收集细胞沉淀。
- 吸弃上清液,用1 ml无菌水重悬细胞沉淀,转移至1.5 ml微量离心管中。
- 在微量离心机中以16,000 × g离心1分钟使细胞成团,吸除上清液,加入1 ml TE/LiOAc(Tris EDTA/醋酸锂)缓冲液重悬细胞以洗涤。
- 重复离心,并用 TE/LiOAc 缓冲液重悬细胞,使其浓度达到 2 x 10⁹ 细胞/毫升
- 分别用以下每种物质制备转化混合物:50 µTE/LiOAc 缓冲液中制备的酵母菌液,5 μl µl 载体DNA(10 µ克/µ升),以及1 µ质粒DNA的量(l) µg). 质粒DNA的微克量可进行滴定,因为增加DNA用量可能提高也可能不会提高转化效率。
注意对于缺失一种营养缺陷型标记的突变酵母菌株,每个样品只能转化一种编码该标记的质粒。此外,使用编码易于检测的蛋白质(如绿色荧色蛋白,GFP)的质粒,可在转化后有效评估酵母菌株对外源蛋白的正确折叠与表达情况。
- 向每份样品中加入 300 µ加入 PEG/LiOAc/TE 溶液,充分涡旋。用聚乙二醇(PEG)处理完整细胞是实现高效转化的关键步骤。
- 30℃孵育样本 °在200 rpm的轨道平台摇床上,将微量离心管置于烧杯中,振荡30分钟。
- 加入35 µ向每个反应中加入二甲基亚砜(DMSO),并在42℃下热激细胞15分钟 °C 水浴。尽管关于DMSO是否具有额外益处存在相互矛盾的报道,但完整酵母细胞的热激已被证明可显著提高转化效率。
- 通过离心沉淀细胞,操作同2.1.5,吸除或用移液器移去上清液,重悬于1 ml无菌水中。轻柔吹打混匀以充分分散细胞沉淀。
注意必须彻底去除上清液,因为制备感受态细胞时使用的培养基可能会抑制酵母的生长和菌落形成。
- 重复步骤 2.1.5 的细胞沉淀操作,吸除上清液,并将细胞重悬于 100 µl 无菌水。用移液器将全部体积的液体转移至选择性培养基平板上,使用无菌涂布棒将转化后的酵母均匀涂布于平板表面。
- 用 Parafilm 封闭包被板的边缘,以防止培养基干燥,并于 30 ℃倒置培养 °在30°C下培养2天,以促进转化酵母细胞的生长。成功且高效的转化及营养缺陷型筛选 酿酒酵母(Saccharomyces cerevisiae) 每次转化制备可产生大量菌落,尽管其他菌株的产量可能低得多(图4).
- 将酵母平板短期(通常为1-3周)倒置并覆盖后于4℃保存 °C. 按照1.2.5节所述方法制备转化酵母的甘油菌种,用于长期保存。
注意:有必要对转化后的菌落形成单位(CFU)开展进一步研究,以确定质粒的稳定性并评估异源蛋白的正确表达。关于质粒稳定性的详细描述、利用免疫印迹法检测从细胞样品中回收的变性蛋白、采用酶联免疫吸附测定(ELISA)检测正确折叠的三维结构蛋白,以及在酵母研究中使用绿色荧光蛋白(GFP)的方法,可参见其他文献。 图5 显示转化后成功表达GFP的代表性图像 S. cerevisiae 相对于未转染细胞。使用此类荧光蛋白是高效检测异源蛋白表达是否成功的方法之一。
- 酵母电穿孔
- 将单个酵母菌落接种至5–10 ml YPD培养基中,置于30℃滚筒摇床中培养 °C O/N.
- 使用分光光度计测定细胞在无菌水中的1:10稀释液,确定细胞浓度。将过夜培养物稀释至100 ml新鲜预温的YPD培养基中,使OD600 约0.3的等效值。将继代培养物在30 ℃下孵育 °在设定为200 rpm的轨道平台摇床中振荡,直至达到OD600 约为1.6,通常需要4-5小时。每100 ml继代培养物可产生足够用于两个转化反应的诱导细胞。
- 以2,500 × g离心3分钟收集细胞。吸除上清液,加入50 ml冰预冷的无菌水重悬细胞以洗涤。再次离心收集细胞,吸除上清液,用新鲜的50 ml冰预冷的无菌水重悬细胞,重复洗涤一次。
- 再次离心收集细胞,并重悬于50 ml预冷的电穿孔缓冲液(1 M山梨醇,1 mM氯化钙(CaCl₂))中2)).
- 重复步骤2.2.3的离心操作,吸除上清液,将细胞重悬于20 ml 0.1 M LiOAc/10 mM二硫苏糖醇(DTT)中。将细胞悬液置于30℃滚轴混合仪中孵育。 °在 LiOAc 和 DTT 中预孵育细胞 30 分钟,可协同提高电穿孔效率。
- 离心收集细胞(同2.2.3步骤),弃上清,加入50 ml预冷的电穿孔缓冲液重悬洗涤。再次离心后,将细胞重悬于预冷的电穿孔缓冲液中,最终体积为1 ml。
- 在冰上准备:感受态酵母细胞、无菌电穿孔杯和质粒DNA。将感受态细胞用1 ml电穿孔缓冲液重悬后,立即取400 µl 用约 1 处理酵母细胞 µ克隆质粒DNA的克数并加入预冷的0.2 µm 电穿孔比色皿。增加DNA用量可能会略微提高转化效率。将反应物置于冰上孵育5分钟,然后使用电穿孔仪在2.5 kV和25条件下进行电穿孔 µF.
注意如2.1.7节所述,缺失一种营养缺陷型标记的突变酵母菌株,每样品仅可转化一种编码该突变标记的质粒。此外,使用编码易于检测的蛋白质(如GFP)的质粒,可在转化后高效地检测异源蛋白的正确折叠与表达情况。
- 将电穿孔后的细胞转移至8 ml YPD与1 M山梨醇按1:1比例混合的溶液中,于30℃在旋转滚筒中孵育。 °60 分钟,温度为 C
- 按2.2.3步骤离心收集细胞,重悬于100 μL中 µl 1:1 YPD:1 M 山梨醇。将全部体积涂布于含1 M山梨醇的选择性培养基上,用Parafilm封住平板边缘,30℃倒置培养 °在30°C下培养2-5天,以促进转化酵母细胞的生长。
注意:测试转化后的酵母以评估异源蛋白的正确表达至关重要,具体步骤如2.1.14和2.2.7所述。
- 小鼠经口灌胃转化酵母
- 所有动物护理和操作程序均须依照《实验动物护理与使用指南》以及机构动物护理与使用委员会批准的规程进行。
- 通过将转化后的营养缺陷型酵母单菌落接种至5–10 ml选择性培养基中,制备过夜酵母培养物。将培养物置于30℃摇床中振荡培养至少8小时。 °直至饱和。
注意:使用编码测试蛋白(如GFP)的质粒将有助于在灌胃酵母中便捷地检测蛋白表达,如4.7节所述。
- 为最大程度诱导蛋白表达并诱导对数期生长,需将过夜培养物(O/N 培养物)按一定比例稀释,制备成二级培养物,使其初始 OD600 相当于在50 ml适当培养基中约0.16–0.2,具体操作见2.1.2。
- 测定继代培养细胞的浓度,方法同1.1.2,并调整至109 细胞/毫升。制备100 µ每只小鼠的剂量为几百单位 µ每组增加额外体积,以提高准确性和样品加样便利性。
- 以 2,500 × g 离心 3 分钟,或在微量离心机中以 16,000 × g 离心 1 分钟,使细胞沉淀。吸除上清液,加入等体积无菌水,轻轻吹打重悬细胞。
- 将合适的刻度灌胃针(15–20 g 小鼠使用 22 G)安装到 1 ml 无菌注射器上,吸取酵母样品,确保排除所有气泡,并将活塞推至 100 µl 增量。另准备一注射器,装入无菌水用于对照组小鼠灌胃,并检测是否存在污染性酵母。
- 用非惯用手抓取需灌胃的小鼠,以食指和拇指紧紧抓住其颈部周围的皮肤(图 5A将小指压住小鼠尾巴以固定下肢,防止其移动。确保抓握牢固,限制小鼠头部活动,以避免灌胃过程中对其内部组织造成损伤。
注意:将灌胃针沿小鼠体表比对,使针头 bulb 部位与胸骨剑突平齐,以此估算灌胃针应插入的深度。通常插入至此深度时,灌胃针的 bulb 部位可进入胃内。
- 用惯用手将灌胃针轻轻插入小鼠食道,针头沿口腔顶部和咽喉后部推进,保持略微偏左于中线的位置。等待小鼠吞咽针头前端的膨大部分,并让针头继续缓慢下移至步骤3.7中估算的位置图5B如果在插入灌胃针时感到任何阻力,或小鼠在任何时候开始喘息,应轻轻拔出针头,并再次尝试寻找食道。
- 小鼠吞咽灌胃针球部后,轻柔推动注射器活塞,给予100 µ升(108 将酵母菌落形成单位(CFU)直接注入小鼠胃内。
注意:尽管小鼠在灌胃给药后无法呕吐出任何灌胃液,但在灌胃过程中仍可能发生反流。正确插入灌胃针,以及调整溶液的体积和黏度,有助于减少反流并确保给药剂量准确。
- 小心地将灌胃针从小鼠的胃和食道中取出,并将小鼠放回笼中。灌胃后检查小鼠呼吸和活动是否正常,以确保整个操作过程中灌胃针正确插入,且无溶液被吸入。
表1. 试剂列表。 本文描述了制备本实验方案中所用的各种溶液、酵母培养基和培养板以及转化缓冲液所需的试剂。
| 溶液 | 酵母培养基与平板 | 转化试剂 |
| 50% 聚乙二醇(PEG): | YPD: | TE/LiOAc: |
| 250 g PEG 3350 | 20 g 胰蛋白胨 | 50 ml 10× TE |
| 500 ml 无菌水 | 20 g 葡萄糖 | 50 ml 10倍浓度(1 M)LiOAc |
| 过滤除菌 | 10 g 酵母提取物 | 400 ml 无菌水 |
| 1 L 水 | 过滤除菌 |
| 高压灭菌 | |
| TE 10x | YPD 平板: | PEG/TE/LiOAc: |
| 100 mM Tris | 20 g 蛋白胨 | 400 ml 50% PEG |
| 10 mM EDTA | 20 g 葡萄糖 | 50 ml 10× TE |
| pH调至7.5,过滤除菌 | 20 g 琼脂 | 50 ml 10倍浓度(1 M)LiOAc |
| 10 g 酵母提取物 | |
| 1 L 水 | |
| 高压灭菌 | |
| 20% 葡萄糖: | 尿嘧啶- 选择性培养基 | 载体DNA(单链DNA): |
| 200 g 葡萄糖 | 2 g 缺乏尿嘧啶的氨基酸混合物 | -20℃保存 °C,使用前在100℃加热1-2分钟 °C以熔解链段,然后置于冰上保存 |
| 1 L 水 | 6.7 g 不含氨基酸的酵母氮源基础培养基 | |
| 过滤除菌 | 1 L 水 | |
| 通过高压灭菌或无菌过滤进行灭菌 | |
| 使用前按1:10比例加入20%葡萄糖 | |
| 50% 甘油 | 尿嘧啶- 平板: | 电穿孔缓冲液: |
| 500 ml 甘油 | 在250 ml的烧瓶中: | 1 M 山梨醇 |
| 500 ml 水 | 2 g 缺乏尿嘧啶的氨基酸混合物 | 1 mM CaCl2 |
| 高压灭菌 | 6.7 g 不含氨基酸的酵母氮源基础培养基 | 用蒸馏水填充 |
| 150 ml 水 | 高压灭菌并在 4 ℃ 保存 °C |
| 在2 L烧瓶中: | |
| 20 g 琼脂 | |
| 750 ml 水 | |
| 高压灭菌烧瓶,然后与100 ml 20%葡萄糖溶液混合 | |
| 完全 IMDM | 5-FOA+ 平板: | LiOAc/DTT |
| 500 ml Iscove's 改良 Dulbecco 培养基 | 在2 L锥形瓶中进行高压灭菌: | 0.1 M LiOAc |
| 5 ml 青霉素-链霉素-谷氨酰胺 100x | 20 g 琼脂 | 10 mM DTT |
| 500 μl 2-巯基乙醇 | 750 ml 水 | |
| 10% 热灭活胎牛血清 | 混合: | |
| 2.5 ml 100 mM 丙酮酸钠 | 6.7 g 不含氨基酸的酵母氮源基础培养基 | |
| 2 g 缺乏尿嘧啶的氨基酸混合物 | |
| 150 ml 温水 | |
| 冷却后加入: | |
| 0.05 g 尿嘧啶粉末 | |
| 1 g 5-FOA | |
| 搅拌并过滤除菌 | |
| 加入高压灭菌的琼脂溶液中 | |
| 加入100 ml 20%葡萄糖混合 | |