所有涉及动物样本的操作均已经过适当的动物伦理审查委员会审核并批准。
1. 组织处理
注意:经心脏灌注后,将脑组织在4°C条件下用0.2 M磷酸盐缓冲液稀释的4%多聚甲醛(PFA)固定过夜,随后转移至含30%蔗糖的磷酸盐缓冲液(PBS)中,4°C保存三天。之后,将脑组织置于粉末干冰上速冻,并于-80°C保存,直至切片。
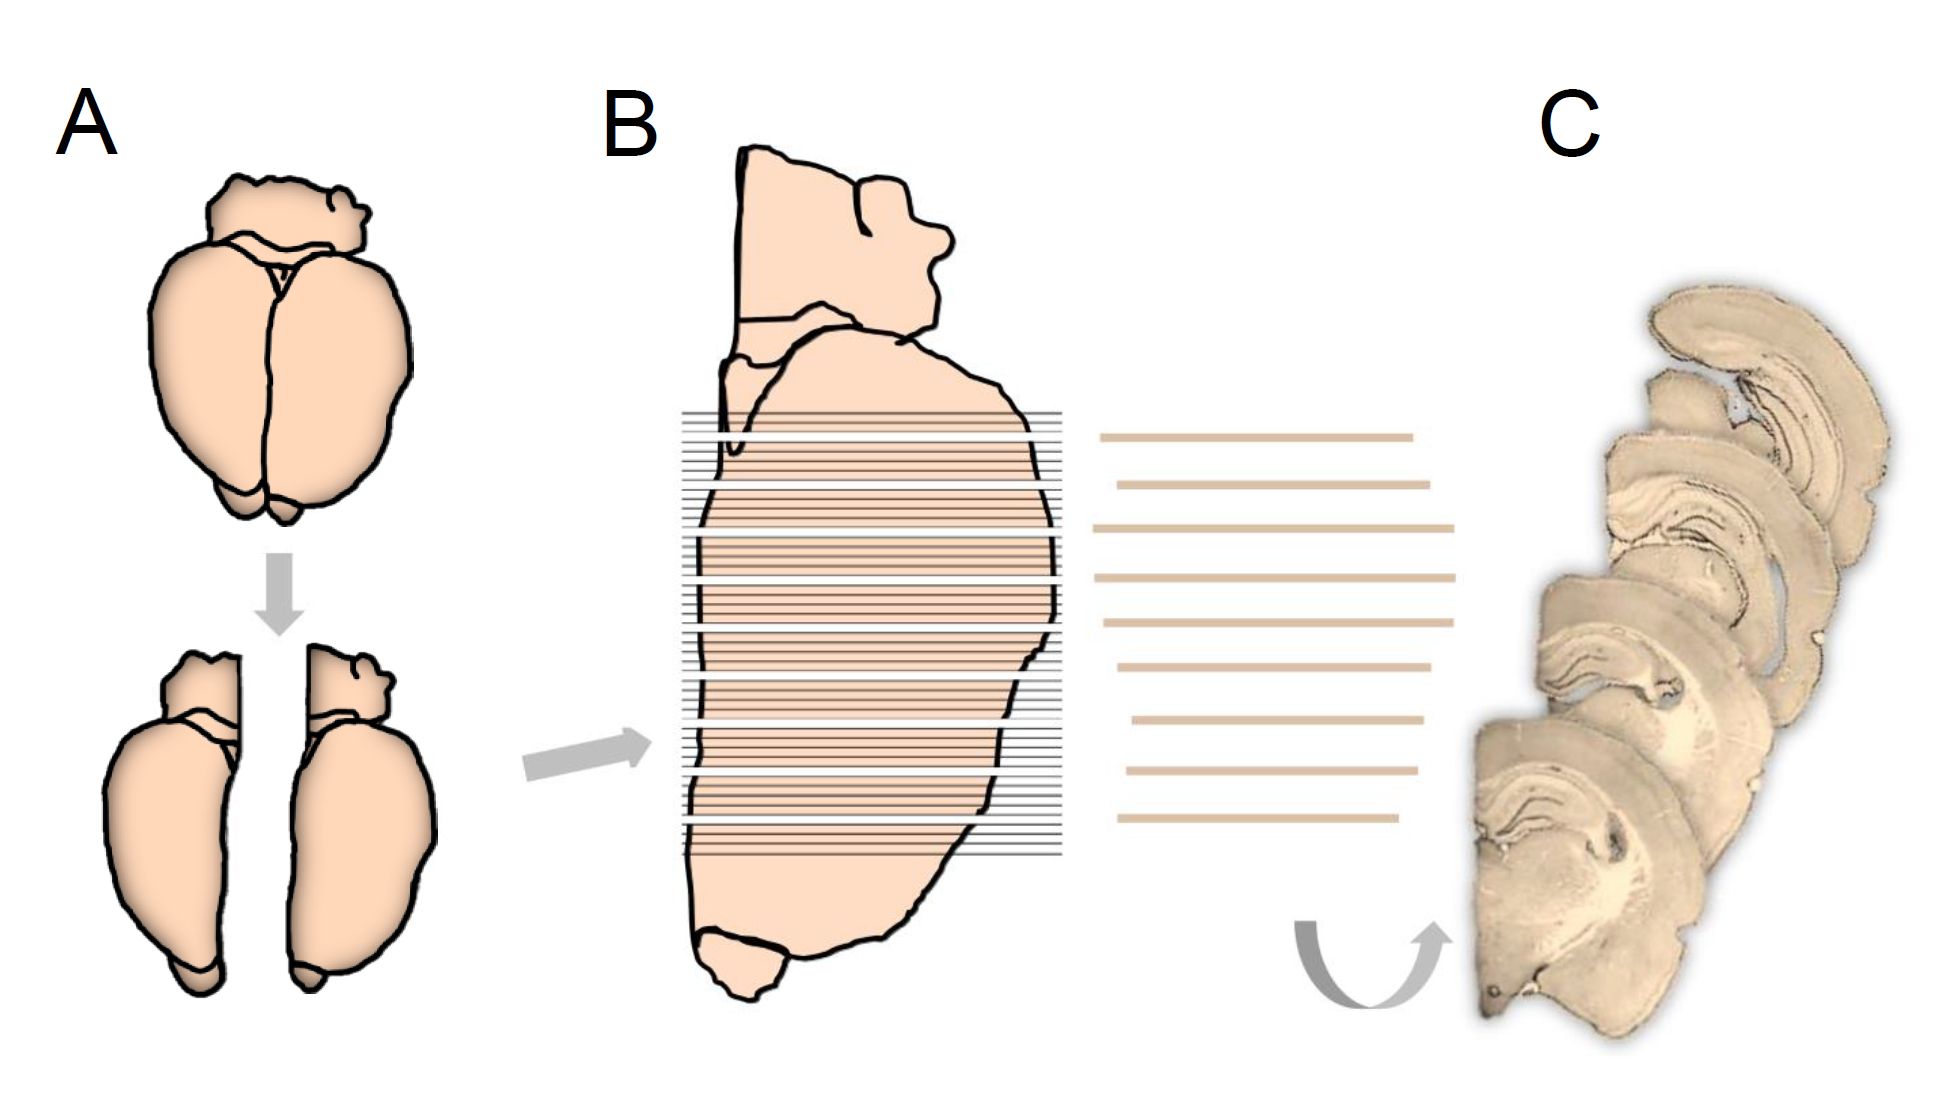
- 使用手术刀沿大脑正中线分离左右半球。然后,在第一个脑样本中随机选择一侧半球。之后,在左右半球之间进行系统性交替(图1A)。使用封片介质将所取半球固定于样本盘上,使其长轴与样本盘垂直。
- 将编号的多孔培养皿放入恒冷冰冻切片机中进行预冷。
- 将样本盘装入恒冷冰冻切片机,对整个海马体(前囟1.80至-7.04)进行冠状面切片,切片厚度为80 µm(图1B)。
- 将所有取样的切片按顺序连续放置于预冷的多孔培养皿中,以保持切片的切割顺序。
- 用冷冻保护液完全覆盖切片,并将培养皿置于-20 °C保存,待后续使用。
2. 免疫染色
注意: 为在染色过程中追踪各个脑片,应将取样的脑片置于25孔染色网盒中。每5个脑片取1个,每侧海马最终用于免疫染色及后续细胞计数的脑片平均数量为12个(8–16个)。
- 在从第1至第n节中随机选择起始节后,对每第n节进行亚抽样图1C),将容器从 -20 °室温(RT)
- 使用毛笔等工具,按编号顺序将切片转移至盛有磷酸盐缓冲液(PBS)的培养皿中的25孔染色网框内。
注意: 从此时起,将染色网框中的组织切片置于相应的玻璃培养皿中,并在旋转摇床上孵育(步骤2.3至2.9)。 - 将染色网架转移至匹配的玻璃培养皿中,于室温(RT)下用磷酸盐缓冲液(PBS)洗涤切片两次,每次10分钟,随后在3%过氧化氢(H₂O₂)中孵育。2O2) 用蒸馏水 (dH2O)中孵育 20 分钟。
- 将脑片转移至三种不同的盐酸(HCl)溶液(1 M,0℃)中 °C 下 10 分钟,室温下 2 M 10 分钟,以及 37 °C 下 2 M °在室温下用0.1 M硼砂溶液中和20分钟前,于C下处理20分钟。
- 3 天后 × 在 PBS 配制的 1% Triton X-100(洗涤缓冲液)中孵育 10 分钟,将切片转移至含 10% 胎牛血清(封闭液)的洗涤缓冲液中,室温下孵育 1 小时。
- 在 4 ℃ 下孵育切片 48 h °小鼠抗 BrdU(5-溴-2'-脱氧尿苷)以 1:100 的比例溶于封闭液中。
- 洗涤切片3次 × 在洗涤缓冲液中洗涤10分钟,随后在洗涤缓冲液中加入1:10稀释的辣根过氧化物酶,48小时。
- 将切片转移至 PBS 中,持续 5 分钟 × 10 分钟,然后在 PBS 中稀释的 0.01% 二氨基联苯胺(DAB)溶液中孵育 7 分钟,之后转移至含有 0.02% H₂O₂ 的类似 DAB 溶液中2O2 室温下孵育10分钟。
- 完成一系列洗涤(2 × 10 分钟 PBS 和 2 × 在无氯化钠的磷酸盐缓冲液中孵育10分钟,然后按编号顺序将切片贴附于显微镜载玻片上。
- 将切片干燥约30分钟,然后用焦油紫复染。
- 将显微镜载玻片放入载玻片架中。
- 在含有去离子水的玻片染色皿中将切片复水 10 分钟2O,然后将切片转移至0.02%焦宁Y的dH₂O溶液中2O 孵育 15 分钟。
- 在切片经乙醇脱水(96% 乙醇 5 分钟,99% 乙醇 2 次)前,重复步骤 2.12 × 2 min)
- 将切片置于二甲苯中 2 分钟 × 15 分钟,然后使用快速干燥的封片介质加盖盖玻片。
- 最后,将加盖玻片的载玻片静置约24小时,然后即可用于显微镜观察。
3. 使用光学分数法估算 BrdU 标记神经元的总数
注意:应先开展一项预实验,纳入少量动物,以确定最佳采样参数,例如需要分析的切片数量以及每张切片中光学分切器的数量。该预实验还可提供初步的变异系数(标准差/均值),并允许调整估计值的变异误差(CE),以达到研究者所要求的估计精度(详见下文)。同样,z轴分布分析将用于评估以下方面:组织收缩情况、切片整体染色质量,以及细胞在z轴方向上的分布特征。
- 检查切片中组织的厚度,以确认其是否适用于光学分离器技术,例如,厚度是否足以满足所选分割器的高度要求(包括上下保护区,见下文)。注:组织厚度应在感兴趣区域内的多个位置进行测量。
- 将载玻片放置在显微镜的电动载物台上,并启动首选的体视学软件。
- 使用低倍物镜(2X 或 4X)勾画出感兴趣区域,然后切换至 100X 油浸物镜(见图 2A)。
- 使用计数框的特定点(例如,角点或其附近),沿焦平面移动直至组织特征首次清晰聚焦,以此定位切片的顶部。将此 z 位置登记为 0(见图 2B)。
- 沿焦平面向下移动,直至计数框的同一特定点再次与组织最底层的 z 位置对齐并清晰聚焦,标记该位置。局部组织厚度定义为从 0 到此终点的距离,可在 z 轴上读取。记录组织厚度(见图 2B)。
- 记录染色在整个切片厚度内的完全穿透情况以及细胞的分布状况。
注:BrdU 标记神经元的分布可用于指导确定所需的保护区。尽管细胞分布均匀至关重要,但若在切片顶部和底部附近观察到较少细胞,亦可接受,这表明存在“丢失帽”效应。- 采样 BrdU 标记的神经元,并记录其 z 位置,同时记录在每个计数框选定角落测得的局部切片厚度。
- 绘制 BrdU 阳性神经元数量随其 z 位置变化的分布图。
- 根据平均切片厚度和细胞分布情况(见 3.1 和 3.2)确定分割器高度及上下保护区的高度。
注:分割器高度应小于切片厚度,以避免靠近表面时产生伪影。通过在切片顶部和底部设置保护区可规避此风险。 - 确定分割器之间的步长。
- 在所有待分析切片上勾画出感兴趣区域,并记录各区域面积。
- 将这些面积相加,并除以该区域内放置的分割器数量。
注:根据以往经验,一个良好的起点是设置 75 个探针。这将估算出面积及相应的采样位置(Astep)。 - 取 Astep 的平方根,即为 x-y 方向的步长。
- 确定计数框的大小。
- 将计数框大小设为任意单位,使用第 3.3 和 3.4 节中获得的参数对 BrdU 阳性神经元进行初步采样。
注:计数框大小需通过反复试验经验性确定,但建议调整至每个分割器内采样 2-3 个细胞为宜。
- 完成上述预实验的最后一步后,开始细胞采样。
注:所获得的采样参数应使每只动物的计数达到约 150-200 个细胞,足以实现高效的体视学设计。 - 使用 100× 油浸物镜,最终放大倍数为 2000-3000×,对 BrdU 阳性神经元进行计数。在每个光学分割器中,识别出由特定特征(在本研究中,标准为 BrdU 标记神经元的前沿首次清晰聚焦)识别的神经元,若其位于计数框内或接触包含线(图 2B),则计入总数。若 BrdU 阳性神经元接触排除线且在分割器高度范围内由特定特征明确识别,则不予计数。在整个体视学定量过程中,必须严格遵守这些计数规则。
注:由于 BrdU 可掺入所有分裂细胞,因此需通过形态学区分神经元与其他类型细胞。神经元的特征包括界限清晰的细胞核、中性细胞质和深染的核仁。BrdU 阳性细胞因其体积大于胶质细胞而被识别为新生神经元。在短期增殖研究(例如,< 2.4 h)中,可能需要使用未成熟神经元标记物进行双重染色。