注意:为避免样本中RNA降解,所有缓冲液均须使用经DEPC处理的水配制,以最大限度减少RNase污染。
1. 全脑多聚核糖体的制备
- 收集脑组织(15 分钟)
- 使用 CO2 窒息法处死野生型 C57BL/6 小鼠,持续 5 分钟。小心地从颅骨中取出脑组织,将组织放入 1.5 ml 离心管中,并立即置于液氮中。于 -80 °C 保存至使用。
- 裂解液制备(30 分钟)
- 在液氮中使用研钵和研杵将整个脑组织研磨成粉。
- 取约 25 mg 粉末转移至预冷的微量离心管中,并立即(避免组织粉末融化)加入 0.8 ml 裂解缓冲液 (见表 1),通过快速吹打 25 次以裂解细胞。
- 在 4 °C 下以 12,000 x g 离心 1 分钟,沉淀细胞碎片。
- 将上清液转移至新的微量离心管中,置于冰上静置 15 分钟。
- 在 4 °C 下以 12,000 x g 离心 5 分钟,沉淀细胞核和线粒体。
- 将上清液转移至另一新的微量离心管中。
- 上清液可于 -80 °C 保存最多 6 个月,或立即使用。
- 蔗糖梯度制备与离心(2 小时 30 分钟)
- 用无 RNase 水(焦碳酸二乙酯处理水(DEPC 水)或商用无 RNase 水)和 3% H2O2/DEPC H2O 溶液彻底清洗超速离心管。
- 将离心管置于冰上,在每根管底部加入 5.5 ml 冷的 50% 蔗糖溶液(蔗糖溶液配制见 表 1)。逐滴缓慢加入 15% 蔗糖溶液,靠近界面处加样以保持清晰的界面,直至管子完全充满。当管子完全充满后,用橡胶塞封闭,避免气泡形成。
- 在冷室中将离心管水平放置,保持 2 小时。此后,缓慢将离心管恢复至垂直位置,并置于冰上。此时梯度已准备就绪,可供使用。也可使用常规梯度形成仪制备 15–50% 蔗糖梯度。
- 在冷室中,小心从梯度顶部移除 1.0 ml 液体,并逐滴覆盖细胞质裂解液(即步骤 1.2 中获得的上清液)。
- 小心将离心管放入摆动转子吊桶中。使用超速离心机在 4 °C 下以 180,000 x g 离心 100 分钟。
- 离心结束后,将离心管保留在吊桶中,在 4 °C 下静置 20 分钟,以稳定梯度。
- 蔗糖梯度分馏(2 小时)
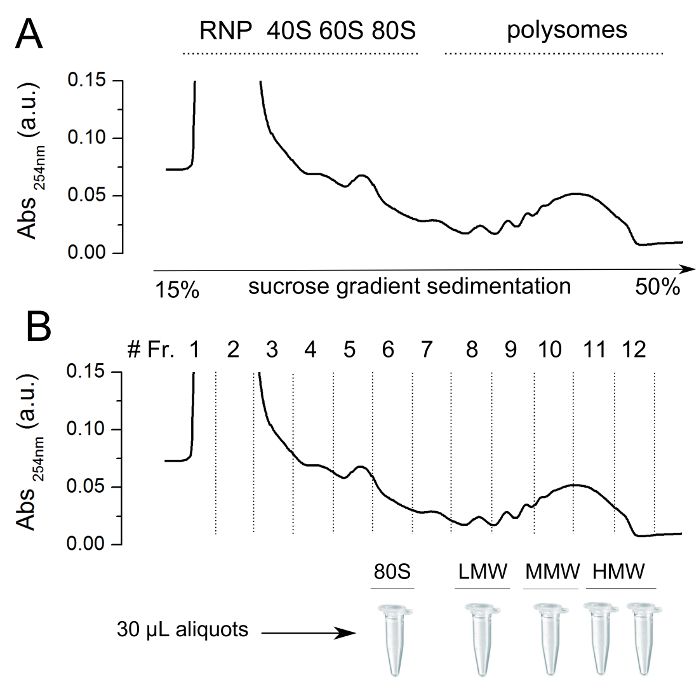
- 小心从超速离心转子中取出一根超速离心管,安装至密度梯度分馏系统的收集装置上。收集 1 ml 的馏分,使用紫外/可见光检测器监测 260 nm 处的吸光度(见 图 1 上图)。收集的馏分保持在冰上。
- 将感兴趣的馏分分装为 30–40 μl 的等份。分装后置于冰上,随后于 -80 °C 保存至使用。避免使用经历超过两次冻融循环的分装样品或蔗糖馏分(见 图 1 下图)。
2. 原子力显微镜样品制备(3 小时)
- 使用胶带剥离云母片。
- 用DEPC水将云母片清洗3至4次,并将其放入小型培养皿中。然后用空气干燥表面。
- 用镍离子包被的云母片覆盖 200 μl 1 mM NiSO₄4 在室温下孵育3分钟。
- 移除镍溶液,然后用空气干燥表面。后续所有步骤均在 4 °C 将载有云母片的培养皿置于冰上。
- 将1.4.2步骤中获得的等份样品置于冰上解冻,然后轻柔地将全部样品逐滴加至云母表面。使用100-200 μl 尖端,在云母表面均匀铺展样品。将样品置于冰上孵育3分钟。
- 逐滴将云母片覆盖 200 μl 冷缓冲液-AFM (参见 表1)并在冰上孵育1小时。
- 液体中的成像
- 小心移除缓冲液-原子力显微镜(AFM)装置,并用去离子水将云母片清洗3至4次 200 μl 冷的缓冲液-AFM以去除多余的蔗糖。然后用冷的洗涤液将云母片洗涤3次(见 表1),使云母表面覆盖有少量微升溶液。
- 转至步骤3(图像采集)。
- 在空气中成像
- 小心移除缓冲液-AFM,并用去离子水清洗云母片3-4次 200 μl 冷的缓冲液-AFM以去除多余的蔗糖。然后用冷的洗涤液洗涤云母片3次(参见 表1)并用纸吸去多余的水分。
- 将样品置于化学通风橱中,培养皿盖部分打开,静置干燥。2小时后,关闭培养皿,于室温(RT)保存。样品可在2-3小时后进行检测,其结构可稳定保存数年。
3. 图像采集(热稳定后每幅图像15分钟)
注意:固定在云母片上的多聚核糖体可使用交流模式在空气或液体中进行成像。
- 使用双面胶带将云母片固定在样品 holder 上。
- 按照制造商的说明将样品 holder 安装到原子力显微镜(AFM)载物台上。若在液体中成像,应尽可能将样品温度维持在 25 °C 以下,以提高多聚核糖体随时间的稳定性。
- 选择适用于交流(AC)成像的悬臂梁,并按照制造商的说明将其安装到探针 holder 上。此处,在空气中成像时使用力常数为 2–20 N/m 的悬臂梁,在液体中成像时使用力常数约为 0.1 N/m 的悬臂梁。
- 调整激光光斑在悬臂梁上的位置,并将四象限探测器信号归零。
- 选择合适的驱动频率,并以 10–20 nm 的振幅驱动悬臂梁。
- 接近样品,直至探针与样品表面接触。
- 选择 2×2 μm 的扫描区域,采集至少 512×512 像素的图像(像素宽度 < 4 nm),并选择实时背景扣除模式和 20–25 nm 的 Z 尺度。
- 检查图像,寻找在空气中成像时高度为 10–15 nm、在液体中成像时高度为 25–30 nm、宽度在 25–30 nm 范围内的圆形物体。调整设定点和反馈参数,直至观察到清晰的物体。在质量良好的样品中,背景应相对平坦,仅存在一些高度为 2–4 nm 的小结构(见图 2A 和 B)。
- 如果图像质量良好(如步骤 3.8 所述),则在不同样品区域采集多个(至少十个)2×2 微米的扫描图像。
- (可选)如有必要,对选定的多聚核糖体采集高分辨率图像(见 图 2C)。
- 应用软件校正(平面扣除和逐行校正算法)对原子力显微镜图像进行校正,以消除任意倾斜和漂移效应。
4. 数据分析(每张图像30分钟)
- 在 ImageJ 中导出图像(可选:应用比例因子),优先使用无损压缩格式,例如 TIFF 格式(参见 图3A).
- 使用 ImageJ 宏工具集 RiboPick.ijm(需复制到 ImageJ 宏/工具集子目录中)对多聚核糖体中的核糖体进行计数(参见 图3B)并计算样品的统计特性(参见 图3C).
- 开始使用以下方法加载图像 <读取图像> 用于初始化程序的工具。
- 使用标准 ImageJ 拾取核糖体中心 <点选择> 工具(按住 Shift 键并单击鼠标左键可多选核糖体)。使用该工具标记所选的核糖体 <标记核糖体> 工具。核糖体坐标将显示在自定义文本窗口中。
- 向同一多聚核糖体添加更多核糖体,重复步骤4.2.2中所述操作。
- 使用以下方法去除标记错误的核糖体 <撤销上一次选择> 工具(仅针对当前多聚核糖体,从最后添加的核糖体开始依次向前移除)。
- 当多聚核糖体完成时,使用 <新型多聚核糖体> 工具。随着多聚核糖体编号作为叠加图层添加到图像上,文本窗口会同步更新。
- 使用 <保存结果并关闭> 生成核糖体坐标文件(使用图像的默认单位)以及一张总结所选核糖体和多聚核糖体的PNG图像。原始图像将被关闭且不保存。
表1. 缓冲液。
缓冲液 | 成分 | 应用 |
裂解缓冲液 | 10 mM Tris–HCl,pH 7.5 | 裂解液的制备(1.1) |
| | 10 mM NaCl | |
| | 10 mM MgCl2 | |
| | 1% Triton-X100 | |
| | 1% 脱氧胆酸钠 | |
| | 0.4 U/ml RNase抑制剂 | |
| | 1 mM DTT | |
| | 0.2 mg/ml 环己酰亚胺 | |
| | 5 U/ml DNase I | |
50% 蔗糖溶液 | 50% (w/v) 蔗糖溶液 | 蔗糖梯度制备(1.2) |
| | 100 mM NaCl | |
| | 10 mM MgCl2 | |
| | 10 mM Tris/HCl pH 7.5 | |
15% 蔗糖溶液 | 15% (w/v) 蔗糖溶液 | 蔗糖梯度制备(1.2) |
| | 100 mM NaCl | |
| | 10 mM MgCl2 | |
| | 10 mM Tris/HCl pH 7.5 | |
镍溶液 | 1 mM NiSO₄4 | 原子力显微镜样品制备(2) |
缓冲液-原子力显微镜 | 100 mM NaCl | 原子力显微镜样品制备(2) |
| | 10 mM MgCl2 | |
| | 100 µg/ml 环己酰亚胺 | |
| | 10 mM Hepes | |
| | 3% (w/v) 蔗糖 pH = 7.4 | |
洗涤液 | DEPC处理水 | 原子力显微镜样品制备(2) |
| | 100 µg/ml 环己酰亚胺 | |