Toutes les procédures impliquant le prélèvement d'échantillons ont été effectuées conformément aux directives de l'IRB de l'institut.
PARTIE 1 : Etablissement de cultures neuronales d’hippocampe de rongeurs dissociés, fœtaux
1. Étapes préparatoires
- Revêtement en poly-L-Lysine (PLL) des surfaces de placage (3 jours avant la dissection)
- Préparez le tampon de borate en ajoutant 2,38 g d’acide borique et 1,27 g de borax à 500 ml d’eau distillée et en remuant pendant 15 minutes jusqu’à ce qu’ils soient dissous. Sous une hotte, stérilisez la solution tampon en filtrant (pores de 0,2 μm), étiquetez-la et conservez-la à température ambiante (RT).
note: Cette solution est stable et peut être utilisée pendant 6 mois.
ATTENTION : Lors de la préparation du tampon de borate, portez l’équipement de protection individuelle recommandé.
- Préparez la solution mère de PLL (100 mg/mL) en ajoutant 1 g de PLL à 10 mL d’eau distillée et en remuant jusqu’à ce qu’elle soit dissoute. Préparez 500 μL d’aliquotes de solution mère PLL. Pour atteindre une concentration finale de 1 mg/mL, ajouter 500 μL d’aliquote PLL à 50 mL de tampon de borate et agiter jusqu’à dissolution et stériliser la solution en filtrant (taille des pores de 0,2 μm).
note: Cette solution est stable et peut être utilisée pendant 6 mois.
- Préparez les surfaces pour le revêtement. Utilisez des lamelles de 12 mm de diamètre pour les procédures d’immunocoloration et des boîtes à fond de verre pour les études qui incluront l’imagerie de neurones vivants. Si vous utilisez des lamelles, autoclavez puis placez cinq lamelles dans chaque plat (3,5 cm de diamètre).
note: L’épaisseur de la lamelle affecte la qualité et l’intensité du signal des images acquises. La plupart des objectifs de microscope sont conçus pour les lamelles #1.5. Choisissez les lamelles appropriées en fonction de la configuration et des techniques d’imagerie.
- Sous une hotte, ajoutez 1,5 mL de solution PLL dans chaque plat (plat à fond de verre ou plat de 3,5 cm avec cinq lamelles). Assurez-vous que toutes les lamelles sont immergées et stockées à RT pendant 24 h.
- 2 jours avant la dissection, aspirez la solution PLL et lavez-la avec de l’eau stérile exempte d’endotoxines, en vous assurant que les lamelles sont immergées. Gardez de l’eau dans la vaisselle et conservez-la à RT pendant 24 h.
- 1 jour avant la dissection, aspirez l’eau et remplacez-la par des milieux de culture NB+B27 (voir ci-dessous), et placez les plats dans un incubateur à 37 °C pendant 24 h.
- Préparation du milieu de culture et de la solution mère (1 jour avant la dissection)
- Dulbecco's Modified Eagle Medium (DMEM) : À 500 mL de DMEM High Glucose (4,5 g/L) sans L-glutamine et rouge de phénol, ajoutez 50 mL de sérum de cheval, 50 mL de sérum fœtal bovin (FBS), 10 mL de L-glutamine (200 mM), 10 mL de pyruvate de sodium (100 mM), 10 mL de pénicilline-streptomycine (10 000 U/mL). Filtrer (pores de 0,2 μm) et stocker dans des aliquotes de 5 mL à 4 oC avec un bouchon hermétiquement fermé.
note: Cette solution est stable et peut être utilisée pendant 1 mois.
- Milieu neurobasal (NB) supplémenté en B27 (NB + B27) : À 50 mL de milieu NB sans rouge de phénol, ajouter 1 mL de supplément de B27.
- Milieu Hibernate-E complété par B27 (Hibernate + B27) : À 50 ml de milieu Hibernate-E, ajoutez 1 ml de supplément de B27.
- Solution physiologique extracellulaire (EPS) : À 1 L d’eau stérile, ajouter ce qui suit aux concentrations finales spécifiées : NaCl (140 mM), KCl (3,5 mM), N-(2-hydroxyéthyl)pipérazine-N′-(acide 2-éthanesulfonique) (HEPES, 10 mM), glucose (20 mM) et CaCl2 (2 mM). Remuez jusqu’à dissolution et ajustez le pH à 7,4 en ajoutant du NaOH (0,5 M) ou du HCl (0,5 M). Sous la hotte, stériliser par filtration (pores de 0,2 μm) et conserver à 4°C.
- Équipement et autres matériels de laboratoire (jour de la dissection)
- Réglez un bain-marie à 37 °C. Chauffez les aliquotes suivantes : 50 ml de solution saline équilibrée de Hanks (HBSS) et 5 ml de DMEM.
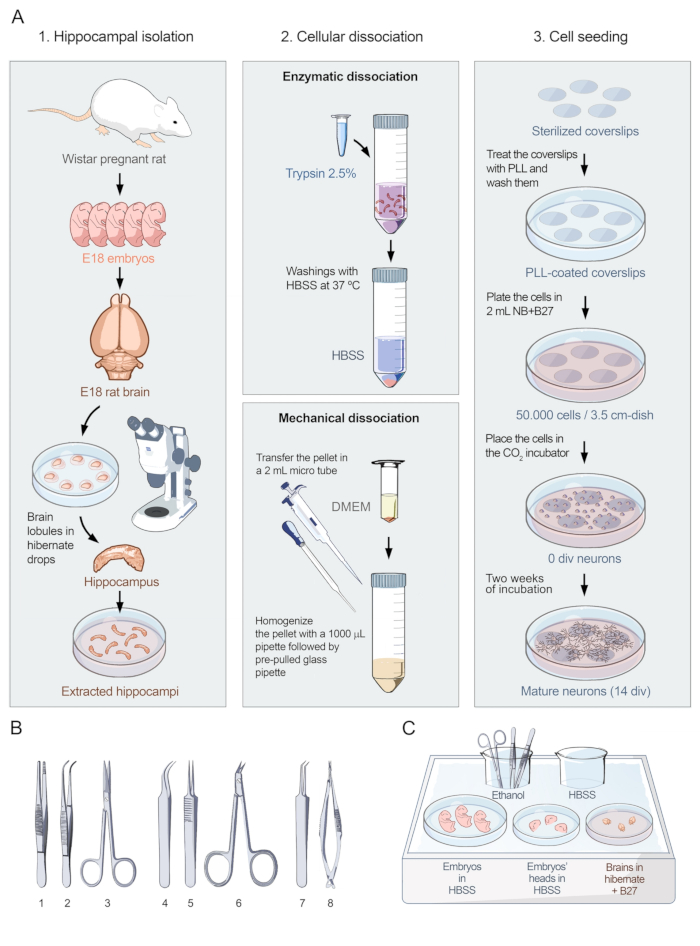
- Stérilisez les outils suivants en les immergeant dans un bécher contenant de l’éthanol absolu (Figure 1B) : pinces, pinces courbes, ciseaux, pinces à courbes fines, pinces droites fines, ciseaux chirurgicaux, pinces à angles fins et ciseaux à ressort de précision
note: Pour protéger les outils, placez un matériau doux (par exemple, des lingettes de précision scientifique) au bas du bécher.
- Remplissez deux plateaux de glace et placez les articles suivants.
- Glacière 1 (Figure 1C) : Placez les outils chirurgicaux dans le bécher avec de l’éthanol absolu, un bécher avec HBSS pour rincer les outils chirurgicaux, une boîte de 10 cm avec HBSS pour placer les embryons, une boîte de 6 cm avec HBSS pour placer les têtes des embryons, et une boîte de 6 cm avec Hibernate + B27 pour placer les cerveaux des embryons.
- Bac à glaçons 2 : Placer une aliquote de 1 mL de trypsine 2,5 % et une coupelle de 3,5 cm avec Hibernate + B27 pour l’hippocampe disséqué><.
note: Le temps nécessaire à cette procédure dépend de l'expérience de l'investigateur et du nombre d'embryons à disséquer. Par conséquent, la glace doit rester gelée pendant la durée nécessaire. Les plateaux en polystyrène sont recommandés à cet effet.
2. Dissection et ensemencement (Figure 1)
- Isolement de l’hippocampe
note: Les rates gravides avec des embryons au 18e jour embryonnaire (E18) sont euthanasiées immédiatement avant le début du protocole, conformément au comité d’éthique local de l’Université de Barcelone, conformément à la réglementation européenne (2010/63/UE) sur l’utilisation et les soins des animaux de laboratoire. Dans ce protocole, l’inhalation de dioxyde de carbone (CO2) a été utilisée comme méthode d’euthanasie.
- Disséquez le rat au niveau du péritoine abdominal à l’aide de pinces et de ciseaux. Extrayez l’utérus avec les embryons E18 et placez-le dans un plat de 10 cm refroidi sur de la glace.
REMARQUE : Il est important d’éviter que les poils de rat ne s’attachent aux embryons. Il est recommandé d’utiliser de grandes quantités d’éthanol à 70 % pour stériliser l’abdomen. À partir de cette étape, travaillez à l’intérieur de la hotte sur le bac à glaçons 1.
- Ouvrez les sacs embryonnaires et transférez les embryons dans la boîte de 10 cm avec HBSS, en vous assurant que les embryons sont complètement immergés.
- Retirez la tête de l’embryon avec des ciseaux et placez-la dans la boîte de 6 cm avec HBSS. Répétez ce processus avec tous les embryons.
note: Pour éviter toute contamination, tous les tissus, à l’exception des têtes d’embryons, doivent être jetés dans un récipient muni d’un bouchon à vis.
- Tenez la tête de l’embryon à l’aide d’une pince à fines courbes et percez les orbites à l’aide d’une paire de pinces fines et droites, en entrant à un angle de 45°, puis relâchez la pince à fines courbes.
note: Les pinces ne doivent pas passer par le cerveau, il est donc important de maintenir l’angle lors de l’entrée.
- Disséquez la peau et le crâne avec les ciseaux chirurgicaux, en commençant par l’os occipital jusqu’à l’os frontal. Retirez le cerveau à l’aide d’une paire de pinces finement incurvées et placez-le dans la boîte de 6 cm avec Hibernate + B27. Répétez ce processus jusqu’à ce que tous les cerveaux soient récupérés.
- Séparez sagittairement les télencéphales à l’aide de la pince fine-droite.
note: À partir de cette étape, la dissection de l’hippocampe est réalisée au stéréomicroscope. Il est recommandé d’utiliser des lampes articulées de manière à ce que la lumière éclaire la surface de dissection par les côtés. Il est également recommandé d’utiliser un fond noir car cela offre plus de contraste, ce qui permet de mieux distinguer l’hippocampe.
- Préparez un plat de 10 cm en plaçant des gouttes d’Hibernate + B27 à des distances de 1 cm (par exemple, en cercle). Placez un télencéphale par goutte d’Hibernate + B27 et visualisez à travers la lunette de dissection (un grossissement objectif de 1,25x est recommandé).
- Pelez soigneusement les méninges et retirez le thalamus pour mieux visualiser l’hippocampe.
- Disséquez l’hippocampe avec les ciseaux à ressort de précision et placez-le dans le plat de 3,5 cm avec Hibernate + B27 dans le bac à glaçons 2. Répétez l’opération pour chaque télencéphale jusqu’à ce que tous les hippocampes soient collectés.
- Prélevez soigneusement tous les hippocampes à l’aide d’une pipette Pasteur et transférez-les dans un tube de 50 ml.
note: Prenez le volume minimum d’Hibernate + B27 lors de la collecte de l’hippocampe afin de ne pas diluer la trypsine.
- Dissociation cellulaire
- Dissociation enzymatique de l’hippocampe
- Dans le tube de 50 mL contenant l’hippocampe, ajoutez 1 mL de trypsine à 2,5 % et amenez-le à un volume de 5 mL avec HBSS. Incuber 15 min au bain-marie à 37 °C.
- Pour diluer la trypsine, ajoutez 10 mL de HBSS préchauffé et incubez pendant 5 min dans le bain-marie à 37 °C.
- Transférez l’hippocampe qui apparaît maintenant sous la forme d’une masse de mucus dans un tube de 50 ml avec une micropipette de 1 000 μL, ajoutez 6 ml de HBSS préchauffé et incubez pendant 5 min dans le bain-marie à 37 °C.
- Dissociation mécanique de l’hippocampe
- Transférez la masse dans un tube de 2 mL à fond conique, en prenant le volume minimal. Ajouter 1 mL de support DMEM préchauffé. Homogénéisez la pastille à l’aide d’une micropipette de 1 000 μL en aspirant doucement de haut en bas.
note: Il est essentiel d’éviter de générer des bulles lors de l’aspiration, car les bulles peuvent lyser les cellules.
- Répétez l’aspiration vers le haut et vers le bas avec une pipette en verre pré-tirée (10x-20x), avec sa pointe en contact avec le fond conique du tube. Évitez de générer des bulles. A la fin de cette étape, le mélange doit être translucide.
- Une fois mélangé de manière homogène de sorte que le mélange soit translucide, transférez le mélange dans un tube contenant 4 mL de média DMEM à 37 °C et homogénéisez avec une pipette en verre en pipetant de haut en bas.
- Ensemencement cellulaire
- Comptez les cellules. Le nombre de neurones dans la solution peut être compté selon les procédures de laboratoire standard.
note: Dans les expériences d’imagerie pour la détection des anticorps et l’activité calcique, une concentration de 50 000 cellules par boîte de 3,5 cm est optimale.
- En maintenant les cellules suspendues, prélever le volume calculé et déposer des assiettes dans des boîtes de 3,5 cm contenant des lamelles revêtues de PLL ou dans des boîtes à fond de verre revêtues de PLL.
- Répartissez uniformément les cellules sur la parabole en secouant doucement en mouvements croisés (d’avant en arrière, puis d’un côté à l’autre ; répétez si nécessaire) et placez les paraboles dans l’incubate>CO2 (5 %).
note: Il est important d’utiliser des mouvements croisés pour éviter que les cellules ne se déposent à la périphérie de la parabole.
- Chaque semaine, ajoutez environ 1 mL de NB + B27, afin que la culture ne sèche pas.
note: Après 2 semaines (14 jours in vitro [div]), les neurones sont matures et expriment tous les facteurs à utiliser pour l’expérimentation. Le nombre moyen total de neurones obtenus à l’aide de ce protocole est d’environ 2,5 x 10⁶ neurones provenant d’une moyenne de 12 embryons E18 par rat gravide.
PARTIE 2 : Utilisation de cultures neuronales hippocampiques pour la détection d’anticorps dans les protéines de surface des cellules neuronales
REMARQUE : Cette partie du protocole montre comment les cultures d’hippocampe sont utilisées pour identifier les anticorps anti-NMDAR dans le sérum et/ou le LCR des patients atteints d’encéphalite anti-NMDAR. L’immunocoloration fluorescente est utilisée pour visualiser la réactivité dans les neurones vivants, mais d’autres méthodes de visualisation pourraient également être utilisées. Un contrôle approprié pour cette expérience serait le sérum ou le LCR d’un individu en bonne santé. Lorsque vous utilisez des échantillons humains, gardez à l’esprit que l’approbation du comité d’éthique de l’établissement peut être requise.
3. Immunocoloration fluorescente en direct
- Utilisez 14 cellules div qui ont été cultivées sur des lamelles (50 000 cellules par parabole de 3,5 cm contenant cinq lamelles).
- À l’intérieur de la hotte, rincez les lamelles avec du NB préchauffé à 37 °C.
- Ajouter l’échantillon qui, dans ce cas, contient des anticorps anti-NMDAR (utilisés comme anticorps primaires) dilués dans un milieu NB à 1:200 pour le sérum ou à 1:2 pour le LCR et incuber 1 h à 37 °C (à l’intérieur de l’incubateur de CO2 (5 %).
- Rincer soigneusement avec une solution saline tamponnée au phosphate (PBS) 3 fois à RT.
- Ajouter une solution de fixation (4 % de formaldéhyde dans du PBS) et incuber à RT pendant 5 min.
prudence: Lorsque vous manipulez du formaldéhyde à 4 %, travaillez à l’intérieur de la cagoule et portez l’équipement de protection individuelle recommandé.
- Lavez 3 fois avec du PBS pendant 5 minutes chacune.
- Ajouter l’anticorps secondaire de chèvre anti-humain AF488 à une dilution de 1:1000 et incuber à RT pendant 1 h
note: Pendant l’incubation, protéger de l’exposition à la lumière en recouvrant de papier d’aluminium.
- Lavez 3 fois avec du PBS pendant 5 minutes chacune. Rincer à l’eau distillée
- Montez les lamelles à l’aide d’un fluide de montage liquide (par exemple, un support de montage anti-décoloration avec DAPI ; environ 7 μL), aspirez le liquide restant et rincez à l’eau distillée. Les neurones sont maintenant prêts pour l’imagerie par fluorescence.
prudence: Lors de la manipulation du support de montage, portez l’équipement de protection individuelle recommandé.