Les niveaux de la molécule de signalisation cellulaire inflammatoire oxyde nitrique (NO) sont couramment dosés à l’aide du réactif de Griess. Dans ce protocole, nous avons créé un test de Griess modifié en utilisant du tissu cérébral vivant de drosophile afin de détecter la sécrétion de NO de manière simple, quantifiable et hautement reproductible.
Article de méthode
Nouveau dosage quantitatif des niveaux d’oxyde nitrique dans la réponse neuro-inflammatoire de la drosophile dans le tissu entier
Dans cet article
Résumé
Résumé
La neuroinflammation est une réponse immunitaire innée complexe essentielle au bon fonctionnement du système nerveux central (SNC). Dans des conditions normales, un réseau complexe d’inducteurs, de détecteurs et d’activateurs réagit rapidement aux lésions neuronales, aux infections ou à d’autres infractions immunitaires. Cette inflammation des cellules immunitaires est intimement associée à la pathologie des troubles neurodégénératifs, tels que la maladie de Parkinson (MP), la maladie d'Alzheimer et la SLA. Dans les états pathologiques compromis, l’inflammation chronique, destinée à minimiser les dommages neuronaux, peut entraîner une surexcitation des cellules immunitaires, entraînant finalement l’exacerbation de la progression de la maladie. Par exemple, la perte de neurones dopaminergiques dans le mésencéphale, une caractéristique de la MP, est accélérée par l’activation excessive de la réponse inflammatoire. Bien que la cause de la MP soit largement inconnue, l’exposition à des toxines environnementales a été impliquée dans l’apparition de cas sporadiques. Il a été démontré que l’herbicide paraquat, par exemple, induit une pathologie de type parkinsonien chez plusieurs modèles animaux, dont Drosophila melanogaster. Ici, nous avons utilisé la réponse immunitaire innée conservée chez la drosophile pour développer un test capable de détecter des niveaux variables d’oxyde nitrique, une molécule de signalisation cellulaire essentielle à l’activation de la cascade de réponse inflammatoire et à la mort neuronale ciblée. En utilisant les lésions neuronales induites par le paraquat, nous évaluons l’impact de ces agressions immunitaires sur la stimulation neuroinflammatoire à l’aide d’un nouveau test quantitatif. Des cerveaux entiers sont entièrement extraits de mouches exposées à des neurotoxines ou à des génotypes qui augmentent la susceptibilité à la neurodégénérescence, puis incubés dans des milieux de culture cellulaire. Ensuite, en utilisant les principes de la réaction du réactif de Griess, nous sommes en mesure de détecter des changements mineurs dans la sécrétion d’oxyde nitrique dans les milieux de culture cellulaire, créant essentiellement un modèle de tissu vivant primaire dans une procédure simple. L’utilité de ce modèle est amplifiée par la robustesse de la complexité génétique et moléculaire de Drosophila melanogaster, et ce test peut être modifié pour être applicable à d’autres tissus de drosophile ou même à d’autres petits modèles d’inflammation de l’organisme entier.
Introduction
La neuroinflammation est une réponse immunitaire complexe qui s’est avérée être intimement associée à la pathologie d’un large éventail de maladies, dont la majorité sont des troubles neurodégénératifs. Dans des conditions basales, ce réseau multiforme de cellules immunitaires itinérantes maintient la santé des tissus grâce à sa réponse rapide aux infections, aux plaques ou aux blessures1,2. Une réponse neuroinflammatoire du système nerveux central des mammifères peut être déclenchée en raison d’agressions mineures, telles que le stress oxydatif cellulaire associé au vieillissement normal, ou d’agressions majeures, telles que des lésions neuronales résultant d’une exposition aiguë à une toxine chimique. Lorsque cette induction se produit, les cellules de surveillance phagocytaire appelées microglie sont activées et migrent vers le site des lésions cellulaires neuronales. Ces cellules immunitaires de type piégeur, qui sont similaires aux cellules macrophages qui existent à la périphérie, commencent alors une cascade de signalisation sophistiquée avec le neurone endommagé, ainsi qu’avec les astrocytes, soutenant les cellules gliales qui agissent aux côtés de la microglie pour la réponse microgliale généralement robuste3-7. Une fois activées, les microglies entament un processus d’inflammation pour stimuler le système immunitaire et favoriser la réparation des tissus1,8.
Dans des conditions d'agression prolongée, comme dans les maladies neurodégénératives telles que la maladie de Parkinson (MP), la maladie d'Alzheimer et la sclérose latérale amyotrophique, l'inflammation chronique cause également des dommages importants aux tissus sains. Des études récentes ont montré que cette réponse persistante et agressive du système immunitaire peut en fait conduire à une réaction surexcitatrice qui exacerbe l’état de la maladie plutôt que d’améliorer la condition9-11.
Chez Drosophila melanogaster, la réponse immunitaire innée est génétiquement bien conservée. Bien qu’elle ne dispose pas d’un véritable réseau immunitaire adaptatif, la drosophile maintient un système immunitaire inné sophistiqué contenant une classe de phagocytes appelés hémocytes. Ces cellules immunitaires ont déjà été identifiées comme des cellules de type macrophage qui migrent vers le site de la lésion12,13 et subissent une phagocytose lors d’un choc septique14, de l’introduction d’un parasite15 ou d’une infection virale16.
Il est important de noter que, comme les macrophages de mammifères, les hémocytes phagocytaires expriment l’oxyde nitrique synthase (NOS) et produisent de l’oxyde nitrique (NO), un composant de signalisation essentiel de l’immunité contre la drosophile 15,16. Cependant, toutes ces études n’ont pu mettre en évidence que les réponses des hémocytes au cours du développement embryonnaire et chez les larves.
Notre laboratoire a observé une neuroinflammation robuste, médiée par les hémocytes, dans le cerveau adulte de la drosophile, un phénomène jusqu’alors inconnu17. Cette réponse a été induite par l’exposition au paraquat, un produit toxique. Des études épidémiologiques menées par les National Institutes of Health ont identifié l’herbicide largement utilisé comme un facteur de risque potentiel dans l’apparition de la MP chez l’homme18. Des recherches portant sur le traitement au paraquat chez des modèles de mammifères avaient déjà validé ses propriétés neurotoxiques et avaient montré que l’herbicide entraînait des symptômes parkinsoniens, tels que des anomalies motrices et une perte sélective de neurones19-21. Chez la drosophile, le traitement du paraquat conduit à un large éventail de phénotypes comportementaux parkinsoniens ainsi qu’à la mort des neurones dopaminergiques compatibles avec la pathologie de la MP22. Bien que les mécanismes et les facteurs génétiques associés à cette réponse neuro-inflammatoire n’aient pas encore été entièrement élucidés chez la drosophile, nous avons observé une induction conservée de NOS au cours de la neurodégénérescence.
En utilisant cette méthode, nous avons également détecté une réponse neuroinflammatoire similaire, bien que moins dramatique, en utilisant des génotypes mutants avec une sensibilité neurotoxique connue. Codée par le gène Punch, la cyclohydrolase GTP est la première protéine limitant le taux de biosynthèse de BH4, qui agit ensuite comme un cofacteur nécessaire pour NOS23,24. La mutation de perte de fonction PuZ22 provoque une baisse de la réponse inflammatoire et une sensibilité accrue au paraquat25. Avec ce protocole, nous avons pu quantifier des modifications relativement subtiles des niveaux d’oxyde nitrique induites par cette variation génétique.
Pour détecter le NO dans nos échantillons, nous utilisons le réactif de Griess, une méthode colorimétrique largement acceptée pour mesurer les niveaux de NO. Ce réactif mesure indirectement l’abondance relative du NO en détectant la présence de nitrites, l’un des deux produits finaux de la production d’oxyde nitrique. Les protocoles existants de détection des nitrites à l’aide du réactif Griess ont été appliqués principalement pour les analyses in vitro ou en culture cellulaire, où le NO se diffuse dans le milieu de culture. Nous avons d’abord développé une méthode basée sur les réactifs de Griess pour détecter le NOS dans les homogénats bruts de tête de drosophile 25. Cependant, nous avons constaté que cette méthode était quelque peu variable avec des conditions modifiées, probablement en raison de l’instabilité, de la réactivité élevée et de la faible concentration relative de NO dans les tissus de la tête entière. Par conséquent, nous avons cherché à développer une méthode basée sur des protocoles de culture cellulaire qui permettrait une plus grande sensibilité et fiabilité dans la quantification de l’activité NOS. Nous décrivons ici une méthode conceptuellement similaire à celle précédemment employée pour détecter le NOS dans les tubules de Malpighian26 des larves de drosophile. Dans cette procédure, nous utilisons des cerveaux entiers qui ont été disséqués immédiatement après un traitement à la toxine pour induire la réponse inflammatoire. Ensuite, nous avons incubé ces échantillons dans un milieu de culture d’insectes afin de préserver l’intégrité du tissu et d’améliorer la sensibilité et la fiabilité d’un test basé sur le réactif de Griess.
Nous prévoyons qu’avec l’utilisation des outils génétiques sophistiqués disponibles, ce modèle a la capacité de servir d’utilité prometteuse pour l’étude du réseau dynamique inflammation/neurodégénérescence. Avec la capacité de quantifier avec précision l’activation et l’intensité relative de la réponse neuroinflammatoire, ce nouveau test crée une culture tissulaire primaire capable de détecter les marqueurs neuro-inflammatoires sécrétés. Cette méthode offre aux petits organismes modèles d’inflammation une technique peu coûteuse et très sensible pour analyser rapidement des échantillons d’organismes entiers ou de tissus vivants là où ils manquaient auparavant.
Protocole
1. Exposition au paraquat
- Maintenir les cultures des mouches d’essai sur un milieu de culture standard de drosophile à 25 °C sous des densités de culture équivalentes composées d’environ 35 femelles et 15 mâles.
- Pour préparer les chambres d’alimentation, placez une petite quantité de coton absorbant au fond d’un flacon vide avec du papier filtre directement au-dessus du coton.
- Anesthésier les mouches mâles adultes 3 à 5 jours après la fermeture en utilisant le coma froid ou le CO2. Pour les expériences décrites ici, utilisez des mâles du génotype y w1118.
- Pour une séparation dans le coma froid, tapotez les flacons d’alimentation contenant des mouches, puis retirez rapidement le bouchon et transférez les mouches directement dans un flacon propre et vide, en vous assurant de bien étiqueter.
- Une fois que les mouches ont réussi à être transférées dans des flacons alimentaires vides, tapotez les flacons, puis placez-les immédiatement dans un seau à glace pendant 5 minutes ou jusqu’à ce que les mouches soient éliminées.
note: Ne plongez pas complètement le flacon dans la glace. Cela peut faire pénétrer de l’eau ou de l’humidité dans le flacon et noyer les mouches. Comme précaution supplémentaire, utilisez de la glace fraîche plutôt que de la glace fondue dans des seaux à glace.
note: Portez une attention particulière au nombre de mouches nécessaires pour chaque essai et, si possible, ajoutez des mouches supplémentaires à chaque groupe par précaution en cas d’erreur humaine, par exemple des mouches qui s’échappent pendant l’alimentation ou le transfert. Le test de détection de l’oxyde nitrique, par exemple, nécessite 20 cerveaux de mouches par ensemble d’échantillons, il faut donc tenir compte du niveau de compétence et de l’efficacité de la dissection lors de l’alimentation (c’est-à-dire que les novices doivent installer plus de 20 mouches en cas d’erreurs de transfert ou de dissection).
- Une fois les mouches anesthésiées, transférez chaque groupe dans le flacon d’alimentation correspondant comme préparé ci-dessus.
- Une fois que les mouches sont complètement réveillées dans les flacons d’alimentation, affamez-les pendant 1,5 heure et pendant ce temps, préparez les solutions décrites ci-dessous :
- Préparez une solution mère de saccharose à 5 % (solution témoin) en ajoutant 5 g de saccharose dans 100 ml d’eau doublement distillée. Remuer jusqu’à dissolution complète et conserver à 4 °C
note: Utiliser une solution mère de saccharose à 5 % comme solvant pour toutes les solutions d’alimentation subséquentes. - Préparer une solution mère de paraquat de 10 mM en utilisant du saccharose à 5 % comme diluant et conservée à 4 °C. Préparer toutes les autres concentrations en utilisant des dilutions en série si nécessaire><. ATTENTION : LE PARAQUAT EST EXTRÊMEMENT TOXIQUE. REPORTEZ-VOUS AUX FICHES SIGNALÉTIQUES POUR LES DIRECTIVES DE SÉCURITÉ ET LA MANIPULATION/ÉLIMINATION APPROPRIÉE.
- Préparer 10 mM de solutions mères de chlorhydrate d’ester méthylique de N-nitro-L-arginine (L-NAME), de chlorhydrate d’ester méthylique de N-nitro-D-arginine (D-NAME) en utilisant 5 % de saccharose comme diluant et conserver à 4 °C. Pour les coïncubations de L-NAME ou D-NAME avec du paraquat, administrer chaque composé dans un rapport de 1:1 avec la concentration de paraquat. Préparer toutes les autres concentrations en utilisant des dilutions en série au besoin.
note: Filtrez toutes les solutions directement après la préparation. Les bouillons de paraquat, D-NAME et L-NAME doivent être utilisés dans la semaine suivant la préparation pour assurer la cohérence expérimentale. - Pipeter 150 μl par jour (ou moins selon la durée d’alimentation) de la solution d’alimentation sur le papier filtre, en prenant soin de ne pas noyer les mouches ou de les laisser s’échapper.
- Préparez une solution mère de saccharose à 5 % (solution témoin) en ajoutant 5 g de saccharose dans 100 ml d’eau doublement distillée. Remuer jusqu’à dissolution complète et conserver à 4 °C
2. Essai de survie/mortalité
- Installez les chambres d’alimentation comme décrit précédemment.
note: Utilisez au moins 3 couches de papier filtre par flacon pour éviter la dessiccation. - Placez 10 mouches mâles 3 à 5 jours après la fermeture dans chaque flacon et nourrissez-les comme indiqué ci-dessus, en faisant attention de ne pas laisser le papier filtre sécher pendant la nuit><. note: Conservez les flacons à température ambiante, à l’abri de la lumière directe du soleil pour éviter d’accélérer l’évaporation des solutions.
- À partir du jour suivant (désigné « Jour 1 »), enregistrer le nombre de mouches mortes par flacon deux fois par jour pendant 10 jours consécutifs.
note: Régulez le pointage et l’alimentation à des heures spécifiques chaque jour pour réduire les variations et fournir une plus grande cohérence. - Calculez la survie moyenne à l’aide d’au moins trois réplications indépendantes de tous les groupes.
3. Dissection du cerveau des mouches adultes et incubation
- Avant les dissections, pipeter 50 μl de milieu pour insectes de Grace dans le nombre approprié de puits (un puits pour chaque ensemble d'échantillons + un pour le « blanc »/témoin) dans une plaque de microtitration de 96 puits et étiqueter de manière appropriée. Couvrir avec un couvercle de plaque jusqu’à utilisation.
note: Alternativement, des tubes à centrifuger stériles peuvent également être utilisés si vous le souhaitez. - Anesthésier les mouches d’un ensemble d’échantillons à l’aide du coma froid comme décrit aux étapes 1.3.1 et 1.3.2.
- Une fois les mouches complètement anesthésiées, placez plusieurs mouches sur une lame de microscope
note: Commencez par un petit sous-ensemble de mouches si vous n’avez pas d’expérience avec les dissections. - Décapitez les têtes de mouches sous un microscope de dissection à l’aide d’une pince et d’une lame chirurgicale ou de deux pinces, en jetant les corps de mouches lorsque vous avez terminé.
- Utilisez une petite quantité de PBS comme tampon de dissection ; la dessiccation doit être évitée.
- Extrayez le cerveau entier en suivant la méthode de Williamson et Hiesinger (2010)27, en éliminant soigneusement les particules de cuticule et tout tissu non cérébral (par exemple, le tissu pigmentaire de l’œil) (voir la figure 1).
- Transférez le cerveau disséqué dans le puits correctement étiqueté et répétez l’opération jusqu’à ce qu’il y ait un minimum de 20 cerveaux par puits.
- Garder les plaques sur la glace pendant la période de dissection et ne pas dépasser plus de 20 à 30 minutes de temps total entre le début de la dissection et le début du dosage.
note: Plus de 20 cerveaux peuvent être utilisés tant que chaque groupe a le même nombre dans chaque puits. Le nombre minimum de cerveaux pour obtenir une lecture précise peut varier (voir la section Discussion pour plus de détails). - Une fois l’ensemble de travail terminé, laissez les cerveaux incuber pendant 6 heures à 25 °C en secouant légèrement.
- Suivez les étapes 1.2 à 1.6 pour tous les groupes restants.
note: Consigner et ajuster l’heure de fin de l’incubation en fonction des écarts entre le moment où chaque série d’échantillons a été terminée.
4. Préparation pendant la période d’incubation
- Préparez le réactif de Griess modifié selon les directives du fabricant (voir le tableau) et conservez-le dans l’obscurité jusqu’à ce qu’il soit utilisé. La quantité de réactif nécessaire dépend de la quantité d’échantillons. Par exemple, le réactif Griess sera ajouté dans un rapport de 1:1 au milieu de Grace (étape 5.5). Par conséquent, il faut préparer 50 μl par groupe d’échantillons + 50 μl pour le témoin à blanc.
- Construire une courbe standard de nitrite à l’aide de nitrite de sodium dans une dilution en série allant de 0,78125 à 100 mM de nitrite pour un total de 8 concentrations.
note: Cela devrait être fait pour chaque expérience afin d’assurer la cohérence et la précision de la concentration de l’échantillon et de l’activité du réactif de Griess. - De plus, préparez et étiquetez des tubes à centrifuger stériles de 0,5 ml, deux tubes pour chaque groupe de traitement et deux pour le témoin.
5. Détection des niveaux de nitrites
- Une fois la période d'incubation terminée, transférez le milieu de Grace (au moins 45 μl) des puits de microtitration dans le premier ensemble de tubes à centrifuger correspondant à chaque groupe.
note: Comme indiqué précédemment, assurez-vous de tenir compte des différences dans les périodes d’incubation dues au temps nécessaire entre chaque série de dissections. - Étape facultative : Ajoutez de la nitrate réductase et du NADPH à cette étape pour convertir les nitrates en nitrites. (Cette étape n’a pas été réalisée sur les résultats présentés)
note: Un dosage des nitrates/nitrites peut être effectué si désiré avec une aliquote du surnageant de l’échantillon, comme décrit dans les kits de dosage. - Centrifugez doucement (environ 8 175 x g) pendant 2 min pour granuler les particules de cerveau ou de tissu qui auraient pu être aspirées des puits.
- Pipetez 30 μl de surnageant à partir du premier ensemble de tubes à centrifuger dans le deuxième ensemble de tubes correspondants, en veillant à ne pas perturber la pastille après avoir fait tourner les échantillons.
- Ajouter le réactif Griess dans un rapport de 1:1, incuber pendant 5 à 10 min et tester à l’aide du spectrophotomètre NanoDrop à 548 nm d’absorbance en 30 min
Remarque : Les échantillons peuvent également être analysés à l’aide d’un lecteur de microplaques à une longueur d’onde d’absorbance de 540 nm avec une longueur d’onde de référence de 620 nm. - Répétez chaque lecture au moins trois fois et faites la moyenne des lectures.
note: Assurez-vous de « blanchir » la machine entre 6 et 10 lectures et, avant de terminer, exécutez le contrôle à blanc (milieu de Grace plus réactif de Griess sans cerveau) comme échantillon à utiliser comme écart-type. - Utilisez la courbe standard de nitrite générée à l’étape 4.2 pour calculer les concentrations relatives de nitrites de chaque échantillon.
- Pour calculer des concentrations inconnues, tracez d’abord les valeurs des concentrations connues à partir de la courbe standard en utilisant l’absorbance (c’est-à-dire la densité optique) sur l’axe des y et la concentration sur l’axe des x.
- Une fois que toutes les valeurs de la courbe standard sont représentées graphiquement, déterminez la pente de la droite de meilleur ajustement et résolvez l’équation de x.
note: Si les dilutions en série sont faites correctement, la ligne de meilleur ajustement doit être linéaire ou très proche de celle-ci. Si ce n’est pas le cas, reconstruisez la courbe standard. Si les problèmes persistent, vérifiez que toutes les solutions, les milieux et les réactifs ne sont pas périmés et assurez-vous que l’équipement fonctionne correctement et dans sa plage de détection. - Ensuite, il suffit de substituer les valeurs d’absorbance de y et de résoudre x, qui représente la concentration.
Pour plus d’information sur l’utilisation de l’équipement NanoDrop, veuillez consulter Desjardins et al., 2009 et Desjardins et Conklin, 2010,p. 28,29.
6. Transfert Western
- Nourrissez 30 mouches par condition comme décrit ci-dessus et décapitez les têtes, de préférence en utilisant de l’azote liquide et des vortex.
- Homogénéiser les têtes entières sur de la glace dans un tampon RIPA de 60 μl avec 2 mM de dithiothréitol (DTT) et 1x cocktail d’inhibiteur de protéase ajoutés juste avant l’utilisation.
- Essorage des échantillons pendant 5 min à 8 175 x g à 4 °C.
- Transfert du surnageant dans de nouveaux tubes à centrifuger.
- Mélangez délicatement les échantillons et pipetez 17 μl de surnageant dans des tubes à centrifuger contenant 6,5 μl de tampon d’échantillon 4x LDS et 2,5 μl 500 mM DTT.
note: Surgélation instantanée de l’échantillon restant dans de l’azote liquide et stocké à -20 °C jusqu’à utilisation. - Bien mélanger les échantillons et les chauffer à 70 °C pendant 10 min, en mélangeant une fois au milieu de l’incubation.
- Pendant le chauffage, assemblez l’appareil d’électrophorèse sur gel de polyacrylamide (PAGE) à l’aide d’un minigel NuPage Bis-Tris préfabriqué à 4-12 %, d’un tampon d’écoulement MOPS SDS avec 500 μl d’antioxydant dans la chambre intérieure.
- Essorage rapide des échantillons et laisser refroidir.
- Chargez 25 μl dans chaque voie.
- Faites fonctionner l’électrophorèse sur gel à 200 V sur de la glace ou à 4 °C pendant 45 minutes ou jusqu’à ce que le gel soit complet.
- Une fois l’électrophorèse terminée, transférez les protéines séparées du gel vers des membranes de nitrocellulose à l’aide des piles de transfert iBlot et détectez le signal à l’aide du kit de détection Western Blot.
note: Les anticorps utilisés sont les suivants : anticorps primaires α-nNOS de souris (1:250), α-syntaxine de souris (1:200) ; anticorps secondaires (1:250) fournis dans la trousse de détection par transfert Western (souris). - Détectez le signal chimiluminescent à l’aide d’un système d’imagerie par western blot ou d’un film à rayons X.
Remarque : Toutes les méthodes standard de détection et de quantification des immunoblots peuvent être utilisées pour l’analyse par transfert.
Résultats
Le paraquat a été montré, dans de nombreux modèles animaux tels que les souris19, les rats20 et les mouches à fruits22, pour induire une dégénérescence neurologique compatible avec une pathologie de type parkinsonien. Nous avons précédemment rapporté que l'antibiotique anti-inflammatoire minocycline, lorsqu'il est administré conjointement au paraquat, entraîne une survie prolongée, une réduction de la production d'espèces réactives de l'oxygène et une protection contre la mort des neurones dopaminergiques25. Par conséquent, comme la minocycline agit en supprimant l'inflammation, nous avons commencé à étudier la NOS, une protéine clé dans l'activation de la réponse inflammatoire, ainsi que son rôle dans la modulation de la toxicité du paraquat.
Une courbe de toxicité de la paraquat a été réalisée afin d'établir une dose létale efficace et une plage de traitement toxique, en utilisant des concentrations de paraquat comprises entre 1,25 et 10 mM (Figure 2A). Nous avons également testé les effets de concentrations de paraquat de 20 mM et 40 mM, mais nous avons constaté que la toxicité était trop aiguë à ces concentrations plus élevées pour évaluer précisément les réponses cellulaires à cet agent de stress oxydatif ; par conséquent, les résultats pour ces concentrations ne sont pas inclus dans ce rapport. À l'aide de la L-NAME, un inhibiteur compétitif de la NOS, et de la D-NAME, l'isomère inactif de NAME, nous avons traité simultanément des mouches mâles adultes au paraquat et à l'un des isomères de NAME. Le traitement conjoint des mouches au paraquat et à la L-NAME a entraîné un sauvetage significatif du raccourcissement de la durée de vie provoqué par l'ingestion de paraquat, tandis que les mouches traitées conjointement au paraquat et à la D-NAME n'ont montré aucune amélioration de la survie (Figure 2B), ce qui soutient l'hypothèse selon laquelle la suppression de l'inflammation par l'inhibition de la NOS améliore la survie des mouches traitées au paraquat.
Comme validation supplémentaire d'une réponse au paraquat médiée par la NO synthase (NOS), nous avons détecté des modifications des niveaux protéiques de la NOS immédiatement après l'exposition au paraquat. Les niveaux protéiques de la NOS ont augmenté de manière dépendante de la concentration en paraquat (Figure 3A). Lorsque les mouches ont été traitées avec 10 mM de paraquat pendant des durées d'exposition variant de 6 à 30 heures, nous avons observé une augmentation initiale, suivie d'une diminution à mesure que la durée d'exposition augmentait (Figure 3B), ce qui est conforme aux profils de niveaux de nitrite observés dans notre variante du test de Griess (Figure 5B). Ces résultats sont cohérents avec nos observations précédentes selon lesquelles le traitement au paraquat induit la NOS et que l'inhibition de la NOS ou le traitement avec la L-NAME ou la minocycline confèrent une protection partielle17,25.
La figure 4A démontre une relation linéaire entre l'augmentation de la concentration de paraquat et l'ampleur de la réponse inflammatoire définie par la sécrétion et la détection de NO. À des niveaux basaux, les mutants hétérozygotes Punch sécrétaient des concentrations légèrement inférieures de NO, une variation trop faible pour être détectée à l'aide des méthodes de détection précédentes. Lorsqu'ils étaient nourris avec du paraquat, une augmentation marquée des niveaux de NO a été observée chez les mutants Punch, toutefois nettement inférieure à celle des mouches de type sauvage traitées (figure 4B). Les valeurs relatives des mouches de type sauvage et des mouches Punch peuvent être quantifiées avec précision et reproductibilité, bien que les variations aux niveaux non traités aient été extraordinairement subtiles.
Lorsque l'on travaille avec des toxines ou des produits chimiques, il est essentiel d'établir à la fois une courbe de temps d'exposition et une courbe de toxicité fondée sur la concentration, car ces conditions peuvent modifier considérablement la sensibilité du test. Par exemple, un traitement avec 5 mM de paraquat entraîne une détection maximale de NO après 24 heures d'exposition (Figure 5A), tandis qu'une exposition à 10 mM de paraquat provoque une induction plus rapide (niveaux maximaux à 12 heures), mais également une décroissance plus rapide de l'activité lors d'expositions prolongées (Figure 5B). Bien qu'une concentration plus élevée avec une induction rapide puisse sembler préférable, une réponse maximisée accélère la mort des neurones et éventuellement des hématocytes, au point que la reproductibilité peut devenir difficile.
Les molécules de NO sont instables et très réactives. Un dosage réussi doit donc inclure des conditions d'incubation offrant un équilibre optimal entre l'induction continue de la NOS et le renouvellement rapide du NO. Afin de définir des conditions d'incubation optimales, nous avons évalué l'effet de la durée d'incubation des cerveaux disséqués dans le milieu de culture avant l'ajout du réactif de Griess. Nous avons constaté qu'une incubation de 6 heures à température ambiante produisait des concentrations maximales de nitrite lors de la réaction ultérieure de Griess (Figure 5C). Nous prévoyons que des variations de la durée d'incubation pourraient être nécessaires afin d'optimiser la détection selon différents modèles d'inflammation. L'établissement rigoureux de tous les paramètres optimaux propres à l'organisme, au génotype et au tissu spécifiques analysés sera essentiel pour obtenir des résultats fiables et précis, car ce processus est hautement dynamique. En particulier, les variants génétiques et les modèles d'expression de transgènes devraient nécessiter une optimisation importante, notamment en ce qui concerne le stade de développement ou l'âge des adultes.
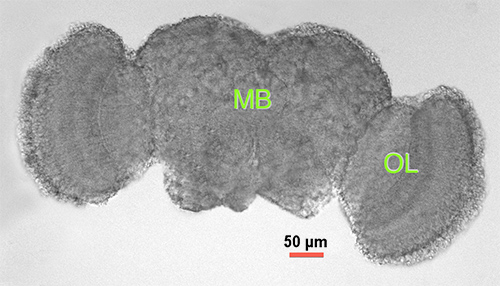
Figure 1. Cerveau adulte de Drosophila. Microscopie optique du cerveau d'un mâle adulte disséqué, 2 à 3 jours après l'émergence. MB = mésencéphale (cortex central), OL = lobe optique.
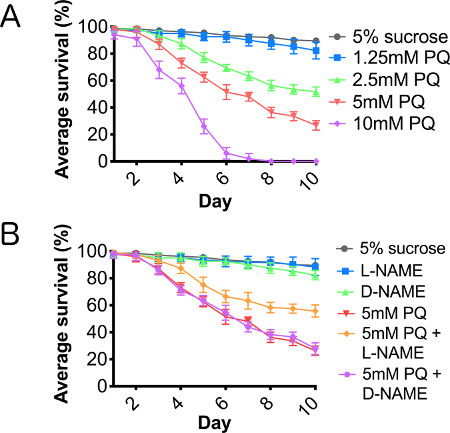
Figure 2. Le paraquat provoque une réduction dépendante de la dose de la durée de vie, médiée par la synthase de l'oxyde nitrique. Des mouches mâles de type sauvage ont été nourries avec (A) du saccharose à 5 % (témoin) et des dilutions sériées de paraquat allant de 1,25 à 10 mM dans du saccharose à 5 %, ainsi que (B) du paraquat administré conjointement avec la L-NAME ou la D-NAME pendant 10 jours consécutifs. N = 3 groupes de 10 individus. Les barres d'erreur correspondent à l'EMT.
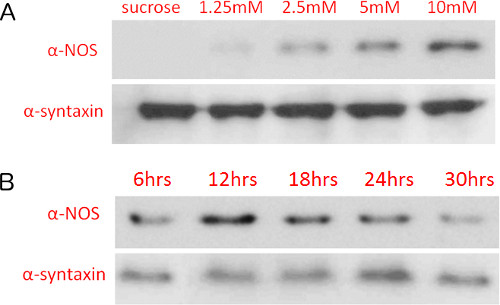
Figure 3. Les niveaux protéiques de la synthase de l'oxyde nitrique augmentent avec la concentration de paraquat et la durée d'exposition. Détection par immunoblot des niveaux de synthase de l'oxyde nitrique chez des mouches traitées avec différentes (A) concentrations de paraquat (exposition de 12 heures) et (B) une concentration de 10 mM de paraquat avec des durées d'exposition variables. Les niveaux protéiques ont été détectés sur des membranes en nitrocellulose à l'aide d'une chimiluminescence et d'une exposition sur film radiographique.
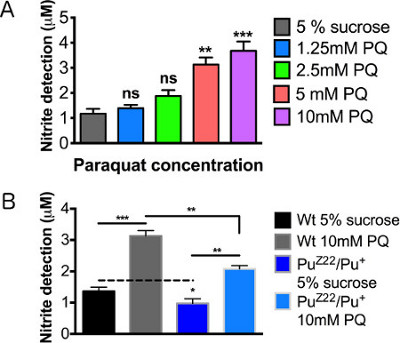
Figure 4. Niveaux de détection d'oxyde nitrique après exposition au paraquat. Des mouches mâles de type sauvage (WT) âgées de 2 à 3 jours après l'éclosion ont été analysées après 12 heures d'alimentation. (A) Courbe de concentration en paraquat. (B) Mâles mutants hétérozygotes pour Punch nourris avec un contrôle au saccharose et au paraquat à 10 mM. N = 20 cerveaux par groupe. Les résultats représentent trois répétitions par groupe. Les barres d'erreur correspondent à l'EM. Des analyses statistiques ont été réalisées à l'aide d'une ANOVA à un facteur suivie d'un test post-hoc de Dunnett pour comparaisons multiples (*, p < 0,05 ; **, p < 0,01 ; ***, p < 0,001).

Figure 5. Optimisation de la détection de la production d'oxyde nitrique en modifiant la durée d'exposition au paraquat et le temps d'incubation des tissus. Niveaux relatifs d'oxyde nitrique dans les cerveaux mâles 2 à 3 jours après l'émergence, suite à un traitement de 12 heures avec (A) du paraquat à 5 mM et (B) du paraquat à 10 mM. (C) Courbe de NO obtenue avec différentes durées d'incubation des tissus après un traitement de 12 heures avec du paraquat à 10 mM. Les valeurs de significativité ont été calculées par rapport aux témoins suivants : (A, B) témoins au saccharose à 5 % pour chaque durée d'exposition (non représentés sur le graphique), (C) témoins au saccharose à 5 % pour chaque durée d'incubation (non représentés sur le graphique). N = 20 cerveaux/groupe. Les résultats représentent 3 répétitions par groupe. Les barres d'erreur correspondent à l'EM. Les analyses statistiques ont été réalisées à l'aide d'une ANOVA à un facteur suivie du test a posteriori de Dunnett (*, p<0,05 ; **, p<0,01 ; ***, p<0,001).
Discussion
Cette méthode, bien que simple dans son approche, fournit une méthode rentable, hautement reproductible et extrêmement sensible pour quantifier les niveaux de neuroinflammation médiée par NOS. Comme le montre la section Résultats, de nombreuses variables peuvent être ajustées pour améliorer ou optimiser la réponse dans différents modèles d’induction ou organismes. Cependant, comme il s’agit d’un système très sensible, ces variables peuvent également entraîner des résultats très variables si tous les aspects du protocole ne sont pas traités avec soin. Lors d’un premier test à l’aide d’un modèle, nous vous recommandons de configurer les paramètres en testant des variables, notamment la concentration chimique (Figure 4A), la durée d’exposition (Figures 5A et 5B) et la durée d’incubation (Figure 5C). Soyez conscient d’autres variables, telles que le nombre d’échantillons de cerveau/tissus nécessaires pour atteindre le seuil de détection et la cohérence, même lorsque vous appliquez cette méthode à des modèles de drosophile similaires. De plus, dans les modèles génétiques d’inflammation dépendants de l’âge, une optimisation prolongée des points temporels sera nécessaire.
Comme mentionné ci-dessus, en raison de la nature sensible du test, des incohérences dans le protocole peuvent donner des résultats peu fiables. Dans cet esprit, tout l’équipement et le matériel ont été stérilisés avant d’être utilisés. En raison de la courte durée d’incubation, aucun antibiotique n’a été ajouté au milieu de culture dans ces expériences. Cependant, si le protocole est adapté pour des temps d’incubation plus longs ou si une croissance bactérienne est observée dans les cultures ou les milieux, des antibiotiques de culture typiques tels que la pénicilline-streptomycine doivent être ajoutés et le matériel doit être restérilisé. Comme dans toute expérience de traitement chimique, il faut faire preuve de prudence pour s’assurer que tous les groupes sont élevés dans des conditions bien contrôlées, que le sexe et l’âge correspondent, et que tous les groupes reçoivent exactement les mêmes conditions d’alimentation. Parmi les exemples de conditions d’alimentation à prendre en compte, mentionnons les variations des concentrations, la disponibilité et l’accès à la source d’alimentation, la durée de l’alimentation et l’heure de la journée où l’alimentation est administrée. Des enregistrements détaillés pour toutes les conditions expérimentales et une attention particulière aux modèles d’alimentation naturels de votre modèle aideront à minimiser la variabilité. Si des souches mutantes ou transgéniques qui affectent les circuits neuronaux ou les modèles comportementaux sont utilisées, un contrôle important inclurait la surveillance du comportement alimentaire.
Encore une fois, bien que des protocoles similaires soient disponibles dans la culture cellulaire et les lysats, l’un des principaux avantages de cette méthode est que l’intégrité du tissu est maintenue, permettant ainsi à pratiquement toutes les relations cellulaires au sein du cerveau de rester intactes. Ce système représente un état in vivo relativement naturel de signalisation neuroinflammatoire et de sécrétion cellulaire. Établie chez la drosophile, cette technique peut être facilement adaptée à d’autres petits organismes modèles, et n’est pas limitée au système nerveux central, comme le démontre une application similaire pour la signalisation NO dans un modèle de tubule de Malpighi pour la fonction rénale26. L’avantage de loin le plus significatif de ce protocole est la possibilité de manipuler et d’adapter ce test pour répondre aux besoins et aux intérêts du chercheur ou du système modèle.
Grâce à l’utilisation d’approches combinées chimique-génétiques, ce test a le potentiel d’améliorer considérablement la capacité des petits systèmes modèles à étudier les mécanismes, les composants génétiques et les modulateurs chimiques de l’inflammation.
Déclarations de divulgation
Les auteurs ne déclarent aucun intérêt financier concurrent.
Remerciements
Nous remercions le Dr Guy et le Dr Kim Caldwell pour l’utilisation de leur spectrophotomètre NanoDrop lors de la mise au point de ce test et J. Gavin Daigle pour ses commentaires critiques et ses suggestions. Le développement de cette méthode a été financé par une subvention des National Institutes of Health (NS-078728) à J.M.O.
Matériaux
Dissection Adult Fly Brains and Incubation
absorbant td colspan="4"> de microscope
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Chambres d’alimentation | |||
| Vide Drosophila flacon | Genesee Scientific | #32-116 | |
| Coton | N’importe quel produit standard peut être utilisé. | ||
| Papier filtre | Fisher | #09-802-1B | |
| Exposition au paraquat | |||
| Saccharose | Sigma-Aldrich | #S0389 | |
| Paraquat (dichlorure de méthyl viologène hydraté) | Sigma-Aldrich | #856177 | Toxique. Manipuler avec soin et dans le respect des directives de la fiche signalétique |
| L-NAME (N-Nitro-L-arginine methyl ester hydrochloride) | Sigma-Aldrich | #N5751 | |
| D-NAME (N-Nitro-D-arginine methyl ester hydrochloride) | Sigma-Aldrich | #N4770< | |
| Grace | Invitrogen | #11605-094 | Le milieu Grace’s peut également être substitué au Sf-900 II SFM ou au Sf-900 III SFM Medium pour une plus grande cohérence d’un lot à l’autre. |
| Plaque à 96 puits | Corning | #3596 | N’importe quel produit standard peut être utilisé. |
| Lame | N’importe quel produit standard peut être utilisé. | ||
| Lame chirurgicale | Feather | #0197 | N’importe quel produit standard peut être utilisé. |
| Pince à épiler médicale 5 | Dumont | EMS #72877-D | Tout produit standard peut être utilisé. |
| 10x tampon PBS | OmniPur | #6508 | |
| Détection des niveaux de nitrite | |||
| Modified Griess réactif | Sigma-Aldrich | #4410 | |
| Nitrite de sodium | Sigma-Aldrich | #S2252 ou #237213 | |
| Protein Assay Kit | Bio-Rad | 500-0001 | |
| Cuvettes | N’importe quel produit standard peut être utilisé. | ||
| Nitrate réductase | optionnel | ||
| NADPH | facultatif | ||
| Western Blot Analysis | |||
| RIPA tampon de lyse | Amresco | 97063-270 | |
| dithiothreitol (DTT)- Agent réducteur | Novex | B0009 | |
| Cocktail inhibiteur de protéase | Amresco | 97063-082 | |
| 4x LDS tampon d’échantillon | Novex | B0007 | |
| Préfabriqué 4-12 % Bis-Tris minigel | Novex | BG04125BOX | |
| MOPS Tampon de fonctionnement | Novex | B0001 | |
| Antioxydant | NuPage | NP0005 | |
| Piles de transfert iBlot (nitrocellulose) | Invitrogen | IB301002 | |
| Western blot kit de détection | Invitrogen | IB711002 | |
| Souris &alpha ;-nNOS | BD Biosciences | 611853 | |
| Souris &alpha ;-syntaxin | DSHB | 8C3 |
Références
- Gehrmann, J., Matsumoto, Y., Kreutzberg, G. W. Microglia: Intrinsic immuneffector cell of the brain. Brain Res. Rev. 20, 269-287 (1995).
- Dissing-Olesen, L., et al. Axonal lesion-induced microglial proliferation and microglial cluster formation in the mouse. Neuroscience. 149, 112-122 (2007).
- Aloisi, F., Penna, G., Cerase, J., Menendez Iglesias, B., Adorini, L. IL-12 production by central nervous system microglia is inhibited by astrocytes. J. Immunol. 159, 1604-1612 (1997).
- Vincent, V. A., Tilders, F. J., Van Dam, A. M. Inhibition of endotoxin-induced nitric oxide synthase production in microglial cells by the presence of astroglial cells: a role for transforming growth factor beta. Glia. 19, 190-198 (1997).
- Rohrenbeck, A. M., et al. Upregulation of COX-2 and CGRP expression in resident cells of the Borna disease virus-infected brain is dependent upon inflammation. Neurobiol. Dis. 6, 15-34 (1999).
- Walsh, D. T., Perry, V. H., Minghetti, L. Cyclooxygenase-2 is highly expressed in microglial-like cells in a murine model of prion disease. Glia. 29, 392-396 (2000).
- Aloisi, F., Serafini, B., Adorini, L. Glia-T cell dialogue. J. Neuroimmunol. 107, 111-117 (2000).
- Minghetti, L., Levi, G. Microglia as effector cells in brain damage and repair: focus on prostanoids and nitric oxide. Prog. Neurobiol. 54, 99-125 (1998).
- Mrak, R. E., Griffin, W. S. T. Glia and their cytokines in progression of neurodegeneration. Neurobiol. Aging. 26, 349-354 (2005).
- Zhang, W., et al. Aggregated alpha-synuclein activates microglia: a process leading to disease progression in Parkinson's disease. FASEB J. 19, 533-542 (2005).
- Beers, D. R., et al. Neuroinflammation modulates distinct regional and temporal clinical responses in ALS mice. Brain Behav. Immun. 25, 1025-1035 (2011).
- Wood, W., Faria, C., Jacinto, A. Distinct mechanisms regulate hemocyte chemotaxis during development and wound healing in Drosophila melanogaster. J. Cell Biol. 173, 405-416 (2006).
- Babcock, D. T., et al. Circulating blood cells function as a surveillance system for damaged tissue in Drosophila larvae. Proc. Natl. Acad. Sci. U.S.A. 105, 10017-10022 (2008).
- Vlisidou, I., et al. Drosophila embryos as model systems for monitoring bacterial infection in real time. PLoS Pathog. 5, e1000518(2009).
- Foley, E., O'Farrell, P. H. Nitric oxide contributes to induction of innate immune responses to gram-negative bacteria in Drosophila. Genes Dev. 17, 115-125 (2003).
- Costa, A., Jan, E., Sarnow, P., Schneider, D. The Imd pathway is involved in antiviral immune responses in Drosophila. PloS One. 4, e7436(2009).
- Daigle, J. G. Integrated microglial-like neuroinflammatory and hypoxia responses in a Drosophila model for Parkinson's disease. , in preparation Forthcoming.
- Tanner, C. M., Kamel, F., Ross, G. W., Hoppin, J. A., Goldman, S. M., Korell, M., Marras, C., Bhudhikanok, G. S., Kasten, M., et al. Rotenone, Paraquat and Parkinson's Disease. Environ. Health Perspect. 119 (6), 866-8672 (2011).
- Manning-Bog, A. B., McCormack, A. L., Li, J., Uversky, V. N., Fink, A. L., Di Monte, D. A. The herbicide paraquat causes up-regulation and aggregation of alpha- synuclein in mice: paraquat and alpha-synuclein. J. Biol. Chem. 277, 1641-1644 (2002).
- Ossowska, K., Wardas, J., Smialowska, M., Kuter, K., Lenda, T., Wieronska, J. M., Zieba, B., Nowak, P., Dabrowska, J., Bortel, A., et al. A slowly developing dysfunction of dopaminergic nigrostriatal neurons induced by long-term paraquat administration in rats: An animal model of preclinical stages of Parkinson's disease. Eur. J. Neurosci. 22, 1294-1304 (2005).
- McCormack, A. L., et al. Role of oxidative stress in paraquat-induced dopaminergic cell degeneration. J. Neurochem. 93, 1030-1037 (2005).
- Chaudhuri, A., et al. Interaction of genetic and environmental factors in a Drosophila parkinsonism model. J. Neurosci. 27, 2457-2467 (2007).
- Krishnakumar, S., Burton, D., Rasco, J., Chen, X., O'Donnell, J. Functional interactions between GTP cyclohy- drolase I and tyrosine hydroxylase in Drosophila. J. Neurogenet. 14 (1), 1-23 (2000).
- Foxton, R. H., Land, J. M., Heales, S. J. R. Tetrahydro- biopterin availability in Parkinson's and Alzheimer's disease; potential pathogenic mechanisms. Neurochem. Res. 32 (4-5), 751-756 (2007).
- Inamdar, A. A., Chaudhuri, A., O'Donnell, J. The Protective Effect of Minocycline in a Paraquat-Induced Parkinson's Disease Model in Drosophila is Modified in Altered Genetic Backgrounds. Parkinson's Disease. 2012, 938528(2012).
- Kean, L., Cazenave, W., Costes, L., Broderick, K. E., Graham, S., Pollock, V. P., Davies, S. A., Veenstra, J. A., Dow, J. A. Two nitridergic peptides are encoded by the gene capability in Drosophila melanogaster. Am. J. Phys. Reg. Integr. Comp. Phys. 282, R1297-R1307 (2002).
- Williamson, W. R., Hiesinger, P. R. Preparation of Developing and Adult Drosophila Brains and Retinae for Live Imaging. J. Vis. Exp. (37), (2010).
- Desjardins, P., Hansen, J. B., Allen, M. Microvolume Protein Concentration Determination using the NanoDrop 2000c Spectrophotometer. J. Vis. Exp. (33), (2009).
- Desjardins, P., Conklin, D. NanoDrop Microvolume Quantitation of Nucleic Acids. J. Vis. Exp. (45), (2010).
Réimpressions et autorisations
