Ici, nous présentons un protocole d'étudier l'invasion des cellules tumorales dans des fragments de tissus normaux vivant en trois dimensions. Cette technique de culture d'organe est principalement appliqué pour tester des médicaments potentiellement anti-invasif in vitro.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Chick Coeur Invasion Assay pour tester les techniques invasives des cellules cancéreuses et l'activité des composés potentiellement anti-invasives
Dans cet article
Résumé
Résumé
L'objectif de l'essai de coeur de poulet est de proposer une méthode de culture d'organes pertinents pour étudier l'invasion tumorale en trois dimensions. L'essai peut distinguer entre les cellules invasives et non invasives, et qui permet l'étude des effets des composés d'essai sur l'invasion tumorale. Les cellules cancéreuses - soit comme des agrégats ou des cellules individuelles - sont confrontés à des fragments de coeur de poussin embryonnaire. Après culture d'organes en suspension pendant quelques jours ou quelques semaines, les cultures sont fixées et auxquels sont confrontés noyés dans de la paraffine pour une analyse histologique. L'interaction à trois dimensions entre les cellules cancéreuses et les tissus normaux est ensuite reconstruit à partir de coupes sériées colorées à l'hématoxyline-éosine ou après coloration immunohistochimique pour des epitopes dans le tissu cardiaque ou les cellules cancéreuses se posent. L'analyse est compatible avec la notion que récente invasion du cancer est le résultat d'interactions moléculaires entre les cellules cancéreuses et leurs éléments d'accueil du stroma voisin (myofibroblastes, endothElial cellules, des composants de la matrice extracellulaire, etc.). Ici, cet environnement stromal est offerte aux cellules cancéreuses en tant que fragment de tissu vivant. Aspects de soutien à la pertinence de l'essai sont multiples. Invasion dans le dosage est en conformité avec les critères de l'invasion du cancer: l'occupation et le remplacement progressif dans le temps et l'espace du tissu hôte, et le caractère invasif et non invasif in vivo des cellules se posent généralement corrélée avec les résultats de l'essai. En outre, le motif de l'invasion des cellules in vivo, tel que défini par les pathologistes, se reflète dans les images histologiques dans le dosage. Quantitative relation structure-activité (QSAR) l'analyse des résultats obtenus avec de nombreux composés potentiellement anti-invasives congénères organiques a permis l'étude des relations structure-activité pour les flavonoïdes et les chalcones, et les médicaments anti-métastatiques connus utilisés dans la clinique (par exemple, les inhibiteurs des microtubules ) inhibent l'invasion dans le dosage ainsi. However, l'analyse ne tient pas compte des contributions immunologiques à l'invasion du cancer.
Introduction
Invasion est la marque de tumeurs malignes. Cette activité conduit non seulement à la destruction des tissus environnants, mais est également impliquée dans la formation de métastases. Étant donné que les patients cancéreux meurent de l'invasion et la métastase, et les traitements anti-invasives sont encore efficaces, des essais de laboratoire rares qui imitent l'invasion de cellules tumorales ont été développés. L'objectif de l'essai de coeur de poulet est de proposer une méthode de culture d'organes pertinents pour étudier l'invasion tumorale en trois dimensions. L'essai peut distinguer entre les cellules invasives et non invasives, et permet d'étudier les effets des composés d'essai sur l'invasion tumorale.
La raison derrière l'utilisation de l'essai est le concept même que les tumeurs sont des écosystèmes où les cellules néoplasiques interagissent en permanence avec leur stroma (cellules hôtes et la matrice extracellulaire), et que, grâce à ces interactions moléculaires invasion est affiné 1. Ainsi, dans le test des cellules tumorales sont confrontés à livifragments embryonnaires de poussin cardiaques ng deux, qui servent non seulement en tant que substrats pour l'invasion par les cellules tumorales, mais également en tant que source de différents types de cellules stromales et les éléments de matrice. Le cœur de poussin contient les myocytes, les fibroblastes et les cellules endothéliales et la matrice extracellulaire est constituée de la laminine, la fibronectine et les différents types de collagène. De cette façon, la technique de culture d'organe tridimensionnel couvre de nombreuses interactions cellulaires et moléculaires impliqués dans l'invasion des tumeurs de patients.
Le principal avantage de l'essai de coeur de poulet est la mise en œuvre des effets stromales. Cet aspect est plus complète que dans les autres essais d'invasion in vitro qui sont basés sur l'invasion des cellules tumorales dans des gels non vivants constitués de membrane basale trois ou quatre matrice interstitielle des molécules. Le concept de la confrontation entre les cellules tumorales et les tissus de l'hôte de la vie normale que l'on trouve dans la culture d'organes expérimentation a été introduite par plusieursauteurs y compris Wolff et Schneider en France 5, Easty et Easty au Royaume-Uni 6 et 7 Schleich en Allemagne. Deux avantages techniques de l'invasion dosage de coeur de poulet sur les méthodes citées est que le volume des fragments peut facilement être normalisé, et qu'ils restent contractile, qui permet la surveillance de l'intégrité fonctionnelle pendant la culture d'organes. En outre, les embryons aviaires sont préférés, car ils peuvent être facilement disséquées à partir du contenu stérile de l'œuf. L'essai a ressemblance conceptuelle pour le poussin chorio-allantoïde membrane dosage 8 en offrant un stroma complexe environnante pour les cellules tumorales.
L'essai a été appliquée avec succès à la distinction entre les variants de cellules invasives et non invasives des mêmes tumeurs humaines comme dans la MCF-7 (mammaire) 9 et HCT-8 (côlon) 10 familles de lignée cellulaire. La technique est utile pour tester des composés potentiellement anti-invasives ainsi 11,12. Comme expliqué plus loin, il peut être utilisé pour l'établissement de relations structure-activité des petites molécules organiques. L'essai ne cependant pas tenir compte de la contribution des cellules immunologiques à l'invasion du cancer. Il convient de souligner que la technique ne peut pas être considéré comme un système d'analyse à haut débit, en raison du nombre élevé de manipulations, le nombre limité de séries de dosage (maximum 30 cultures) et le long temps de demi-tour (environ 1 mois).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
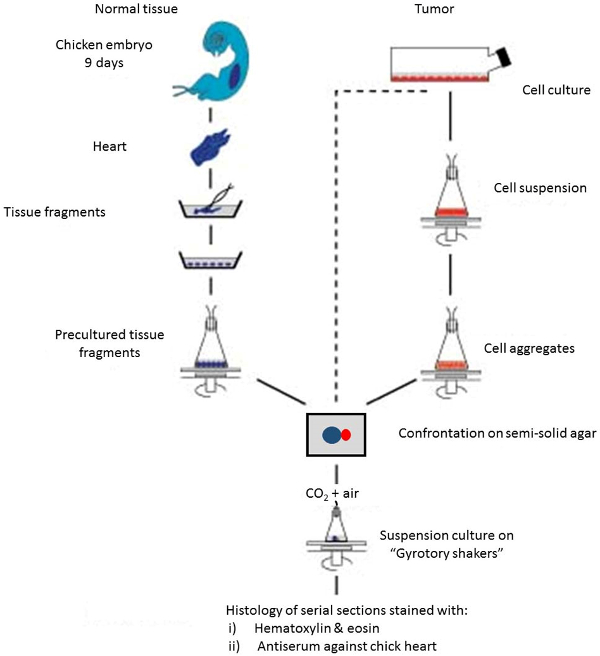
Figure 1. Présentation schématique des différentes étapes de l'analyse. S'il vous plaît, cliquez ici pour voir une version plus grande de cette figure.
1. Préparation de fragments de coeur précultivées (PHF)
- Incuber un oeuf fécondé de poussin à 37 ° C pendant 9 jours. Remplissez ce incubation à une date qui permet la préparation ultérieure de PHF pendant 4 jours (par exemple, un jeudi) et la confrontation finale avec des agrégats de cellules tumorales (par exemple, sur le nid lundi).
- Désinfectez la coquille avec 70% (v / v) d'éthanol dans l'eau. Effectuer toutes autres manipulations dans une armoire de culture de tissu en utilisant des solutions stériles et des matériaux. Ouvrez la coque à l'aide d'une pince pôle embryonnaire contondants.
- Tirez sur l'embryon par holding le cou avec une cuillère d'énucléation (Figure 2). Placer l'embryon dans une boîte de Petri en verre d'un diamètre de 5 cm contenant 5 ml de la solution de sel de Ringer.
- Ouvrez la peau thoracique ventrale par déchirant la peau en utilisant une pince tranchants dans les deux mains, retirez le sternum par le même type de manipulation, et de disséquer le cœur à l'aide de ciseaux de microdissection iridectomie de déconnecter ses principaux vaisseaux sanguins. Effectuer toutes autres manipulations sous un macroscope avec une grille oculaire calibré.
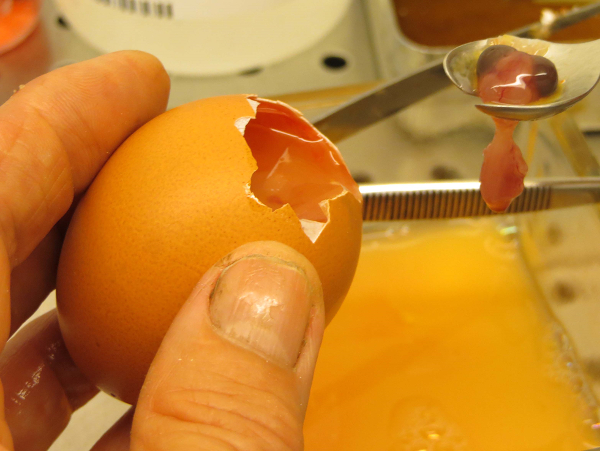
Figure 2. La levée de l'embryon de l'œuf avec une cuillère d'énucléation. S'il vous plaît, cliquez ici pour voir une version plus grande de cette figure.
- Transférer le cœur à un plat en verre avec Petriun diamètre de 5 cm contenant 5 ml de milieu MEM-3 Rega de culture avec du sérum bovin foetal à 5%. Retirer les oreillettes et les vaisseaux associés par la résection de la troisième crânienne supérieure du cœur à l'aide de ciseaux de microdissection iridectomie. On dissèque le péricarde des ventricules avec une paire de pinces coupantes.
- Faire un hémisection sagittal dans les ventricules utilisant microdissection iridectomie ciseaux, et enlever le sang en agitant doucement avec une forte forceps.
- Transférer les ventricules dans une autre boîte de Petri en verre d'un diamètre de 5 cm contenant 5 ml de milieu MEM-3 Rega de culture frais avec du sérum bovin foetal à 5%. Couper les ventricules en morceaux d'environ 0,4 mm de diamètre à l'aide de ciseaux de microdissection iridectomie. Un cœur peut produire environ 100 fragments.
Remarque: Un cœur peut produire environ 100 fragments - Tournez doucement la boîte de Petri à conduire tous les fragments ventriculaires vers le centre du plat. Retirez tous les corpus aliena avec une aiguille en acier inoxydable par la SEPles arating à partir des fragments ventriculaires et les conduire vers la périphérie de la boîte de Pétri.
- Transférer les fragments de coeur avec une pipette Pasteur en verre dans un ballon Erlenmeyer de 50 ml contenant 2 à 3 ml de milieu de culture (MEM-3 Rega plus 10% en volume de sérum v / fœtal bovin).
Remarque: Le volume moyen exact dépend de la convexité de fond variables des flacons individuels: le centre de leur fond doit être recouvert par un mince film de liquide seulement. - Gaz dans le ballon (s) avec un mélange de 5% de CO 2 dans l'air par l'intermédiaire des bouchons, et incuber la fiole (s) sur un agitateur giratoire à 37 ° C à 70 tours / min (rpm) pendant 24 heures. La justification de cette étape de culture en suspension est d'obtenir des fragments de tissu cardiaque sphéroïdales appropriés pour confrontation subséquente avec des agrégats de cellules tumorales.
- Transférer les fragments cardiaques et leur milieu de culture à une boîte de Pétri. Jeter corpus aliena, fragments nécrotiques (noires), et des conglomérats de fragments de coeur avec une aiguille.
- Incuber les fragments restants du coeur dans un autre ballon de 50 ml Erlenmeyer contenant 6 ml de milieu de culture comme décrit dans l'étape 1.9 pour un autre 60 h.
Remarque: Au cours de cette période d'incubation, les fragments vont devenir sphérique. Ils se composent d'un noyau de myoblastes et une mince couche de cellules fibroblastiques à la périphérie. - Sélectionner fragments sphéroïdales présentant une fine couche homogène de cellules fibroblastiques (formation d'une capsule translucide) et un diamètre de 0,4 mm au moyen d'un macroscope et aiguilles. Un coeur de poussin donnera environ 20 PHF appropriés. Transférez ces PHF, dont beaucoup seront contracter rythmiquement à 37 ° C, à une autre boîte de Pétri contenant un milieu de culture frais. Ces PHF sont prêts pour la confrontation avec des cellules d'essai.
2. Préparation et Confrontation des Spheroidal essai agrégats cellulaires
- Préparer un milieu d'agar semi-solide: dissoudre 100 mg de gélose dans 15 ml de la solution de sel de Ringer faisant bouillir trois fois. Fraisla suspension à 40 ° C et ajouter 7,5 ml de la solution de sel de Ringer / blanc d'oeuf (1: 1) et 7,5 ml de sérum de veau fœtal.
- Préparer 6 ml d'une suspension contenant 1 x 10 5 cellules / ml essais dans leur milieu de culture approprié dans un erlenmeyer de 50 ml. Pour ce faire, trois jours avant le début de la culture de confrontation est prévue. Incuber le flacon sur un agitateur giratoire à 37 ° C à 70 tours par minute pendant 3 jours. Les flacons gaz avec un mélange de (v / v) de CO 2 à 5% ou 10% dans l'air, en fonction du type de milieu de culture utilisé.
- Voir les agrégats sous un macroscope équipé d'une grille oculaire calibré. Sélectionnez (avec une aiguille) agrégats de cellules sphéroïdale avec un diamètre de 0,2 mm.
- Utilisez une pipette Pasteur pour transférer huit PHF sélectionnés (diamètre = 0,4 mm) dans une quantité minimale de milieu de culture à un verre de montre embryologique contenant semi-solide milieu de gélose 13. Déplacez les PHF individuels avec une aiguille pour former un cercle. Aspirer excès de milieul'aide d'un petit morceau de papier-filtre (voir Figure 3).
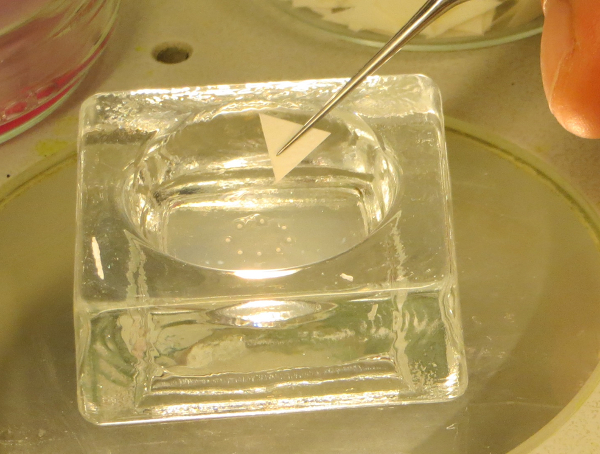
Figure 3. L'aspiration de l'excès de liquide autour de PHF. Huit PHF sont placés sur gélose semi-solide dans un verre de montre embryologique, et l'excès de liquide est éliminé avec un petit morceau triangulaire papier filtre op. Les flèches indiquent les 8 PHF individuelles. S'il vous plaît cliquer ici pour voir une version plus grande de cette figure.
- Apportez dix sélectionnés agrégats cellulaires sphéroïde (diamètre = 0,2 mm) dans le cercle à l'aide d'une pipette Pasteur. Aspirer excès du milieu. Déplacer l'un vers l'un agrégat du PHF avec l'aiguille jusqu'à ce qu'ils entrent en contact les uns avec les autres. Excès du milieu Aspirer l'aide d'un petit morceau de papier filtre.
- Sceller le couvercle de la montre-verre avec de la paraffine, et incubate à 37 ° C pendant 4 à 24 h, selon les propriétés adhésives des cellules de test aux PHF.
- Plonger les paires se posent avec préchauffé (37 ° C) milieu de culture, et de transférer chaque paire individuelle avec une pipette Pasteur dans un 5 ml Erlenmeyer contenant 1,5 ml de milieu de culture.
- Incuber les flacons sur un agitateur giratoire à 37 ° C ajustée à 120 tpm. Les flacons avec des gaz CO 2 5% ou 10% (v / v) dans de l'air, en fonction du type de milieu de culture utilisé pour les cellules de test (voir Figure 4).
- Pour éviter la concentration des médias, humidifier les gaz en les faisant passer à travers deux supplémentaires 5 ml des flacons Erlenmeyer remplies avec 2 ml de la solution de sel de Ringer. Actualiser le milieu de culture tous les 8 jours.
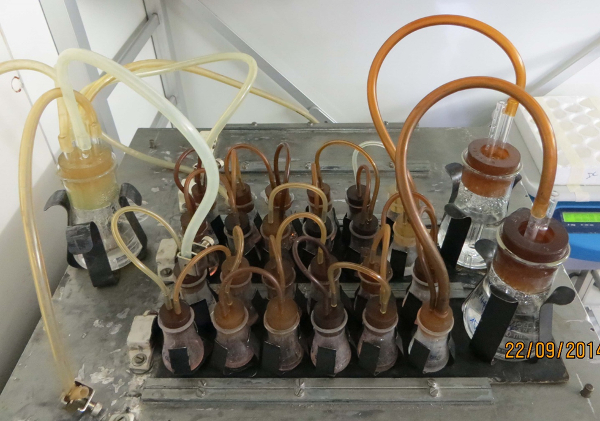
Figure 4. Petit Erlenmeyer sur une Shak giratoire. er Les flacons avec 1,5 ml de milieu de culture sont scellés avec des bouchons en silicone équipés d'un gaz dans - et l'aiguille de sortie, et a déménagé à 120 tours par minute à 37 ° C. Le gaz est amené par une tubulure d'entrée (1) à la plus grande fiole d'Erlenmeyer (2) rempli de la solution de sel stérile de Ringer, et en outre réparti (3 et 4) pour les petits flacons contenant un milieu de culture avec des paires se faisant face individuels (5 et 6). Enfin, le gaz usé est recueilli dans un ballon plus grand avec un piège à eau stérile (7), d'où il peut s'échapper dans l'air (8). La figure montre deux ensembles de batteries de culture sur le dessus d'une plate-forme de plaque de maison. S'il vous plaît cliquez ici pour voir une version plus grande de cette figure.
3. histologie des Cultures Affronter
- Préparer la solution de fixation de Bouin-Hollande.
- Dissoudre 2,5 g d'acétate cuivrique (neutre) dans 100 ml d'eau distillée et mono-ajouter lentement 4,0 g d'acide picrique.
- Filtrer la solution à travers un filtre en papier. Ajouter 10 ml de formol et de 1 ml d'acide acétique. Mélanger 9 parties de cette solution avec 1 partie d'une solution de chlorure de mercure dans l'eau saturée unique distillée.
ATTENTION: Cette solution contient plusieurs substances toxiques. Le formol est toxique par inhalation, par contact avec la peau et par ingestion. L'acide acétique est corrosif pour la bouche et le tractus intestinal après l'ingestion. L'acide picrique est allergène et explosif lorsqu'il est chauffé rapidement ou en percussion. Chlorure de mercure est fortement corrosif pour les muqueuses et nefrotoxic. Porter des vêtements de protection et des gants pour préparer la solution de Bouin-Hollande, et le manipuler dans une région éloignée et bien ventilé du feu. Une procédure de fixation de remplacement est basée sur 4% de formaldehyde dans une solution saline tamponnée au phosphate.
- Fixer les cultures individuelles après plusieurs jours ou semaines d'incubation comme suit. Tout d'abord, transférer les cultures au sel de Ringersolution pendant quelques secondes pour éliminer les protéines sériques. Ensuite, plonger dans des boîtes de Pétri d'un diamètre de 3 cm contenant la solution de fixation de 3 ml Bouin-Hollande pendant environ 2 h.
- Rincer les cultures trois fois dans 3 ml d'eau déminéralisée avant leur incubation dans de l'eau pendant 2 heures pour éliminer la solution de fixation dans la mesure du possible. Enfin, le transfert de 3 ml de 70% (v / v) d'éthanol dans l'eau. Gardez les cultures dans cette solution O / N, mais cela peut être prolongé pour un certain nombre de jours.
- Déshydrater en transférant séquentiellement à travers des pots contenant 100 ml de 96% (v / v) d'éthanol dans l'eau, de l'éthanol à 100% ou 100% d'isopropanol, et 100% de xylène pendant 2 heures chacune.
- Transférer chaque culture à une lamelle de verre séparé (avec un minimum de xylène), placer la lamelle sur le fond d'une capsule de bouteille de vin pour inclusion dans la paraffine, et couvrir le matériel fixé avec de la cire de paraffine liquide à 56 ° C. Incuber à 56 ° C pendant 24 h, puis refroidir le matériau enrobé à température ambiante.
ATTENTION: Comme un xylène dérivé du benzène peut être toxique après inhalation et doit être manipulé dans des zones bien ventilées.
- Transférer chaque culture à une lamelle de verre séparé (avec un minimum de xylène), placer la lamelle sur le fond d'une capsule de bouteille de vin pour inclusion dans la paraffine, et couvrir le matériel fixé avec de la cire de paraffine liquide à 56 ° C. Incuber à 56 ° C pendant 24 h, puis refroidir le matériau enrobé à température ambiante.
- Retirer la capsule de bouteille de vin et de la lamelle, et découpez le bloc de paraffine qui contient la culture fixe.
- Ajouter 8 um d'épaisseur des sections de paraffine de la paire faisant face entière en utilisant un microtome 14 et collecter toutes les sections alternées de trois lames de verre de microscope qui ont été prétraités avec une solution d'adhésif pour tissu comme agent de collage. Eviter le blanc d'oeuf comme agent de collage, car il peut interférer avec immunocoloration.
Remarque: Le prétraitement des lames de verre de microscope est effectuée en délivrant une petite goutte de solution d'adhésif pour tissu et 3 petites gouttes d'eau déminéralisée avec une pipette Pasteur, et en les mélangeant à couvrir la lame. - Retirer la paraffine à partir de la première coulisse deux fois par immersion dans un récipient contenant 100 ml de xylène à 100% pendant 10 min.
- Réhydrater les diapositives par immersion pendant 10 s dansbocaux contenant 100 ml des solutions suivantes: xylène / éthanol (1: 1), 100% d'éthanol, 96% (v / v) d'éthanol dans l'eau, 70% (v / v) d'éthanol dans l'eau, et enfin l'eau déminéralisée.
- Dissoudre cristaux de chlorure mercurique par immersion dans un récipient contenant 100 ml de 0,5% (poids / volume) d'iode dans 96% (v / v) d'éthanol dans l'eau pendant 2 min.
- Vider les sections dans un bocal contenant 100 ml de 5% (poids / volume) de thiosulfate de sodium dans l'eau pendant 10 sec. Puis laver les lames soigneusement à l'eau distillée.
- Incuber les lames dans un bocal contenant l'hématoxyline de 100 ml Harris pendant 2 min, plonger brièvement dans HCl 0,1 M, puis laver à l'eau du robinet pendant 10 min.
- Incuber dans un récipient contenant 100 ml de l'éosine à 0,1% (p / v) dans l'eau pendant 1 min.
- Déshydrater via brève immersion dans des pots contenant 100 ml de la série suivante de solutions, de l'eau déminéralisée: 70% (v / v) d'éthanol, 96% (v / v) d'éthanol, éthanol à 100% deux fois, le xylene et d'éthanol (1: 1) et, enfin, à 100% de xylene.
- Montez lediapositives avec un milieu de montage en délivrant 2 gouttes séparées du milieu sur les lames, laisser ces élargir en mettant une lamelle sur le dessus d'eux, et laissez durcir à température ambiante pendant 24 h.
4. immunohistochimie
- Préparer une solution saline tamponnée au Tris (TBS). Dissoudre 6,0 g de tris- (hydroxyméthyl) aminométhane (Tris base) et 45,0 g de NaCl dans 4,5 L d'eau déminéralisée. Amener à pH 7,6 avec du HCl 1 M (environ 42 ml). Ajouter de l'eau distillée pour obtenir 5 L.
- Préparer du tampon Tris-HCl. Dissoudre 60 g de base Tris dans 800 ml d'eau déminéralisée. Amener à pH 7,6 avec du HCl 6 M (environ 65 ml). Ajouter de l'eau distillée pour obtenir 1 L. Diluer 10x avec de l'eau distillée avant utilisation.
- Préparer le tampon Tris-BSA 0,1%. Dissoudre 12,1 g de base Tris et 45,0 g de NaCl dans 4,5 L d'eau déminéralisée. Amener à pH 8,2 avec du HCl 1 M (environ 42 ml). Ajouter 5,0 g d'albumine de sérum bovin (BSA) et 6,5 g de NaN 3. Ajouter de l'eau déminéralisée pour faire 5 L.
ATTENTION: NaN3 est un trèsproduit toxique. Le contact avec des acides libère des gaz très toxiques. Porter des gants et éviter l'ingestion par tous les moyens. NaN3 formes des composés explosifs très sensibles avec le cuivre, le plomb et d'autres métaux. Éviers Rincer avec de grandes quantités d'eau. Une alternative est conservateur 0,01% de thiomersal. - Suivez les articles 03.02 à 03.10.
- Plonger les lames dans du TBS ou un tampon de Tris-BSA 0,1%, et essuyez l'excès de liquide autour des sections à l'aide d'une serviette en papier.
- Appliquer 150 ul de sérum de chèvre normale dilué 1:20 dans du TBS ou à 5% (p / v) de BSA dans du Tris-0,1% (p / v) de tampon de BSA pendant 30 min dans une chambre à haute humidité (une boîte fermée pour la co -incubation des diapositives avec un destinataire en eau libre assurant une haute humidité à l'intérieur). Ensuite, retirer l'excès de liquide avec une serviette en papier.
- Appliquer 150 ul de l'antisérum primaire dilué dans du Tris-0,1% (p / v) additionné de BSA 1% (v / v) de sérum de chèvre normal pendant au moins 2 heures dans une chambre à haute humidité. Déterminer la dilution optimale de l'antisérum primaire empiriquement.
Remarque: L'immunohistochimie peut être utilisée pour détecter des antigènes de coeur de poulet mais, en utilisant des anticorps spécifiques, la technique décrite pour l'antigène de cœur de poussin peut être appliquée à d'autres antigènes (telles que la protéine fluorescente verte) 15 ainsi. - Laver les lames deux fois dans du Tris-0,1% p / v de BSA sur une table de basculement de 5 à 10 min.
- Retirer l'excès de liquide à l'aide d'une serviette en papier et appliquer de 150 pi de chèvre anti-lapin anti-sérum en excès (ex., 01:20 dans TBS) pendant au moins 1 h dans une chambre-forte humidité.
- Laver deux fois avec le SCT sur une table à bascule pendant 5-10 min.
- Retirer l'excès de liquide à l'aide d'une serviette en papier. Appliquer le complexe peroxydase-anti-peroxydase dilué 1: 250 dans du TBS supplémenté avec 1% (v / v) de sérum normal de chèvre pendant au moins 1 heure dans une chambre à humidité élevée. La dilution du complexe dépend de la charge.
- Laver les lames avec le SCT et transfert à tampon Tris-HCl pH 7,6.
- Transférer les lames dans un TrisHCl contenant 0,25 g / L et de la diaminobenzidine à 0,01% (v / v) H 2 O 2 pendant quelques minutes. Arrêtez l'incubation lorsque le cœur de poussin est taché. Vérifiez régulièrement sous le microscope.
- Placer les lames dans du Tris-HCl pendant 10 minutes, puis à l'eau distillée.
- Suivez les articles 3.13 et 3.14.
Remarque: Pour des antigènes qui sont facilement détruits lors de la fixation, cryosectioning des cultures peut offrir une alternative pour l'analyse immunohistochimique. Ceci est décrit dans les étapes de protocole suivantes: - Laver les cultures vivantes avec 3 ml de la solution de sel de Ringer pour éliminer les protéines sériques.
- Ajouter une goutte d'enrobage moyen de la pré-refroidi (-16 ° C) d'un spécimen porteur cryomicrotome. Transférer le tissu en culture à partir du bord d'une lamelle de verre au début de cette chute avant qu'il ne soit complètement gelé.
- Refroidir la culture à -16 ° C, coupé 6 sections um congelés épais, et les recueillir sur gélatine-couchédes lames de verre.
- Fixer les lames dans de l'acétone à 4 ° C pendant 10 min avant le stockage à 4 ° C.
- Suivez les articles 4.5 à 4.15.
5. Évaluation des résultats d'analyse
Note: Dans le présent essai, l'invasion est défini comme l'occupation progressive du PHF par les cellules de test sont confrontés. L'analyse microscopique de toutes les sections consécutives à partir d'une culture face permet la reconstruction de l'interaction entre les agrégats de cellules d'essai et les PHF dans trois dimensions.
- Observez les différents modèles d'interaction et de qualité selon le barème suivant (voir figure 5).
Niveau 0: Seulement PHF observé. Pas de cellules posent peuvent être observées.
Grade I: Les cellules de test auxquels sont confrontés sont attachés à la PHF, mais ne pas occuper le tissu cardiaque, pas même les couches de cellules fibroblastiques ultrapériphériques.
Niveau IIa: Occupation de la FSP est limitée à la CE de type fibroblaste et myoblastes extérieurecouches ll.
Niveau IIb: Le FSP a entouré les agrégats de cellules, mais il n'y a aucun signe d'occupation.
Grade III: Les cellules se posent ont occupé le PHF, mais ont laissé plus de la moitié du montant initial du tissu cardiaque intacte.
Grade IV: Les cellules se posent occupent plus de la moitié du volume d'origine du PHF.
Remarque: les catégories I et II sont observés avec des populations de cellules non invasives, tout en grades III et IV sont typiques de l'invasion. Pour évaluer la progression au sein de différentes échelles de temps, l'analyse histologique doit être appliquée à affronter cultures fixées après des périodes d'incubation différents.
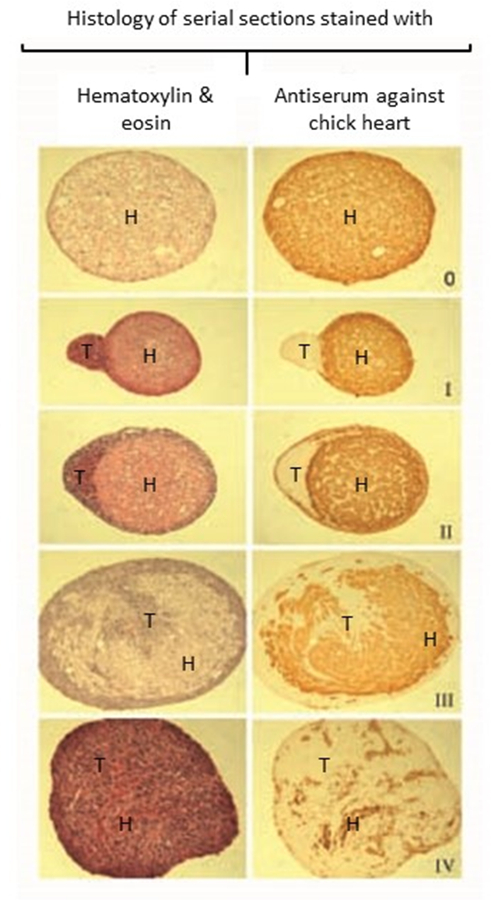
Figure 5. Exemples d'interactions entre les cellules cancéreuses et PHF confrontés. Des coupes histologiques de cultures colorées soit face à l'hématoxyline-éosine (panneaux de gauche) ou immunohistochemically avec un anticorps contre cardiaques de poussin (panneaux de droite). les qualités d'interaction sont définies dans le texte de protocole. (H: tissu cardiaque, T: les cellules tumorales). S'il vous plaît, cliquez ici pour voir une version plus grande de cette figure.
6. Évaluation de la toxicité après Traitements médicamenteux
- Transférer les cultures se posent dans un volume minimal de microtitration à 24 puits pour culture de tissus avec une pipette Pasteur.
- Laver les cultures en ajoutant 500 pi de milieu de culture sans drogue, et se rafraîchir après 6 h.
- Inspecter les puits par jour pendant excroissance de cellules à partir des explants à l'aide d'un microscope inversé (de lentille d'objectif 40X). Diviser le nombre de outgrowing cultures par le nombre total des cultures explantées pour obtenir un indice de la survie des cultures sont confrontés. Comparer les résultats des cultures traitées par le médicament avec les solvants traités.
Remarque: L'utilisation de Ki67 immunohistochimie (pour prolif cellulaireration) et d'essai TUNEL (l'apoptose) sont proposés comme techniques complémentaires à l'analyse des explants pour évaluer la toxicité.
7. L'évaluation des cultures Affronter de croissance
- Faire des photos en noir et blanc des cultures juste avant la fixation, à l'aide d'un microscope équipé d'un photocamera numérique (objectif 50X)
- Mesurer mm dans la plus grande (a) et petite (b) diamètre de la culture en prenant en compte le grossissement.
- Calculer le volume approximatif (V) en mm 3 par l'intermédiaire de la formule 16
- V = 0,4 xaxb 2
- Calculer la croissance de la culture en comparant ce volume final avec les volumes combinés de PHF et agrégat de cellules au début de la confrontation.
Remarque: En raison PHF solitaires ont tendance à diminuer leur volume au cours de la culture, la croissance des paires se posent dépend de cellules tumorales.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Les coupes histologiques telles que présentées dans la figure 5 montrent le résultat d'un certain nombre de tests réussis d'extrémité. L'histologie bruit des cultures indique cellules viables et permet d'interpréter l'interaction entre les cellules tumorales et des tissus normaux. En outre, aucune réaction immunitaire du tissu normal peut être observée, ce qui confirme que l'âge exact des embryons de poulet utilisés, par exemple, avant que le système de rejet immunitaire est développé. I...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Pendant la préparation de PHF, les fragments ne peuvent pas rester en suspension, mais adhérer à la paroi de la cuve; cela peut être surmonté en augmentant le volume du milieu de culture. Si le nombre de PHF est trop faible et leur taille est trop grande, diminuer le volume du milieu de culture. La défaillance des cellules de test pour agréger peut être due aux fluctuations de la température ou à une infection microbienne. En variante, une incapacité à se regrouper peut être une caractéristique intrinsèque des cellules....
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont pas d’intérêts financiers concurrents.
Remerciements
Nous remercions Marleen De Meulemeester d’avoir démontré la technique de dosage dans le film vidéo. B. I. R. est chercheur postdoctoral à la Fondation pour la recherche en Flandre (FWO – Flandre). L.M.M. est récipiendaire d’une bourse Emmanuel van der Schueren de la Ligue flamande contre le cancer (Vlaamse Liga tegen Kanker).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Solution saline de Ringer | Braun | CEO123 | |
| Bacto-agar | Becton Dickinson | 214010 | |
| Tris-(hydroxymethyl)-aminomethaan Analar | VWR | 103157P | |
| BSA : albumine de sérum bovin, cohn V fract. | Sigma | A4503-500G | |
| MEM-Rega 3 | Life Technologies ; | ||
| Agitateurs gyrotory | New Brunswick Scientific | G10 et G33 | |
| Fioles Erlenmeyer 50 ml | Novolab | 92717 | |
| Boîtes de Pétri en verre | Novolab | 68516 | |
| Ciseaux d’iridectomie | Rumex | 11-0625 | |
| Macroscope avec grille oculaire calibrée | Wild | 157702 | |
| Cire de paraffine | International Medical products | 8599956 | |
| Eosin Y | Sigma | 230251-25g | |
| Hématoxyline de Harris | Sigma | HHS32-1L | |
| Résine de lamelle (Tissue-Tek) | Sakura | 4494 | |
| Appareil de fusion de paraffine | GFL | 1052 | |
| Microtome pour sectionnement de la paraffine | Reichert | ||
| Stppers pour flacons Erlemeyer avec entrées et sorties de gaz | Novolab | 2602421 et 260243 | |
| Diaminobenzidine | Sigma | D8001 | |
| REAX Table à bascule | Heidolph | 54131 | |
| Boîtes en tissu à 24 puits | VWR | NUNC142475 | |
| Cuillère d’énucléation ophtalmologique | Rumex | 16-060 | |
| Pince tranchante | Rumex | 4-111T | |
| Pince émoussée | Nickel-Electro LTD | 7112 | |
| Fioles Erlenmeyer 5 ml | Novolab | 211901 | |
| Lames de microscope lavées et dégraissées | International Medical | products 8613908 |
Références
- Mareel, M. M., Bracke, M. E., Van Roy, F. M., de Baetselier, P. Molecular mechanisms of cancer invasion. Encyclopedia of Cancer. JR, B. ertino 2, Academic Press. San Diego. 1072-1083 (1997).
- Mareel, M., Kint, J., Meyvisch, C. Methods of study of the invasion of malignant C3H mouse fibroblasts into embryonic chick heart in vitro. Virchows Arch. B. Cell Pathol. Incl. Mol. Pathol. 30 (1), 95-111 (1979).
- Albini, A., Noonan, D. M. The ‘chemoinvasion’ assay, 25 years and still going strong: the use of reconstituted basement membranes to study cell invasion and angiogenesis. Curr. Opin. Cell Biol. 22 (5), 677-689 (2010).
- De Wever, O., et al. Single cell and spheroid collagen type I invasion assay. Methods Mol. Biol. 1070, 12-35 (2014).
- Wolff, E., Schneider, N. La transplantation prolongée d’un sarcome de souris sur des organes embryonnaires de poulet cultivés in vitro. C.R. Seances Soc. Biol. Fil. 151 (7), 1291-1292 (1957).
- Easty, G. C., Easty, D. M. An organ culture system for the examination of tumor invasion. Nature. 199, 1104-1105 (1963).
- Schleich, A. B., Frick, M., Mayer, A. Patterns of invasive growth in vitro. Human decidua graviditatis confronted with established human cell lines and primary human explants. J. Natl. Cancer Inst. 56 (2), 221-237 (1976).
- Sys, G. M. L., et al. The In ovo CAM-assay as a Xenograftodel for Sarcoma. J. Vis. Exp. (77), e50522(2013).
- Bracke, M. E., Van Larebeke, N. A., Vyncke, B. M., Mareel, M. M. Retinoic acid modulates both invasion and plasma membrane ruffling of MCF-7 human mammary carcinoma cells in vitro. Br. J. Cancer. 63 (6), 867-872 (1991).
- Vermeulen, S. J., et al. Transition from the noninvasive to the invasive phenotype and loss of alpha-catenin in human colon cancer cells. Cancer Res. 55 (20), 4722-4728 (1995).
- Parmar, V. S., et al. Anti-invasive activity of 3,7-dimethoxyflavone in vitro. J. Pharma. Sci. 83 (9), 1217-1221 (1994).
- Parmar, V. S., et al. Anti-invasive activity of alkaloids and polyphenolics in vitro. Bioorg. Med. Chem. 5 (8), 1609-1619 (1997).
- Gaillard, P. J. Organ culture technique using embryologic watch glasses. Methods in Medical Research. MB, V. isser 2, Year Book Publishers. Chicago. 241-24 (1951).
- Romeis, B. Das mikrotom. Mikroskopische Technik. 15 Verb. Aufl. Kapitel. 7, München: Leibniz. 114-120 (1948).
- Van Marck, V., et al. P-cadherin promotes cell-cell adhesion and counteracts invasion in human melanoma. Cancer Res. 65 (19), 8774-8783 (2005).
- Attia, M. A., Weiss, D. W. Immunology of spontaneous mammary carcinomas in mice. V. Acquired tumor resistance and enhancement in strain A mice infected with mammary tumor virus. Cancer Res. 26 (8), 1787-1800 (1966).
- Katritzky, A. R., et al. QSAR modeling of anti-invasive activity of organic compounds using structural descriptors. Bioorg. Med. Chem. 14 (20), 6933-6939 (2006).
- McKinnell, R. G., Bruyneel, E. A., Mareel, M. M., Seppanen, E. D., Mekala, P. R. Invasion in vitro by explants of Lucke renal carcinoma cocultered with normal tissue is temperature dependent. Clin. Exp. Metastasis. 4 (4), 237-243 (1986).
- Wanson, J. C., de Ridder, L., Mosselmans, R. Invasion of hyperplastic nodule cells from diethylnitrosamine treated cells. Cancer Res. 41 (12 Pt 1), 5162-5175 (1981).
- Mareel, M. M., et al. Effect of temperature on invasion of MO4 mouse fibrosarcoma cells in organ culture. Clin. Exp. Metastasis. 2 (2), 107-125 (1984).
- Laerum, O. D., Steinsvag, S., Bjerkvig, R. Cell and tissue culture of the central nervous system: recent developments and current applications. Acta Neurol. Scand. 72 (6), 529-549 (1985).
- Schroyens, W., Mareel, M. M., Dragonetti, C. In vitro invasiveness of human bladder cancer from cell lines and biopsy specimens. Clin. Exp. Metastasis. 1 (2), 153-162 (1983).
- Mareel, M. M., De Bruyne, G. K., Vandesande, F., Dragonetti, C. Immunohistochemical study of embryonic chick heart invaded by malignant cells in three dimensional culture. Invasion Metastasis. 1 (3), 195-204 (1981).
- Bjerkvig, R., Laerum, O. D., Mella, O. Glioma cell interactions with fetal rat brain aggregates in vitro and with brain tissue in vivo. Cancer Res. 46 (8), 4071-4079 (1986).
- Bracke, M. E., et al. Confrontation of an invasive (MO4) and a non-invasive (MDCK) cell line with embryonic chick heart fragments in serum-free culture media. In Vitro Cell Dev. Biol. 22 (9), 508-514 (1986).
- Mareel, M. M., Bracke, M. E., Storme, G. A. Mechanisms of tumor spread: a brief overview. Cancer Campaign. 9: The Cancer Patient. Grundmann, E. , Gustav Fisher Verlag. Stuttgart and New York. 59-64 (1985).
- De Neve, W. J., Storme, G. A., De Bruyne, G. K., Mareel, M. M. An image analysis system for the quantification of invasion in vitro. Clin. Exp. Metast. 3 (2), 87-101 (1985).
- Smolle, J., et al. Quantitative evaluation of melanoma cell invasion in three-dimensional confrontation cultures in vitro using automated image analysis. J. Invest. Dermatol. 94 (1), 114-119 (1990).
- Bracke, M. E., et al. flavonoid effect on tumor invasion and metastasis. Food Technol. 48 (11), 121-124 (1994).
- Bracke, M. E., et al. The influence of tangeretin on tamoxifen’s therapeutic benefit in mammary cancer. J. Natl. Cancer Inst. 91 (4), 354-359 (1999).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
