Cellules endothéliales primaires de la veine ombilicale humaine (HUVECs) ont été cultivées jusqu’à la confluence au sein d’un dispositif de réseau microfluidique. La jonction cellulaire endothéliale et les distributions de l’actine F ont été illustrées et les changements dans la concentration intracellulaire de calcium et la production d’oxyde nitrique en réponse à l’adénosine triphosphate (ATP) ont été quantifiés en temps réel au niveau cellulaire individuel.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Développement et caractérisation de
* These authors contributed equally
Dans cet article
Résumé
Résumé
Les cellules endothéliales (EC) qui tapissent les parois des vaisseaux sanguins in vivo sont constamment exposés à l' écoulement, mais CEs cultivées sont souvent cultivées dans des conditions statiques et présentent un phénotype pro-inflammatoire. Bien que le développement de dispositifs microfluidiques a été adopté par les ingénieurs plus de deux décennies, leurs applications biologiques restent limitées. Un modèle in vitro plus physiologiquement pertinents dans des microvaisseaux validées par des applications biologiques est important pour faire avancer le terrain et combler les lacunes entre in vivo et in vitro des études. Ici, nous présentons des procédures détaillées pour le développement du réseau de microvaisseaux cultivées en utilisant un dispositif microfluidique avec une capacité de perfusion à long terme. Nous démontrons également ses applications pour des mesures quantitatives de changements induits par un agoniste de la CE [Ca2 +] i et de l' oxyde nitrique (NO) la production en temps réel en utilisant la microscopie confocale et de fluorescence conventionnelle. Le filet de microvaisseaux formétravail avec perfusion continue a montré des jonctions bien développées entre CEs. la distribution VE-cadhérine était plus proche de celle observée dans les microvaisseaux intacts que monocouches CE statiquement cultivées. ATP-induit des augmentations transitoires CE [Ca2 +] i et la production de NO ont été quantitativement mesurée à des niveaux de cellules individuelles, qui a validé la fonctionnalité des microvaisseaux de culture. Ce dispositif microfluidique permet ECs de croître sous un flux physiologiquement pertinente bien contrôlée, ce qui rend l'environnement de culture cellulaire plus proche de in vivo que dans les cultures, 2D statiques classiques. La conception du réseau de microcanaux est très polyvalent, et le processus de fabrication est simple et reproductible. Le dispositif peut être facilement intégré au système microscopique confocale ou conventionnelle permettant l'imagerie haute résolution. Plus important encore, parce que le réseau de microvaisseaux de culture peut être formé par CEs humaines primaires, cette approche servira comme un outil utile pour étudier commentpathologiquement modifiés composants sanguins à partir d'échantillons de patients affectent CEs humaines et permettent de mieux comprendre les problèmes cliniques. Il peut également être mis au point en tant que plate-forme pour le criblage de médicaments.
Introduction
Les cellules endothéliales (EC) qui tapissent les parois des vaisseaux sanguins in vivo sont constamment exposés à l' écoulement, mais CEs cultivées sont souvent cultivées dans des conditions statiques et présentent un phénotype pro-inflammatoire 1,2. La technologie microfluidique permet à un fluide régulé avec précision à travers un micro - géométrie contrainte (inférieure au millimètre) , les canaux 3, ce qui offre la possibilité aux cellules mises en culture, en particulier pour vasculaires endothéliales, de croître sous des conditions d'écoulement désirées. Ces caractéristiques rendent les conditions de culture cellulaire plus proche in vivo que les cultures classiques, des cellules 2D statique. Ils sont extrêmement importants lorsque les dispositifs microfluidiques sont utilisés pour modéliser différents types de systèmes vasculaires et d'étudier les réponses des CE aux stimulations mécaniques et / ou chimiques.
En dépit des avantages démontrés par le réseau de micro-canaux sur une culture cellulaire statique, l'adaptation et l'application de la microfluidique dans le f biomédicalield restent limitées. Rapporté par une récente étude, la majorité des publications de ce domaine (85%) sont encore dans des revues d'ingénierie 4. La performance des dispositifs microfluidiques n'a pas été assez convaincant pour la plupart des biologistes de passer de techniques actuelles, telles que le test Transwell et la glissière boîte de culture / verre macro-échelle à ce dispositif miniaturisé. La microfluidique est un domaine multidisciplinaire, ce qui nécessite des collaborations interdisciplinaires pour faire avancer ce domaine avant. L'objectif de cet article technique est de réduire les écarts de connaissances entre les disciplines et rendre les procédures de fabrication compréhensible par les biologistes, tout en assurant l'application biologique et la validation fonctionnelle des microvaisseaux microfluidiques. Les protocoles expérimentaux visualisés comprennent la fabrication des deux dispositifs microfluidiques et leurs utilitaires biologiques, ce qui représente une étroite collaboration entre les ingénieurs et les biologistes.
Nous avons récemment rapporté certainsapplications biologiques en utilisant le réseau de microvaisseaux in vitro avec dispositif microfluidique 5. Afin de concevoir de manière appropriée les dimensions du réseau de microcanaux et d'appliquer la contrainte de cisaillement souhaitée, un modèle numérique a été construit avec le logiciel de dynamique des fluides computationnelle pour estimer étroitement le profil d'écoulement. Les cellules primaires de la veine ombilicale humaines endotheliales (HUVEC) qui ont été ensemencés dans les microcanaux ont atteint la confluence, soit couvert l'ensemble des surfaces internes du micro - canal, en 3-4 jours avec une perfusion continue. La formation de la barrière adéquate a été démontrée par la VE-cadhérine et la coloration par rapport à ceux formés dans des conditions de culture cellulaire statiques et dans les microvaisseaux intactes. En appliquant les protocoles expérimentaux développés en microvaisseaux intacts perfusés individuellement 6-8, nous quantitativement mesuré les changements dans la CE [Ca2 +] i et de l'oxyde nitrique (NO) en réponse à l' adénosine triphosphate (ATP) avec fluorescent dansindicateurs et confocale et la microscopie par fluorescence conventionnelle. Les augmentations induites par un agoniste de la CE [Ca2 +] i et la production de NO ont été rapportés en tant que signaux intracellulaires nécessaires pour inflammatoires augmentations induites médiateur-en microvaisseaux perméabilité 6-15. Bien que certaines études antérieures ont montré des images de dispositifs microfluidiques DAF-2 DA chargés 16,17, la résolution et des données appropriées analyse n'a pas encore atteint 18 ans. À notre connaissance, cette étude démontre les premières mesures quantitatives de changement dynamique induite par l' agoniste en endothéliales [Ca 2+] i et la production de NO en utilisant microfluidique système basé.
Techniques de microfabrication ont la possibilité de fabriquer des microcanaux jusqu'à quelques microns et permettre le développement de modèles complexes pour imiter les géométries de microvascularisation in vivo. Ici, nous avons présenté un réseau de microcanaux typique avec trois niveaux de ramification. Cele réseau est fabriqué par la combinaison de la photolithographie, qui est réalisé dans une salle blanche de microfabrication et la lithographie molle.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
1. microfluidique Fabrication de périphériques
- Photolithographie standard Fabrication d'un moule SU-8 50 Maître
- Nettoyer la tranche de silicium avant centrifugation. Rincez nue tranche de silicium de 2 pouces avec de l'acétone pendant 15 min suivi par l'alcool isopropylique (IPA) pour 15 min. Déshydrater la plaquette en la plaçant sur une plaque chauffante à 150 ° C pendant 1 heure. Après séchage, refroidir la plaquette à température ambiante.
- Spin-coat la plaquette de silicium avec SU-8. Ajouter 2 ml SU-8 sur la plaquette. Rampe de la plaquette à 500 tours par minute à une accélération / s 100 rpm pendant 10 s, suivie de 1000 tours par minute à une accélération / s 300 rpm pendant 30 s. (Voir la vidéo supplémentaire 1)
- Pré-cuire la galette sur une plaque chauffante à 65 ° C pendant 10 min, cuire ensuite douce à 95 ° C pendant 30 min.
- Utiliser l'exposition aux UV pour transformer le modèle conçu à partir d'un masque de film à la photoréserve enduite par centrifugation. Imprimez le motif sur un film transparent mince comme un masque de film. Placer le masque de film sur la partie supérieure de laenduction centrifuge résine photosensible et exposer aux UV avec une dose de 300 mJ / cm2. (Voir la vidéo supplémentaire 2)
Remarque: Dans ce protocole, le modèle de réseau de microcanaux (159 um canaux mères larges ramifications en quatre 100 um canaux fille large) est conçu avec le logiciel de CAO. Le motif sur le film montre comme un champ libre et le reste du film est couvert par l'encre noire. Parce que SU-8 est une résine photosensible négative, la partie de la résine photosensible qui est exposée aux rayons UV sera réticulé et deviennent insolubles dans le solvant au cours du développement de moisissures (étape 1.1.6). Après le développement, cette portion insoluble va reproduire le motif de réseau conçu et servir en tant que moule maître. - Post-cuisson de la tranche exposée sur une plaque chauffante à 65 ° C pendant 1 min, puis 95 ° C pendant 10 min.
- Développer le moule maître. Utilisez SU-8 développeur comme solvant pour enlever la résine photosensible de non-réticulé. Immerger la plaquette dans SU-8 développeur pendant 3 minutes et rincer avec de l'IPApendant 1 min.
- Répétez ce cycle de développement 2-3 fois jusqu'à ce qu'il n'y a pas de formation de bande blanche (résidu de résine photosensible non durcie) après le rinçage IPA. Séchez délicatement la tranche avec de l'azote gazeux et d'examiner les petits éléments du modèle sous un microscope. Répéter les cycles de développement supplémentaires si nécessaire.
- Dur cuire la galette sur une plaque chaude à 150 ° C pendant 15 min.
- Lithography souple
- Manuellement mélanger les deux parties (base et durcisseur) de polydiméthylsiloxane (PDMS) élastomère à un poids. rapport de 10: 1.
- De gaz, le mélange PDMS avec un dessiccateur relié à un vide de la maison pendant 15 min. Cast la solution PDMS sur le moule maître de résine photosensible. L'épaisseur du PDMS doit être supérieure à 3 mm pour fournir un maintien stable de la tubulure d'entrée / sortie. De gaz PDMS à nouveau pendant 15 minutes, et éliminer les bulles d'air restantes avec de l'azote gazeux si nécessaire. Cure PDMS casted dans un four à 65 ° C pendant 3 heures.
- Nettoyer la surface dela lamelle de verre avec un ruban adhésif et un nettoyeur à plasma (de traitement par plasma 30 sec). PDMS Spin-manteau un-durci (0,5 ml) sur la lamelle de verre par rampe à 4000 tours par minute à un taux d'accélération / sec 500 rpm pendant 30 secondes. Traiter le PDMS lamelle couvre-objet revêtu par centrifugation dans un four à 65 ° C pendant au moins 30 min.
- Couper et libérer les PDMS durcis du moule maître. Ensuite, créer une entrée et une sortie avec un 1 mm perforatrice de diamètre à l'extrémité distale des canaux mères.
- Bond du dispositif à la lamelle de verre PDMS spin-enduit. Oxyder les surfaces des PDMS et Coverslip avec un nettoyeur à plasma pendant 1 min. Après le traitement par plasma d'oxygène, déposer une goutte d'eau déminéralisée (DI eau) à la surface de collage, et de placer les deux parties ensemble. Cuire au four le dispositif dans un four à 65 ° C pendant 30 min pour obtenir une liaison permanente.
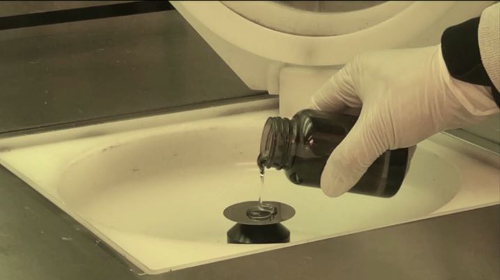
Supplemental Vidéo 1 (clic pour télécharger).
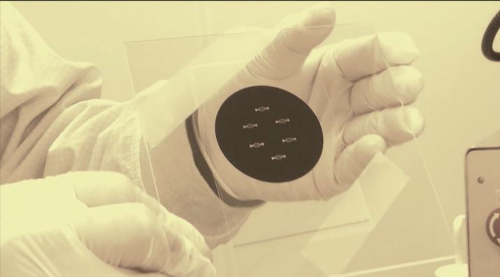
Supplemental Vidéo 2 (clic pour télécharger).
2. Ensemencement des cellules endothéliales et de la culture
- Stérilisation de périphériques et fibronectine Coating
- Préserver la propriété hydrophobe de la surface PDMS autour de l'entrée / sortie de l'oxydation. Couvrez la surface PDMS autour de l'entrée et de sortie avec de petites bandes de ruban adhésif pour empêcher l'oxydation. Cette procédure permet d'éviter la propagation de l'eau déminéralisée sur toute la surface supérieure du dispositif pendant l'étape de remplissage (2.1.3).
- Traiter le dispositif PDMS avec un plasma d'oxygène for 5 min pour modifier la surface hydrophile, ce qui facilite l'écoulement de fluide à travers le canal et empêcher le piégeage de la bulle dans la procédure de remplissage (2.1.3).
- Utiliser une seringue avec une aiguille fixée ou une pipette pour remplir le dispositif avec de l'eau DI de l'entrée. Continuer le remplissage jusqu'à ce qu'une goutte d'eau déminéralisée (30 à 50 pi) à la sortie accumulée. Examiner l'appareil sous un microscope pour vérifier s'il y a des bulles emprisonnées à l'intérieur du microcanal. Enlever la goutte d'eau excessive à l'entrée et à la sortie avec un mouchoir en papier.
- Stériliser le dispositif dans une boîte de Pétri avec UV pour un minimum de 3 heures dans une hotte de biosécurité laminaire. Pour éviter l'évaporation, couvrir l'entrée / sortie avec un mince morceau de PDMS, mettre un mouchoir en papier humide à l'intérieur du plat, et envelopper le plat avec Parafilm.
- Enduire le dispositif avec la fibronectine. Rincer le premier dispositif avec une solution saline tamponnée au phosphate (PBS), puis enduire de 100 pg / ml de fibronectine pendant une nuit dans un réfrigérateur (4 ° C). Placez une gouttelette de solution à l'entrée, puis créer une pression négative à la sortie avec un vide de la maison, une seringue avec une aiguille ou une pipette.
- Remplir le dispositif avec un milieu de culture cellulaire. Rincer l'appareil avec du PBS manuellement 3 fois avant de charger les milieux de culture cellulaire. Réchauffez l'appareil dans un incubateur à 37 ° C.
- CEs Semis et Perfusion à long terme
Remarque: La comparaison avec la culture statique conventionnelle 2D CE, le modèle de réseau in vitro avec des microvaisseaux perfusion continue a fait le milieu de culture cellulaire plus proche des conditions in vivo. Le vitro réseau de microvaisseaux en évidence dans ce protocole peut être maintenu jusqu'à deux semaines. La perfusion bien contrôlée en permanence reconstituer les éléments nutritifs, éliminer les déchets et éviter une confluence de la monocouche CE. Par conséquent, il peut être étendu à une études à long terme, imitant l'environnement cellulaire et hémodynamique sous Physiologica différentel et états pathologiques.- Mélanger HUVEC primaires dans HUVEC milieux de culture (MCDB 131) avec 8% de dextran (de poids moléculaire 70.000). Le dextrane est utilisé pour augmenter la viscosité du milieu de chargement et d'obtenir un meilleur résultat de l'ensemencement des cellules. La densité cellulaire recommandée est d' environ 2-4 x 10 6 cellules / ml.
- Ensemencer les cellules dans le dispositif. Placez une goutte 10-20 ul de cellules sur l'entrée. Introduire un léger flux soit par l'inclinaison du dispositif, ou une action capillaire à l'aide d'une pipette Pasteur en verre à la sortie. La clé pour une charge de cellule couronnée de succès consiste à contrôler la vitesse d'écoulement inférieure à 1 mm / s dans les petits canaux.
- Vérifiez l'ensemencement des cellules. Après l'ensemencement initial, incuber le dispositif pendant 15-20 min (atmosphère humidifiée de 5% de CO 2 à 37 ° C) avant de vérifier l'état de semis sous le microscope. Si nécessaire, effectuer le chargement de la cellule supplémentaire pour atteindre une densité cellulaire souhaitée.
- Rincer délicatement le dispositif avec un milieu de culture cellulaire (37° C) pour éliminer le dextran. Culture du dispositif en l'absence d'écoulement pour les 6 premières heures dans un incubateur (5% de CO 2 à 37 ° C).
- Mettre en place la connexion de tubes pour perfusion à long terme. Tape le dispositif dans une boîte de Pétri pour empêcher le mouvement. Créer des petits trous sur le couvercle de la boîte de Petri pour l'entrée et la tubulure de sortie des insertions. Raccorder le tuyau d'entrée à une seringue avec une aiguille pour la perfusion de la culture cellulaire de support. Connecter le tuyau de sortie à un collecteur de déchets.
Remarque: Placez l'appareil et le collecteur de déchets dans un incubateur de culture cellulaire, tout en plaçant une pompe à perfusion en dehors de l'incubateur et le connecter avec le dispositif par la longue tubulure d'admission. Le taux de perfusion est déterminé par la conception expérimentale. Dans le présent dispositif, utiliser un débit de perfusion de 0,35 pi / min et une plage de contrainte de cisaillement entre 1-2 dyne / cm 2. Sous cette condition de perfusion, les HUVEC atteignent la confluence dans environ 3-4 jours.
3. Jemmunofluorescent coloration
- Fixer CEs dans le dispositif par perfusion de paraformaldehyde à 2% pendant 30 min à 4 ° C, puis 1 x PBS rinçage à température ambiante pendant 15 min et 1% de BSA blocage pendant 30 min. Utiliser un débit de perfusion qui est le même que celui utilisé pour la culture cellulaire.
- Perméabiliser CEs fixée pour la coloration d'anticorps avec 0,1% de Triton X-100. Perfuser l'appareil avec du Triton pour 5-7 min à l'étiquette VE-cadhérine, et 3 min à l'étiquette F-actine.
- Chargez les anticorps dans le dispositif. Perfuser l'appareil avec 1x PBS pendant 15 minutes pour se laver les solutions précédentes. Chargez manuellement l'anticorps primaire contre VE-cadhérine (anti-chèvre) dans le dispositif à la concentration de 2 pg / ml (le volume total est de 20-50 pi). Gardez l'appareil dans un réfrigérateur à 4 ° C pendant la nuit. Perfuser l'anticorps secondaire (âne anti-chèvre) par une pompe à seringue à la concentration de 7 ug / ml pendant 45 à 60 min.
- Étiquette CE F-actine avec phalloïdine. Perfuser l'appareil avec fo 1x PBSr 15 min avant de le charger manuellement phalloïdine (10 pg / ml) pendant 7 à 10 min.
- Étiquette noyaux CE (voir liste des matières).
- Rincer l'appareil avec PBS 1x et le maintenir à 4 ° C jusqu'à formation d'image.
4. Fluorescence Imaging de endothéliale [Ca 2+] i
- Perfuser le dispositif avec de l'albumine (10 mg / ml), la solution de -Ringer pendant 15 min à 37 ° C. Utiliser le même débit de perfusion comme celui utilisé pour la culture cellulaire. Les concentrations de tous les composants de la solution de l' albumine-Ringer sont décrites dans la liste des matières.
- Mettre en place le système confocal pour CE [Ca2 +] i imagerie avec Fluo-quatre heures. Utiliser un système microscopique confocale pour Ca l'imagerie. Utilisez un laser à argon (488 nm) pour l'excitation et fixer la bande d'émission comme 510-530 nm. Recueillir les images avec un objectif 25X (immersion dans l'eau, NA: 0,95) à 512 x 512 format de balayage. Z utiliser une étape de 2 pm et un intervalle de balayage pour chaque pile d'images de 20 sec.
- Perfuser l'appareil avec Fluo-4 AM (5 uM) pendant 40 min à 37 ° C, puis laver la lumière fluo-4 AM avec la solution de l'albumine-Ringer.
- Acquérir les images de microvaisseaux FLUO-4 chargé. Recueillir les images de base pendant 10 min. Perfuser le dispositif avec de l'ATP (10 uM) et enregistrer les changements d'intensité de fluorescence (FI) pendant 20 min.
5. Fluorescence Imaging de production d'oxyde nitrique
- Perfuser le dispositif avec la solution de l'albumine-Ringer pendant 15 min. Utiliser un débit de perfusion qui est le même que celui utilisé pour la culture cellulaire.
- Mettre en place le système d'imagerie de fluorescence pour mesurer la production d'oxyde nitrique ATP-induite. Utiliser un microscope équipé d'une caméra CCD numérique de 12 bits et un obturateur commandé par ordinateur pour la mesure de l'oxyde nitrique. Utiliser une lampe au xénon de 75 W comme source de lumière.
Remarque: Sélectionner la longueur d'onde d'excitation et d'émission pour le DAF-2 DA par un filtre d'interférence (480/40 nm) et un miroir dichroïque(505 nm) avec une barrière de bande passante (535/50 nm). Utilisez un objectif 20X (NA: 0,75) pour recueillir les images. Pour réduire au minimum le photoblanchiment, placer un filtre de densité neutre (0,5 N) devant le filtre d'interférence et de limiter le temps d'exposition de 0,12 seconde. - Chargez les cellules avec DAF-2 DA (5 uM). Perfuser l'appareil avec DAF-2 DA pour environ 35-40 min à 37 ° C. Notez la ligne de base DAF-2 intensité de fluorescence (FI DAF) après le chargement initial.
Note: DAF-2 DA est continuellement présent dans le perfusat pendant toute l'expérience 7. - Collecter DAF-2 images. Notez la ligne de base FI DAF pendant 5 min. Perfuser le dispositif avec de l'ATP (10 uM) et de recueillir les images pendant 30 minutes avec des intervalles de 1 min. Recueillir toutes les images à partir du même groupe de cellules dans le même plan focal.
Analyse 6. Données
- Sélectionnez manuellement la région d'intérêts (ROI) à partir des images recueillies au niveau de la cellule individuelle. ChaqueROI couvre la zone d'une cellule individuelle, qui peut être indiquée par le contour de la fluorescence.
- Soustraire fluorescence de fond et calculer la FI moyenne de chaque ROIs.
- Mesurer les changements ATP-induits dans CE [Ca2 +] i et la production de NO. Quantifier changements ATP-induits dans CE [Ca2 +] i en calculant les variations de Fluo-4 FI (FI / FI 0 * 100, où FI 0 est la FI base moyenne pendant la perfusion d' albumine-Ringer avant d' ajouter ATP) moins la mesure Contexte. Quantifier NO taux de production en effectuant la première conversion différentielle de la FI DAF au fil du temps.
Note: Le cours du temps de FI DAF représente une production de NO cumulatif avec le temps. Par conséquent, aucun taux de production est calculée sur la base du profil de FI DAF sous basale et stimulée ATP conditions. Les détails de l' analyse des données et les procédures expérimentales ont été décrites dans une publication antérieure 7.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Cette section présente quelques-uns des résultats obtenus avec le réseau de microvaisseaux culture développée avec ce protocole. Le motif de micro - canaux est un réseau de dérivation à trois niveaux (figure 1A). Dans cette conception, un 159 m de large branches en deux 126 um canaux larges, et les branches de canal mère à nouveau en quatre 100 um canaux filles larges. Une simulation numérique 3D a été réalisée pour évaluer les distributions de contraintes de cisaillemen...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Dans cet article, nous présentons des protocoles détaillés pour le développement du réseau de microvaisseaux culture, la caractérisation des jonctions CE et cytosquelette distribution F-actine, et les mesures quantitatives des CE [Ca2 +] i et la production de NO en utilisant un dispositif microfluidique. Le dispositif microfluidique perfusé fournit un modèle in vitro qui permet une simulation proche des in vivo géométries de microvasculaires et des conditions d'écoulemen...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs ont aucun conflit d'intérêts ou des conflits d'intérêts à divulguer.
Remerciements
Ce travail a été soutenu par le National Heart, Lung, and Blood Institute accorde HL56237, Institut national du diabète et de l'appareil digestif et maladies rénales Institut DK97391-03, National Science Foundation (NSF-1227359 et EPS-1003907).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| ATP | Sigma-Aldrich | A2383 | |
| Acétone | Fisher Scientific | A929 | |
| Poinçon de biopsie | Miltex | 33-31 AA | |
| Albumine bovine | MP Biomedicals | 810014 | |
| Extrait de cerveau bovin (BBE) | Lonza | CC-4098 | |
| Recouvrement | Fisher Scientific | 12-542C | |
| DAF-2 DA | Calbiochem | 251505 | |
| Dextran | Sigma-Aldrich | 31390 | |
| Âne anti-chèvre IgG (H+L) Anticorps secondaires | Life technologies | A-11055 | |
| DPBS, sans calcium, sans magnésium | Gibco | 14190-250 | |
| DRAQ5 (coloration des noyaux) ; | Technologie de signalisation cellulaire | 4084 | |
| Supplément de croissance des cellules endothéliales (ECGS) | Sigma-Aldrich | E2759-15MG | |
| Sérum fœtal bovin | Gibco | 16000-044 | |
| Fibronectine | Gibco | PHE0023 | |
| Fluo-4 AM | Life technologies | F-14201 | |
| Gélatine de peau porcine | Sigma-Aldrich | G1890-100G | |
| Gentamicine (50 mg/ml) | Gibco | 15750-078 | |
| Lamelle en verre | Fisher Scientific | 12-548B | |
| Verre Pasteur pippette | VWR | 14672 | |
| Héparine sel sodique de la muqueuse intestinale porcine | Sigma-Aldrich | H3393-10KU | |
| HEPES Solution saline tamponnée | Lonza | CC-5024 | |
| Cellules endothéliales de la veine ombilicale humaine (HUVECs) | Lonza | CC-2517 | |
| Alcool isopropylique (IPA) | VWR | 89125 | |
| L-Glutamine (200 mM) | Gibco | 25030-081 | |
| Solution de sonnerie de mammifère Ingrédient | |||
| NaCl (132 mM) | Fisher Scientific | S671-3 | |
| KCl (4.6 mM) | Fisher Scientific | P217-500 | |
| CaCl2 · ; 2H2O (2,0 mM) | Fisher Scientific | C79-500 | |
| MgSO4 · ; 7H2O (1,2 mM) | Fisher Scientific | M63-500 | |
| Glucose (5,5 mM) | Fisher Scientific | BP350-1 | |
| NaHCO3 (5,0 mM) | Fisher Scientific | S233-500 | |
| Sel de Hepes (9,1 mM) | Research Organics | 6007H | |
| Acide de Hepes (10,9 mM) | Research Organics | 6003H | |
| MCDB 131 Culture Medium Life | technologies | 10372-019 | |
| Paraformaldéhyde | Microscopie électronique | Sciences 15710 | |
| Phalloïdine (coloration à l’actine F) | Sigma-Aldrich | P1951 | |
| Phosphate salin tamponné ; | Life technologies | 14040-133 | |
| Polydiméthylsiloxane (PDMS) | Dow Corning Corporation | Sylgard 184 | |
| Scalpel | Exel Int | 29552 | |
| Scotch tape | 3M | 34-8711-3070-3 | |
| Plaquette de silicium | VWR | 14672 | |
| SU-8 photorésine | MicroChem | SU-8 2050 Y111072 | |
| SU-8 développeur | MicroChem | Y020100 | |
| flacons de culture tissulaire | Sigma-Aldrich | Z707503-100EA | |
| Triton X-100 | Chemical Book | T6878 | |
| Trypsine Neutralizer solution | Gibco | R-002-100 | |
| Trypsine/EDTA Solution (TE) | Gibco | R-001-100 | |
| Tubing | Cole-Parmer | Tube de microalésage en PTFE, 0,012 » ID x 0,030 » OD | |
| VE-cadhérine | Santa Cruz Biotechnology | SC-6458 | |
| Nom de l’équipement | Entreprise | Numéro de catalogue | Comments/DescriptionBiosafety |
| Capot laminaire | NuAire | NU-425 Classe II, Type A2 | |
| Caméra CCD | Hamamatsu | ORCA | |
| Microscope confocal | Leica | TCS SL | |
| Dessiccateur | Bel-Art | F42022 | |
| Plaque chauffante | Wenesco | HP-1212 | |
| Incubateur | Forma Scientific | 3110 | |
| Four | Isotemp Barnstead | 3608-5 | |
| Lithographie banc | Karl Suss | MA6 Lithographie | |
| Microscope optique | Nikon | L200 ND & Diaphod 300 | |
| Obturateur pour la caméra CCD | Sutter Instrument | Lambda 10-2 | |
| Nettoyeur de plasma | PVA TePla/Harrick plasma | M4L/PDC-32G | |
| Spin coater | Brewer Science | Cee 200X | |
| Système de pompe à seringue | Harvard Appareil | 703005 | |
| Nom du logiciel | Entreprise | Numéro de catalogue | >Commentaires/Description |
| Logiciel de CAO | Autodesk | AutoCAD 2015 | |
| Logiciel de simulation CFD | COMSOL COMSOL | Multiphysics 4.0.0.982 | |
| Acquisition et analyse d’images pour la production NO ; | Imagerie universelle | Metafluor |
Références
- Curry, F. R. E., Adamson, R. H. Vascular permeability modulation at the cell, microvessel, or whole organ level: towards closing gaps in our knowledge. Cardiovasc Res. 87, 218-229 (2010).
- Michel, C. C., Curry, F. E. Microvascular permeability. Physiol Rev. 79, 703-761 (1999).
- Rogers, J. A., Nuzzo, R. G. Recent progress in soft lithography. Mater Today. 8, 50-56 (2005).
- Sackmann, E. K., Fulton, A. L., Beebe, D. J. The present and future role of microfluidics in biomedical research. Nature. 507, 181-189 (2014).
- Li, X., Xu, S., He, P., Liu, Y. In vitro recapitulation of functional microvessels for the study of endothelial shear response, nitric oxide and [Ca2+]I. PLoS One. 10, 0126797(2015).
- He, P., Pagakis, S. N., Curry, F. E. Measurement of cytoplasmic calcium in single microvessels with increased permeability. Am J Physiol. 258, 1366-1374 (1990).
- Zhou, X., He, P. Improved measurements of intracellular nitric oxide in intact microvessels using 4,5-diaminofluorescein diacetate. Am J Physiol-Heart C. 301, 108-114 (2011).
- Yuan, D., He, P. Vascular remodeling alters adhesion protein and cytoskeleton reactions to inflammatory stimuli resulting in enhanced permeability increases in rat venules. Journal of Applied Physiology. 113, 1110-1120 (2012).
- He, P., Zhang, X., Curry, F. E. Ca2+ entry through conductive pathway modulates receptor-mediated increase in microvessel permeability. Am J Physiol. 271, 2377-2387 (1996).
- Zhou, X., He, P. Endothelial [Ca2+]i and caveolin-1 antagonistically regulate eNOS activity and microvessel permeability in rat venules. Cardiovasc Res. 87, 340-347 (2010).
- Zhu, L., He, P. Platelet-activating factor increases endothelial [Ca2+] i and NO production in individually perfused intact microvessels. Am J Physiol-Heart C. 288, 2869-2877 (2005).
- He, P., Curry, F. E. Depolarization modulates endothelial cell calcium influx and microvessel permeability. Am J Physiol. 261, 1246-1254 (1991).
- He, P., Curry, F. E. Endothelial cell hyperpolarization increases [Ca2+]i and venular microvessel permeability. J Appl Physiol. 76 (1985), 2288-2297 (1994).
- Xu, S., Zhou, X., Yuan, D., Xu, Y., He, P. Caveolin-1 scaffolding domain promotes leukocyte adhesion by reduced basal endothelial nitric oxide-mediated ICAM-1 phosphorylation in rat mesenteric venules. Am J Physiol Heart Circ Physiol. 305, 1484-1493 (2013).
- Zadeh, M. H., Glass, C. A., Magnussen, A., Hancox, J. C., Bates, D. O. VEGF-Mediated Elevated Intracellular Calcium and Angiogenesis in Human Microvascular Endothelial Cells In Vitro are Inhibited by Dominant Negative TRPC6. Microcirculation. 15, 605-614 (2008).
- Tsai, M., et al. In vitro modeling of the microvascular occlusion and thrombosis that occur in hematologic diseases using microfluidic technology. The Journal of clinical investigation. 122, 408-418 (2012).
- Kim, S., Lee, H., Chung, M., Jeon, N. L. Engineering of functional, perfusable 3D microvascular networks on a chip. Lab Chip. 13, 1489-1500 (2013).
- D'Amico Oblak, T., Root, P., Spence, D. M. Fluorescence monitoring of ATP-stimulated, endothelium-derived nitric oxide production in channels of a poly(dimethylsiloxane)-based microfluidic device. Analytical chemistry. 78, 3193-3197 (2006).
- Zhou, X. P., Yuan, D., Wang, M. X., He, P. N. H2O2-induced endothelial NO production contributes to vascular cell apoptosis and increased permeability in rat venules. Am J Physiol-Heart C. 304, 82-93 (2013).
- Lee, P. J., Hung, P. J., Rao, V. M., Lee, L. P. Nanoliter scale microbioreactor array for quantitative cell biology. Biotechnol Bioeng. 94, 5-14 (2006).
- Zakrzewicz, A., Secomb, T. W., Pries, A. R. Angioadaptation: Keeping the Vascular System in Shape. Physiology. 17, 197-201 (2002).
- Lipowsky, H. H., Kovalcheck, S., Zweifach, B. W. The distribution of blood rheological parameters in the microvasculature of cat mesentery. Circulation Research. 43, 738-749 (1978).
- Pisano, M., Triacca, V., Barbee, K. A., Swartz, M. A. An in vitro model of the tumor-lymphatic microenvironment with simultaneous transendothelial and luminal flows reveals mechanisms of flow enhanced invasion. Integr Biol (Camb). 7, 525-533 (2015).
- McCann, J. A., Peterson, S. D., Plesniak, M. W., Webster, T. J., Haberstroh, K. M. Non-uniform flow behavior in a parallel plate flow chamber : alters endothelial cell responses. Ann Biomed Eng. 33, 328-336 (2005).
- Curry, F. E. Modulation of venular microvessel permeability by calcium influx into endothelial cells. FASEB J. 6, 2456-2466 (1992).
- Kojima, H., et al. Detection and imaging of nitric oxide with novel fluorescent indicators: diaminofluoresceins. Anal Chem. 70, 2446-2453 (1998).
- Whitesides, G. M. The origins and the future of microfluidics. Nature. 442, 368-373 (2006).
- Lamberti, G., et al. Bioinspired microfluidic assay for in vitro modeling of leukocyte-endothelium interactions. Anal Chem. 86, 8344-8351 (2014).
- Myers, D. R., et al. Endothelialized microfluidics for studying microvascular interactions in hematologic diseases. J Vis Exp. , (2012).
- Smith, A. M., Prabhakarpandian, B., Pant, K. Generation of Shear Adhesion Map Using SynVivo Synthetic Microvascular Networks. Jove-J Vis Exp. , e51025(2014).
- Booth, R., Kim, H. Characterization of a microfluidic in vitro model of the blood-brain barrier (iBBB). Lab on a Chip. 12, (vol 12, pg 1784, 2012) 5282-5282 (2012).
- Shao, J. B., et al. Integrated microfluidic chip for endothelial cells culture and analysis exposed to a pulsatile and oscillatory shear stress. Lab on a Chip. 9, 3118-3125 (2009).
- Yeon, J. H., et al. Reliable permeability assay system in a microfluidic device mimicking cerebral vasculatures. Biomed Microdevices. 14, 1141-1148 (2012).
- Golden, A. P., Tien, J. Fabrication of microfluidic hydrogels using molded gelatin as a sacrificial element. Lab Chip. 7, 720-725 (2007).
- Zheng, Y., et al. In vitro microvessels for the study of angiogenesis and thrombosis. Proc Natl Acad Sci U S A. 109, 9342-9347 (2012).
- Baker, B. M., Trappmann, B., Stapleton, S. C., Toro, E., Chen, C. S. Microfluidics embedded within extracellular matrix to define vascular architectures and pattern diffusive gradients. Lab Chip. 13, 3246-3252 (2013).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
