imagerie confocale en direct fournit aux biologistes un outil puissant pour étudier le développement. Nous présentons ici un protocole détaillé pour l'imagerie confocale en direct de développer des fleurs Arabidopsis.
Article de méthode
Vivre imagerie confocale de développement Arabidopsis Fleurs
Dans cet article
Résumé
Résumé
L'étude de la croissance des plantes et le développement a longtemps reposé sur des techniques expérimentales utilisant des tissus morts, fixes et sans une résolution cellulaire appropriée. Les progrès récents en microscopie confocale, combinées avec le développement de nombreux fluorophores, ont réussi à surmonter ces problèmes et a ouvert la possibilité d'étudier l'expression de plusieurs gènes en même temps, avec une bonne résolution cellulaire, dans des échantillons vivants. imagerie confocale en direct fournit phytobiologistes un outil puissant pour étudier le développement, et a été largement utilisé pour étudier la croissance des racines et la formation des organes latéraux sur les flancs du méristème apical. Cependant, il n'a pas été largement appliquée à l'étude du développement des fleurs, en partie en raison des défis spécifiques à l'imagerie des fleurs, telles que les sépales qui poussent sur le méristème de fleurs, et filtrer la fluorescence des tissus sous-jacents. Nous présentons ici un protocole détaillé pour effectuer l'imagerie confocale en direct sur en direct, le développement arabeidopsis boutons de fleurs, en utilisant soit un montant ou d'un microscope inversé.
Introduction
La majeure partie du corps de la plante forme post-embryonnairement des groupes de cellules souches situées à ou près de la pointe - ou méristème apical - des pousses et des racines. Toutes les structures hors-sol de la plante adulte dérivent du méristème apical de la tige (SAM), qui produit en permanence des organes latéraux sur ses flancs: feuilles pendant la phase végétative, et méristèmes de fleurs (fms) après sa transition vers la phase de reproduction. FMs à son tour se transforment en fleurs. Bien que le produit Arabidopsis SAM organes latéraux une à la fois, dans un motif en spirale itératif, FMS produisent quatre types d'organes floraux dans les quatre verticilles, de façon partiellement synchrone, avec de multiples programmes de développement démêler simultanément. Les réseaux génétiques qui sous - tendent la spécification de l'identité des différents organes floraux ont été partiellement déchiffré (pour des revues, voir les références 1, 2), mais de nombreux aspects de dével de fleursnt, tels que le positionnement d'organes floraux et la définition des frontières entre les verticilles, restent mal compris.
Les premières études génétiques moléculaires de développement des plantes principalement fondé sur des techniques telles que l'hybridation in situ et les journalistes GUS pour analyser l' expression génique. Bien que ces méthodes ont fourni une mine d'informations et a grandement contribué à notre compréhension de la croissance des plantes et le développement des fleurs, il y a des limites importantes: ils manquent une bonne résolution cellulaire, ne permet pas l'observation facile du motif d'expression de plusieurs gènes dans le même échantillons, et surtout, ne peuvent être appliquées aux morts, des tissus fixes. Les progrès récents en microscopie confocale ont réussi à surmonter ces limitations, et de fournir des biologistes du développement d'un outil puissant pour étudier les processus morphogenèse végétale sous-jacente. En particulier, la microscopie confocale permet l'observation des tissus vivants et organes tout au long de leur formation, ce qui est critical pour comprendre un processus dynamique par excellence comme le développement.
Imagerie confocale en direct a été largement utilisé pour analyser la croissance aérienne des plantes et la production d'organes latéraux par le SAM (par exemple des références 3, 4, 5, 6), mais à l'exception de quelques rapports (par exemple les références 7, 8, 9, 10), il n'a pas été largement appliquée à l'étude du développement des fleurs. Protocoles pour l' imagerie confocale en direct du SAM sont disponibles (par exemple les références 11, 12), et de fournir une bonne base pour savoir comment l' image des bourgeons en développement de fleurs qui entourent le SAM. Cependant, les bourgeons de fleurs d'imagerie présente des défis spécifiques: par exemple,bourgeons de fleurs deviennent rapidement plus grand que le SAM, et à l' étape 4, sépales commencent à couvrir les FM (étapes comme décrit dans la référence 13), et la variation de la fluorescence des tissus sous - jacents (figure 2A). Ici, nous fournissons un protocole détaillé expliquant comment effectuer l'imagerie confocale en direct sur le développement des bourgeons de fleurs Arabidopsis en utilisant soit un montant ou d'un microscope inversé et une lentille à immersion d'eau. Nous avons publié précédemment ce protocole en référence 14.
Protocole
1. Médias et plats Préparation
- Préparer des plats de dissection en remplissant des boîtes en plastique ronde (environ 6 cm de largeur, 2 cm de profondeur) de 0,5 cm à 2% d'agarose.
- Préparer des plats d' imagerie.
- Pour un microscope confocal en position verticale, à remplir des boîtes à charnière en plastique rectangulaire (environ 7 cm de long, 4,5 cm de large, 3 cm de profondeur) à 0,5 cm avec un milieu de formation d'image (voir la section 1.3, "moyen de création d'image", la figure 1F).
- Pour un microscope confocal inversé: remplir petite boîte de Petri (environ 3,5 cm de large, 1 cm de profondeur) exactement à ras bord par un milieu de formation d'image (voir la section 1.3, « moyen de création d'image », la figure 1G).
- Préparer le milieu de formation d'image.
- Pour l'imagerie en un seul point, en utilisant 1% d'agarose.
- Pour les expériences en accéléré, en utilisant un milieu de croissance de sommet (0,5 x mélange de sel basai de Murashige et Skoog sans vitamine, 1% de saccharose, 0,8% d'agarose, pH 5,8 avec de l'hydroxyde de potassiumsolution de e, complété avec de la vitamine [0,01% myo-inositol, 0,0001% d' acide nicotinique, 0,0001% de chlorhydrate de pyridoxine, 0,001% de chlorhydrate de thiamine, de la glycine 0,0002%] et la cytokinine [500 nM N6-benzyladénine]) 15.
2. la croissance des plantes
- Semer des graines stérilisées sur des plaques MS (0,5 ou 1x Murashige et le mélange de sel basai Skoog sans vitamine, 0,8% d'agar, pH 5,8 avec une solution d'hydroxyde de potassium) avec une sélection appropriée. Placer les plaques dans longue journée (16 h de lumière) ou le jour en continu, 16-22 ° C Conditions pendant deux semaines.
- les jeunes plants sol avec un espacement ONTO suffisant pour permettre le développement robuste. Placez les plantes en jours courts, 16-22 ° C Conditions pour trois semaines.
NOTE: La culture de plantes dans la journée ou les conditions de jour en continu directement après la transplantation conduit à une floraison prématurée et inflorescences qui sont moins vigoureux, et beaucoup plus difficiles à disséquer. De même, en laissant les plantes sous peu condit jourions pendant plus de trois semaines résultat en jours floraison longueur indépendante et inflorescences qui sont moins vigoureuses. - plantes de transfert à longue journée (16 h de lumière) ou le jour en continu, 16-22 ° C jusqu'à ce que les conditions qu'elles fleurissent. Pousses sont plus faciles à apex disséquer lorsque l'inflorescence est 2-10 cm de long.
3. Dissection de la séance photos Apex
- En option: En utilisant une pierre à aiguiser fine et une goutte d'huile légère, affûter une pince sous la loupe binoculaire pour les faire en forme de lame, non point comme.
- Retirer siliques, boutons de fleurs anciennes et inflorescences secondaires de l'inflorescence primaire en poussant la base des pédoncules avec la pince jusqu'à ce qu'ils cassent. Retirez autant de fleurs que possible sans grossissement (Figure 1, comparer A et B).
- En utilisant des pinces, percer un trou vertical dans l'agarose d'un plat de dissection, couper les derniers 0,5 cm de l'inflorescence et le coller verticalement dans l'agarose. Le resteboutons de fleurs doivent être au-dessus de la surface d'agarose.
- Remplissez le plat d'imagerie avec l'eau stérile désionisée de sorte que le sommet des pousses est complètement immergé. Placer le plat de dissection au microscope stéréoscopique, et enlever l'air emprisonné autour de l'apex de la tige en créant des jets d'eau avec une pipette de 1000 ul (figure 1, comparez C et D).
- Sous la loupe binoculaire, utilisez la pince pour enlever les bourgeons de fleurs qui ne sont pas à imager en poussant sur la base du pédoncule ou le haut du bourgeon jusqu'à la rupture de pédoncules (figure 1E). Il est important que les pédoncules cassent proprement à la jonction avec la tige, comme pédoncules restes empêchent l'enlèvement des jeunes bourgeons floraux.
- Si imagerie seulement boutons de fleurs de stade 5 et plus jeune (figure 2A), éliminer l'eau avant de disséquer stade 6-8 bourgeons de fleurs. Si les bourgeons de fleurs d'imagerie en scène 5 et plus, procéder à l'ablation sépales (voir rubrique 5.1). Dans le cas contraire, proCeed à l'étape 3.7.
- En utilisant des pinces, percer un trou vertical dans le milieu d'un plat de formation d'image, et coller le sommet disséqué en position verticale dans le milieu, de sorte que seul le méristème apical des pousses et entourant les boutons floraux sont au-dessus de la surface du support. Selon le bourgeon de fleur (s) sont à imager, il peut être nécessaire d'incliner légèrement l'échantillon, comme les boutons floraux sont orientés comme pas nécessairement exactement la tige (figure 2A).
- Procéder à la coloration de l'échantillon si nécessaire. Dans le cas contraire coloration et / ou l'imagerie de l'échantillon tout de suite, ajouter de l'eau et de fermer le plat d'imagerie pour prévenir la déshydratation. En cas d'utilisation d'un microscope inversé, placer la capsule d'imagerie dans une boîte en plastique transparent et la refermer.

Figure 1: Préparation des pousses pour apex imagerie confocale en direct. (A - E) Dissection d'untirer sur le sommet pour l'imagerie. Inflorescences avant (A) et après (B) l' élimination des siliques et des fleurs plus. (C - D) apex de la tige immergée dans l' eau dans le plat de dissection, d'une bulle d'air emprisonnée à l'extrémité (C) et après le retrait de la bulle d'air (D). (E) Tirez sommet dans le plat disséquer, après dissection des bourgeons de fleurs de plus de stade 5. (F - G) Vue sur les sommets des pousses dans le plat d'imagerie, sur la scène d'un montant (F) et inversé (G) microscope confocal . Dans (F), une lentille d'immersion de l' eau 40X est positionnée au-dessus de l' un des sommets, avec la pointe de la lentille immergée dans l' eau. En (G), l'apex de la tige est positionnée à l' envers au-dessus de la lentille à immersion d'eau 40X, avec une colonne d'eau reliant le moyen de formation d'image à l'extrémité de la lentille. Le panneau inférieur en (F) montre une higsa vue en agrandissement de la zone dans le rectangle rouge, avec un apex de la tige insérée dans un milieu de formation d'image; lignes rouges et bleues indiquent la surface du support et de l'eau, respectivement. (H - I) Des exemples de dispositifs sur mesure qui permettent d' ajouter plus d' eau à l'extrémité de la lentille à immersion dans l' eau: un manchon de caoutchouc de silicone fabriqué à partir d' une cosse de bougie d'allumage (H), et un manchon de fortune fabriqué à partir du doigt d'un gant en latex poudrés (G). Les barres d'échelle = 0,5 cm de (A) et (B), 0,1 cm de (C) et (D), et 100 um (E). Ce chiffre a été initialement publié en référence 14. S'il vous plaît cliquer ici pour voir une version plus grande de ce chiffre.
4. Staining
REMARQUE: Les parois cellulaires ou les membranes plasmiques peuvent être colorées avec de l'iodure de propidium ou FM4-64, respectivement, pour parvenir à une résolution cellulairelors de l'imagerie. En variante, les lignes de rapporteurs fluorescents marqués avec des protéines sur la membrane de plasma peuvent être utilisées 6, 16.
- Enlever l'eau de la boîte d'imagerie, et de garantir la surface du support est sec pour éviter la dilution du colorant.
- Sous la loupe binoculaire, appliquer 20 à 30 pi de 1 mg / ml de solution d'iodure de propidium, ou 80 pg / ml de solution FM4-64 au sommet disséqué avec une pipette 10 ul. Assurez-vous que l'ensemble de l'échantillon est couvert de colorant pour assurer une coloration homogène.
- Colorer pendant 2 min si l'on utilise l'iodure de propidium, ou 20 min en cas d'utilisation FM4-64.
- Rincer deux fois avec de l'eau stérile déminéralisée.
5. sépales Ablation
NOTE: À l'étape 4, sépales primordia commencent à couvrir le FM. Comme ils se développent, ils filtrent la fluorescence du tissu sous-jacent, et entravent le processus d'imagerie. Sépales peuvent soit être enlevés manuellement à l'aide d'une broche métallique Mounted sur un axe-étau, ou empêché de se développer en utilisant une ablation au laser sur les nouveaux primordia sépales. Sinon, il est possible dans certains cas , d'utiliser des mutants tels que apetala1-1, dans lequel sépales sont manquants ou remplacés par des feuilles ressemblant à des organes qui ne couvrent pas la FM tandis que la partie centrale de la fleur se développe normalement (figure 2F) 17.
- Ablation sépale sur les boutons floraux au stade 5 ou plus en utilisant un étau de broche tenant une aiguille métallique droite (Figure 2, E1-E2)
- Placez le plat disséquant avec le sommet disséqué sous la loupe binoculaire, et régler le grossissement au maximum. Immerger le sommet de la pousse dans l'eau stérile, déminéralisée, ou encore, utiliser une pipette de 1000 pi à appliquer de l'eau au sommet de la pousse régulièrement en disséquant les sépales.
- Avec la goupille-étau, positionner la broche au-dessus des sépales abaxial, tangentiellement par rapport au sommet de la pousse. Poussez doucement sépales loin du sommet de la pousse jusqu'à ce qu'il se détacheà partir du bourgeon de fleur.
- Procédez de la même avec sépales adaxial, mais pousser sépales vers le sommet des pousses.
- Procédez de la même avec les sépales latéraux, mais positionner la broche radialement par rapport au sommet de la pousse, et pousser les sépales sur le côté, loin du bourgeon de fleur.
- Immerger le sommet de la pousse dans l'eau stérile déminéralisée pendant quelques minutes pour prévenir la déshydratation.
- L' ablation laser de primordia sépale à l' étape 3-4 (Figure 2, C5-D5)
- Placez le plat d'imagerie avec le tachée, sommet disséqué sur la scène du microscope confocal. Localiser et de se concentrer sur le sommet que si la préparation de l'image (voir la section 6, « Configuration d'imagerie »).
- En utilisant le logiciel du système d'ablation laser, définir la zone d'ablation, ce qui correspond à la crête et la pointe du primordia sépales émergents avant qu'ils ne commencent à couvrir le méristème de fleurs (en général, à l'étape 3 pour sépales abaxiales et adaxiales, et à un stade avancé 3 / début étape 4 pour se latéralcopains).
- Réglez la puissance du laser et le temps de logement aux paramètres appropriés pour ablatent suffisamment de cellules sans infliger trop de dommages aux tissus sous-jacents. En règle générale, en fonction du système d'ablation laser utilisé, les paramètres appropriés doivent d'abord être identifiés par un processus d'essais et d'erreurs pour faire en sorte que suffisamment de cellules sont éliminées pour éviter que les sépales de se développer par la suite sur la FM, sans affecter le reste de la fleur bourgeon. En utilisant trop de puissance du laser et des logements résultats en temps en dommages au centre de la fleur, affectant la croissance et / ou la survie. Une fois que les paramètres appropriés ont été identifiés, ils peuvent être réutilisés pour des expériences ultérieures.
NOTE: Si l'ablation initiale se révèle insuffisante, il est possible de procéder à une deuxième ablation les jours suivants (figure 2, C4 et D2).
6. Configuration Imaging
- Utilisez un microscope droit.
- Remplir la coupelle de formation d'image avec les sommets disséqués avec de l' eau stérile, désionisée de sorte que la surface du support est recouverte d'eau de 2,5 à 5 mm (figure 1F). Complètement immerger les échantillons.
REMARQUE: Lors de l'imagerie avec un microscope droit, plusieurs sommets peuvent être placés dans le même plat d'imagerie. Toutefois, si le processus d'imagerie dure plus d'une heure, l'iodure de propidium a tendance à diluer, et quelques échantillons pourrait avoir besoin re-coloration avant l'imagerie. - Placer le plat d'imagerie sur la platine du microscope (Figure 1F). Abaisser la lentille par immersion d'eau et d'élever la scène de telle sorte que la pointe de la lentille plonge dans l'eau. Procéder avec précaution afin de ne pas écraser les sommets disséqués ou tremper la lentille dans le milieu de formation d'image.
- Si une bulle d'air est emprisonné à la pointe de la lentille, faire des jets d'eau avec une pipette de 1000 pi pour le retirer.
- Sous illumination par épifluorescence, la position un des sommets disséqués dans le champ de la lentille à l'aide du XY conTroller. Regardez à travers les Oculaires et se concentrer sur l'échantillon en utilisant le contrôleur Z. Faire preuve de prudence afin de ne pas écraser l'échantillon.
- En utilisant le logiciel de microscope confocal, zoom sur le bouton de fleur à imager, et procéder à l'imagerie de votre échantillon.
- Remplir la coupelle de formation d'image avec les sommets disséqués avec de l' eau stérile, désionisée de sorte que la surface du support est recouverte d'eau de 2,5 à 5 mm (figure 1F). Complètement immerger les échantillons.
- Utilisation d' un microscope inversé.
- En utilisant une pipette de 1000 pi, mettre une goutte d'eau stérile, déminéralisée à la pointe de la lentille.
- Tenez le plat d'image à l'envers, et avec une pipette de 1000 pi, ajouter une goutte d'eau stérile, déminéralisée au sommet disséqué.
- Placer le plat de formation d'image à l' envers sur la platine du microscope (figure 1G). Faire preuve de prudence afin de ne pas écraser l'échantillon.
- Sous éclairage à épifluorescence, positionner le sommet disséqué sur la pointe de la lentille à l'aide du contrôleur XY. Avec le contrôleur de Z, abaisser soigneusement l'étape jusqu'à ce que l'échantillon atteigne la goutte d'eau à l'extrémité de la lentille. Une colonne d'eau doit former between l'extrémité de la lentille et du milieu.
- Si la colonne d'eau ne forme pas, ajouter soigneusement une goutte d'eau à l'échantillon avec une pipette de 1000 pi. Ajouter des manches de fortune à la lentille afin d'ajouter plus d' eau à son extrémité, ce qui facilite la mise en place et le maintien de la colonne d'eau (Figure 1H et 1I).
- Sous l'éclairage de épifluorescence, regarder à travers les Oculaires et se concentrer sur l'échantillon en utilisant le contrôleur Z. Faire preuve de prudence afin de ne pas écraser l'échantillon.
- En utilisant le logiciel de microscope confocal, zoom sur le bouton de fleur à imager, et procéder à l'imagerie de l'échantillon.
- Si vous effectuez des expériences de laps de temps, verser l'eau sur le plat d'imagerie et le fermer pour prévenir la déshydratation entre des points de temps. Placer le plat de formation d'image avec les échantillons dans longue journée (16 h de lumière) ou le jour en continu, 16-22 ° C conditions. échantillons reteindre avant chaque point de temps.
REMARQUE: Alors que les cellules en déveping organes floraux peuvent se diviser plus rapidement, les cellules de la fracture florale méristème une ou deux fois tous les deux jours, et les lignées cellulaires sont faciles à suivre avec des points de temps toutes les 24 h. Cependant, le cas échéant, il est possible de l'image des échantillons toutes les six heures.
7. Considérations sur les paramètres d'imagerie
NOTE: Comment configurer les paramètres d'imagerie dépend beaucoup du système confocal utilisé. Voici quelques suggestions pour certains de ces paramètres qui peuvent être utilisés avec un microscope confocal. Pour plus de considérations sur les paramètres d'imagerie, voir la section Discussion et référence 14.
- Pour la résolution XY: utiliser x 1,024 1,024 pour une bonne résolution cellulaire. Vous pouvez également utiliser 512 x 512 pour réduire le temps d'imagerie, au détriment de la résolution.
- Pour la résolution de Z: régler l'étape de taille de 0,5 à 1,5 pm. L'abaissement de l'étape de taille augmente la résolution de Z mais aussi le temps de formation d'image.
- Pour le sténopé: régler le sténopé à 1-1,5 unités aérées. L'augmentation du sténopé augmente l'intensité du signal, mais aussi le bruit des avions non-focaux.
8. Visualisation des données confocale
- Tourner les images fixes de points de temps de développement des fleurs dans un film.
- Ouvrez les images fixes (en format JPEG ou TIF) dans le logiciel (par exemple, FIDJI).
- Aller à l'image> Stacks> Images à Stack. Les images ouvertes seront regroupées dans une pile.
- Si l'ordre des images de la pile ne correspond pas à l'ordre chronologique, utilisez le plugin Stack Sorter (plug-ins> Piles> Stack Sorter) pour les réorganiser.
- Pour activer la pile dans un film, allez dans Fichier> Enregistrer sous> AVI.
Résultats
La figure 2 présente des vues différentes de Z piles confocales de boutons floraux d'Arabidopsis vivants exprimant différents gènes rapporteurs fluorescents, et colorées avec soit de l' iodure de propidium (figure 2, A-C5 et G) ou FM4-64 (Figure 2, E1-F) à fournir une résolution cellulaire claire. La plupart des systèmes confocaux permettent la formation d' image de deux fluorophores avec des spectres d'émission ne se chevauchent pas telles que la GFP ou YFP conjointement avec soit de l' iodure de propidium ou FM4-64 (Figure 2A - 2F). Les meilleurs systèmes confocaux sont également capables de séparer plusieurs fluorophores avec des spectres d'émission se chevauchant partiellement dans les mêmes échantillons, tels que la GFP et YFP et DsRed et l' iodure de propidium (figure 2G).
Trois exemples d'expériences en accéléré sont présentés à la figure2 et montrent les boutons floraux se développer normalement après ablation sépale a été effectuée soit avec un système d'ablation au laser (figure 2, alkyle en C1-C5 et D1-D5) ou manuellement avec une tige-étau et une tige métallique (Figure 2, E1-E2). Notez que le bourgeon de fleur montre la figure 2, E1-E2 est d'une plante mutante superman-1, qui est la raison pour laquelle primordiums carpelles ne sont pas respectées au centre du bourgeon au stade 7. L' ablation laser de primordia sépales émergent du bourgeon de fleur représenté sur la figure 2, alkyle en C1-C5 qui les empêche de recouvrir la FM, qui peut encore être imagé à l' étape 5 (Figure 2, C5). A l' inverse, dans le cas du bourgeon de fleur montre la figure 2, D1-D5, l' ablation laser seulement retardé la croissance des sépales, mais sépales finit par se couvrir la majeure partie du FM par étape 5 (Figure 2, D5 ). Au contraire, si trop de puissance laser et le temps d'habitation est utilisé lors de l'ablation laser, les dommages se propage à la partie centrale de la fleur et affecte sa croissance et aboutit parfois à la mort subséquente de l'ensemble des boutons floraux.
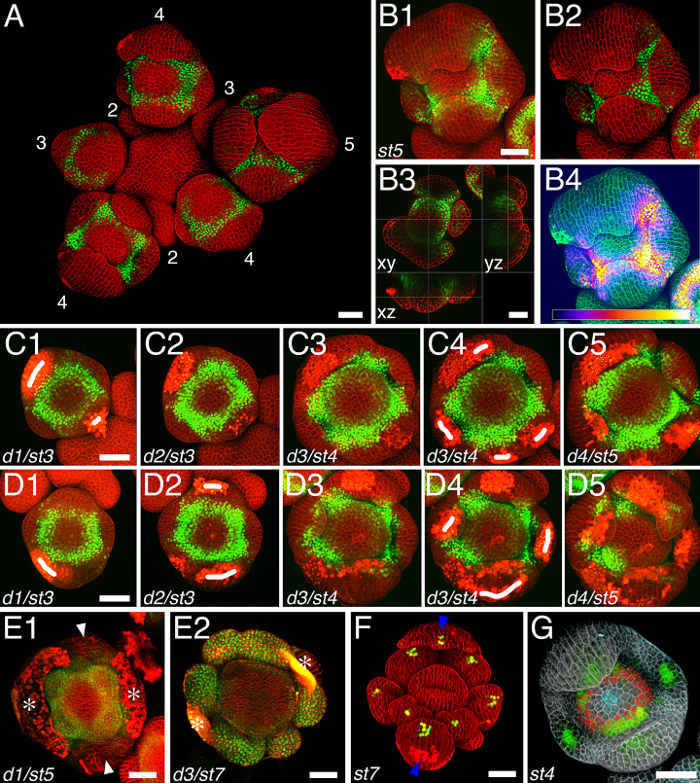
Figure 2: Visualisation des Z-piles confocale de bourgeons de fleurs vivantes. A et B2 sont des vues de transparence; B1 et B4-G sont des projections d'intensité maximale; B3 est une vue en coupe orthogonale. (A - E2) des fleurs exprimant un reporter de Vénus du gène APETALA3 (vert); parois cellulaires ont été colorées avec de l' iodure de propidium (rouge, à l' exception de B4, vert). (A) Inflorescence; chiffres indiquent les étapes florales; sépales au stade 4 et 5 fleurs filtrer la fluorescence du reporter Vénus, qui normalement enforterms un anneau. Notez que certains boutons de fleurs apparaissent inclinées par rapport à l'inflorescence. (B1 - B4) Quatre vues différentes de la même Z-stack confocale d'un étage 5 bourgeon de fleur: projections d'intensité maximale (B1 et B4) avec une intensité de signal Venus codé avec une intensité de pixel pour la couleur verte (B1) ou avec le code de couleur du feu (B4; un code de couleur est indiquée au bas du tableau); vue en transparence (B2) et vue sur la tranche orthogonale (B3; l'orientation XY, XZ et YZ des tranches est indiquée dans le tableau). (C1 - C5) 4 jours time-lapse d'un bourgeon de fleur individuelle de l' étape 3 à l' étape 5; ablation laser (marqués comme des traits blancs) effectuées le jour 1 et le jour 3 étaient suffisantes pour empêcher les sépales de couvrir le centre du bouton floral au stade 5. (D1 - D5) 4 jours time-lapse d'un bourgeon de fleur individuelle de étape3 à l'étape 5; ablation laser effectuées le jour 1, 2 et 3 étaient insuffisants pour empêcher les sépales de couvrir le centre du bouton de fleur. (E1 - E2) de bourgeon de fleur individuelle après le retrait manuel du sépales abaxial et adaxiales (E1) et de tous les sépales (E2); blancs indiquent les pointes de flèches sépales restantes; astérisques blancs indiquent les cicatrices résultant de la suppression des sépales. (F) l' étape 7 de la fleur apetala1-1 exprimant un reporter DR5-3xVenusN7 18 (vert); Les membranes de plasma ont été colorées avec FM4-64 (rouge); bleu indiquent les pointes de flèche des structures semblables à des feuilles qui remplacent les sépales et ne couvrent pas le bourgeon de fleur. (G) des boutons floraux Etape 4 exprimant un reporter de GFP fluorescente pour Dornroschen DE TYPE 7 (vert), reporter Venus pour SUPERMAN (rouge) et un rapporteur DsRed pour CLAVATA3 19 (cyan); cellulesles parois ont été colorées avec de l'iodure de propidium (gris). d: jour; st: scène. Les barres d'échelle = 25 pm; échelle est identique à B1, B2 et B4, en C1-C5 et D1-D5. Ce chiffre a été modifié de la référence 14. S'il vous plaît cliquer ici pour voir une version plus grande de ce chiffre.
Discussion
Nous présentons ici un protocole pour l'imagerie des vivants, développement des boutons floraux Arabidopsis avec un microscope confocal et une lentille d'eau par immersion. Même si cela peut être fait avec soit un montant ou d'un microscope inversé, il est plus facile et plus rapide d'utiliser l'ancien. Il est également intéressant de noter que les différents systèmes de confocale varient considérablement en termes de vitesse, sensibilité et capacité à séparer les longueurs d'onde. Les meilleurs microscopes confocaux permettent maintenant de l' image de plusieurs canaux différents (par exemple , GFP, YFP, DsRed et l' iodure de propidium, la figure 2G) dans les mêmes échantillons. Certains microscopes confocale sont équipés d'un détecteur spectral, qui peut recueillir la fluorescence de plusieurs fluorophores simultanément et de les séparer par la suite. Lors de l'utilisation d'un détecteur régulier, cependant, un ensemble de lasers et les filtres doivent être utilisés pour exciter et séparer la fluorescence de fluorophores différents. Certains fluorophores ont des spectres d'émission totalement distinctes (par exemple CFP und YFP), et peut être imagée simultanément. D' autres fluorophores ont des spectres d'émission se chevauchant partiellement (par exemple , GFP et YFP), et ont généralement besoin d'être imagé séparément, ce qui augmente le temps de formation d'image. L'imagerie fluorophores également à proximité nécessite souvent limiter la quantité de spectre est recueilli pour chaque canal pour empêcher la fluorescence d'un fluorophore de fuir dans un autre canal. Cela provoque une perte d'intensité du signal recueilli, qui peut être compensée par une augmentation de la puissance laser et le gain. Cependant, le temps de formation d'image prolongée et une augmentation de la puissance du laser peut décolorer et / ou endommager l'échantillon. Augmentation de la puissance du laser et / ou le gain peut également augmenter le bruit de fond. L'optimisation de l'intensité du signal, la résolution et le temps de formation d'image pour chaque échantillon se fait par un processus d'essais et d'erreurs, et implique des compromis permanents.
Ce protocole explique comment effectuer l'imagerie confocale en direct des bourgeons floraux en développement sur les flancs d'un sommet de la pousse disséqué. Ilpeut faire valoir que le fait que le sommet de la pousse n'est pas relié au reste de la plante et se développe dans un milieu contenant cytokinines pourraient affecter SAM et le développement des fleurs. Cependant, ce milieu a été conçu de façon empirique par un processus d' essais et d'erreurs pour assurer le méristème apical pousse disséquée produisent de nouveaux bourgeons de fleurs à la plastochrone normale, et que ces bourgeons floraux se développent normalement 15. De même, la dissection sépales ne semble pas affecter les profils d'expression des gènes ou le développement du reste de la fleur. D' autres protocoles détail comment réaliser une imagerie confocale en direct du SAM toujours attaché au reste de la plante (par exemple , référence 11). Ces protocoles pourraient être adaptés, et offrent une alternative intéressante pour l'imagerie du développement des fleurs, en particulier lors de l'étude des processus liés cytokinines. Ils présentent plusieurs inconvénients cependant: les tiges et allonge tord, et modifie l'orientation des bourgeons de fleurs; unend tandis que l'image d'une pointe de tournage attaché au reste de la plante fonctionne bien avec un microscope droit, il est beaucoup plus compliqué de le faire avec un microscope inversé.
Les lentilles d'immersion ont une meilleure ouverture numérique (NA) de lentilles « secs » ( à savoir les lentilles qui sont séparées de l'échantillon par l' air), et fournissent donc une résolution plus fine de l'échantillon, ce qui est essentiel pour l'utilisation d' un microscope confocal. En utilisant une lentille à immersion d'eau fournit ainsi une bien meilleure NA qu'un objectif à sec, tout en empêchant le sommet des pousses de se déshydrater pendant le processus d'imagerie. Bien que la glycérine et les lentilles d'huile ont une NA que les lentilles d'eau, ils ont besoin encore plus l'utilisation d'une lamelle, ce qui est très peu pratique avec un échantillon de la taille d'un sommet de la pousse, qui maintient également de plus en plus au cours des expériences en accéléré. Compte tenu de la taille des échantillons (en fonction des étapes de fleurs, les piles peuvent être de plus de 150 pm d'épaisseur), il est également important d'utiliser une lentille à longue distance de travail. Nous utilisons généralement une lentille 20 ou 40X avec un NA de 1 et une distance de travail de 1,7-2,5 mm.
Logiciel de microscope confocal offre plusieurs façons de visualiser les données confocale, y compris les reconstructions en trois dimensions (figure 2, B1, B2 et B4) et vue sur la tranche (Figure 2, B3). Alors que les plus couramment utilisés des vues en trois dimensions sont des projections d'intensité maximale des Z-piles confocale (figure 2, B1 et B4), un logiciel (par exemple ZEN et Imaris) offrent également une vue sur la transparence qui filtre le signal provenant des parties les plus profondes de l'échantillon (figure 2, B2), qui peut être utile quand on regarde les processus qui se déroulent, ou des gènes exprimés dans la couche épidermique. L' intensité du signal peut être soit codée avec une couleur unique (figure 2, B1), en utilisant des pixels intensity, ou en utilisant un code de couleur (figure 2, B4).
imagerie confocale en direct offre non seulement des informations qualitatives précieuses sur le développement des fleurs, il fournit également potentiellement les biologistes du développement avec une richesse de données quantitatives. Logiciels différents (par exemple Imaris, FIDJI, MARS-ALT, MorphographX 15, 20, 21) permet la quantification du nombre ou du volume des cellules exprimant une ou plusieurs reporters, ou le niveau d'expression d'un rapporteur dans des cellules différentes. Un tel logiciel peut également être utilisé pour effectuer la segmentation automatique des cellules, le suivi des lignées cellulaires et de quantifier la croissance. Ce logiciel offre des outils différents semblables, mais diffère également à bien des égards. MARS-ALT et MorphoGraphX ont été conçus spécialement pour les plantes 15, 20, 21, contrairement à un Imarisnd FIDJI. MorphoGraphX ne permet que la segmentation et l'analyse de la couche épidermique, alors que Imaris et MARS-ALT permettent la segmentation et l'analyse de l'ensemble de l'échantillon. Cependant, MARS-ALT nécessite l'imagerie préalable du même échantillon sous trois angles différents de 15, et Imaris ne nécessite qu'une seule pile. L'accès à l'information quantitative est essentielle pour approfondir notre compréhension du développement des fleurs.
Déclarations de divulgation
L'auteur n'a rien à divulguer.
Remerciements
L'auteur souhaite remercier le professeur Elliot M. Meyerowitz pour son soutien, et les commentaires sur le manuscrit, ainsi que Ann Lavanway à Dartmouth College et le Dr Andres Collazo au Fonds pour l'imagerie biologique à Caltech pour leur aide dans la résolution de problèmes techniques liés à la imagerie confocale en temps réel. Le travail de Nathanaël Prunet est pris en charge par les Instituts nationaux de la santé par le biais de Grant R01 GM104244 à Elliot M. Meyerowitz.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Forceps ; | Microscopie électronique Sciences | 72701-D | Dumont Style 5 Inox, pour la dissection apex |
| Étau Ted | Pella, Inc. | 13560 | 80 cm de long, pour l’ablation des sépales |
| Aiguilles droites en acier inoxydable ; | Ted Pella, Inc. | 13561-50 | 0,1 mm de diamètre, 1,2 cm de long, pour l’ablation des sépales |
| Boîtes rondes en plastique | Microscopie électronique Sciences | 64332 | transparentes, 6 cm de diamètre, 2 cm de profondeur, à utiliser comme plats de dissection |
| Boîtes rectangulaires à charnières | Durphy Packaging Co. | DG-0730 | transparent, 2-7/8 » de long, 2 » de large, 1-1/4 » de profondeur, à utiliser comme boîtes d’imagerie avec un microscope droit |
| Boîtes de culture tissulaire, polystyrène, stérile | VWR | 25382-064 | transparent, 3,5 cm de diamètre, 1 cm de profondeur, à utiliser comme boîtes d’imagerie avec un microscope inversé |
| P10 et les pipettes P1000 | avec pointes de filtre correspondantes | ||
| Stéréomicroscope | avec un grossissement maximal de 80-90X | ||
| Système d’ablation | pour l’ablation des sépales | ||
| Système de microscope | |||
| Lentille | avec une ouverture numérique de 1 et une distance de travail de 1,7-2,5 mm | ||
| Agarose | |||
| Saccharose | |||
| Murashige et Skoog mélange de sels basiques | Sigma-Aldrich | M5524 | sans vitamines |
| Myo-inositol | Sigma-Aldrich | I7508 | |
| vitamine Acide nicotinique | Sigma-Aldrich | N0761 | |
| vitamine Chlorhydrate de pyridoxine ; | Sigma-Aldrich | P6280 | vitamine |
| chlorhydrate de thiamine ; | Sigma-Aldrich | T1270 | |
| vitamine Glycine | Sigma-Aldrich | G8790 | vitamine |
| N6-benzyladénine ; | Sigma-Aldrich | B3408 | BAP, une solution de cytokinine |
| Iodure de propidium | Sigma-Aldrich | P4864 | 1 mg/mL solution dans l’eau, pour colorer les parois cellulaires |
| FM4-64 | Invitrogen | F34653 | dilué dans l’eau à 80 ; &mu ; g/mL, pour colorer les membranes plasmiques |
Références
- Prunet, N., Jack, T. P. Flower Development in Arabidopsis: There Is More to It Than Learning Your ABCs. Methods Mol. Biol. 1110, 3-33 (2014).
- Stewart, D., Graciet, E., Wellmer, F. Molecular and regulatory mechanisms controlling floral organ development. FEBS J. , (2016).
- Heisler, M. G., et al. Patterns of auxin transport and gene expression during primordium development revealed by live imaging of the Arabidopsis inflorescence meristem. Curr. Biol. 15 (21), 1899-1911 (2005).
- Reddy, G. V., Meyerowitz, E. M. Stem-cell homeostasis and growth dynamics can be uncoupled in the Arabidopsis shoot apex. Science. 310 (5748), 663-667 (2005).
- Yadav, R. K., et al. WUSCHEL protein movement mediates stem cell homeostasis in the Arabidopsis shoot apex. Genes & Dev. 25 (19), 2025-2030 (2011).
- Reddy, G. V., Heisler, M. G., Ehrhardt, D. W., Meyerowitz, E. M. Real-time lineage analysis reveals oriented cell divisions associated with morphogenesis at the shoot apex of Arabidopsis thaliana. Development. 131 (17), 4225-4237 (2004).
- Chandler, J. W., Jacobs, B., Cole, M., Comelli, P., Werr, W. DORNROSCHEN-LIKE expression marks Arabidopsis floral organ founder cells and precedes auxin response maxima. Plant Mol. Biol. 76 (1-2), 171-185 (2011).
- Urbanus, S. L., et al. In planta localisation patterns of MADS domain proteins during floral development in Arabidopsis thaliana. BMC Plant Biol. 9, (2009).
- Hong, L., et al. Variable Cell Growth Yields Reproducible OrganDevelopment through Spatiotemporal Averaging. Dev. Cell. 38 (1), 15-32 (2016).
- Roeder, A. H., et al. Variability in the control of cell division underlies sepal epidermal patterning in Arabidopsis thaliana. PLoS Biol. 8 (5), e1000367(2010).
- Heisler, M. G., Ohno, C. Live-imaging of the Arabidopsis inflorescence meristem. Methods Mol. Biol. 1110, 431-440 (2014).
- Tobin, C. J., Meyerowitz, E. M. Real-Time Lineage Analysis to Study Cell Division Orientation in the Arabidopsis Shoot Meristem. Methods Mol. Biol. 1370, 147-167 (2016).
- Smyth, D. R., Bowman, J. L., Meyerowitz, E. M. Early flower development in Arabidopsis. Plant Cell. 2 (8), 755-767 (1990).
- Prunet, N., Jack, T. P., Meyerowitz, E. M. Live confocal imaging of Arabidopsis flower buds. Dev. Biol. , (2016).
- Fernandez, R., et al. Imaging plant growth in 4D: robust tissue reconstruction and lineaging at cell resolution. Nat. Methods. , (2010).
- Cutler, S. R., Ehrhardt, D. W., Griffitts, J. S., Somerville, C. R. Random GFP::cDNA fusions enable visualization of subcellular structures in cells of Arabidopsis at a high frequency. Proc. Natl. Acad. Sci. U S A. 97 (7), 3718-3723 (2000).
- Irish, V. F., Sussex, I. M. Function of the apetala-1 gene during Arabidopsis floral development. Plant Cell. 2 (8), 741-753 (1990).
- Vernoux, T., et al. The auxin signalling network translates dynamic input into robust patterning at the shoot apex. Mol. Systems Biol. 7, 508(2011).
- Zhou, Y., et al. Control of plant stem cell function by conserved interacting transcriptional regulators. Nature. 517 (7534), 377-380 (2015).
- Barbier de Reuille, P., et al. MorphoGraphX: A platform for quantifying morphogenesis in 4D. Elife. 4, 05864(2015).
- Barbier de Reuille, P. B., Robinson, S., Smith, R. S. Quantifying cell shape and gene expression in the shoot apical meristem using MorphoGraphX. Methods Mol. Biol. 1080, 121-134 (2014).
Réimpressions et autorisations
