Ce manuscrit détaille la fabrication de réseaux de neurones fabriqués par micro-tissus: des constructions tridimensionnelles de taille de micromètre composées de trajets axonaux longs alignés couvrant une ou plusieurs populations neuronales agrégées enfermées dans un hydrogel tubulaire. Ces échafaudages vivants peuvent servir de relais fonctionnels pour reconstruire ou moduler les circuits neuronaux ou comme bancs biofidéliques imitant la neuroanatomie de la matière grise et blanche.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Réseaux de neurones conçus par micro-tissus tridimensionnels inspirés anatomiquement pour la reconstruction, la modulation et la modélisation du système nerveux
* These authors contributed equally
Dans cet article
Résumé
Résumé
La récupération fonctionnelle se produit rarement après une dégénérescence due à une blessure ou à une dégénérescence induite par la maladie dans le système nerveux central (SNC) en raison de l'environnement inhibiteur et de la capacité limitée de neurogenèse. Nous développons une stratégie pour traiter simultanément la perte de voie neuronale et axonale dans le SNC endommagé. Ce manuscrit présente le protocole de fabrication pour les réseaux de neurones à micro tissage (micro-TENN), les constructions implantables constituées de neurones et de tracés axonaux alignés sur la lumière de la matrice extracellulaire (ECM) d'un cylindre d'hydrogel préformé de centaines de microns de diamètre pouvant s'étendre à des centimètres en longueur. Les agrégats neuronaux sont délimités aux extrêmes de l'encastrement tridimensionnel et sont recouverts de projections axonales. Les Micro-TENN sont uniquement conçus comme une stratégie pour la reconstruction du SNC, en imitant les aspects de la cytoarchitecture de connexion au cerveau et en fournissant potentiellement des moyens de remplacement du réseau. Le neuLes agrégats ronaux peuvent synapse avec le tissu hôte pour former de nouveaux relais fonctionnels pour restaurer et / ou moduler les circuits manquants ou endommagés. Ces constructions peuvent également constituer des «échafaudages vivants» pro-régénérables capables d'exploiter des mécanismes de développement pour la migration cellulaire et le suivi axonal, fournissant des indices synergiques structurels et solubles basés sur l'état de régénération. Les micro-TENN sont fabriqués en versant de l'hydrogel liquide dans un moule cylindrique contenant une aiguille centrée longitudinalement. Une fois que l'hydrogel a été gélifié, l'aiguille est retirée, laissant une micro-colonne creuse. Une solution ECM est ajoutée à la lumière pour fournir un environnement approprié pour l'adhérence neuronale et la croissance axonale. Les neurones dissociés sont agrégés mécaniquement pour l'ensemencement précis dans une ou les deux extrémités de la micro-colonne. Cette méthodologie produit de manière fiable des constructions miniatures autonome avec des tracés axonaux à longue projection qui peuvent récapituler les caractéristiques de la neuroanatomie du cerveau. Synaptic immLes indicateurs de calcium non colorés et codés génétiquement suggèrent que les micro-TENN possèdent une distribution synaptique étendue et une activité électrique intrinsèque. Par conséquent, les micro-TENN représentent une stratégie prometteuse pour la reconstruction neuro-chirurgicale ciblée des voies cérébrales et peuvent également être appliquées sous forme de modèles biofidéliques pour étudier les phénomènes neurobiologiques in vitro .
Introduction
Une caractéristique commune des troubles et des maladies du système nerveux central (SNC), comme une lésion cérébrale traumatique (TCE), une lésion de la moelle épinière (SCI), un accident vasculaire cérébral, une maladie d'Alzheimer et une maladie de Parkinson est la déconnexion des voies axonales et des cellules neuronales Perte 1 , 2 , 3 , 4 , 5 , 6 . Par exemple, lorsqu'un accident vasculaire ischémique n'est pas traité, on estime que les axones sont perdus à raison de 7 milles d'axones par minute 5 . Dans le cas de TBI, qui environ 1,7 million de personnes vivent chaque année aux États-Unis, la dégénérescence axonale peut continuer à se produire des années après un traumatisme, car la blessure initiale précipite un état neurodégénératif à long terme 4 . En aggravant ces effets délétères, le SNC a une capacité sévèrement limitéeVille pour la régénération 1 , 7 , 8 , 9 . Après une blessure, un environnement inhibiteur se développe qui se caractérise par un manque de guidage dirigé vers des cibles lointaines, la présence d'inhibiteurs associés à la myéline qui entravent la croissance des neurites et la formation d'une cicatrice gliale par astrocytes réactifs 8 , 10 , 11 , 12 . La cicatrice gliale sert de barrière biochimique et physique à la régénération, avec des molécules telles que les protéoglycans de sulfate de chondroïtine obstruant l'excès d'axone 8 , 11 . En outre, bien que des cellules souches neurales aient été trouvées dans le SNC adulte, la production de nouveaux neurones est limitée, car des signes constants de neurogenèse n'ont été trouvés que dans l'ampoule olfactive, l'hippocampeLa zone sous -granulaire, la zone périventriculaire et le canal central de la moelle épinière 13 , 14 . Ces obstacles empêchent la récupération fonctionnelle des neurones perdus et de l'architecture de la matière blanche suite à une blessure ou une maladie, ce qui entraîne des effets souvent changeants et prolongés de ces conditions.
Malgré le manque de capacité régénératrice dans le SNC adulte, il a été démontré que la régénération axonale est possible si des signaux environnementaux adéquats sont présentés aux neurones hôtes 15 , 16 , 17 , 18 . Les chercheurs ont essayé de fournir et de manipuler des facteurs de croissance ( p. Ex., Facteur de croissance nerveuse, facteur de croissance épidermique, facteur de croissance dépendant de la gliale et facteur neurotrophique 3) et d'autres molécules d'orientation pour stimuler la plasticité et la régénération des axones 14 , </ Sup> 18 , 19 . Bien que ces études aient confirmé que les axones adultes sont capables de répondre aux facteurs de croissance, ces stratégies sont limitées par la faible perméabilité de la barrière hémato-encéphalique et les gradients spatiaux et temporels spécifiques requis pour favoriser la régénération 14 , 18 , 19 . D'autres approches se sont appuyées sur l'hyperactivation des facteurs de transcription liés à la régénération dans les neurones du SNC. Par exemple, la surexpression du facteur de transcription Stat3 a stimulé la régénération axonale dans le nerf optique 20 . Néanmoins, la délivrance de biomolécules et la surexpression des facteurs de transcription ne remplacent pas les populations neuronales perdues. Les stratégies basées sur les cellules ont principalement porté sur la transplantation de cellules souches neurales (NSC) dans le SNC, en profitant de leur capacité à remplacer les neurones du SNC, à libérer des facteurs trophiques,Et appuient les tentatives de neurogenèse qui surviennent après une blessure 17 . Malgré cela, il existe encore des défis pressants qui empêchent cette approche, y compris la capacité entravée des cellules névralgiques transplantées à survivre, à s'intégrer à l'hôte et à rester spatialement limité à la zone blessée 6 , 14 , 17 , 21 . En outre, la distribution cellulaire seule est incapable de rétablir la cytoarchitecture des voies axonales endommagées ou perdues. Une autre approche qui traite des problèmes auxquels sont confrontées les stratégies de distribution des cellules et des médicaments / produits chimiques combine ces approches avec l'utilisation des biomatériaux 14 , 22 , 23 . Les biomatériaux tels que les hydrogels sont capables d'émuler les propriétés biochimiques et physiques de la matrice extracellulaire (ECM), en facilitant la délivrance cellulaire etD rétention dans la zone lésée et délivrant des facteurs de croissance et d'autres molécules bioactives avec libération contrôlée 22 . Les caractéristiques attrayantes de ces stratégies basées sur le biomatériau ont donné lieu à des signes de régénération axonale in vivo après la transplantation d'échafaudages dans les zones lésées 24 , 25 , 26 , 27 , 28 , 29 , 30 . Cependant, les stratégies biomatériaux acellulaires ne remplacent pas les populations neuronales perdues; Lorsqu'ils sont utilisés comme véhicules de délivrance pour les cellules précurseurs neuronales, gliaires ou neuronales, les biomatériaux sont incapables de reconstituer les réseaux axonaux à longue distance. Le défi de développer une approche qui aborde à la fois la dégénérescence de la voie axonale et la perte neuronale associée à une lésion et une maladie du SNC reste encore 31.
Notre groupe de recherche a précédemment rapporté le développement de réseaux de neurones implantables micro-tissulaires implantables (micro-TENN), qui sont un type d'échafaudage vivant constitué de corps de cellules neuronales restreints à une ou aux deux extrémités d'une micro-colonne ECM d'hydrogel d'agarose , Avec des tracés axiaux alignés s'étendant à travers l'intérieur de cette enceinte tridimensionnelle (3D) 1 , 10 , 31 , 32 . L'une des principales différences entre cette technique et les approches précédentes est que la cytoarchitecture des micro-TENN est créée complètement in vitro et est transplantée ensuite 33 , 34 , 35 , 36 , 37 , 38 , 39 , 40 , 41 . La fabrication in vitro offre un vaste contrôle spatial et temporel du phénotype et de l'orientation cellulaire, des propriétés mécaniques / physiques, des indices biochimiques et des facteurs exogènes, ce qui profite à l'intégration de ces échafaudages avec l'hôte après l'implantation 41 , 42 . Les micro-TENN sont anatomiquement inspirés car ils imitent la neuroanatomie du cerveau, montrant des traces axonales semblables à celles qui relient les différentes régions fonctionnelles du cerveau ( figure 1A ) 1 . Par conséquent, cette stratégie peut être en mesure de remplacer physiquement les trajets de la substance blanche perdue et les neurones après l'implantation dans une région lésée. Cette technique s'inspire également des mécanismes de développement dans lesquels les «échafaudages naturels» formés par les cellules de gliale radiales et les axones pionniers agissent comme guides de guidage de cellulesMigration de la zone subventriculaire et croissance axonale, respectivement 43 . Ces mécanismes sont récapitulés dans les parcelles axonales alignées des micro-TENN, qui peuvent présenter des voies de vie pour la migration des cellules neuronales et la régénération axonale par croissance axonale médiée par l'axone ( Figure 1C ) 43 . En outre, cette stratégie bénéficie de l'intégration synaptique entre les neurones micro-TENN et les circuits natifs, formant de nouveaux relais pouvant contribuer à la récupération fonctionnelle ( Figure 1B ) 43 . La capacité de formation de synapses peut également accorder à cette approche la capacité de moduler le SNC et de répondre au tissu hôte en fonction des commentaires du réseau. Par exemple, les neurones optogénétiquement actifs dans les échafaudages vivants peuvent être stimulés pour moduler les neurones hôtes par des interactions synaptiques ( Figure 1D ).
En outre, la construction tubulaire à base de biomatériauL'utilisation de micro-TENN offre un environnement adéquat pour l'adhésion cellulaire, la croissance, l'extension des neurites et la signalisation, tandis que les dimensions miniatures des constructions permettent une implantation peu invasive et fournissent un micro-environnement partiellement séquestré pour une intégration progressive dans le cerveau. En effet, des publications récentes ont démontré le potentiel des micro-TENN à imiter les voies nerveuses après l'implantation dans le cerveau du rat. À la suite de la micro-injection stéréotaxique, nous avons précédemment signalé des signes de survie neuronale micro-TENN, le maintien de l'architecture des axaux et l'extension des neurites dans le cortex de l'hôte au moins 1 mois in vivo 10 , 31 . En outre, l'étiquetage avec la synapsine a fourni des preuves histologiques de l'intégration synaptique avec le tissu natif 10 , 31 . Dans l'ensemble, les micro-TENN peuvent être particulièrement adaptés pour reconstruire et moduler les dommagesCNS en remplaçant les neurones perdus, en intégrant de manière synaptique les circuits hôtes, en rétablissant la cytoarchitecture axonale perdue et, dans certains cas, en fournissant des axones régénérants avec les indices de détection appropriés.
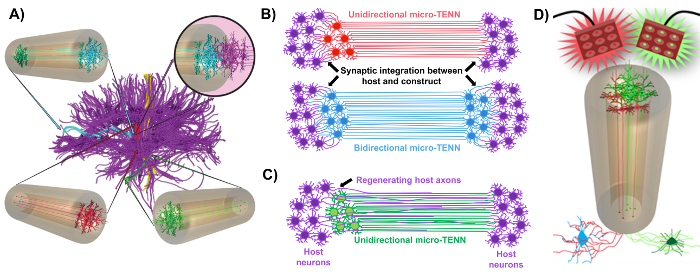
Figure 1: Principes et inspiration liés au développement de réseaux de neurones à micro tissus (micro-TENN). ( A ) Les micro-TENN imitent la cytoarchitecture du connecteur du cerveau (violet), dans lequel les régions fonctionnellement distinctes sont connectées par des trajets axiaux longs et alignés d'une manière unidirectionnelle (rouge, verte) ou bidirectionnelle (bleue). À titre d'exemple, les micro-TENN pourraient reconstituer les connexions perdues dans les voies corticothalamique et nigrostriatale ou dans la voie perforante du cortex entorhinal à l'hippocampe (adapté de Struzyna et al. , 2015) 1 . ( B ) Diagramme d'une unidirectionaL et bidirectionnel micro-TENN (rouge et bleu, respectivement) intégrant de manière synaptique avec le circuit hôte (violet) pour servir de relais fonctionnel entre les deux extrémités d'une lésion. ( C ) Schéma des tracés axonaux d'un micro-TENN (vert) unidirectionnel servant de guide pour la régénération axiale des axones hôtes (violet) vers une cible avec laquelle le micro-TENN interagit. ( D ) Schéma conceptuel de l'utilisation de micro-TENNS optogénétiquement actifs en tant que néodomodulateurs, profitant de l'intégration synaptique avec des neurones excitateurs ou inhibiteurs (en bas). Cliquez ici pour voir une version plus grande de ce chiffre.
Le manuscrit actuel détaille la méthodologie utilisée pour fabriquer des micro-TENN utilisant des neurones corticaux cérébraux dérivés d'embryons. Notamment, les micro-TENN pourraient être fabriqués avec d'autres types de cellules neurales. Pour l'exEn amont, les rapports initiaux du développement réussie de micro-TENN ont comporté des neurones de ganglion de racine dorsale (DRG) 32 . Les micro-colonnes d'hydrogel peuvent être générées ( Figure 2A ) en ajoutant de l'agarose liquide à un réseau de canaux cylindriques sur mesure, coupé au laser ou à des tubes capillaires, tous deux contenant des aiguilles d'acupuncture alignées. L'aiguille forme la lumière et détermine le diamètre intérieur (ID) de la micro-colonne, tandis que l'ID du tube capillaire et le diamètre des cylindres dans l'appareil de coupe au laser dictent le diamètre extérieur (OD) des constructions. Les OD et ID peuvent être choisis en fonction de l'application souhaitée en sélectionnant des diamètres différents pour les tubes périphériques / capillaires et les aiguilles d'acupuncture, respectivement. La longueur des micro colonnes peut également varier; À ce jour, nous avons signalé la construction de micro-TENN jusqu'à 20 mm de longueur 10 et recherchons activement des longueurs encore plus longues. Après les gels d'agarose et l'acupuncture nLes eedles sont éliminés, une solution ECM généralement constituée de collagène de type I et de laminine est ajoutée à la lumière des constructions ( Figure 2C ). Le noyau ECM fournit un échafaudage pour favoriser l'adhérence cellulaire neuronale et la croissance axonale. Au début, les neurones corticaux primaires du rat ont été plaqués dans les micro-colonnes en utilisant des suspensions de cellules dissociées 10 , 31 , 32 . Cependant, cette approche n'a pas produit la cytoarchitecture cible dans tous les cas, qui a été définie comme les corps de cellules neuronales restreints aux extrémités des micro-colonnes, avec la lumière centrale composée de traits axonaux alignés purs. Depuis lors, l'utilisation d'une méthode d'agrégation neuronale forcée (basée sur des protocoles adaptés de Ungrin et al .) A permis une fabrication plus fiable et cohérente de micro-TENN avec la structure idéale ( Figure 2B ) 44 . En plus de décrire le courantMéthodologie, cet article montrera des images représentatives de contraste de phase et confocales de micro-TENN qui démontrent la formation de parcelles axonales au fil du temps, ainsi que la cytoarchitecture ciblée finalisée. Ce manuscrit élargira également les aspects remarquables du protocole et les défis restants et les orientations futures de la technologie micro-TENN.
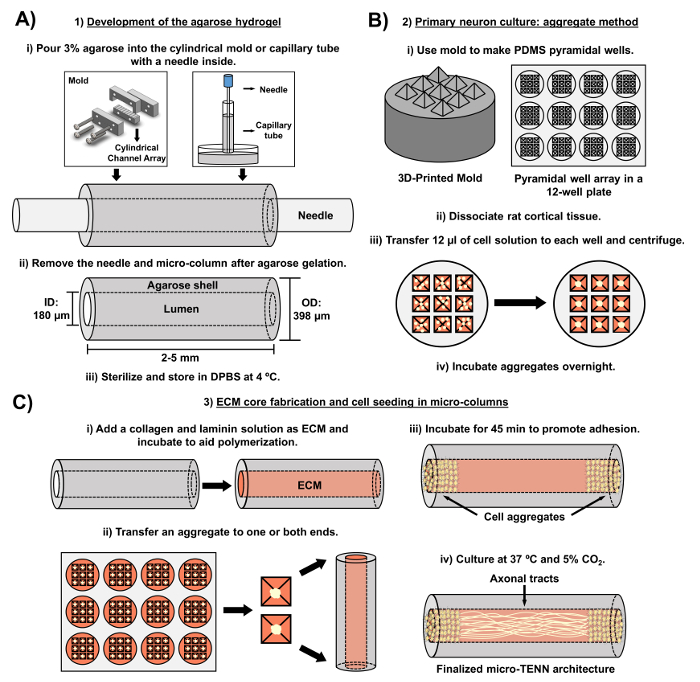
Figure 2: diagramme schématique du processus de fabrication micro-TENN en trois étapes. ( A ) Développement de l'hydrogel d'agarose: (i) Initialement, une petite aiguille d'acupuncture ( par exemple , 180-350 μm de diamètre) est insérée dans les canaux cylindriques d'un moule fabriqué sur mesure, coupé au laser ou un tube capillaire ( p. Ex. , 380-700 μm de diamètre). Dans l'étape suivante, l'agarose liquide dans le DPBS est introduit dans les canaux cylindriques ou les tubes capillaires. (Ii) Après les gels d'agarose, l'aiguille est enlevée etLe moule est démonté pour produire les micro colonnes creuses d'agarose. (Iii) Ces constructions sont ensuite stérilisées et stockées dans DPBS. ( B ) Culture de neurones primaires et méthode globale: (i) L'agrégation neuronale est réalisée dans des réseaux de micro-puits pyramidaux, issus de moules imprimés en 3D, qui s'ajustent dans les puits d'une plaque de culture à 12 puits. (Ii) Les micro-TENN incluent des neurones primaires de rat dissociés des cerveaux fœtaux des rats embryonnaires-jour-18. Après la dissociation tissulaire avec la trypsine-EDTA et la DNase I, on prépare une solution cellulaire avec une densité de 1,0-2,0 x 10 6 cellules / mL. (Iii) 12 μL de cette solution sont transférés à chaque puits dans le réseau de micro-puits pyramidale. La plaque contenant ces micro-puits est centrifugée pour produire des agrégats cellulaires. (Iv) Ils sont ensuite incubés toute la nuit avant le placage dans les micro-colonnes. ( C ) Fabrication de noyau d'ECM et semence cellulaire: (i) Avant l'ensemencement cellulaire, une solution ECM contenant 1 mg / mL de collagène de type I et 1 mg / mLLa laminine est transférée à l'intérieur des micro-TENN et autorisée à la polymériser. (Ii) Selon que des micro-TENN unidirectionnels ou bidirectionnels sont fabriqués, un agrégat est placé à l'un ou à l'autre des extrêmes de la micro-colonne, respectivement. (Iii) Après une période d'incubation pour favoriser l'adhérence, les micro-TENN sont cultivés dans des boîtes de Petri inondées de milieu basal neuronal embryonnaire complété. (Iv) Après 3-5 jours en culture, la structure micro-TENN finale devrait démontrer les agrégats cellulaires aux extrêmes de la micro-colonne, avec des tracés axonaux s'étendant sur sa longueur. Cliquez ici pour voir une version plus grande de ce chiffre.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Toutes les procédures impliquant des animaux ont été approuvées par les comités institutionnels de soins et d'utilisation des animaux à l'Université de Pennsylvanie et du Centre médical des affaires des anciens combattants de Michael J. Crescenz et ont adhéré aux lignes directrices énoncées dans la Politique du service de santé publique des NIH sur les soins et l'utilisation du laboratoire Animaux (2015).
1. Développement de l'hydrogel d'agarose (Composante acellulaire des micro-TENN)
- Préparation de la solution d'agarose
- Dans un cabinet de prévention des risques biotechnologiques, préparer des réservoirs pour les micro colonnes en transférant 20 ml de solution saline tamponnée au phosphate de Dulbecco (DPBS) dans chacune des deux boîtes de Pétri de 10 cm. Stérilisez les pinces fines et les microcalpes avec un stérilisateur à talons chaud.
- Peser 3 g d'agarose et le transférer dans un bécher stérile à l'intérieur de l'armoire de sécurité biologique. Ajouter 100 mL de DPBS pour une concentration finale de 3% poids / volume (p / v). Inclure une barre magnétique propre et couvrir le bécher avec alumiNum feuille.
- Avec une plaque chauffante / agitateur, réchauffer le bécher à 100 ° C et agiter à 120-200 tr / min pour dissoudre complètement l'agarose (la solution passera de nuageux à claire). Maintenir le chauffage et l'agitation ensuite pour éviter la gélification et changer la température de chauffage si nécessaire pour éviter de brûler l'agarose.
REMARQUE: La fabrication avec le dispositif à coupe au laser et les tubes capillaires est présentée ci-dessous dans les sous-sections 1.2 et 1.3, respectivement. Passez à la sous-section 1.4 après avoir terminé les étapes décrites dans l'une ou l'autre des sous-sections. Pour les deux méthodes de fabrication de micro-colonnes, ajouter rapidement l'agarose liquide, car l'agarose se solidifie rapidement à mesure qu'elle se refroidit. Lors de la stérilisation avec un autoclave dans l'une des étapes suivantes, utilisez les conditions standard appliquées à la verrerie.
- Préparation de la micro-colonne à l'aide d'un dispositif coupe-laser
REMARQUE: Le dispositif à coupe au laser est découpé en acrylique transparent à l'aide d'un coupeur laser à CO2 CO. Le fabriLe cation des structures et des dispositifs par découpe au laser est bien documenté pour une gamme d'applications d'ingénierie et de recherche 45 , 46 , 47 . Ce moule ( figure 3 ) se compose d'un réseau de cinq canaux cylindriques, chacun avec un diamètre de 398 μm et une longueur de 6,35 mm. Ces armoires cylindriques sont formées sur leur longueur de deux pièces: une moitié inférieure (longueur: 25,4 mm, largeur: 6,35 mm, hauteur: 6,0 mm) et une moitié supérieure (longueur: 31,5 mm, largeur: 6,35 mm, hauteur: 12,7 mm ), Comme représenté sur les figures 3A et 3B , respectivement. Les deux moitiés peuvent être serrées par les capuchons antérieurs et postérieurs observés à la figure 3C (longueur: 31,5 mm, largeur: 6,35 mm, hauteur: 12,7 mm), qui présentent quatre trous d'alignement qui coïncident avec deux trous chacun en haut et en bas Pièces et qui permettent de sécuriser toutes les pièces lorsqu'elles sont vissées. Ces plafonds incluent aussiCinq trous, concentriques aux canaux cylindriques, dans lesquels les aiguilles d'acupuncture peuvent être insérées pour former la lumière des micro colonnes.- Stérilisez l'appareil illustré à la Figure 3 en le recouvrant d'aluminium et d'autoclavage. Assembler l'appareil comme indiqué sur la figure 3D en alignant les capsules antérieure et postérieure avec seulement la moitié inférieure et en fixant les trois parties avec deux vis et écrous n ° 4-40 (diamètre du fil: 3,05 mm) dans les trous d'alignement inférieurs.
- Introduire complètement une aiguille d'acupuncture (diamètre: 180 μm, longueur: 30 mm) dans les trous d'aiguille sur le capuchon antérieur ou postérieur de l'appareil ( Figure 3D ). Avec une micropipette, versez suffisamment d'agarose liquide (~ 1 mL pour les cinq canaux) sur la demi-partie inférieure pour remplir complètement chacune des moitiés de canal cylindrique.
- Placez immédiatement la moitié supérieure de l'appareil sur la moitié inférieure et appliquez la pression jusqu'à ce qu'elle soit fermement en placeLieu pour compléter les canaux cylindriques (le frottement entre les capuchons et la pièce supérieure maintiendra le dernier en place). Attendre ~ 5 min à température ambiante après addition d'agarose pour permettre sa gélification à l'intérieur des canaux de l'appareil.
- Extraire manuellement l'aiguille de chacun des trous sur les capuchons de l'appareil. Retirez les vis et séparez manuellement les deux capuchons et la moitié supérieure de la demi-partie inférieure, où celle-ci maintiendra les micro-colonnes d'hydrogel.
- Utilisez des pinces fines pour retirer doucement les micro colonnes des canaux sur la demi-partie inférieure et les placer dans la boîte de Petri préalablement préparée contenant du DPBS (étape 1.1.1). Réutilisez l'appareil pour une autre série de fabrication de micro-colonnes. Passez à la sous-section 1.4.
- Fabrication de micro-colonnes à l'aide de tubes capillaires
- Transférer les tubes capillaires en verre (diamètre: 398,78 μm, longueur: 32 mm) à l'intérieur de l'armoire de biosécurité. Cacher manuellementTubes longs dans des fragments de 2,0-2,5 cm et insérez complètement une aiguille d'acupuncture (diamètre: 180 μm, longueur: 30 mm) dans chaque fragment ( Figure 2A ).
- Transférer 1 mL d'agarose liquide du bécher à la surface d'une boîte de Petri vide. En tenant le tube capillaire et l'aiguille introduite, placez une extrémité du tube en contact avec le réservoir d'agarose liquide pour le remplir par une action capillaire. Agiter le tube pour favoriser l'élévation capillaire.
REMARQUE: Remplissez les tubes capillaires avec de l'agarose liquide aussi élevé que le permis d'action capillaire; Ensuite, ces micro-colonnes peuvent être coupées en constructions plus petites en fonction de la longueur souhaitée. Le pool d'agarose de 1 ml est habituellement utilisé pour un seul tube, car l'agarose refroidit et gélifie rapidement, ce qui empêche toute action capillaire supplémentaire. - Lorsque le liquide cesse d'augmenter, retirez le tube capillaire de la piscine et placez-le horizontalement sur la surface d'une boîte de Petri. Attendez pendant 5 minutes pour laisser le gel d'agarose dans les tubes.
- Placez le pouce et l'index de chaque côté du tube et appuyez sur celui-ci. Utilisez l'autre main pour tirer rapidement l'aiguille pendant que vous utilisez le pouce et l'index pour empêcher la micro-colonne elle-même de glisser hors du tube. Insérez une aiguille de calibre 30 dans le tube capillaire pour pousser lentement la micro-colonne dans un plat contenant du DPBS (étape 1.1.1).
- Rectification et stérilisation des micro-colonnes
- Transférer délicatement une micro-colonne de DPBS à un plat vide en utilisant des pinces fines. Ajouter 10 μL de DBPS au sommet de la micro-colonne avec une micropipette pour éviter le séchage. Placez le dernier plat sous un stéréoscope pour le guidage visuel.
NOTE: Tout au long du protocole, le séchage ou la déshydratation des micro-colonnes fait référence à l'acquisition d'une structure froissée qui se distingue visuellement de l'aspect typique hydraté de ces constructions. Les micro colonnes déshydratées s'attachent fermement à la surface des boîtes de Petri et cIl faut déplacer facilement, alors que les constructions hydratées ont tendance à glisser sur la surface après avoir été manipulées avec des pinces. Une image en contraste de phase d'une micro-colonne complètement séchée est représentée sur la figure 8A . - Coupez la micro-colonne avec un microscalpel pour la raccourcir à la longueur désirée (ici 2-5 mm). Transporter la micro-colonne taillée avec des pinces fines à l'autre plaque de Petri DPBS préparée à l'étape 1.1.1.
- Répétez les étapes 1.4.1 et 1.4.2 pour chaque micro-colonne fabriquée.
- Stérilisez les micro colonnes dans les boîtes de Petri contenant du DPBS sous une lumière ultraviolette (UV) pendant 1 h. Rangez les boîtes de Petri à 4 ° C avant l'addition ECM et le placage cellulaire.
- Transférer délicatement une micro-colonne de DPBS à un plat vide en utilisant des pinces fines. Ajouter 10 μL de DBPS au sommet de la micro-colonne avec une micropipette pour éviter le séchage. Placez le dernier plat sous un stéréoscope pour le guidage visuel.
2. Culture primaire de neurone et méthode d'agrégation de cellules forcées
- Préparation du réseau de micro-puits pyramidale
REMARQUE: Cette section utilise un moule imprimé en 3D constitué d'une base cylindrique (diamètre: 2,2 cm, hauteur: 7,0 mm) aNd neuf pyramides carrés sur le dessus (longueur latérale: 4,0 mm, angle oblique: 60 °), organisés dans un tableau 3 x 3, comme le montre la figure 3E . Le processus de fabrication d'additifs utilisant des imprimantes 3D disponibles dans le commerce est bien documenté. Le logiciel de conception assisté par ordinateur peut être utilisé pour concevoir le moule. Le fichier de conception résultant peut ensuite être converti numériquement en un chemin d'outil pour une imprimante 3D. Chaque imprimante possède des spécifications différentes et les instructions pour configurer et utiliser une imprimante 3D varient en conséquence.- Utilisez un foret de 3/32 po pour percer 16 trous dans un réseau 4 x 4 (longueur latérale: 4 cm, séparation des trous: 1 cm), centré dans le couvercle d'une boîte à pétri de 10 cm. À l'intérieur d'une hotte chimique, utilisez La partie inférieure de la boîte de Petri pèse 27 g de polydiméthylsiloxane (PDMS) et 3 g d'agent de durcissement (pour un rapport de 1:10). Incorporer une micro-spatule pour distribuer l'agent uniformément.
- Couvrir le PDMS / agent de durcissement avec le couvercle perforé. Raccorder une extrémité d'un tuyau au videM port de la hotte et insérer l'autre extrémité dans la tige d'un entonnoir (diamètre de la bouche: 10 cm, longueur de la tige: 3 cm, diamètre de la tige: 1,5 cm).
- Faites une ouverture avec un foret de 3/32 "au sommet d'une ampoule à pipette de 1 mL et insérez et fixez une pointe de micropipette de 1000 μL dans l'ouverture (avec l'extrémité pointue vers le haut). Placez l'ampoule et la pointe dans le tuyau et tirez Le tuyau vers le haut jusqu'à ce que l'ampoule scelle le tuyau dans la tige de l'entonnoir.
- Placez l'entonnoir sur le couvercle du récipient perforé et fixez le flexible avec un support robuste disponible. Ouvrir la soupape de vide pendant 5 min à l'aspiration et amener les bulles d'air à la surface.
- Fermez la vanne, retirez l'entonnoir et frappez la boîte de Petri contre la surface de la hotte de fumée ~ 3 fois pour éclater les bulles d'air restantes.
- Placez un moule imprimé 3D pyramidal-poil dans chacun des puits dans une plaque de culture à 12 puits, les pyramides pointant vers le haut. Verser le PDMS / agent de durcissement sur les moules jusqu'à chaque puits de tIl est rempli. Couvrir la plaque à 12 puits avec son couvercle et la transférer dans un four pendant 1 heure à 60 ° C pour sécher.
- Retirez avec précaution chaque ensemble de micro-puits PDMS ( Figure 3F ) de la plaque avec une micro-spatule. Couvrir les tableaux PDMS avec du papier d'aluminium et stériliser en autoclave. À l'intérieur d'un coffret de sécurité biologique, insérez un réseau de micro-puits dans chaque puits d'une plaque à 12 puits ( Figure 2B ).
- L'isolement des neurones corticaux des fœtus de rat
- Ajouter ~ 20 ml de la solution salée équilibrée de Hank (HBSS) à chacune de quatre à six boîtes de Petri de 10 cm (un pour chaque tissu disséqué) à l'intérieur d'un coffret de sécurité biologique. Transférez ces plats dans un capuchon de dissection et placez-les sur de la glace. Stériliser les instruments de dissection, tels que des microscalpes, des ciseaux et des pinces, avec un stérilisateur à perles chaudes.
- Matière basale du neurone embryonnaire pré-chaud + 2% de supplément sans sérum + L-glutamine 0,4 mM (appelée "milieu de culture" iciR) et 0,25% de trypsine + 1 mM d'acide éthylènediaminetétracétique (EDTA) à 37 ° C. Décongeler la désoxyribonucléase (DNase) I en la plaçant à température ambiante. Préparer 1,5 ml d'une solution de DNAse I 0,15 mg / mL dans du HBSS et maintenir la solution sur la glace.
- Éuthaniser un rat embryonnaire à durée de vie enceinte-18 par inhalation de dioxyde de carbone et confirmer la mort par décapitation. Transférez la carcasse sur un capuchon de dissection stérile et posez-le vers le ventral vers le haut. Rincer soigneusement l'abdomen avec de l'éthanol à 70%.
- Ouvrez l'utérus et retirez les fœtus (habituellement ~ 11) des sacs amniotiques avec des ciseaux et transférez-les avec des pinces dans une boîte de Petri contenant HBSS froid, comme décrit 48 . Placez un bloc de granite refroidi (-20 ° C) sous le stéréoscope. Placez la boîte de Petri à la surface de ce bloc froid pour conserver la basse température du HBSS tout au long de la procédure de dissection.
- Rincez les chiots en bousculant le HBSS et ensuite transférez-les au prochain plat propreContenant HBSS. À l'aide du stéréoscope et des instruments de dissection, retirez séquentiellement les têtes, les hémisphères cérébraux et les cortices des fœtus et transférez chaque tissu avec une pince à un nouveau plat rempli de HBSS après chaque dissection 48 .
- Aspirer uniquement les cortices avec une pipette Pasteur et placer le tissu dans un tube de centrifugeuse stérile de 15 mL. Jeter les autres tissus disséqués. Rincez les cortices trois fois en ajoutant séquentiellement et en enlevant 5 ml de HBSS avec une pipette sérologique. Placez le tube sur de la glace lorsqu'il n'est pas utilisé.
- Transférer les corticaux avec une pipette Pasteur dans un tube de 15 ml contenant de la trypsine préchauffée-EDTA (4-6 cortises par 5 ml de trypsine-EDTA). Agiter manuellement le tube une fois et le placer à 37 ° C. Inverser le tube toutes les 3 minutes pour éviter que le tissu ne s'agglutine.
- Arrêtez l'exposition à la trypsine après ~ 10 min en enlevant le tissu avec une pipette Pasteur et en le transférant dans une centrifugeuse propre de 15 mLtube. Ajouter la solution de 0,15 mg / ml de DNase I (1,5 ml) au tube avec une pipette.
- Utilisez une pipette Pasteur pour séparer manuellement les touffes de tissu et ensuite tourbillonner (~ 30 s) jusqu'à ce que la solution semble homogène et qu'il n'y a pas de fragments de tissu restants dans le liquide. S'il n'est pas possible d'homogénéiser complètement la solution, extraire les fragments insolubles en les tirant dans la pointe d'une pipette Pasteur.
- Centrifuger la solution cellulaire homogène obtenue à l'étape 2.2.9 à 200 xg pendant 3 min. Retirer le surnageant avec une pipette Pasteur, en prenant soin de ne pas déranger les cellules granulées. Ajouter 2 ml de milieu de culture avec une pipette sérologique et un vortex pour réinstaller les cellules.
- Compter le nombre de cellules dans la solution préparée à l'étape 2.2.10 en utilisant un hémocytomètre; Le rendement prévu est de 3,0-5,0 x 10 6 cellules / l'hémisphère cortical. Préparer 1 ml ou plus de suspension cellulaire dans un milieu de culture, avec une densité de 1,0 à 2,0 x 10 6 cellules / ml.
- Formation d'agrégats de cellules neuronales
- Avec une micropipette, ajouter 12 μL de la suspension cellulaire 1.0-2.0 x 10 6 / mL dans chaque micro-puits du réseau PDMS (qui a été placé dans la plaque à l'étape 2.1.7).
NOTE: La concentration de la cellule peut être ajustée en fonction de l'ID de micro-colonne et de la taille d'agrégat cellulaire souhaitée, car les concentrations plus élevées donnent des agrégats plus importants. - Centrifuger la plaque à 200 xg pendant 5 min pour forcer l'agrégation des cellules au bas des micro-puits ( Figure 2B ). Ajoutez soigneusement ~ 2 mL de milieu de culture au sommet de chaque réseau PDMS pour couvrir tous les micro-puits ensemencés, en prenant soin de ne pas déranger les cellules agrégées.
- Si les cellules ne sont pas transduites avec un vecteur viral, incuber la plaque pendant 12-24 h à 37 ° C et 5% de CO 2 , puis passer à la section 3. Si les agrégats sont transduits, ignorer l'incubation et passer à la section 2.4 .
- Avec une micropipette, ajouter 12 μL de la suspension cellulaire 1.0-2.0 x 10 6 / mL dans chaque micro-puits du réseau PDMS (qui a été placé dans la plaque à l'étape 2.1.7).
- TranSduction avec un vecteur viral pour observer la signalisation du calcium
Note: Ces étapes sont effectuées pour transduire les neurones avec un vecteur viral contenant un indicateur de calcium génétiquement codé (GECI). Les résultats présentés dans cet article ont été obtenus en utilisant un virus adéno-associé commercialisé (AAV) (sérotype 1) avec GCaMP6f, un GECI avec une cinétique rapide consistant en protéines fluorescentes vertes (GFP), calmoduline (CaM) et le peptide M13, Conduit par le promoteur humain Synapsin I. La solution de vecteur viral peut nécessiter une dilution dans un DPBS stérile avant la transduction, en fonction de la concentration de la solution mère. La santé des cellules / la morphologie et la puissance du signal GCaMP6f doivent être observées dans le temps pour une gamme de concentrations vectorielles. Cette procédure d'optimisation doit être effectuée par chaque enquêteur pour déterminer le titre approprié pour ses propres cultures cellulaires. Le temps d'expression GCaMP6f typique est de 7 à 8 jours suivant la transduction qui se produit pendant l'incubation effectuée en stEp 2.4.2.- Avec une micropipette, ajoutez le volume requis de la solution vecteur viral (pour une concentration finale de ~ 3,0 x 10 9 copies génomiques par agrégat) au milieu de culture, couvrant les agrégats. Poussez lentement les pipettes vers le haut et vers le bas pour vous assurer que la solution vectorielle est répartie de manière homogène dans tout le milieu de culture.
- Incuber la plaque avec les micro-puits pyramidaux ensemencés pendant 24 h à 37 ° C et 5% de CO 2 pour permettre la transduction virale de GCaMP6f.
3. Développement de la composante cellulaire des micro-TENN
- Fabrication du noyau ECM
- Après incubation globale, ajouter du collagène et de la laminine de type I au milieu de culture (pour une concentration de 1 mg / ml chacun) dans un tube de microcentrifugeuse pour préparer la solution ECM. Effectuez les étapes 3.1.2-3.1.4 à température ambiante, mais maintenez le tube avec ECM sur de la glace lorsqu'il n'est pas utilisé pour éviter une gélification prématurée.
NOTE: La dépense typique est de 4 μL de solution ECM pour chaque micro-colonne (longueur: 5 mm, ID: 180 μm). - Ajuster le pH de la solution ECM en transférant 1-2 μL au papier de tournesol pour vérifier le pH initial, en ajoutant 1 μL d'hydroxyde de sodium 1 N (NaOH) et / ou d'acide chlorhydrique 1 N (HCl) à l'ECM, au besoin, Et répéter jusqu'à ce que le pH soit de 7,2 à 7,4. Assurer l'homogénéisation de la solution ECM en pipetant vers le haut et vers le bas tout en évitant la formation de bulles d'air.
- Transférer les micro colonnes avec des pinces stérilisées à partir de la vaisselle à l'étape 1.4.3 pour vider des boîtes de Petri de 35 ou 60 mm. Travailler sur 4-5 micro-colonnes à la fois pour éviter la déshydratation. Fixez une pointe de 10 μL à une pointe de 1000 μL à une micropipette. En utilisant le stéréoscope pour le guidage visuel, placez la pointe à une extrémité des micro colonnes et aspiratez pour extraire les DPBS résiduels et les bulles d'air de la lumière.
- Dessinez rapidement 4-5 μL d'ECM dans une micropipette. Observer sous un steEnrouler, placer la pointe de la micropipette à l'une des extrémités des micro colonnes et décharger suffisamment d'ECM pour remplir la lumière. Confirmer l'absence de bulles d'air dans la lumière, car cela peut entraver la croissance axonale à travers l'ECM. Si des bulles d'air existent, retirez l'ECM, comme expliqué à l'étape 3.1.3, et ajoutez l'ECM à nouveau.
- Pour éviter la déshydratation, ajoutez ~ 2 μL d'ECM autour de chaque micro-colonne. Incuber les micro colonnes hydrogel / ECM dans les boîtes de Petri à 37 ° C et 5% de CO 2 pendant 25 min. Procéder à l'ensemencement cellulaire immédiatement après l'incubation.
NOTE: La période d'incubation à l'étape 3.1.5 est destinée à donner du temps à la polymérisation du collagène et de la laminine dans les micro-colonnes.
- Après incubation globale, ajouter du collagène et de la laminine de type I au milieu de culture (pour une concentration de 1 mg / ml chacun) dans un tube de microcentrifugeuse pour préparer la solution ECM. Effectuez les étapes 3.1.2-3.1.4 à température ambiante, mais maintenez le tube avec ECM sur de la glace lorsqu'il n'est pas utilisé pour éviter une gélification prématurée.
- L'ensemencement de cellules neuronales dans les micro-colonnes
REMARQUE: Pour changer le milieu de culture des agrégats transduits, inclinez la plaque, utilisez une micropipette pour enlever le milieu qui se couche sur la paroi du puits, puis ajoutez lentement ~ 1 mL contre leMur (pour éviter de perturber les agrégats dans les micro-puits pyramidaux). Répétez cette modification moyenne une deuxième fois.- Après la période d'incubation à l'étape 3.1.5, transférez environ 10-20 μL de milieu de culture à deux zones libres dans les boîtes de Petri contenant les micro colonnes. Utilisez une micropipette pour transférer individuellement les agrégats dans la boîte de Petri contenant les constructions et les déplacer avec une pince à l'un des petits pools de milieu de culture pour préserver la santé des cellules.
- En observant sous un stéréoscope, insérez un agrégat à chaque extrémité des micro-colonnes pour les micro-TENN bidirectionnels ou à une extrémité pour une architecture unidirectionnelle (comme vous le souhaitez) à l'aide de pinces. Confirmez le placement des agrégats dans les micro-colonnes à l'aide du stéréoscope. Utilisez une pince pour déplacer les micro-colonnes ensemencées vers l'autre petit bassin de milieu de culture pour éviter la déshydratation et pour préserver la santé globale.
- Incuber à 37 ° C et 5% de CO 2 pendant 45 minutes à unLes agrégats doivent adhérer à l'ECM. Vérifiez que les agrégats restent aux extrémités des micro-colonnes à l'aide du stéréoscope; Réintroduire les agrégats cellulaires et répéter l'étape d'incubation au besoin.
- Involez soigneusement les boîtes de Petri contenant les micro-TENN avec un milieu de culture (3 ou 6 mL pour une boîte de Petri 35 ou 60 mm, respectivement) à l'aide d'une pipette sérologique. Placer la vaisselle dans un incubateur à 37 ° C et 5% de CO 2 pour une culture à long terme.
- Effectuer des changements à mi-média tous les 2 jours avec un milieu de culture. Retirez soigneusement la moitié du vieux support avec une pipette et utilisez le stéréoscope pour obtenir un guidage visuel pour éviter d'aspirer les micro-TENN. Remplacer en ajoutant lentement du milieu frais et préchauffé avec une pipette.
- Pour réutiliser les réseaux de micro-puits PDMS, enlever le milieu de culture, faire bouillir les tableaux dans de l'eau désionisée pendant 30 min et stériliser dans un autoclave pour un autre cycle de formation et de culture d'agrégats.
REMARQUE: aux horaires souhaités, leLa cytoarchitecture des micro-TENN peut être vérifiée à l'aide d'une microscopie à contraste de phase. Ici, un temps d'exposition de 5-8 ms et 10X (0,64 μm / pixel) et 20X (0,32 μm / pixel) ont été utilisés pour capturer les images en contraste de phase. La fluorescence associée aux changements de concentration de calcium dans les micro-TENN transduits par voie virale a été capturée à l'aide d'un microscope à fluorescence à grande vitesse avec un temps d'exposition de 50 ms, un objectif 10X (0,64 μm / pixel) et une lumière à semi-conducteurs avec des filtres passe-bande de ~ 480 Nm et ~ 510 nm pour l'excitation et l'émission, respectivement, pour visualiser le signal de fluorescence GCaMP6f.
4. Immunocytochimie pour études in vitro
Remarque: Pour les images présentées ici, on a utilisé les anticorps primaires suivants: tubuline anti-Tuj-1 / beta-III de souris (1: 500) et anti-synapsine-1 de lapin (1: 500) pour l'étiquetage des axones et pré -synaptiques boutons, respectivement. Les anticorps secondaires étaient anti--mouse 568 (1: 500) et âne anti-lapin 488 (1: 500). Les volumes requis des solutions d'anticorps primaires et secondaires préparés, ainsi que les volumes du formaldéhyde, du sérum du cheval et des solutions détergentes dépendent du volume nécessaire pour couvrir entièrement les constructions. Ces volumes peuvent être minimisés en utilisant un stylo barrière hydrophobe pour limiter la zone entourant chaque micro-colonne.
ATTENTION: Cette section utilise du formaldéhyde et Hoechst. Le formaldéhyde est un composé toxique connu pour être cancérogène, et Hoechst est un mutagène connu. Par conséquent, ces composés doivent être éliminés dans un récipient de déchets approprié. Toujours les manipuler dans une hotte chimique lors de l'utilisation d'un équipement de protection individuelle approprié, comme une blouse de laboratoire, des lunettes de sécurité et des gants.
- Préparez une solution de formaldehyde de 4,0% volume / volume (v / v) dans 1x solution salée tamponnée au phosphate (PBS) à l'intérieur d'une hotte chimique.
- Retirer le milieu de culture des boîtes de Petri contenuesNg les micro-TENN avec une micropipette. Ajouter suffisamment de volume de la solution de formaldéhyde à la vaisselle pour couvrir complètement les micro-TENN. Faire tremper les micro-TENN dans la solution de formaldéhyde pendant 35 min à 18-24 ° C pour réparer les cellules dans les micro-colonnes.
- Retirez la solution de formaldehyde 4,0% des boîtes de Petri avec une pipette et laissez-les conformément aux directives appropriées en matière d'élimination des matières dangereuses.
- Effectuez deux rinçages rapides en ajoutant suffisamment de PBS pour couvrir entièrement les micro-TENN fixes, puis en retirant le PBS avec une pipette. Effectuer un troisième long rinçage en trempant les constructions dans le PBS pendant 10 min.
ATTENTION: Jeter le PBS utilisé pour le rinçage contenant éventuellement des traces de formaldéhyde. - Préparer une solution à 0,3% v / v de détergent non ionique dans du sérum de cheval à 4% v / v dans du PBS. Retirez le PBS des boîtes de Petri contenant les micro-TENN fixes et ajoutez un volume suffisant de la solution détergente à 0,3% pour couvrir les constructions. Tremper pendant 60 min à 18-24 et176; C pour perméabiliser les cellules.
- Retirez la solution de détergent avec une pipette. Effectuez deux rinçages rapides en ajoutant et en enlevant ensuite le PBS. Ensuite, effectuez trois rinçages plus longs en trempant les constructions dans PBS pendant 5 minutes pendant chaque rinçage.
- Diluer les anticorps primaires dans 4% de sérum de cheval. Retirez le PBS des boîtes de Petri contenant les micro-TENN fixes et perméabilisées. Ajoutez suffisamment de solution d'anticorps primaire aux micro-colonnes pour les couvrir complètement. Sceller les boîtes de Petri avec du parafilm pour éviter l'évaporation et incuber pendant une nuit (12-16 h) à 4 ° C.
- Retirez la solution d'anticorps primaire de la vaisselle et rincez comme expliqué à l'étape 4.6. Dans le noir, préparer la solution d'anticorps secondaire dans 4,0% de sérum de cheval. Ajoutez suffisamment de solution d'anticorps secondaire pour couvrir complètement les constructions, recouvrir la vaisselle avec du papier d'aluminium et incuber pendant 2 h à 18-24 ° C.
- Préparez la solution Hoechst (1: 10 000) dans PBS pour tacher les noyaux.
- Supprimer la solution d'anticorps secondaire et incuber le micro-TENNS dans la solution Hoechst pendant 10 min à 18-24 ° C. Effectuez cinq rins avec PBS, chacun pendant 5-10 min. Inondez la boîte de Pétri avec PBS pour couvrir les micro-TENN colorés, enroulez le plat dans du papier d'aluminium et conservez à 4 ° C jusqu'à ce que l'image soit effectuée.
NOTE: Les images pour les micro-TENN immunomarqués ont été prises avec un microscope confocal laser avec une résolution de 2,048 (~ 8 s / trame), un objectif 10X (0,64 μm / pixel), une excitation de 487 nm et des longueurs d'onde d'émission de 525 nm pour La fluorescence verte, l'excitation de 561 nm et les longueurs d'onde d'émission de 595 nm pour la fluorescence rouge et ~ 3,22 μm / tranche avec ~ 60 tranches en moyenne pour les piles z.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Les micro-TENN ont été surveillés à l'aide d'une microscopie à contraste de phase pour évaluer leur cytoarchitecture et leur croissance axonale ( Figure 4 ). Au sein de micro-TENNs unidirectionnels de 2 mm de long, les agrégats neuronaux étaient limités à une extrémité de la micro-colonne et prévoyaient un faisceau d'axones à travers le noyau interne. Les axones ont parcouru toute la longueur de la colonne pendant 5 jours in vitro (DIV) ( Fig...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
La lésion et la maladie du SNC entraînent généralement la perte ou le dysfonctionnement des voies axonales à longue distance qui comprennent le connecteur du cerveau, avec ou sans dégénérescence neuronale concomitante. Ceci est aggravé par la capacité limitée du SNC à favoriser la neurogénèse et la régénération. Malgré la poursuite de stratégies de réparation telles que le facteur de croissance, la cellule et la délivrance de biomatériaux comme approches individuelles ou combinatoires, ces techniques ne permettent pas s...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n'ont rien à dévoiler.
Remerciements
Le soutien financier a été fourni par les National Institutes of Health U01-NS094340 (Cullen), T32-NS043126 (Harris) et F31-NS090746 (Katiyar)), la Fondation Michael J. Fox (Programme thérapeutique sur les pipelines n ° 9998 (Cullen)), Le Prix pilote Penn Medicine Neuroscience Center (Cullen), la Fondation nationale pour la science (bourses de recherche pour les diplômés DGE-1321851 (Struzyna et Adewole)), le ministère des Anciens Combattants (RR et D Merit Review # B1097-I (Cullen)), l'American Association Des chirurgiens neurologiques et du Congrès des chirurgiens neurologiques (2015-2016 Codman Fellowship in Neurotrauma and Critical Care (Petrov)) et le Commandement de la recherche médicale et du matériel de l'armée américaine (# W81XWH-13-207004 (Cullen) et W81XWH-15-1- 0466 (Cullen)).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Découpeuse laser | Universal Laser Systems | PLS4.75 | Utilisé pour fabriquer le moule à micro-canaux découpé au laser. |
| Dispositif de fabrication de micro-colonnes découpé au laser | Sur mesure | -------------- | Contactez notre groupe de recherche si vous êtes intéressé. Dimensions et plans fournis dans le manuscrit. |
| Vis | -------------- | -------------- | #4-40 avec un diamètre de filetage de 3,05 mm |
| Écrous | ---------------------------- | #4-40 avec un diamètre de filetage de 3,05 mm Aiguille d’acupuncture | |
| (180 µ ; m diamètre) | Lhasa Medical | sj.16X40 | Le diamètre peut varier en fonction de la taille souhaitée pour la lumière de la micro-colonne. |
| Boîte de Pétri | Fisher | 08772B | |
| Solution saline tamponnée au phosphate de Dulbecco (DPBS) | Invitrogen | 14200075 | |
| Pipette sérologique jetable en polystyrène | Fisher | 13-678-11D | |
| Agarose | Sigma | A9539-50G | |
| Tube capillaire (398 µ ; m diamètre) | Fisher | 21170D | Le diamètre peut être modifié en fonction de la taille souhaitée pour la coque de la micro-colonne. |
| Plaque chauffante | Fisher | SP88857200 | |
| Barre magnétique | Fisher | 1451352 | |
| Micropipette | Sigma | Z683884-1EA | |
| Aiguille de calibre 25 mm | Fisher | 14-826-49 | |
| Microscalpel | Roboz Surgical | RS-6270 | |
| Ciseaux | Fine Science Tools | 14081-09 | |
| Forceps | World Precision Instruments | 501985 | |
| Stérilisateur à billes chaudes | Sigma | Z378550-1EA | |
| Stéréoscope | Nikon | SMZ800N | Utilisé pour toutes les étapes de dissection et pour la fabrication de micro-TENN. |
| Queue de rat de type I collagène | Corning | 354236 | Maintenir à 4 º ; C et ne retirer qu’en cas de besoin. Utilisez de la glace pour préserver sa température lors de l’utilisation. |
| Tube de microcentrifugation | Fisher | 02-681-256 | |
| Laminine | de souris Corning | 354232 | Maintenir à 4 º ; C et ne retirer qu’en cas de besoin. Utilisez de la glace pour préserver sa température lors de l’utilisation. |
| Milieu neurobasal | Invitrogen | 21103049 | Milieu basal pour la culture de cellules neuronales prénatales et embryonnaires. Magasinez chez 4º ; C et chaud à 37 º ; C avant utilisation. |
| Hydroxyde de sodium (NaOH) | Fisher | SS2661 | |
| Acide chlorhydrique (HCl) | Fisher | SA48-1 | |
| Papier tournesol | Fisher | 09-876-18 | |
| Solution saline équilibrée de Hank (HBSS) | Invitrogen | 14170112 | Conserver à 4 º ;C. |
| 0,25 % Trypsine-EDTA | Invitrogen | 25200056 | Se conserve à -20 º ; C et chaud à 37 º ; C avant utilisation. |
| Désoxyribonucléase pancréatique bovine (DNase) I | Sigma | 10104159001 | Se conserver à -20 º ; C et chaud à 37 º ; C avant utilisation. |
| Supplément B-27 | Invitrogen | 12587010 | Supplément ajouté au milieu neurobasal pour la culture des neurones de l’hippocampe et de la corticole. Conserver à -20 º ; C et chaud à 37 º ; C avant utilisation. |
| L-glutamine ; | Invitrogen | 35050061 | Store à -20 º ; C et chaud à 37 º ; C avant utilisation. |
| Sprague Dawley embryon jour 18 rats | Charles River | Souche 001 | |
| Pipette Pasteur | Fisher | 22-042816 | |
| Tube à centrifuger de 15 mL | EMESCO | 1194-352099 | |
| Vortex | Fisher | 02-215-414 | |
| Centrifugeuse | Fisher | 05-413-115 | |
| Hémocytomètre | Fisher | 02-671-6 | |
| Objet30 Imprimante 3D | Stratasys ; | -------------- | Utilisé pour fabriquer les moules pyramidaux à micro-puits. |
| Moule à puits pyramidal imprimé en 3D | Sur mesure | -------------- | Contactez notre groupe de recherche si vous êtes intéressé. Dimensions et plans fournis dans le manuscrit. |
| Polydiméthylsiloxane (PDMS) et agent de durcissement | Fisher | NC9285739 | Livré en kit avec élastomère et agent de durcissement. À utiliser à l’intérieur d’une hotte chimique. |
| Entonnoir | Fisher | 10-348C | |
| 1 ml poire pipette | Sigma | Z509035 | |
| Micro-spatule | Fisher | S50821 | |
| Plaque de culture 12 puits | EMESCO | 1194-353043 | |
| Four | Fisher | 11-475-154 | |
| Incubateur | Fisher | 13 998 076 | |
| AAV1. Syn.GCaMP6f.WPRE.SV40 | UPenn Vector Core | 36373 | Stocké à -80º ;C. Virus adéno-associé (AAV) disponible dans le commerce avec l’indicateur de calcium GCaMP6f. |
| Formaldéhyde 40 % | Fisher | F77P-4 | Le formaldéhyde est un composé toxique connu pour être cancérigène et doit être éliminé dans un contenant séparé. |
| Triton X-100 | Sigma | T8787 | Tensioactif non ionique utilisé pour perméabiliser les membranes cellulaires. |
| Sérum de cheval | Gibco | 16050-122 | |
| Souris anti-Tuj-1/bêta-III tubuline anticorps primaire | Sigma | T8578-200UL | Stocker à -20º ;C. |
| Anticorps primaire anti-synapsine 1 de lapin | Synaptic Systems | 106-001 | Stocker à -20º ;C. |
| Âne anti-souris 568 anticorps secondaire | Invitrogen | A10037 | Stocker chez 4º ;C. |
| Âne anti-lapin 488 anticorps secondaire | Invitrogen | A21206 | Stocker chez 4º ;C. |
| Hoechst 33342, Trichlorhydrate | Invitrogen | H3570 | Magasinez chez 4º ;C. ; Hoechst est un mutagène connu qui doit être traité comme cancérigène. Par conséquent, il doit être éliminé dans un récipient séparé. |
| Microscope confocal à balayage laser A1RSI ; | Nikon | -------------- | Utilisé pour prendre les reconstructions confocales de constructions immunomarquées. |
| Microscope Eclipse Ti-S ; | Nikon | -------------- | Utilisé pour prendre les images en contraste de phase. ; Avec acquisition d’images numériques à l’aide d’un appareil photo QiClick interfacé avec le logiciel de recherche de base Nikon Elements (4.10.01). |
| Microscope à fluorescence haute vitesse | Microscope Nikon | -------------- | Nikon Eclipse Ti associé à une caméra ANDOR Neo/Zyla pour l’imagerie calcique. |
| Logiciel NIS Elements AR 4.50.00 | Nikon Instruments | -------------- | Utilisé pour identifier les transitoires calciques à partir des enregistrements effectués avec le microscope à fluorescence à grande vitesse. ; |
Références
- Struzyna, L. A., Harris, J. P., Katiyar, K. S., Chen, H. I., Cullen, D. K. Restoring nervous system structure and function using tissue engineered living scaffolds. Neural Regen. Res. 10 (5), 679-685 (2015).
- Tallantyre, E. C., Bø, L., et al. Clinico-pathological evidence that axonal loss underlies disability in progressive multiple sclerosis. Mult. Scler. 16 (4), 406-411 (2010).
- Cheng, H. C., Ulane, C. M., Burke, R. E. Clinical Progression in Parkinson Disease and the Neurobiology of Axons. Ann. Neurol. 67 (6), 715-725 (2010).
- Johnson, V. E., Stewart, W., Smith, D. H. Axonal pathology in traumatic brain injury. Exp. Neurol. 246, 35-43 (2013).
- Hinman, J. D. The back and forth of axonal injury and repair after stroke. Curr. Opin. Neurol. 27 (6), 615-623 (2014).
- Li, X., Katsanevakis, E., Liu, X., Zhang, N., Wen, X. Engineering neural stem cell fates with hydrogel design for central nervous system regeneration. Prog. Polym. Sci. 37 (8), 1105-1129 (2012).
- Horner, P. J., Gage, F. H. Regenerating the damaged central nervous system. Nature. 407 (6807), 963-970 (2000).
- Yiu, G., He, Z. Glial inhibition of CNS axon regeneration. Nat. Rev. Neurosci. 7 (8), 617-627 (2006).
- Montani, L., Petrinovic, M. M. Targeting Axonal Regeneration: The Growth Cone Takes the Lead. J. Neurosci. 34 (13), 4443-4444 (2014).
- Struzyna, L. A., Wolf, J. A., et al. Rebuilding Brain Circuitry with Living Micro-Tissue Engineered Neural Networks. Tissue Eng. Part A. 21 (21-22), 2744-2756 (2015).
- Huebner, E. a, Strittmatter, S. M. Axon Regeneration in the Peripheral and Central Nervous Systems. Results Probl. Cell Differ. 48, 339-351 (2009).
- Benowitz, L. I., Yin, Y. Combinatorial Treatments for Promoting Axon Regeneration in the CNS: Strategies for Overcoming Inhibitory Signals and Activating Neurons' Intrinsic Growth State. Dev. Neurobiol. 67 (9), 1148-1165 (2007).
- Lie, D. C., Song, H., Colamarino, S. A., Ming, G., Gage, F. H. Neurogenesis in the Adult Brain: New Strategies for Central Nervous System Diseases. Annu. Rev. Pharmacol. Toxicol. 44, 399-421 (2004).
- Gao, Y., Yang, Z., Li, X. Regeneration strategies after the adult mammalian central nervous system injury-biomaterials. Regen. Biomater. 3 (2), 115-122 (2016).
- Benfey, M., Aguayo, A. J. Extensive elongation of axons from rat brain into peripheral nerve grafts. Nature. 296 (11), 150-152 (1982).
- David, S., Aguayo, A. J. Axonal Elongation into Peripheral Nervous System "Bridges" after Central Nervous System Injury in Adult Rats. Science. 214 (4523), 931-933 (1981).
- Shoichet, M. S., Tate, C. C., Baumann, M. D., LaPlaca, M. C. Strategies for Regeneration and Repair in the Injured Central Nervous System. Indwelling Neural Implant. Strateg. Contend. with Vivo Environ. , at http://www.ncbi.nlm.nih.gov/books/NBK3941/ (2008).
- Lu, P., Tuszynski, M. H. Growth factors and combinatorial therapies for CNS regeneration. Exp. Neurol. 209 (2), 313-320 (2008).
- Curinga, G., Smith, G. M. Molecular/genetic manipulation of extrinsic axon guidance factors for CNS repair and regeneration. Exp. Neurol. 209 (2), 333-342 (2008).
- Mehta, S. T., Luo, X., Park, K. K., Bixby, J. L., Lemmon, V. P. Hyperactivated Stat3 boosts axon regeneration in the CNS. Exp. Neurol. 280, 115-120 (2016).
- Elliott Donaghue, I., Tam, R., Sefton, M. V., Shoichet, M. S. Cell and biomolecule delivery for tissue repair and regeneration in the central nervous system. J. Control. Release. 190, 219-227 (2014).
- Tam, R. Y., Fuehrmann, T., Mitrousis, N., Shoichet, M. S. Regenerative therapies for central nervous system diseases: a biomaterials approach. Neuropsychopharmacology. 39 (1), 169-188 (2014).
- Cullen, D. K., Wolf, J. A., Smith, D. H., Pfister, B. J. Neural Tissue Engineering for Neuroregeneration and Biohybridized Interface Microsystems In vivo (Part 2). Crit. Rev. Biomed. Eng. 39 (3), 243-262 (2011).
- Han, Q., Jin, W., et al. The promotion of neural regeneration in an extreme rat spinal cord injury model using a collagen scaffold containing a collagen binding neuroprotective protein and an EGFR neutralizing antibody. Biomaterials. 31 (35), 9212-9220 (2010).
- Suzuki, H., Kanchiku, T., et al. Artificial collagen-filament scaffold promotes axon regeneration and long tract reconstruction in a rat model of spinal cord transection. Med. Mol. Morphol. 48 (4), 214-224 (2015).
- Silva, N. A., Salgado, A. J., et al. Development and Characterization of a Novel Hybrid Tissue Engineering-Based Scaffold for Spinal Cord Injury Repair. Tissue Eng. Part A. 16 (1), 45-54 (2009).
- Moore, M. J., Friedman, J. A., et al. Multiple-channel scaffolds to promote spinal cord axon regeneration. Biomaterials. 27 (3), 419-429 (2006).
- Tsai, E. C., Dalton, P. D., Shoichet, M. S., Tator, C. H. Synthetic hydrogel guidance channels facilitate regeneration of adult rat brainstem motor axons after complete spinal cord transection. J. Neurotrauma. 21 (6), 789-804 (2004).
- Chen, B. K., Knight, A. M., et al. Axon regeneration through scaffold into distal spinal cord after transection. J. Neurotrauma. 26 (10), 1759-1771 (2009).
- Jain, A., Kim, Y. -T., McKeon, R. J., Bellamkonda, R. V. In situ gelling hydrogels for conformal repair of spinal cord defects, and local delivery of BDNF after spinal cord injury. Biomaterials. 27 (3), 497-504 (2006).
- Harris, J. P., Struzyna, L. A., Murphy, P. L., Adewole, D. O., Kuo, E., Cullen, D. K. Advanced biomaterial strategies to transplant preformed micro-tissue engineered neural networks into the brain. J. Neural Eng. 13 (1), 16019-16037 (2016).
- Cullen, D. K., Tang-Schomer, M. D., et al. Microtissue engineered constructs with living axons for targeted nervous system reconstruction. Tissue Eng. Part A. 18 (21-22), 2280-2289 (2012).
- Tate, M. C., Shear, D. A., Hoffman, S. W., Stein, D. G., Archer, D. R., LaPlaca, M. C. Fibronectin promotes survival and migration of primary neural stem cells transplanted into the traumatically injured mouse brain. Cell Transplant. 11 (3), 283-295 (2002).
- Denham, M., Parish, C. L., et al. Neurons derived from human embryonic stem cells extend long-distance axonal projections through growth along host white matter tracts after intra-cerebral transplantation. Front. Cell. Neurosci. 6 (11), (2012).
- Fawcett, J. W., Barker, R. A., Dunnet, S. B. Dopaminergic neuronal survival and the effects of bFGF in explant, three dimensional and monolayer cultures of embryonic rat ventral mesencephalon. Exp. Brain Res. 106 (2), 275-282 (1995).
- Mine, Y., Tatarishvili, J., Oki, K., Monni, E., Kokaia, Z., Lindvall, O. Grafted human neural stem cells enhance several steps of endogenous neurogenesis and improve behavioral recovery after middle cerebral artery occlusion in rats. Neurobiol. Dis. 52, 191-203 (2013).
- Ren, H., Chen, J., Wang, Y., Zhang, S., Zhang, B. Intracerebral neural stem cell transplantation improved the auditory of mice with presbycusis. Int. J. Clin. Exp. Pathol. 6 (2), 230-241 (2013).
- Sinclair, S. R., Fawcett, J. W., Dunnett, S. B. Dopamine cells in nigral grafts differentiate prior to implantation. Eur. J. Neurosci. 11 (12), 4341-4348 (1999).
- Tate, C. C., Shear, D. A., Stein, D. G., Tate, M., LaPlaca, M. C., Archer, D. R. Laminin and fibronectin scaffolds enhance neural stem cell transplantation into the injured brain. J. Tissue Eng. Regen. Med. 3 (3), 208-217 (2009).
- Yoo, S. J., Kim, J., Lee, C. -S., Nam, Y. Simple and novel three dimensional neuronal cell culture using a micro mesh scaffold. Exp. Neurobiol. 20 (2), 110-115 (2011).
- Chen, H. I., Jgamadze, D., Serruya, M. D., Cullen, D. K., Wolf, J. A., Smith, D. H. Neural Substrate Expansion for the Restoration of Brain Function. Front. Syst. Neurosci. 10, (2016).
- Cullen, D. K., Wolf, J. A., Vernekar, V. N., Vukasinovic, J., LaPlaca, M. C. Neural tissue engineering and biohybridized microsystems for neurobiological investigation in vitro (Part 1). Crit. Rev. Biomed. Eng. 39 (3), 201-240 (2011).
- Struzyna, L. A., Katiyar, K., Cullen, D. K. Living scaffolds for neuroregeneration. Curr. Opin. Solid State Mater. Sci. 18 (6), 308-318 (2014).
- Ungrin, M. D., Joshi, C., Nica, A., Bauwens, C., Zandstra, P. W. Reproducible, ultra high-throughput formation of multicellular organization from single cell suspension-derived human embryonic stem cell aggregates. PLoS One. 3 (2), (2008).
- Dahotre, N. B., Harimkar, S. Laser fabrication and machining of materials. , Springer Science & Business Media. (2008).
- Kutter, J. P., Klank, H., Snakenborg, D. Microstructure fabrication with a CO2 laser system. J. Micromechanics Microengineering. 14 (2), (2004).
- Spicar-Mihalic, P., Houghtaling, J., Fu, E., Yager, P., Liang, T., Toley, B. CO2 laser cutting and ablative etching for the fabrication of paper-based devices. J. Micromechanics Microengineering. 23 (6), (2013).
- Pacifici, M., Peruzzi, F. Isolation and culture of rat embryonic neural cells: a quick protocol. J. Vis. Exp. (63), (2012).
- Cullen, D. K., Gilroy, M. E., Irons, H. R., Laplaca, M. C. Synapse-to-neuron ratio is inversely related to neuronal density in mature neuronal cultures. Brain Res. 1359, 44-55 (2010).
- Huang, J. H., Cullen, D. K., et al. Long-Term Survival and Integration of Transplanted Engineered Nervous Tissue Constructs Promotes Peripheral Nerve Regeneration. Tissue Eng. Part A. 15 (7), 1677-1685 (2009).
- Katiyar, K. S., Winter, C. C., Struzyna, L., Harris, J. P., Cullen, D. K. Mechanical elongation of astrocyte processes to create living scaffolds for nervous system regeneration. J. Tissue Eng. Regan. Med. , (2016).
- Howard, M. A., Baraban, S. C. Synaptic integration of transplanted interneuron progenitor cells into native cortical networks. J. Neurophysiol. 116 (2), 472-478 (2016).
- Wernig, M., Benninger, F., et al. Functional Integration of Embryonic Stem Cell-Derived Neurons In Vivo. J. Neurosci. 24 (22), 5258-5268 (2004).
- Ganguly, K., Poo, M. Activity-dependent neural plasticity from bench to bedside. Neuron. 80 (3), 729-741 (2013).
- Dancause, N. Extensive Cortical Rewiring after Brain Injury. J. Neurosci. 25 (44), 10167-10179 (2005).
- Winter, C. C., Katiyar, K. S., et al. Transplantable living scaffolds comprised of micro-tissue engineered aligned astrocyte networks to facilitate central nervous system regeneration. Acta Biomater. 38, 44-58 (2016).
- Adewole, D. O., Serruya, M. D., et al. The Evolution of Neuroprosthetic Interfaces. Crit. Rev. Biomed. Eng. 44 (1-2), 123-152 (2016).
- Cullen, D. K., Patel, A., Doorish, J. F., Smith, D. H., Pfister, B. J. Developing a tissue-engineered neural-electrical relay using encapsulated neuronal constructs on conducting polymer fibers. J. Neural Eng. 5 (4), 374-384 (2008).
- Cullen, D. K., Stabenfeldt, S. E., Simon, C. M., Tate, C. C., LaPlaca, M. C. In Vitro Neural Injury Model for Optimization of Tissue-Engineered Constructs. J. Neurosci. Res. 85, 3642-3651 (2007).
- Irons, H. R., Cullen, D. K., Shapiro, N. P., Lambert, N. A., Lee, R. H., Laplaca, M. C. Three-dimensional neural constructs: a novel platform for neurophysiological investigation. J. Neural Eng. 5 (3), 333-341 (2008).
- Morrison, B. I., Cullen, D. K., LaPlaca, M. In Vitro Models for Biomechanical Studies of Neural Tissues. Stud. Mechanobiol. Tissue Eng. Biomater. 3, 247-285 (2011).
- Vukasinovic, J., Cullen, D. K., Laplaca, M. C., Glezer, A. A microperfused incubator for tissue mimetic 3D cultures. Biomed. Microdevices. 11 (6), 1155-1165 (2009).
- Cullen, D. K., Lessing, M. C., Laplaca, M. C. Collagen-dependent neurite outgrowth and response to dynamic deformation in three-dimensional neuronal cultures. Ann. Biomed. Eng. 35 (5), 835-846 (2007).
- LaPlaca, M. C., Vernekar, V. N., Shoemaker, J. T., Cullen, D. K. Three-dimensional neuronal cultures. Methods Bioeng. 3D Tissue Eng. , (2010).
- Chwalek, K., Tang-Schomer, M. D., Omenetto, F. G., Kaplan, D. L. In vitro bioengineered model of cortical brain. Nat. Protoc. 10 (9), 1362-1373 (2015).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
