Cette étude présente une technique pour l'isolement des neurones de la souris néonatale WT. Il nécessite une dissection soigneuse de la moelle épinière de la souris néonatal, suivie de la séparation des neurones du tissu de la moelle épinière par un clivage mécanique et enzymatique.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
L'isolement et la culture des neurones de la moelle épinière chez les souris néonatales
Dans cet article
Résumé
Résumé
Nous présentons un protocole pour l'isolement et la culture des neurones de la moelle épinière. Les neurones sont obtenus à partir de souris C57BL / 6 néonatales et sont isolés le 1er jour post-natal. Une litière de souris, habituellement 4-10 chiots nés d'une paire de reproduction, est recueillie pour une expérience, et les moelle épinières sont collectées individuellement de chaque souris après l'euthanasie avec de l'isoflurane. La colonne vertébrale est disséquée et la moelle épinière est libérée de la colonne. Les moelle épinières sont alors émincées pour augmenter la surface d'accouchement pour une protéase enzymatique qui permet aux neurones et autres cellules de sortir du tissu. La trituration est ensuite utilisée pour libérer les cellules en solution. Cette solution est ensuite fractionnée dans un gradient de densité pour séparer les différentes cellules en solution, ce qui permet d'isoler les neurones. Environ 1-2,5 x 10 6 neurones peuvent être isolés d'un groupe de litière. Les neurones sont ensuite ensemencés sur des puits recouverts d'adhérentsQui permettent une croissance et une maturation appropriées. Les neurones prennent environ 7 jours pour atteindre la maturité dans le milieu de croissance et de culture et peuvent être utilisés par la suite pour le traitement et l'analyse.
Introduction
La compréhension de la pathologie de la moelle épinière nécessite l'utilisation de divers modèles, à la fois sur les niveaux macroscopique et microscopique. Les modèles grand et petit animal 1 , 2 , 3 sont utilisés pour des recherches in vivo de la maladie de la moelle épinière et des blessures. Tout en étudiant ces problèmes in vivo a ses mérites, l'analyse de la moelle épinière est limitée à l'homogénat de la moelle épinière entière ou aux sections de tissu 4 . Cela crée une certaine ambiguïté en essayant d'isoler des réponses et des cibles spécifiques dans la moelle épinière parmi ses neurones résidents et la glande environnante. La disponibilité croissante de souris manipulées génétiquement permet des recherches plus détaillées de la biologie aux niveaux cellulaire et moléculaire. Ainsi, un modèle de souris néonatal est utilisé ici, ce qui permet d'étudier les propriétés uniques et la biologie des neurones de la moelle épinière in vitro .
L'isolement et le maintien des neurones in vitro ne sont pas particulièrement simples. Il existe une abondance relative de techniques d'isolement des neurones du tissu cortical des rongeurs adultes qui semblent entraîner un nombre important de neurones isolés ( c'est-à-dire des millions) 5 , 6 , 7. En revanche, le rendement des neurones du tissu de la moelle épinière est inférieur à 8 , 9 , 10 , en partie à cause de la plus petite masse de tissu. En outre, chez les souris, il existe une relative pénurie de techniques d'isolement néonatal Les neurones de la moelle épinière et les méthodes existantes sont limitées par des rendements inférieurs des neurones ( c.-à-d. Des centaines) 9 ou des techniques laborieuses et lourdes nécessitant l'isolement de souris embryonnaires 10 .Dans ce protocole, nousUtiliser une technique qui permet l'isolement efficace des coûts et des ressources d'un nombre important de neurones provenant de la moelle épinière de souris néonatales. Comme c'est fréquent dans les techniques publiées précédemment, nous utilisons la papaïne comme protéase enzymatique, ce qui permet la libération de neurones du tissu de la moelle épinière 5 , 6 . En outre, nous utilisons un gradient de densité pour la séparation des cellules raffinées, qui a précédemment été efficace 6 , 10 . Alors que le milieu dans lequel les cellules sont incubées peut varier, dans notre expérience et tel que précédemment publié 11 , la supplémentation avec un supplément de milieu de culture B27 frais s'est révélée critique pour la longévité des neurones. Les neurones sont généralement viables jusqu'à 10 jours, ce qui permet d'effectuer un traitement.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Le soin et le traitement des animaux dans cette procédure ont été menés conformément aux directives du Comité institutionnel des soins et de l'utilisation des animaux à l'Université du Colorado.
1. Préparation des solutions
- Préparez et stockez toutes les solutions aux températures appropriées, comme indiqué dans le Tableau 1 .
2. Coating Wells and Slides
REMARQUE: Les neurones ne respectent pas bien les surfaces en plastique ou en verre.
- Un jour avant l'isolement des neurones, revêtir les puits d'une plaque de culture stérile de 24 puits avec 0,5 ml de Poly-D-Lysine (PDL, Tableau 2 ) et la laisser dans un capot à flux laminaire O / N.
NOTE: La méthode préférée consiste à utiliser des plaques à 24 puits et à revêtir uniquement les puits centraux, car l'évaporation des puits périphériques tend à être plus accélérée et à générer des résultats incohérents. De plus, des lames de verre peuvent être placées à l'intérieur des puits avant tO revêtement. Les neurones se fixeront aux diapositives en verre enduites et pourront être enlevés plus tard pour une nouvelle imagerie microscopique . - Le jour de l'isolement, retirez le PDL des puits. Se laver avec de l'eau stérile pendant quelques minutes avant de retirer l'eau restante et laisser sécher pendant 1 h (voir ci-dessous).
- Après avoir séché, revêtir les lames avec de la laminine ( tableau 2 ).
NOTE: Environ 10 μL de laminine (10 μg / μL) suffisent à revêtir chaque puits d'une plaque stérile de 24 puits. Ceci est mélangé avec 340 μL de milieu (volume total: 350 μL) afin de couvrir tout le puits. Laisser reposer pendant 2 h à la température ambiante dans un capot de culture puis aspirer avant le revêtement des cellules.
3. Récolte des cordes spinales
REMARQUE: Tous les instruments doivent être autoclavés (135 ° C et 30 psi pour les cycles 4 x 7 min) pour la stérilité.
- Éuthaniser des chiens de souris C57BL / 6 de 1 à 3 jours dans une chambre avec de l'isoflurane. Attendez30 s après la cessation de mouvement et pincer la jambe pour confirmer un manque de réponse.
- Séparez la tête du corps à l'aide de ciseaux, avec un chien en position prone.
- Stabilisez les pattes postérieures ou la queue et les bras sur la table de procédure, avec le côté dorsal face à l'utilisateur.
- Couper la peau en utilisant des ciseaux en iris incurvés.
- Couper la moelle épinière de la région lombaire juste au-dessus des hanches et procéder à couper les deux côtés du thorax pour le séparer du corps.
REMARQUE: cela nécessite une dissection soigneuse de la moelle épinière à partir des organes viscéraux afin d'éviter des dommages par inadvertance à d'autres organes ( figure 1a ). - Se laver séquentiellement pendant 10 s dans des boîtes de Petri de 3 x 10 cm contenant 5 ml de solution salée tamponnée au phosphate filtré (PBS) stérilisée par filtration de 0,2 μm pour éliminer l'excès de tissu.
- Insérez une aiguille 22 G et une seringue remplie de 5 ml de PBS stérilisé dans l'extrémité caudale de la colonne vertébrale et rincez cranialement, en laissant le cordon tO sortir dans une quatrième boîte de Petri ( figure 1b ).
- Recueillir la moelle épinière dans un tube de 15 mL avec 5 mL de HABG ( Tableau 1 ) sur de la glace. Prenez soin de ne pas écraser la moelle épinière.
- Répétez les étapes 3.1-3.8 pour chaque chiot dans la litière.
REMARQUE: Idéalement, ce processus devrait prendre moins de 30 minutes par moelle épinière pour assurer une isolation sains des neurones.
4. Isolation des neurones
REMARQUE: L'étape suivante doit être effectuée dans un capot à flux laminaire. La connaissance de la technique stérile basique est attendue.
- Mince aux tissus
- Prenez le tube contenant les cordes de la colonne vertébrale et secouez légèrement pour suspendre le tissu.
- Verser le tissu du tube dans une boîte en Petri en verre de 60 mm et les dés avec une lame de rasoir pour créer des pièces fines de 0,5 mm de diamètre.
- Transférer le tissu avec une pipette à large diamètre dans un tube de 15 mL contenant 5 mL de HABG.
- Placez-le dans un30 ° C de bain d'eau pendant 30 minutes pour permettre aux cellules de s'équilibrer à cette température. Gardez les cellules sur un agitateur juste assez pour permettre leur suspension dans le fluide.
REMARQUE: Cette étape est faite pour éviter d'étonner les cellules lors du transfert de la glace vers le milieu de digestion. Garder les cellules à 30 ° C aide à diminuer la mort cellulaire associée à un métabolisme autrement augmenté à 37 ° C.
- Préparer le milieu de digestion ( tableau 1 ).
- Préparez le gradient de densité (tableau 1).
- Préparez chacune des 4 couches dans 4 tubes séparés de 15 mL, comme indiqué dans le tableau 1 .
- Ajouter 1 ml de chaque couche dans un nouveau tube de 15 ml. Commencez par la couche 1 en bas et ajoutez séquentiellement jusqu'à atteindre la couche 4 en haut. Évitez de perturber les couches tout en ajoutant.
- Lavez les plaques revêtues de PDL à partir de l'étape 2.2. Laver avec de l'eau stérile pendant quelques minutes avant de retirer l'eau restante etLeur permettant de sécher pendant 1 h.
- Transférer le tissu au milieu de la digestion.
- Enlevez le tube contenant les tissus du bain-marie du shaker à 30 ° C et laissez-le reposer pendant quelques minutes.
- Enlevez le tube moyen de digestion du bain-marie à 37 ° C et l'aspirer dans une seringue de leur-lock.
- Aspirer l'excès de HABG du tube contenant des tissus.
- Utilisez un filtre uns-lock de 0,2 μm sur la seringue pour ajouter du milieu de digestion au tube contenant des tissus.
- Placer le tube dans un bain d'eau à 30 ° C pendant 30 min. Gardez les cellules tremblantes juste pour permettre leur suspension dans le fluide.
REMARQUE: Il est important de ne pas garder les cellules dans le milieu de digestion trop longtemps ou de laisser la température trop élevée, ce qui pourrait entraîner une digestion excessive et entraîner la suspension du tissu dans un mélange gélatineux.
- Pendant cette période, enduire la laminine comme à l'étape 2.3.
- Effectuer la trituration ( c'est-à-dire séparer les cellules du tissu).
- Retirez le tube du bain d'eau secouant à 30 ° C et laissez-le reposer pendant quelques minutes.
- Aspirer le milieu de digestion excédentaire.
- Suspendre le tissu dans 2 mL de HABG.
- À l'aide d'une pipette à alésage étroit, triturer 10 fois pendant 45 s.
REMARQUE: C'est probablement l'étape la plus cruciale et peut considérablement diminuer le rendement s'il n'est pas fait correctement.- Aspirez le tissu dans la pipette et videz immédiatement le contenu.
- Évitez l'introduction de l'air, car cela réduira considérablement le rendement viable.
REMARQUE: la pipette idéale est une pipette en verre de 9 ". La pointe de la pipette doit être allongée pour alléger les surfaces rugueuses. Elle devrait ensuite être siliconée par placement dans une solution 1:20 de dichlorodiméthylsilane (DMDCS) dans du chloroforme et gauche O / N. La pipette devrait ensuite être enlevée et laisser sécher à l'air. Par la suite,Devrait être autoclavé pour la stérilisation.
Attention: le DMDCS et le chloroforme sont très inflammables et la siliconisation doit être effectuée dans une hotte aspirante.
- Aspirez les 2 mL maximum de surnageant et placez-le dans un nouveau tube de 15 mL intitulé «collection».
- Répétez les étapes 4.7.3-4.7.5 deux fois supplémentaires (le tube de collecte de cellules devrait avoir 6 mL à la fin).
- Transférer lentement le contenu du tube de collecte dans le tube dégradé préparé à l'étape 4.2, en évitant le dérangement du dégradé.
- À ce stade, retirer le milieu neurobasal précédemment préparé ( Tableau 1 ) du réfrigérateur et laisser le réchauffer dans un bain de 37 ° C.
- Purifier les neurones.
- Centrifuger le tube dégradé pendant 15 min à 800 xg et 22 ° C.
- Recueillez la (s) couche (s) souhaitée (s) avec une pipette ( Figure 2 ) et placez-la dans un nouveau tube de 15 mL. Pour le neuropsie de la plus haute puretéN isolement ( c.-à-d. > 90%), collecter la couche 3. Pour plus de rendement avec moins de pureté ( c.-à-d. > 70-80%), collecter les couches 2 et 3.
- Diluer le gradient de densité en ajoutant 5 mL de HABG sur les couches nouvellement collectées.
- Centrifuger à 200 xg pendant 2 min à 22 ° C.
- Jeter le surnageant, remettre en suspension dans 5 mL de HABG et faire passer la pastille pour suspendre les cellules.
- Centrifuger à 2 min 200 xg à 22 ° C.
- Jeter le surnageant, ré-endiguer dans 3 mL de milieu neurobasal, et faire sauter la pastille pour remettre en suspension les cellules.
- Comptez les cellules.
- Prendre 10 μl de solution, maintenant avec des cellules en milieu neurobasal, et mélanger avec 10 μL de bleu trypan.
- Placer 10 μL de ce mélange dans une chambre de comptage de verre.
- En utilisant une chambre de comptage de verre standard, comptez le nombre de cellules dans chacun des quatre 4 x 4 quadrants. Ajouter toutes les cellules comptées (n), multiPar 2 (facteur de dilution), diviser par 4 (nombre de quadrants comptés), multiplier par 3 (volume du milieu neurobasal) et multiplier par 10 4 pour obtenir la concentration des cellules dans les cellules / ml.
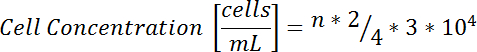
- Graisser les cellules sur des plaques de culture
- Diluer la suspension cellulaire à 300 000 cellules dans 1 ml de milieu neurobasal.
NOTE: En fonction de la concentration des cellules obtenues dans les étapes ci-dessus, on ajoute un milieu neurobasal supplémentaire pour obtenir une concentration finale de 3 * 10 5 cellules / mL. L'équation est C 1 V 1 = C 2 V 2 , où C 1 est la concentration initiale des cellules obtenues à partir de la récolte; V 1 est de 3 mL; Et C 2 est de 3 * 10 5 cellules / ml, comme discuté ci-dessus. L'équation est résolue pour V 2 . Ajouter le volume du milieu neurobasal nécessaire pour rendre le volume total de cellules en solution égal àV 2 . - Secouez doucement pour distribuer les cellules en solution et ajoutez 1 ml à chaque puits dans les plaques enduites de 24 puits.
- Diluer la suspension cellulaire à 300 000 cellules dans 1 ml de milieu neurobasal.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
En utilisant cette technique, une seule litière (4-10 chiots) permet l'isolement de 1-2,5 10 6 neurones adaptés pour semer sur des plaques de culture. Généralement, 4-8 puits sont ensemencés à la concentration mentionnée ci-dessus ( c.-à-d. 300 000 cellules / mL). La figure 3 démontre l'apparition de neurones à cette concentration après une semaine de culture à microscopie optique de grossissement faible ( a ) et ...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Cette technique permet une culture fiable des neurones de la moelle épinière. Une fois que la maîtrise de la technique est atteinte, il faut environ 3,5 h pour compléter. Nous avons pu effectuer l'isolement des neurones à partir de 2 larves séparées (16 prises de souris) en environ 4 h. L'étape clé de la faisabilité est de pouvoir extraire efficacement les cordes vertébrales des souris. Le rendement permet de plaquer plusieurs puits et de pouvoir tester les neurones dans diverses conditions. Nous avons pu traite...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n'ont pas de divulgation.
Remerciements
Les auteurs n'ont aucune reconnaissance.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Hibernate A Medium - 500 mL | Thermo-Fisher | A1247501 | https://www.thermofisher.com/order/catalog/product/A1247501 |
| Hibernate A Minus Calcium - 500 mL | Brainbits | HA-Ca | http://www.brainbitsllc.com/hibernate-a-minus-calcium/ |
| Glutamax 100X - 100 mL | Thermo-Fisher | 35050061 | https://www.thermofisher.com/order/catalog/product/35050079 |
| Supplément B27 50X - 10 mL | Thermo-Fisher | 17504044 https://www.thermofisher.com/order/catalog/product/17504044 | |
| Papaïne, lyophilisée - 100 mg | Worthington | LS003119 http://www.worthington-biochem.com/pap/cat.html | |
| Neurobasal A Moyen - 500 mL | Thermo-Fisher | 10888022 | https://www.thermofisher.com/order/catalog/product/10888022 |
| Pénicilline-Streptomycine (10 000 U/mL) | Thermo-Fisher | 15140122 | https://www.thermofisher.com/order/catalog/product/15140122 |
| Bromhydrate de poly-D-Lysine (PDL) - 5 mg | Sigma-Aldrich | P6407-5MG | http://www.sigmaaldrich.com/catalog/product/sigma/p6407?lang=en®ion=US |
| Laminine de souris - 1 mg | Thermo-Fisher | 23017015 | https://www.thermofisher.com/order/catalog/product/23017015 |
| Trypan Blue - 20 mL | Sigma-Aldrich | T8154-20ML | http://www.sigmaaldrich.com/catalog/product/sigma/t8154?lang=en®ion=US |
| OptiPrep Density Gradient Medium - 250 mL | Sigma-Aldrich | D1556-250ML | http://www.sigmaaldrich.com/catalog/product/sigma/d1556?lang=en®ion=US |
| Dichlorodiméthylsilane ( DMDCS, Sigma Silicoat) | Sigma-Aldrich | 440272-100ML | http://www.sigmaaldrich.com/catalog/product/aldrich/440272?lang=en®ion=US |
| Chloroforme | Sigma-Aldrich | 288306-1L | http://www.sigmaaldrich.com/catalog/product/sial/288306?lang=en®ion=US |
| Pippette en verre - 9" | Sigma-Aldrich | 13-678-20C | http://www.sigmaaldrich.com/catalog/product/sigma/cls7095d9?lang=en®ion=US |
| Poire pipette - 5 mL | Sigma-Aldrich | Z186678-3EA | http://www.sigmaaldrich.com/catalog/product/aldrich/z186678?lang=en®ion=US&cm_sp=Insite-_-prodRecCold_xviews-_-prodRecCold10-1 |
| BRAND® ; ; Boîte de Pétri, verre - 60 x 15 mm | Sigma-Aldrich | BR455717-10EA | http://www.sigmaaldrich.com/catalog/product/aldrich/br455717?lang=en®ion=US |
| Plaque de culture cellulaire stérile à 24 puits | Sigma-Aldrich | M8812-100EA | http://www.sigmaaldrich.com/catalog/product/sigma/m8812?lang=en®ion=US |
| Hausser Hemacytometer (chambre de comptage en verre) | Fischer Scientific | 02-671-6 | |
| https://www.fishersci.com/shop/products/hausser-bright-line-phase-hemacytometer-hemacytometer/026716 Lames de verre - Verre de couverture stérile de 12 mm - non revêtu | Neuvitro | GG-12-1.5-Pre | http://www.neuvitro.com/german-coverslip-12mm-diameter.htm |
| NeuN Rabbit Monoclonal Anticorps - 100 µ ; Après | fixation dans du paraformaldéhyde (PFA) et blocage avec 5 % de BSA, des cellules sur une lamelle de recouvrement de 12 mm ont été incubées dans l’anticorps dilué 1:200 pendant 18 h dans 4 ° ; C | ||
| MAP-2 Anticorps monoclonal de souris - 50 & micro ; Après | fixation dans le paraformaldéhyde et blocage avec 5 % de BSA, des cellules sur une lamelle de 12 mm ont été incubées dans l’anticorps dilué 1:500 pendant 18 h dans 4 ° ; L |
Références
- Qayumi, A. K., et al. Animal model for investigation of spinal cord injury caused by aortic cross-clamping. J Invest Surg. 10 (1-2), 47-52 (1997).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Taira, Y., Marsala, M. Effect of proximal arterial perfusion pressure on function, spinal cord blood flow, and histopathologic changes after increasing intervals of aortic occlusion in the rat. Stroke. 27 (10), 1850-1858 (1996).
- Stoppini, L., Buchs, P. -A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Ahlemeyer, B., Baumgart-Vogt, E. Optimized protocols for the simultaneous preparation of primary neuronal cultures of the neocortex, hippocampus and cerebellum from individual newborn (P0. 5) C57Bl/6J mice. J Neurosci Methods. 149 (2), 110-120 (2005).
- Brewer, G. J., Torricelli, J. R. Isolation and culture of adult neurons and neurospheres. Nat Protoc. 2 (6), 1490-1498 (2007).
- Banker, G. A., Cowan, W. M. Rat hippocampal neurons in dispersed cell culture. Brain Res. 126 (3), 397-425 (1977).
- Graber, D. J., Harris, B. T. Purification and culture of spinal motor neurons from rat embryos. Cold Spring Harb Protoc. 2013 (4), 319-326 (2013).
- Anderson, K. N., Potter, A. C., Piccenna, L. G., Quah, A. K., Davies, K. E., Cheema, S. S. Isolation and culture of motor neurons from the newborn mouse spinal cord. Brain Res Prot. 12 (3), 132-136 (2004).
- Gingras, M., Gagnon, V., Minotti, S., Durham, H. D., Berthod, F. Optimized protocols for isolation of primary motor neurons, astrocytes and microglia from embryonic mouse spinal cord. J Neurosci Methods. 163 (1), 111-118 (2007).
- Brewer, G. J., et al. Optimized survival of hippocampal neurons in B27-supplemented Neurobasal, a new serum-free medium combination. J Neurosci Res. 35 (5), 567-576 (1993).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Su, M., Zhong, W., Ren, S. Dose-dependent protection of reseveratrol against spinal cord ischemic-reperfusion injury in rats. Trop J Pharm Res. 15 (6), 1225-1233 (2016).
- Haapanen, H., et al. Remote ischemic preconditioning protects the spinal cord against ischemic insult: An experimental study in a porcine model. J Thorac Cardiovasc Surg. 151 (3), 777-785 (2016).
- Conrad, M. F., Ye, J. Y., Chung, T. K., Davison, J. K., Cambria, R. P. Spinal cord complications after thoracic aortic surgery: long-term survival and functional status varies with deficit severity. J Vasc Surg. 48 (1), 47-53 (2008).
- Wong, D. R., et al. Delayed spinal cord deficits after thoracoabdominal aortic aneurysm repair. Ann Thorac Surg. 83 (4), 1345-1355 (2007).
- Freeman, K. A., et al. Alpha-2 agonist attenuates ischemic injury in spinal cord neurons. J Surg Res. 195 (1), 21-28 (2015).
- Freeman, K. A., et al. Spinal cord protection via alpha-2 agonist-mediated increase in glial cell-line-derived neurotrophic factor. J Thorac Cardiovasc Surg. 149 (2), 578-586 (2015).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
