Ici, nous décrivons une technique, l’électrochimie infrarouge film de la protéine, qui permet aux protéines redox immobilisé à étudier par spectroscopie sous contrôle électrochimique direct à une électrode de carbone. Les spectres infrarouges d’un échantillon de protéine unique peuvent être enregistrées à une gamme de potentiels appliqués et dans une variété de conditions de solution.
Article de méthode
Protéine Film infrarouge électrochimie témoigne pour l’étude de l’oxydation de2 H une hydrogénase [NiFe]
* These authors contributed equally
Dans cet article
Résumé
Résumé
Comprendre la chimie d’oxydoréduction protéines demandes méthodes qui fournissent un contrôle précis sur l’oxydo-réduction des centres au sein de la protéine. La technique de l’électrochimie de film de protéine, dans laquelle une protéine est immobilisée sur une surface de l’électrode, telle que l’électrode remplace donneurs d’électrons physiologiques ou accepteurs, a fourni la perspicacité fonctionnelle dans les réactions d’oxydo-réduction d’un éventail de différents protéines. Compréhension complète chimique nécessite contrôle électrochimique pour être combiné avec d’autres techniques qui peuvent ajouter des données structurelles et mécanistiques supplémentaires. Nous démontrons une technique, l’électrochimie infrarouge film de la protéine, qui combine l’électrochimie de film de protéine avec un échantillonnage spectroscopique infrarouge des protéines d’oxydo-réduction. La technique utilise une géométrie de réflexion totale atténuée de réflexions multiples pour sonder une protéine redox immobilisée sur une électrode de noir de carbone de grande surface. Incorporation de cette électrode dans une cellule d’écoulement permet de pH de la solution ou des concentrations de soluté à être changé pendant les mesures. C’est particulièrement puissant dans la lutte contre les enzymes redox, où rotation catalytique rapide peut être soutenue et contrôlée à l’électrode permettant l’observation spectroscopique d’espèces intermédiaires qui vivent longtemps dans le mécanisme catalytique. Nous démontrons la technique avec des expériences sur e. coli hydrogénase 1 dans des conditions de non-chiffre d’affaires et chiffre d’affaires (oxydation de2 H).
Introduction
Un défi majeur dans l’étude de la fonction de protéine implique le développement de méthodes in situ permettant l’observation directe des protéines effectuant leurs rôles physiologiques, soit in vivo ou en utilisant isolées d’échantillons de protéines. Cela nécessite l’intégration de contrôle ou de déclencher des processus dans des procédures expérimentales et l’utilisation de la combinaison des techniques qui permettent tous deux la réactivité d’être évalués et des étapes chimiques individuels au cours de la fonction des protéines à mesurer, en même temps. Dans le cas de protéines redox cela équivaut souvent à la combinaison des techniques électrochimiques, qui précisément contrôlent le potentiel appliqué mais ne fournissent aucune information chimique directe, avec des techniques spectroscopiques qui réagissent chimiquement spécifiques changements liés à la fonction des protéines. 1 , 2 , 3 spectroélectrochimie est un terme général pour une gamme des méthodes spectroscopiques et électrochimiques couplés qui englobent une variété de techniques spectroscopiques et de niveaux de contrôle électrochimique. Beaucoup de protéines peut échanger des électrons avec les donneurs d’électrons artificiels, soluble et accepteurs et cela a été exploitée dans les études qui utilisent des petites molécules pour négocier le transfert d’électron, y compris le couplage avec UV-visible,4,5 , 6 , 7 dichroïsme circulaire magnétique8 et infrarouge5,9,10,11,12,13,14 (IR) spectroscopies. Dans un nombre limité de cas il s’est avéré possible d’exploiter l’échange sans médiation, contrôlée par la diffusion des électrons entre les protéines et les électrodes. 15 , 16
Pour réactions catalytiques réalisée par les enzymes redox, solution électrochimie approches présente un désavantage évident. Contrôlée par la diffusion électronique transfert via redox médiateurs en solution est susceptible de devenir la limitation du débit. Informations cinétiques et mécanistes de l’enzyme peuvent être perdu, ou au moins devenir difficiles à deconvolute des artefacts de diffusion résultant de la méthode expérimentale. Directement, sans médiation contrôle électrochimique est donc un outil important pour l’étude des enzymes et des protéines d’oxydo-réduction. La technique de l’électrochimie de film de protéine (PFE) emploie des protéines immobilisée électrode rédox, de telle sorte que les électrons sont transférés directement vers ou depuis les cofacteurs d’oxydo-réduction dans la protéine que l’électrode est polarisée à une série de potentiels. 17 , 18 , 19 PFE est particulièrement utile pour l’étude des réactions d’oxydation ou de réduction catalysée par les enzymes redox, transfert d’électron interfaciale peut être atteints à un rythme très élevé. Par exemple, le taux de roulement électrocatalytique de l’hydrogénase ([NiFe]) de nickel-fer de Allochromatium vinosum a été mesuré par le DFP comme ca 1 000-10 000 s−1 d’oxydation de2 H. 20 le potentiel de l’électrode agit comme un déclencheur pour allumer la catalyse « on » ou « off » et les rapports actuels électrocatalytique sur l’activité enzymatique. PFE est donc une méthode utile pour l’analyse de la réactivité des enzymes complexes qui dépendent intimement de potentiel, tels que les réactions du site actif di-fer de [FeFe]-hydrogenases avec CO et O2,21 ou induite par le potentiel réactions d’inactivation des hydrogénases, déshydrogénase de monoxyde de carbone de22 ,23 et autres enzymes redox complexes. 24
La barrière principale à la combinaison de techniques spectroscopiques avec le contrôle électrochimique direct accordé par DFP découle de la faible couverture de surface des enzymes d’oxydoréduction, sur l’ordre de 1-2 pmol cm-2 pour l’hydrogénase [NiFe] de a. vinosum, 20 par rapport aux études de science des surfaces in situ des adsorbats de petites molécules sur des électrodes de métal vrac. Cela représente un défi pour la sensibilité de la mesure spectroscopique. Plusieurs méthodes de spectroélectrochimiques ont été rapportés pour l’étude immobilisé des protéines d’oxydo-réduction à une gamme d’électrodes différentes : spectroscopie UV-visible à électrodes d’oxyde métallique transparent ; 25 , 26 , 27 la spectroscopie de fluorescence à électrodes en or ; 28 , spectroscopie d’absorption infrarouge surface améliorée (SEIRA) 29 à électrodes en or ; 30 , 31 , 32 , 33 et surface amélioré les techniques de spectroscopie Raman, principalement aux électrodes d’argent. 34 , 35
Nous décrivons ici une méthode de couplage de PFE avec spectroscopie IR, dans une technique dite de l’électrochimie infrarouge film protéine (PFIRE). 36 méthode le PFIRE étudie les enzymes redox immobilisées sur une électrode de travail de carbone de grande surface en conjonction avec une géométrie de réflexion totale atténuée IR (ATR-IR), exploitant de la facilité de l’adsorption d’une gamme de protéines sur surfaces en carbone. Spectroscopie IR est utile dans les études des protéines et enzymes redox comme beaucoup de petites molécules, de ligands et de cofacteurs ont des absorbances diagnostiques qui peuvent être utilisés pour évaluer l’état de réactivité, de liaison, l’inhibition et oxydo-réduction. Exemples : liaison des N° aux centres fer-soufre,37 étude de flavoproteins,38,39,40 petites molécules de liaison vers les centres de l’hème etc.. 41 la géométrie de l’ATR-IR permet la construction d’une cellule électrochimique de trois électrodes (spectro) optimisé42 et fournit donc excellent contrôle électrochimique. Résistance de la solution et de la dérive potentielle sont réduits au minimum en plaçant une électrode de référence à proximité de l’électrode de travail. Grande surface compteur électrodes sont utilisées qui sont compatibles avec les courants de haute électrocatalytique produites par chiffre d’affaires rapide enzymatique à l’électrode de travail. Débit de solution par le biais de la cellule spectroélectrochimique permet un contrôle facile sur la concentration des substrats, inhibiteurs et pH. 36 , 43 , 44 méthode le PFIRE permet donc aux spectres IR d’être enregistré sur place pendant électrocatalyse enzyme soutenue. 36 , 44 PFIRE est également capable de fournir des informations chimiques en l’absence de catalytique actuel,43 contrairement aux PFE où il peut être difficile d’extraire des informations de processus non catalytique en enzymes d’oxydoréduction. 45 , 46
Nous avons démontré la méthode PFIRE pour l’étude de l’oxydation électrocatalytique H2 par les hydrogénases [NiFe], qui contiennent des ligands CO et CN intrinsèques à Fe a coordonné à un site actif bimétallique. 36 , 43 , Les hydrogénases [NiFe] du 44 sont donc particulièrement bien adaptées à l’étude par PFIRE. La méthode PFIRE fournit des informations sur les espèces qui sont présentes durant le turnover de l’état d’équilibre et fournit donc cruciale vision mécaniste en plus de la richesse de la littérature sur la spectroscopie IR des hydrogénases sans contrôle expérimental sur chiffre d’affaires. 47 , 48 en Dyer et ses collaborateurs ont employé des méthodes de IR résolue en temps à l’étude de NiFe hydrogénases,49,50,51 en utilisant un déclencheur de lumière soit appliquer un petit pas de potentiel négatif (par utilisation des médiateurs de la solution et une source d’électrons « en cage ») ou photolyse un hydrure lié. Bien que la méthode PFIRE ne peut pas, à l’heure actuelle, fournir la résolution de temps pour correspondre à ces mesures,40 il permettre d’étudier des procédés catalytiques réductrices et oxydants, accédé à un éventail de potentiels bien définis et exemptes de transports en commun limitations.
La méthode PFIRE se distingue par des études SEIRA des protéines d’oxydo-réduction, qui également utilisent une géométrie ATR-IR et emploient une électrode métallique rugueuse à l’échelle nanométrique pour améliorer l’absorption IR de molécules adsorbées à la surface de l’électrode. 30 SEIRA est une technique extrêmement précieuse pour l’étude des protéines membranaires, en particulier adsorbés sur ou dans la membrane mimétique les architectures,32 , mais la nécessité d’une électrode métallique peut limiter le champ substrat et inhibiteur en raison de la réactivité de l’appui de l’électrode vers petites molécules telles que CO, CN–, CO2 etc. Réduction des protons et la désorption des monocouches auto-assemblées peuvent être problématiques sur des surfaces métalliques à des potentiels très négatifs,1,52 bien que les électrodes de métaux enzyme électrocatalyse sur non protégés a été signalé. 53 , 54 un désavantage de PFIRE par rapport à SEIRA est la difficulté relative de l’incorporation des protéines membranaires dans les architectures de membrane native ou mimétique. Cependant, la relative inertie chimique des électrodes carbone aux réactions d’activation petites molécules concurrentes rend PFIRE une excellente technique pour l’étude des enzymes électrocatalyse, particulièrement dans le domaine de faible potentiel pertinent d’oxydo-réduction biologique processus tels que la réduction des protons par hydrogenases. 1 , 43
Cet article vise à introduire la méthode PFIRE comme technique pour l’étude des protéines immobilisée électrode rédox, NiFe hydrogénase 1 (Hyd1) d’Escherichia coli en prenant comme exemple. Les considérations de préparation de l’échantillon, l’exigence de substrat bon débit et le traitement des données sont examinées. PFIRE est une technique largement applicable, bien adaptée pour étudier toute protéine d’oxydo-réduction (avec les absorbances de IR caractéristiques) qui peut être adsorbé sur les électrodes de carbone, soit directement ou à l’aide de modification de surface, tel qu’il peut échanger des électrons avec les électrode.
Protocole
1. recréer le compartiment interne d’échantillon d’un spectromètre FTIR à l’intérieur d’une boîte à gants anaérobie et sec et des conditions expérimentales générales
- Utiliser un spectromètre FTIR commercial équipé d’un détecteur d’externe mercure cadmium telluride (MCT) et accessoire d’ATR. Purger le corps du spectromètre avec air sec ou de diazote, ou vous pouvez également utiliser un spectromètre avec un banc optique évacué.
- Placez le spectromètre sur une table stable et exempt de vibration à la même hauteur que l’anaérobie (< 1 ppm O2), sécher la boîte à gants (point de rosée <-75 ° C). Dévier le faisceau IR du spectromètre dans la boîte à gants, à travers une fenêtre transparente IR qui est assez grande pour accueillir le faisceau défocalisé.
Remarque : Il est important que l’espace entre la boîte à gants et le spectromètre est également purgé ou évacuée, surtout si un matériau hygroscopique fenêtre, tels que NaCl ou KBr par exemple, est utilisé. -
Répliquer le compartiment interne échantillon du spectromètre à l’intérieur de la boîte à gants.
- Orienter le faisceau à l’intérieur de la boîte à gants sur un miroir ellipsoïdal hors-axe, idéalement avec la même distance focale comme le miroir de mise au point interne du spectromètre.
Remarque : Il est utile d’avoir deux miroirs plan supplémentaire placés devant ce miroir mise au point, afin de permettre à la hauteur et la direction du faisceau IR être ajustées à l’intérieur de la boîte à gants ; Cela compensera toute inexactitude dans la mise en place initiale du spectromètre. - Placez un détecteur externe de MCT, complet avec une focalisation optique (comme une lentille de distance focale courte ZnSe, ou miroir parabolique hors-axe, avec une longueur focale courte) à l’intérieur de la boîte à gants, positionné comme pour répliquer les dimensions de l’échantillon interne compartiment du spectromètre.
- Ajuster le « focus » du faisceau IR à peu près équidistant entre le miroir mise au point et le détecteur MCT.
- Orienter le faisceau à l’intérieur de la boîte à gants sur un miroir ellipsoïdal hors-axe, idéalement avec la même distance focale comme le miroir de mise au point interne du spectromètre.
- Cool la dewar du détecteur externe MCT à l’azote liquide.
- Montez l’accessoire d’ATR dans le compartiment d’échantillon de boîte à gants. Aligner l’entrée et la sortie se concentrant optique et accessoire de RTA pour atteindre un débit maximal pour le détecteur MCT. Si nécessaire, utilisez une ouverture ou autre atténuation appropriée (par exemple, une grille métallique) pour éviter la sursaturation du signal du détecteur.
Remarque : pour les données présentées ici, un accessoire d’ATR de cinq-réflexion avec tous les composants optiques réfléchissantes et un TR trapézoïdale amovible élément de réflexion interne (IRE) est utilisé (Crystal GmbH, dimensions ca 5 × 8 × 1 mm3, Equerres 39,5 °). L’IRE est monté sur un socle amovible usiné à partir de polyéther éther cétone (PEEK). - Utilisez une boîte à gants pour abriter le compartiment échantillon recréé avec passages appropriés pour permettre la connexion à un potentiostat logés en extérieur (connexions BNC étanches au gaz sont utiles à cet effet), l’accès de gaz et câble (s) pour transférer le signal de la MCT détecteur. Il est important de conserver un blindage du câble détecteur afin d’éviter l’introduction de bruit ou interférence aux mesures.
- Placer une pompe péristaltique, capable de débits supérieurs à 60 mL/min à l’intérieur de la boîte à gants. Une vue schématique du spectromètre, ATR accessoire, péristaltique pompe et potentiostat configuration est illustrée à la Figure 1.
- Construire une cellule spectroélectrochimiques, tel que celui illustré schématiquement à la Figure 2, qui scelle sur RTA accessoire. La cellule devrait contenir une contre-électrode de grande surface (Pt fils ou la gaze), une connexion pour l’électrode de travail (canne en carbone) et une électrode de référence miniature. La cellule doit contenir au moins deux autres ports comme entrée et sortie de flux rapide de solutions par le biais de la cellule.
Remarque : Une électrode de référence au calomel saturé miniature est idéale pour cela. 36
2. préparation des particules de noir de carbone modifié avec e. coli hydrogénase 1
- Dans une boîte à gants anaérobie « humide », mélanger 20 mg de grande surface des particules de noir de carbone (> 1 000 m3/g) avec 1 mL d’eau ultra haute pureté (résistivité > 18 cm MΩ) dans un tube de microcentrifuge. Disperser les particules de faible puissance sonication (< 100 W) pendant au moins 15 minutes, ou jusqu'à ce que la dispersion est uniforme et ne sédimentent pas moins de 1 h, pour donner une dispersion de noir de carbone avec un chargement d’environ 20 mg/mL.
-
Prendre une partie aliquote d’e. coli hydrogénase 1 (Hyd1, environ 50 µL, préparé selon une procédure publiée55) à une concentration de protéine ~ 7 microgrammes par millilitre et échanger dans un tampon de faible force ionique à un pH proche du point isoélectrique (pour exemple du phosphate de potassium, 15 mM, pH 5.8, pas de sel supplémentaire). Pour obtenir de meilleurs résultats, utilisez une préparation enzymatique qui est aussi active que possible. Effectuer l’échange de mémoire tampon par la concentration et de dilution, dans un dispositif de filtration centrifuge avec un poids moléculaire approprié coupure (50 œuvres de kDa bien pour Hyd1).
- Le Hyd1 s’ajoute le dispositif de filtration.
- Diluer avec environ 450 µL de tampon de l’échange.
- Reconcentrer pour un volume de 50 µL par centrifugation douce (< ~ 2700 × g) pour empêcher la précipitation irréversible.
- Répétez les étapes 2.2.2 et 2.2.3 jusqu'à ce que l’échange de la mémoire tampon est terminée (généralement à moins de ~ 5 cycles).
- Mélanger un volume de 5 µL de 20 mg/mL dispersion de noir de carbone (préparée en 2.1) avec l’aliquote de 50 µL de tampon-échangé Hyd1. Stocker le mélange enzyme-particule au réfrigérateur (entre 0 ° C) pendant la nuit pour permettre à l’enzyme d’adsorber. Il peut être nécessaire de secouer le mélange parfois pour que les particules restent dispersés.
- Laver les particules Hyd1 modifiés avec tampon de faible force ionique (phosphate de potassium, 15 mM, pH 5.8, pas de sel supplémentaire) par cycles successifs de sédimentation et re-dispersion dans une micro-centrifugeuse (~ 2 700 × g). Répétez cette opération 3 - 5 fois pour éliminer l’enzyme non adsorbés.
Remarque : Avant le premier lavage le liquide surnageant doit être pratiquement incolore, ce qui indique la bonne adsorption de l’enzyme. - Concentrer les particules pour un volume final de ~ 5 µL, pour donner un chargement final de ~ 20 mg/mL d’enzyme-modification des particules.
Remarque : Les particules Hyd1 modifiés peuvent être stockés à 4 ° C pendant deux semaines s’ils restent hydratés ; Ceci est mieux réalisé en stockant des particules dilués avec environ 50 µL d’eau ultra haute pureté.
3. préparation pour PFIRE mesures sur e. coli hydrogénase 1
- Nettoyer l’IRE Si par sonication de faible puissance (< 100 W), tout d’abord en H2SO4 (< 90 % w/w) pendant environ 15 min, puis en HNO3 (70 % w/w) pour jusqu'à 1 h. Cette procédure de nettoyage devrait conduire à une surface hydrophile de la IRE. Si un nettoyage supplémentaire est nécessaire la colère peut être placée dans une solution de piranha (un ratio de 1:3 H2O2: H2SO4) pour oxyder toute matière organique restante.
Remarque : Des méthodes de nettoyage acides durs peuvent ne pas convenir pour une utilisation avec tous les matériaux de l’IRE. Solution de Piranha est très corrosive et un oxydant puissant, surfaces doivent être raisonnablement propres avant utilisation de la solution de piranha et soin doit être prise pendant la préparation et l’utilisation de solution de piranha en raison du caractère exothermique du processus - toujours ajouter H2O 2 lentement à H2SO4 et consulter les procédures de sécurité appropriées pour la préparation, utilisation et élimination. - Rincer l’IRE propre dans de l’eau ultra haute pureté et sécher sous un courant d’azote sec. Effectuer toute manipulation de prisme à l’aide de pinces à épiler propre pour éviter la contamination.
- Sceller l’IRE dans la plaque de base accessoire ATR à l’aide d’une fine bande de mastic silicone électrique-catégorie. Veiller à limiter le mastic sur les bords de l’IRE. Laisser le mastic sécher complètement.
- Transférer la plaque de base accessoire ATR à la boîte à gants de spectromètre et montez-la sur l’accessoire de l’ATR. Mesure un spectre de référence (arrière-plan) entre 4000-1 000 cm-1 à 4 cm de résolution-1 , en utilisant le standard rapide scan mode du spectromètre et 1024 interférogrammes moyenne (~ 3-5 min de temps de mesure). Utilisez cette partie du spectre en tant qu’entrée pour permettre le calcul de spectres d’absorbance plus loin dans l’expérience.
Remarque : En raison de l’absorption de petite attendue pour le site actif de l’Hyd1 il est nécessaire de collecter des spectres avec signal élevé aux ratios de bruit. - Transférer la plaque de base accessoire ATR dans la boîte à gants « humide » qui contient la dispersion de particules de Hyd1-modified préparés à l’avance (article 2). Goutte-cast une quantité de 1 µL de la dispersion de particules sur la grande face de l’IRE et les répartir uniformément sur toute la surface. Remarque : Ne pas laisser les particules de devenir complètement sec sur l’IRE.
- Couper un morceau de papier carbone, telles que celles utilisées comme matériau de couche de diffusion de gaz dans les piles à combustible, à une taille ~0.1 mm plus petit que les dimensions de surface de l’IRE (c.-à-d. env. 8,2 x 4,9 mm2). La surface du papier carbone doit être suffisamment grande pour couvrir les particules goutte-casting de Hyd1 modifiés, mais pas si grande pour chevaucher le mastic silicone utilisé pour sécuriser l’IRE. Tremper le papier carbone dans l’eau et placez-le délicatement sur le dessus de la pellicule de particules. Le papier carbone fournira une bonne connexion électrique à travers le film de toute particule.
Remarque : Il est bénéfique préparer plusieurs morceaux de papier carbone à l’avance et les stocker préalablement trempé dans de l’eau ultra haute pureté à l’intérieur de la boîte à gants anaérobie « humide ». - Monter la cellule spectroélectrochimiques (décrit dans la 1.7 et illustré schématiquement à la Figure 2) au cours de l’IRE, fixer sur la plaque de montage avec vis. Ajouter ~ 200 µL du tampon expérimental pour garder l’enzyme hydraté. Un système tampon mixte, capable de mise en mémoire tampon sur une large gamme de pH, est utile pour les études sur les hydrogénases NiFe : acétate de sodium56 , 2-[N'-morpholino] acide éthane-sulfonique (MES), N'-[2-hydroxyéthyl] pipérazine -N" -[2-éthane-sulfonique acide] (HEPES), N'-tris [hydroxyméthyl] l’acide méthyl-3-amino-propane-sulfonique (SPAC) et 2-[N'-cyclohexylamino] acide éthane-sulfonique (CHES), avec chaque composant à une concentration finale de 15 mM et contenant 0,1 M NaCl comme électrolyte, support dont le pH est ajusté à pH 6 utilisant concentrée de NaOH et HCl.
Remarque : La connexion d’électrode de travail doit dépasser légèrement au-dessous du plan de la partie supérieure de cellule de spectroélectrochimiques (~0.1 mm) afin d’assurer la bonne connexion électronique avec le papier carbone (Figure 2). - Connecter solution amont et aval de la cellule spectroélectrochimique à un système de flux contenant la tubulure pompe péristaltique et un flacon de la mémoire tampon expérimentale. Transférer la cellule Assemblée à la boîte à gants « sec » contenant le spectromètre.
- Placez le dispositif de cellule de spectroélectrochimiques sur l’accessoire de l’ATR. Connecter le travail, les compteur et les électrodes de référence pour le potentiostat. Raccordez le tuyau de la pompe péristaltique à la pompe.
- Enregistrer un spectre d’absorbance avec interférogrammes 1024 en moyenne à 4 cm-1 résolution spectrale allant de 4 000-1 000 cm-1, en utilisant le spectre recueillis dans 3.4 comme référence/fond. À ce stade, le spectre doit contenir significative (> 100 mO.D.) amide II bandes à ~ 1 540 cm-1 et le site actif des bandes de Hyd1 devraient être évidents dans le domaine spectral 1 850-2 150 cm-1, en grande partie dans les États oxydées, inactifs (Figure 3 ).
4. intervention d’e. coli hydrogénase 1 et les essais de la cellule spectroélectrochimique
- Appliquer un potentiel réducteur (−0, 8 V vs CPE) pour le film de particules Hyd1 modifiés. Saturer le tampon expérimental avec H2 et flux tampon lentement à travers la cellule spectroélectrochimiques. Laisser l’échantillon pendant la nuit pour activer totalement le Hyd1.
Remarque : Il est important d’utiliser des anaérobies H2, N2 etc.et donc de tous les gaz anaérobies doit être passé à travers un filtre de2 O. - Enregistrer un spectre d’absorbance de l’échantillon après l’activation. Les bandesCN de vdu site actif et νCO devraient maintenant afficher une distribution d’États réduits, « actives ». C’est plus facilement observable par l’utilisation d’un spectre de différence, par rapport au spectre enregistré à 3.10 (Figure 4).
- Tester la connexion électrique de la cellule spectroélectrochimiques. Pour ce faire, saturer le tampon expérimental avec gaz2 N. Appliquer une séquence de l’oxydant (0 V vs CPE) et la réduction (−0, 8 V vs CPE) potentiels (d’une durée de 30 min ca ) pour le film de particules Hyd1 modifiés et d’enregistrer un spectre d’absorbance à chacun. Le Hyd1 devrait devenir rapidement oxydées et réduites, et si le film de la particule est bien connecté 100 % de l’échantillon devrait répondre à du potentiel appliqué.
- Définir un débit approprié de la mémoire tampon expérimentale. Pour ce faire, appliquez un potentiel réducteur (−0, 8 V vs CPE) à l’échantillon et saturer le tampon expérimental avec H2. Enregistrer une série de voltampérogrammes cycliques entre-0.707 - 0.039 V vs CPE à une vitesse de balayage de 10 mV/s. Augmentez graduellement la vitesse d’écoulement de H2-tampon saturée entre voltampérogrammes jusqu'à ce que la forme d’onde catalytique qui ressemble à une rotation plane électrode55 de disques et le courant maximum est indépendant du débit (Figure 5).
Remarque : La limite de solubilité de H2 dans l’eau est ~0.8 mM à 293 K et 1 bar. - Comme l’échantillon est maintenant prêt pour les mesures PFIRE, recueillent des spectres à différents potentiels, dans une gamme de solution conditions (pH, température, concentration de2 H etc.). Enregistrer toutes les données électrochimiques en utilisant le logiciel potentiostat tel qu’il est important de pouvoir corréler les données spectroscopiques et électrochimiques, surtout quand l’étudiant électrocatalytique processus tels que l’oxydation de2 H de Hyd1.
5. spectroscopiques manutention
- Confirmer que le site actif n’a pas été définitivement modifié au cours des mesures en enregistrant les spectres à 0 V et −0, 8 V vs CPE à la fin de l’expérience. Ceux-ci devraient être identiques aux spectres enregistrés en 4.3, et aucune perte de site actif ne doit être observée lors de la mesure (Figure 6).
- Exporter des spectres d’absorbance absolu du logiciel spectromètre dans un format approprié (.csv, ASCII, « matlab », Jcamp etc.) pour le traitement à l’aide d’un logiciel comme origine ou Matlab.
-
Référence corriger les données, en utilisant le processus illustré à la Figure 7.
- Prendre la dérivée seconde de chaque spectre d’absorbance dans la gamme 1 800-2 150 cm-1, afin d’identifier les petits (< 1 mO.D.) bandes de site actif contre le fond de l’eau fortement courbé.
- Placer des points de repère de référence sur le spectre d’absorbance original et définir les points de « déclic » pour le spectre expérimental.
- Insérer une ligne de base à travers les points à l’aide d’une fonction d’interpolation spline cubique ou une fonction polynomiale. Soustraire cette fonction de base des données expérimentales.
Résultats
La figure 1 montre une représentation schématique de l’arrangement expérimental du système flux spectromètre, boîte à gants, accessoire ATR, potentiostat et gaz utilisé pour les mesures PFIRE. La figure 2 montre un représentant de dessin de la cellule spectroélectrochimiques.
La figure 3 montre les spectres d’absorbance de particules modifié Hyd1 goutte-cast, avec le tampon expérimental (un système tampon mixte, décrit 3.7, pH 6.0) qui coule à travers la cellule spectroélectrochimiques. La surface est couverte de Hyd1 est particulièrement élevée dans l’exemple illustré à la Figure 3, avec une intensité de bande II amide de ~ 235 mO.D. et minime « en vrac » eau comme en témoigne l’ampleur de la région d’élongation O-H (~ 3 000-3 600 cm-1) par rapport à la bande à ~ 1 640 cm-1, qui est une convolution de l’amide je bande de Hyd1 et le virage de l’eau H-O-H. Les bandes additionnelles en raison de la protéine peuvent être vu dans la région d’élongation C-H (ca 2900 cm-1). La bande large, centrée autour de 2 100 cm-1 est une bande de la combinaison de la vibration de déformation de H-O-H avec un ensemble de bandes de libration énergie inférieurs, qui sont des rotations restreintes de molécules2O H en raison du réseau de liaisons hydrogène dans l’eau liquide. La bande deCO νde l’état de Ni-B oxydée, inactif, du site actif est clairement évidente au cm 1 943-1, même sans correction de la ligne de base, et νCN caractéristiques sont clairement visibles entre 2 050-2 100 cm-1 . À haute Hyd1 couvertures, une grande partie de la structure microporeuse de noir de carbone film57 devient bloquée par l’enzyme et donc la concentration de l’eau « en vrac » est abaissée pendant les mesures PFIRE.
Les spectres de la Figure 3 montrent que, avant l’activation, Hyd1 films contiennent des Hyd1 dans les États oxydées, inactifs. Activation du jour au lendemain à −0, 8 V vs CPE sous une atmosphère de2 H conduit à la formation de réduit, États catalytiquement actifs comme le montre la Figure 4 , qui montre un spectre de différence (oxydé) préparés comme activés (réduite) moins de Hyd1. Spectres de Hyd1 peuvent être interprétés plus clairement à l’aide de la région deCO de ν. Chaque État unique du site actif n’a qu’une seule bande de CO par rapport aux deux bandes CN et donc la régionCN νest intrinsèquement plus complexe, avec de nombreux groupes qui se chevauchent. Le spectre de la différence dans la Figure 4 montre qu’activation mène à perte (bandes d’absorption négative) d’oxydées, inactif Ni-B et une petite quantité de Ni-SI (l’état « actif » plus oxydé) qui était présent dans le film de Hyd1 comme préparés. Ceux-ci sont remplacés par des États « actives » de Hyd1 ; C-ni, Ni-R et Ni-L. Note qu’il existe deux formes de le Ni-R et des États de Ni-L, comme en témoignent les deux νCO bandes observées pour ces espèces à la Figure 4. L’observation de plusieurs États Ni-R et Ni-L est en accord avec les autres hydrogénases NiFe. 48 , 58 , 59
Une vérification de la clef de la méthode PFIRE est que les voltampérogrammes cycliques enregistré de Hyd1 à l’intérieur de l’émission de cellule de flux spectroélectrochimiques les waveshapes catalytiques similaires à ceux enregistrés sur une électrode tournante à disque plane. 55 en pratique, cela signifie que le transport de masse de substrat (H2) et produit (H+) à Hyd1 immobilisé dans la cellule spectroélectrochimique est efficace pour les débits utilisés lors des mesures PFIRE. L’effet du débit sur la forme d’onde catalytique est illustré à la Figure 5, qui montre les voltampérogrammes successives enregistrées sous une atmosphère de2 H (1 bar) lorsque le débit de solution par le biais de la cellule spectroélectrochimique est augmenté. Dans tous les cas la surtension pour oxydation de2 H par Hyd1 est identique (rouge rectangle ombré), mais le degré d’inactivation oxydative (hystérésis entre le courant au cours de l’oxydant et réducteur balaie à des potentiels plus haut ca 0 V vs SCE) et l’oxydation de2 H maximum actuelle dépendent de la vitesse d’écoulement de solution. À des débits supérieurs à 52 mL/min (voltamogramme gris clair), que la forme d’onde catalytique est insensible aux plus le débit augmente.
Figure 6 compare l’intensité relative de la bande de CO νde l’état de Ni-B après activation initiale et re-oxydation anaérobie à 0 V vs CPE (sous atmosphère Ar, tel que décrit en 4.3) et l’inactivation oxydative anaérobie sous une atmosphère de Ar à 0 V vs CPE après 48 h d’expériences continues (comme décrit en 5.1). Sans perte d’intensité de bande de site actif est observée pendant la mesure, et tout l’échantillon de Hyd1 répond aux potentiels appliqués.
La figure 7 illustre la procédure de correction de base utilisée tout au long de ce travail. Le spectre absolu de l’échantillon de Hyd1 dans la région de site actif (Figure 7a) contient une courbure importante due à l’eau. En effet, l’obligation d’utiliser l’eau comme solvant est un problème pour la plupart des applications de la spectroscopie IR dans les sciences de la vie. La dérivée seconde de la gamme absolue (Figure 7b), calculée à l’aide du logiciel d’origine avec lissage de Savitsky-Golay sur une fenêtre de 9 points, peut être utilisée pour identifier les bandes forte du site actif Hyd1 contre le fond incurvé. L’identification des positions des pics approximative avec un spectre de dérivée second permet aux points d’ancrage de référence à placer dans les régions du spectre absolu qui sont libres de bandes de site actif (cercles dans la Figure 7a). Une fonction spline cubique est ensuite montée à travers ces points d’ancrage pour créer une fonction de base qui peut ensuite être soustraites du spectre absolu pour donner un spectre corrigé base contenant seulement les pointes découlant du site actif Hyd1 (Figure 7 ( c).
Figure 8 montre les résultats d’une mesure PFIRE sur Hyd1, non-chiffre d’affaires (atmosphère Ar) et des conditions (atmosphère de2 H) chiffre d’affaires à une gamme des potentiels. 36 le rapport instant traces (Figure 8a) sur le courant catalytique à chaque appliquée potentiel et rester à près de zéro courant dans des conditions non-chiffre d’affaires (atmosphère Ar). Par conséquent, le titrage d’oxydo-réduction partielle spectroélectrochimiques dans Figure 8b signale sur le comportement de redox équilibre du site actif, montrant la répartition des Etats attendus à chaque potentiel en l’absence de chiffre d’affaires catalytique. Les spectres en Figure 8c ont été enregistrées dans des conditions de chiffre d’affaires (sous une atmosphère de2 H) et par conséquent représentent la distribution stationnaire de site actif Etats présents au cours de l’oxydation catalytique du2 H de Hyd1. Que l’état d’équilibre ont été atteints sont confirmé par le fait que l’H2 oxydation catalytique actuelle (Figure 8a, H2) reste constante en fonction du temps à 0,199 V et −0.074 V vs SHE ; la décroissance monotone en courant à +0.356 V vs elle est due à l’inactivation oxydante anaérobie bien connue de Hyd1. 55 la distribution des États de site actif est nettement différente en vertu de l’Ar et H2 à tous les potentiels où Hyd1 effectue catalyse (Figure 8b, spectres à 0,199, −0.074 et +0.356 V vs SHE). Les spectres enregistrés en vertu de l’Ar et H2 sont pratiquement identiques à −0.594 V vs SHE, cependant, et cela représente un test important de cohérence expérimentale ; Hyd1 ne réduit pas H+ à un rythme significatif à un pH de 6.0 (le courant dans la Figure 8une fois Ar et H2 est proche de zéro), et les spectres à −0.594 V devraient donc être les mêmes.
La figure 9 illustre l’inactivation oxydante anaérobie de Hyd1 via la formation de Ni-B de Ni-SI au cours de l’oxydation de2 H à +0.356 V.36 spectres ont été enregistrés pendant les intervalles de temps gris remarqués sur la trace de l’instant courant dans la Figure 9a. À −0.074 V Hyd1 ne subit pas l’inactivation oxydative et la distribution des États de site actif reste constante tout au long de l’étape de potentielle entier. Cela est démontré par les spectres en Figure 9bi, qui rend compte du spectre de base corrigée absolu au début de l’étape potentiel −0.074 et Figure 9bii , qui a été enregistré plus tard temps pendant l’étape de potentielle et est signalé comme un spectre de différence par rapport à la Figure 9bi. Les spectres en Figure 9biii et biv sont également signalés comme des spectres de différence par rapport à la Figure 9 biet offrent des possibilités de conversion progressive de Ni-SI en Ni-B pendant la haute inactivation, compatible avec la diminution monotone en courant indiqué à +0.356 V dans la Figure 9a.
Les spectres enregistrés à une gamme de pH de la solution donnent un aperçu dans le transfert de proton étapes au cours de l’Hyd1 catalytique du cycle. 43 Figure 10 une montre spectres PFIRE enregistrées sur un même film Hyd1 à pH 3.0 et 9.0, qui utilise les flux de solution dans la cellule spectroélectrochimique d’échanger le tampon expérimental. Les concentrations relatives des États Ni-C et Ni-L sont clairement différentes de ces deux spectres. En faisant varier le potentiel appliqué dans des conditions non-chiffre d’affaires la dépendance éventuelle de la carte réseau et Ni-L États peuvent être déterminées rapidement à une plage de valeurs de pH (Figure 10b), et les deux États sont trouvent à isopotentiels sur une large gamme de pH. (Notez que les absorbances de pic dans la Figure 10b montrent seulement les États Ni-C et Ni-L pour plus de clarté, redox complète titrages de Hyd1 ont été rapportés par Hidalgo et al.) 36 un titrage pH, des concentrations de Ni-C et Ni-L peut ensuite être extrait, prenant l’absorbance maximale aux potentiels où la concentration totale de Ni-C et Ni-L est à son maximum à chaque pH (Figure 10c). De cette façon et en conjonction avec les données de l’EPR, un équilibre de pH entre les États de Ni-L et de Ni-C a été identifié. 43
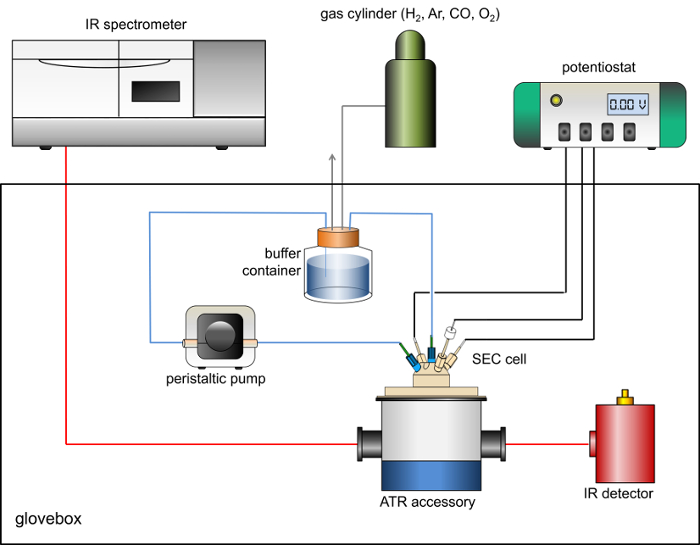
Figure 1 : Schéma de l’arrangement du spectromètre IR, boîte à gants anaérobie, accessoire de RTA, détecteur de MCT, gaz système d’écoulement et potentiostat utilisés pour les mesures PFIRE. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
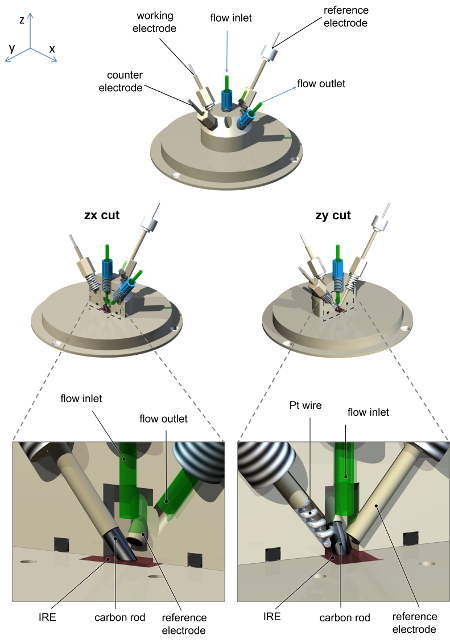
Figure 2 : Schéma de principe de la cellule de spectroélectrochimiques utilisée pour les mesures PFIRE, montrant l’arrangement des électrodes et solution raccords d’entrée/sortie. La cellule et la plaque de base sont usinées à partir de polyéther éther cétone (PEEK), avec des trous de vis pour une canne en carbone de travail raccordement de l’électrode, Pt contre-électrode fil, électrode de référence au calomel saturé et entrée de solution et sortie. La construction d’électrode de référence au calomel saturé est signalée comme précédemment. 36 S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
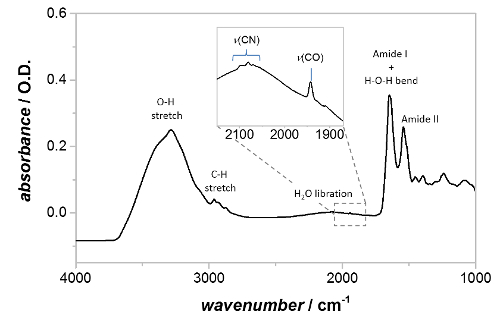
Figure 3 : spectre d’Absorbance des particules de noir de carbone Hyd1 modifiés, déposent sur l’IRE et réhydratée avec tampon. Les positions de la bande amide I, bande II amide et Hyd1 région de site actif sont indiquées, ainsi que des fonctionnalités supplémentaires en raison des vibrations d’élongation C-H et solvant eau. L’encart montre une vue agrandie de la région du site actif, avec les bandes vCO et vCN étiquetés. « Comme-préparation » particules contiennent Hyd1 principalement dans l’état de Ni-B oxydée, inactif. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
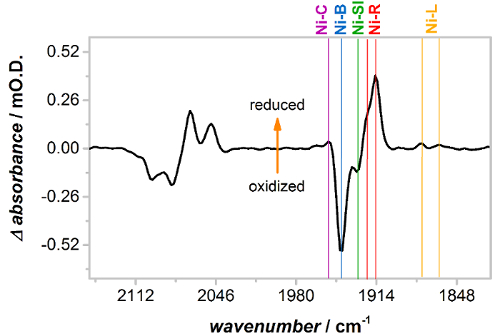
Figure 4 : Activation de la Hyd1 à −0, 8 V vs CPE sous une atmosphère de2 H, présentée comme un spectre de différence oxydé réduit moins . Lors de l’activation potentielle faible oxydée, Ni inactif-B (et une faible concentration de Ni-SI) convertit plus réduites, actives d’États Ni-C, Ni-R et Ni-L. Note que le Hyd1 a deux sous-États distinctes de Ni-L et Ni-R. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
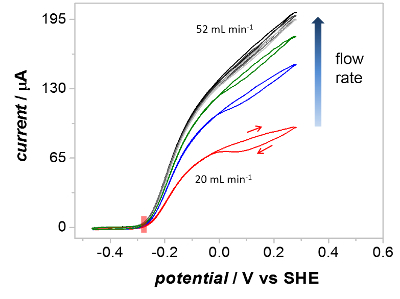
Figure 5 : L’effet de la vitesse d’écoulement de solution sur la forme d’onde de catalytique voltampérogrammes cycliques enregistrée dans la cellule spectroélectrochimiques. Voltampérogrammes ont été enregistrées en augmentant le débit de H2-saturé tampon comme indiqué. À un débit de 20 mL/min (rouge) le voltamogramme montre une inactivation significative au-dessus de 0 V vs SHE sur le balayage vers l’avant. À des débits supérieurs à 52 mL/min l’étendue de l’inactivation est nettement plus faible et le courant est indépendant du débit à tous les potentiels. Autres paramètres : 1 bar H2, 10 mV/s taux de balayage. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
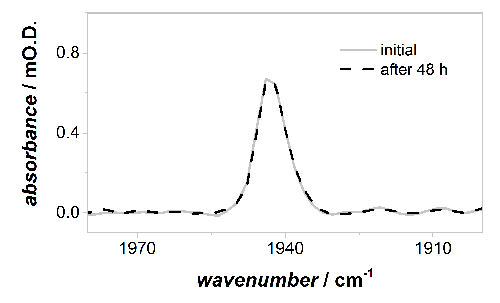
Figure 6 : Base corrigée spectres IR dans le site actif νCO d’oxydées, inactif Ni-B État à 0 V vs CPE. Il n’y a aucune perte mesurable de l’intensité du site actif durant 48 h mesures PFIRE continues, et donc Hyd1 est adsorbé de manière robuste sur les particules de noir de carbone. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
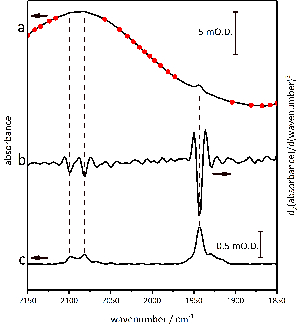
Figure 7 : Détails des procédures de correction de base utilisés pour le traitement des données. Points d’ancrage de ligne de base sont placés sur le spectre d’absorption absolue dans la région de site actif (un), en prenant soin d’éviter toute νCO et νCN pics identifiés d’une deuxième analyse dérivée (b). Le spectre corrigé de base qui en résulte est montré en (c). S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
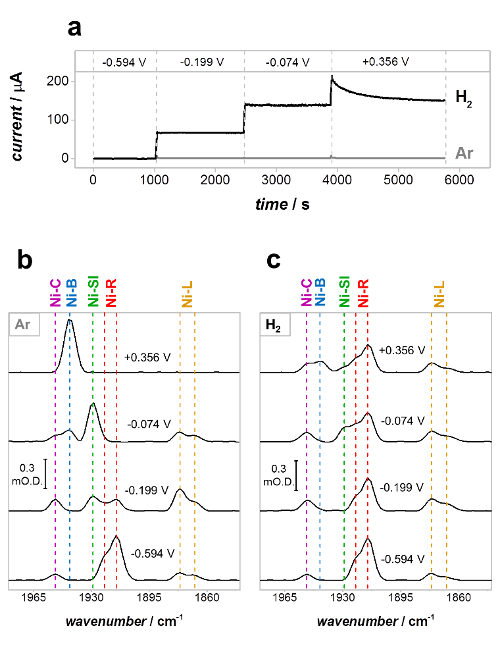
Figure 8 : Mesures PFIRE sur Hyd1 non-chiffre d’affaires (Ar) et chiffre d’affaires (H2) conditions. (un) instant traces de Hyd1 dans la cellule spectroélectrochimique en Ar-saturé (gris) et H2-tampon (noir) saturé ; (b), (c) PFIRE spectres montrant la région deCO de νà chaque potentiel sous Ar (b) et H2 (c). Potentiels cités dans V contre elle. Reproduit avec la permission de Hidalgo et al. 35 S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
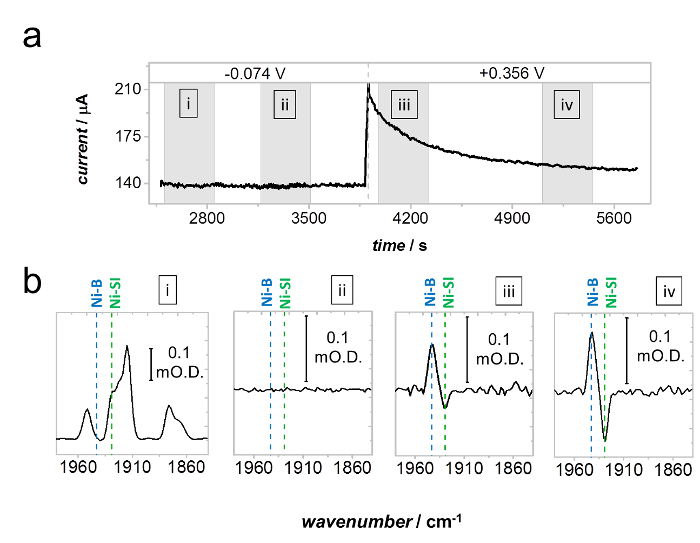
Figure 9 : Inactivation anaérobie de Hyd1 via la formation de Ni-Ni-SI B. (un) trace d’instant courant sous une atmosphère de2 H, montrant un électrocatalytique stable actuelle à −0.074 V et inactivation lente d’anaérobie (diminution monotone du courant) à +0.356 V vs SHE. (b) les spectres enregistrés au cours des régions ombragées grises marquées dans (un). Spectre bj’ai est un spectre corrigé base enregistré au début de l’étape de potentiels −0.074 V. Spectre bii, enregistré à une date ultérieure au cours de l’étape V de −0.074, est signalé comme un spectre de différence par rapport à b,j’ai et montre qu’aucun changement dans la distribution des États de site actif se produit, conforme à la stabilité du potentiel à −0.074 V. Les spectres biii et biv sont également signalés comme des spectres de différence par rapport à b,j’ai et montrer une conversion progressive de Ni-SI à Ni-B au cours de l’inactivation anaérobie à +0.356 V vs SHE. Reproduit avec la permission de Hidalgo et al. 35 S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
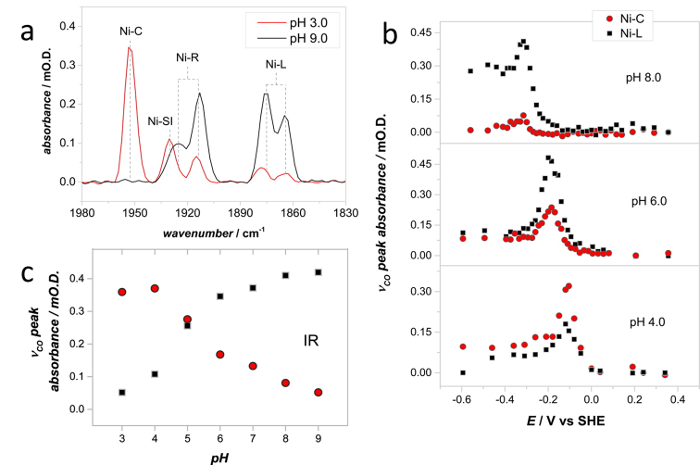
Figure 10 : Spectres enregistrés à une gamme de pH de la solution donnent un aperçu du transfert de proton étapes au cours du cycle catalytique Hyd1. (a) IR montrant la région deCO νde Hyd1, les spectres enregistrés à pH 3.0 (-54 mV vs SHE) et 9,0 (-334 mV vs SHE). (b) spectroélectrochimiques titrages ont été effectués pour déterminer le potentiel au cours de laquelle les concentrations de Ni-C et Ni-L sont au maximum à une plage de valeurs de pH de solution. Seulement les concentrations de Ni-C et Ni-L sont indiquées pour plus de clarté, pour un titrage complet spectroélectrochimiques de Hyd1, voir Hidalgo et al. 36 (c) influence du pH sur la concentration relative des Ni-C et Ni-L, tel que déterminé par une série d’expériences telles que celles indiquées au point b. Les spectres ont été enregistrés à 20 ° C. Adapté avec la permission de Murphy et al. 42 S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
Discussion
PFIRE est une technique de spectroscopie IR largement applicable pour l’adressage des protéines immobilisée électrode rédox. En particulier, des réactions électrocatalytique d’enzymes d’oxydoréduction peuvent être sondées dans des conditions de renouvellement rapide. La méthode PFIRE s’appuie sur le contrôle électrochimique direct fourni par la technique de PFE, qui ne fournit aucune information structurelle directe et il les couples à la spectroscopie IR à une électrode de carbone. L’approche PFIRE donc ajoute insight chimique aux informations disponibles d’électrochimie seul et convient très bien à l’étude d’oxydoréduction protéines et enzymes impliquées dans la liaison de petites molécules et d’activation. En outre, PFIRE peut fournir des informations sur la fonction du potentiel des changements structurels dans les protéines en l’absence du chiffre d’affaires catalytique. Ces événements de transfert d’électrons non-chiffre d’affaires sont souvent difficiles à détecter en utilisant des applications « standards » de PFE, bien que l’extension du PFE de voltampérométrie AC transformée de Fourier a été utilisée avec succès. 45 , 46
La méthode PFIRE est, en principe, adapté pour l’étude de toute protéine d’oxydo-réduction qui peut être étudié à l’aide de PFE. Par conséquent, comme avec DFP, adsorption de protéines est une étape essentielle pour une expérience réussie de PFIRE. Dans le présent protocole, les auteurs décrivent une application de la technique PFIRE Hyd1 d’e. coli comme étude de cas. 36 , 43 Toutefois, nous avons également appliqué la technique PFIRE de l’hydrogénase cytoplasmique réglementaire r. eutropha,44 et de la flavine mononucléotide adsorbé sur du noir de carbone. 40 dans tous ces cas, l’adsorption physique simple au noir de carbone non modifié de grande surface (comme décrit dans le présent protocole) fournit une couverture de la surface de la protéine qui est assez élevé pour les spectres IR record de bonne qualité avec un rapport signal sur bruit élevé. Dans les cas où des niveaux élevés d’adsorption ne peut être atteints, il peut être nécessaire de modifier la surface des particules de carbone, par exemple pour permettre la fixation covalente de protéine à la surface de l’électrode. 60 , 61 , 62 l’utilisation d’une boîte à gants pour les mesures PFIRE seulement est strictement nécessaire lorsque l'on étudie des échantillons qui doivent être manipulés en anaérobiose. Cependant dans la pratique le très constant et faible (< 80 ° C point de rosée) concentrations de vapeur d’eau fournie par l’atmosphère de la boîte à gants donnent des niveaux de signal-bruit élevés qui permettent l’extraction des absorbances très petites. 44 dans de nombreux cas un environnement anaérobie, telles que celles fournies par la boîte à gants, est également souhaitable pour la mesure électrochimique (partie intégrante de la technique PFIRE) afin d’éviter des cours due à la réduction de2 O à l’électrode de travail.
Absorbances IR en raison de la masse d’eau, tampons expérimentales et les particules de carbone, sur laquelle l’échantillon est adsorbé tous contribuent de manière significative à des spectres expérimentaux et pourrait chevaucher les bandes d’intérêt, en particulier dans l’amide I, régions II et III de la spectre. 63 la région amide contient également des informations provenant des espèces organiques tels que les flavines ou nicotinamide cofacteurs, ainsi que les substrats et les produits de nombreuses réactions d’oxydation et de réduction. Dans le cas de NiFe hydrogénases, ν νetCO NC bandes du site actif tombent dans une région relativement claire du spectre, et donc la technique PFIRE convient très bien à l’étude de ces enzymes. Dans d’autres cas, cependant, spectres couplés avec des approches étiquetage isotopiques peuvent être nécessaire d’isoler les changements dus à la protéine immobilisée. Des approches similaires ont été utilisés pour identifier, par exemple, les changements de protonation, réarrangements structuraux et étudier de Michaelis-Menten complexes à l’aide de la spectroscopie IR. 64 , 65 , 66 PFIRE n’est pas, par conséquent, limité à l’étude des hydrogénases mais peut être appliqué à toute protéine d’oxydo-réduction qui contient (ou dont des substrats, des produits ou des inhibiteurs contiennent) groupes diagnostiques vibrations IR-active ; dehydrogeanses de monoxyde de carbone, nitrogenases67 ,68,14 flavoproteins,40 et formate déshydrogénase, par exemple.
La technique connexe, SEIRA, convient très bien à l’étude des protéines associées aux membranes dans un environnement biomimétique. 32 SEIRA est une adaptation de la spectroscopie IR qui utilise une configuration ATR-IR et se sert d’un effet de surface enhancement qui amplifie l’absorption IR de molécules (à moins de quelques nm) situé à proximité de la surface du prisme ATR (IRE). SEIRA est donc extrêmement sensible aux changements qui surviennent au cours de l’architecture protéique et membrane adsorbé et sont relativement exempt de signaux contradictoires du solvant et substrats/inhibiteurs présents dans la solution. C’est un peu contrairement à la technique PFIRE décrite ici qui s’appuie sur une profondeur de pénétration significativement plus élevée au-dessus de la surface de l’IRE (~ 1 µm), ce qui signifie que PFIRE est plus sensible aux substrats, produits ou inhibiteurs présent dans la solution. Cette sensibilité accrue au « en vrac » solvant peut être avantageuse ; Si le substrat ou le produit peut être observée directement par IR, spectres PFIRE rapport sur les deux cinétique d’état d’équilibre des espèces actives de longue durée de vie et de la formation de produit connexe durant électrocatalyse. 69 la capacité d’observer l’état d’équilibre des concentrations de substrat et le produit sera particulièrement utile pour les enzymes telles que le monoxyde de carbone déshydrogénase (enzyme qui catalyse l’oxydation réversible du CO à CO2, un absorbeur de IR fort) ou formate déshydrogénase (enzyme qui catalyse l’oxydation réversible du formiate de CO2).
À l’heure actuelle, PFIRE est limitée aux études cinétiques stationnaire d’enzyme électrocatalyse en raison les électrodes de carbone macroscopique utilisées pour « concentrer » l’enzyme sur la surface d’une IRE pour la collecte de données dans et de la géométrie de l’ATR-IR. À cet égard les études PFIRE NiFe hydrogénases sont complémentaires aux travaux de Dyer et ses collaborateurs,49,50 , qui utilisent la spectroscopie IR lumière déclenchée l’absorption transitoire pour étudier la cinétique des chiffre d’affaires. Travail est en cours de miniaturiser la cellule spectroélectrochimiques,40 , et à l’aide de microélectrodes résolution au moment de l’ordre de microsecondes doit être réalisable. Cela permettra aux étude de cinétique sous chiffre d’affaires pour les enzymes avec des fréquences de rotation jusqu'à ca 100-500 s-1et permettra l’étude des processus réductrices et oxydants.
Dans l’ensemble, le PFIRE est une technique spectroscopique qui permet la caractérisation chimique des réactions électrocatalytique d’enzymes d’oxydoréduction en vertu de l’état d’équilibre. L’approche PFIRE permet plusieurs titrages chimiques et électrochimiques à effectuer sur le même échantillon d’enzyme, car les électrodes de grande surface utilisées fournissent une solide adsorption de protéines et de la géométrie de l’ATR-IR permet un échange facile solution. La capacité de recueillir ces informations structurelles sur place pendant le fonctionnement de l’enzyme est un outil précieux pour la communauté bioelectrochemistry.
Déclarations de divulgation
Les auteurs ne déclarent aucun intérêt financier concurrente.
Remerciements
Les travaux de K.A.V. et AAP a été pris en charge par l’European Research Council (EnergyBioCatalysis-ERC-2010-StG-258600), l’Engineering and Physical Sciences Research Council de l’IB Catalyst award EP/N013514/1 et la biotechnologie et la recherche en Sciences biologiques Conseil (BB/L009722/1 et BB/N006321/1). R.H. était soutenue par le Ministerio de Ciencia y Centro, Universidad de Costa Rica et Lincoln College, Oxford. Les auteurs reconnaissent M. Charlie Jones, M. Charlie Evans et le personnel de l’atelier mécanique (département de chimie) pour l’assistance dans la conception et la fabrication de cellules spectroélectrochimiques utilisées dans ce travail.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Spectromètre | Agilent | 680-IR | avec détecteur MCT externe |
| Accessoire ATR | Pike Technologies | GladiATR | Personnalisé pour une utilisation avec une boîte à gants Si IRE à 5 réflexions |
| Glove Box Box Technology Ltd. | N/A | Boîte « humide » et « sèche » conçue sur mesure pour la manipulation et la mesure anaérobies d’échantillons | |
| Fenêtre KBr | Crystran | Custom | Pour permettre le couplage de la boîte à gants avec le faisceau externe du spectromètre FTIR |
| Optiques supplémentaires | Agilent | N/A | Composants d’un accessoire PM-IRRAS |
| Silicium IRE | Crystal GmbH | Custom | Trapézoïdal : 8,4 mm x 5 mm (grande face), 1 mm d’épaisseur, angle de face d’environ 39 degrés |
| Potentiostat | Metrohm | Autolab PGSTAT 128N | |
| Nova 10.1 | Metrohm | Logiciel pour contrôler le potentiostat | |
| Pompe péristaltique | Williamson Manufacturing Company Ltd | QL-1000-024-300 | |
| Pt fil | Surepure Chemetals | 3272 | 99,95 % Fil de platine pur, 0,014 pouce de diamètre |
| Tige de carbone | WH Smith 30729209 | 0,7 mm HB mine de crayon | |
| Noir carbone | Cabot Corporation | Black Pearls 2000 | |
| Bain à ultrasons | Ultrawave | U100 | 35 W |
| Filtre centrifuge | Merck Millipore | UFC5050BK | Amicon Ultra, 50 KDa MW |
| coupure Microcentrifugeuse | Eppendorf | 5452000018 | MiniSpin |
| NaCl | Sigma | 71376 | |
| H2SO4 | Fisher | S/9240/PB17 | |
| HNO3 | Fisher | N/2300/PB17 | |
| mastic silicone | Cow Corning Toray Co., Ltd. | SE 4486 | |
| Papier carbone | Toray | TGP-H-030 | |
| H2 gaz | BOC | ||
| N2 gaz | BOC | ||
| OriginPro 2015 | OriginLab | Logiciel d’analyse de données/graphique | |
| Résolutions Pro 4.0 | Varian Logiciel pour | le contrôle du spectromètre FTIR |
Références
- Ash, P. A., Vincent, K. A. Spectroscopic analysis of immobilised redox enzymes under direct electrochemical control. Chem. Commun. 48 (10), 1400-1409 (2012).
- Sezer, M., Millo, D., Weidinger, I. M., Zebger, I., Hildebrandt, P. Analyzing the catalytic processes of immobilized redox enzymes by vibrational spectroscopies. IUBMB Life. 64 (6), 455-464 (2012).
- Melin, F., Hellwig, P. Recent advances in the electrochemistry and spectroelectrochemistry of membrane proteins. Biol. Chem. 394 (5), 593-609 (2013).
- Dong, S., Niu, J., Cotton, T. M. Ultraviolet/visible spectroelectrochemistry of redox proteins. Methods Enzymol. 246, 701-732 (1995).
- Hellwig, P., et al. Electrochemical and Ultraviolet/Visible/Infrared Spectroscopic Analysis of Heme a and a3 Redox Reactions in the Cytochrome c Oxidase from Paracoccus denitrificans Separation of Heme a and a3 Contributions and Assignment of Vibrational Modes. Biochemistry. 38 (6), 1685-1694 (1999).
- Wu, S., et al. Redox chemistry of the Schizosaccharomyces pombe ferredoxin electron-transfer domain and influence of Cys to Ser substitutions. J. Inorg. Biochem. 105 (6), 806-811 (2011).
- Whitehouse, C. J. C., et al. A Highly Active Single-Mutation Variant of P450BM3 (CYP102A1). ChemBioChem. 10 (10), 1654-1656 (2009).
- Marritt, S. J., van Wonderen, J. H., Cheesman, M. R., Butt, J. N. Magnetic circular dichroism of hemoproteins with in situ control of electrochemical potential: "MOTTLE". Anal. Biochem. 359 (1), 79-83 (2006).
- Moss, D., Nabedryk, E., Breton, J., Mäntele, W. Redox-linked conformational changes in proteins detected by a combination of infrared spectroscopy and protein electrochemistry. Eur. J. Biochem. 187 (3), 565-572 (1990).
- Iwaki, M., et al. Direct Observation of Redox-Linked Histidine Protonation Changes in the Iron-Sulfur Protein of the Cytochrome bc1 Complex by ATR-FTIR Spectroscopy. Biochemistry. 44 (11), 4230-4237 (2005).
- Marshall, D., et al. ATR-FTIR Redox Difference Spectroscopy of Yarrowia lipolytica and Bovine Complex I. Biochemistry. 45 (17), 5458-5467 (2006).
- Lacey, A. L. D., Gutiérrez-Sánchez, C., Fernández, V. M., Pacheco, I., Pereira, I. A. C. FTIR spectroelectrochemical characterization of the Ni-Fe-Se hydrogenase from Desulfovibrio vulgaris Hildenborough. J. Biol. Inorg. Chem. 13 (8), 1315-1320 (2008).
- Millo, D., et al. Spectroelectrochemical Study of the [NiFe] Hydrogenase from Desulfovibrio vulgaris Miyazaki F in Solution and Immobilized on Biocompatible Gold Surfaces. J. Phys. Chem. B. 113 (46), 15344-15351 (2009).
- Paengnakorn, P., et al. Infrared spectroscopy of the nitrogenase MoFe protein under electrochemical control: potential-triggered CO binding. Chem. Sci. 8 (2), 1500-1505 (2017).
- Male, L., et al. Protein voltammetry and spectroscopy: integrating approaches. Theor. Chem. Acc. 119 (1-3), 107-111 (2008).
- Healy, A. J., Ash, P. A., Lenz, O., Vincent, K. A. Attenuated total reflectance infrared spectroelectrochemistry at a carbon particle electrode; unmediated redox control of a [NiFe]-hydrogenase solution. Phys. Chem. Chem. Phys. 15 (19), 7055-7059 (2013).
- Léger, C., Bertrand, P. Direct Electrochemistry of Redox Enzymes as a Tool for Mechanistic Studies. Chem. Rev. 108 (7), 2379-2438 (2008).
- Armstrong, F. A., Hirst, J. Reversibility and efficiency in electrocatalytic energy conversion and lessons from enzymes. Proc. Natl. Acad. Sci. U.S.A. 108 (34), 14049-14054 (2011).
- Gates, A. J., et al. The relationship between redox enzyme activity and electrochemical potential-cellular and mechanistic implications from protein film electrochemistry. Phys. Chem. Chem. Phys. 13 (17), 7720-7731 (2011).
- Pershad, H. R., et al. Catalytic Electron Transport in Chromatium vinosum [NiFe]-Hydrogenase: Application of Voltammetry in Detecting Redox-Active Centers and Establishing That Hydrogen Oxidation Is Very Fast Even at Potentials Close to the Reversible H+/H2 Value. Biochemistry. 38 (28), 8992-8999 (1999).
- Goldet, G., et al. Electrochemical Kinetic Investigations of the Reactions of [FeFe]-Hydrogenases with Carbon Monoxide and Oxygen: Comparing the Importance of Gas Tunnels and Active-Site Electronic/Redox Effects. J. Am. Chem. Soc. 131 (41), 14979-14989 (2009).
- Vincent, K. A., Parkin, A., Armstrong, F. A. Investigating and Exploiting the Electrocatalytic Properties of Hydrogenases. Chem. Rev. 107 (10), 4366-4413 (2007).
- Parkin, A., Seravalli, J., Vincent, K. A., Ragsdale, S. W., Armstrong, F. A. Rapid and Efficient Electrocatalytic CO2/CO Interconversions by Carboxydothermus hydrogenoformans CO Dehydrogenase I on an Electrode. J. Am. Chem. Soc. 129 (34), 10328-10329 (2007).
- van Wonderen, J. H., Burlat, B., Richardson, D. J., Cheesman, M. R., Butt, J. N. The Nitric Oxide Reductase Activity of Cytochrome c Nitrite Reductase from Escherichia coli. J. Biol. Chem. 283 (15), 9587-9594 (2008).
- Schaming, D., et al. Spectroelectrochemical Characterization of Small Hemoproteins Adsorbed within Nanostructured Mesoporous ITO Electrodes. Langmuir. 28 (39), 14065-14072 (2012).
- Kemp, G. L., et al. Opportunities for mesoporous nanocrystalline SnO2 electrodes in kinetic and catalytic analyses of redox proteins. Biochem. Soc. Trans. 37 (2), 368-372 (2009).
- Renault, C., et al. Unraveling the Mechanism of Catalytic Reduction of O2 by Microperoxidase-11 Adsorbed within a Transparent 3D-Nanoporous ITO Film. J. Am. Chem. Soc. 134 (15), 6834-6845 (2012).
- Krzemiński, Ł, et al. Spectroelectrochemical Investigation of Intramolecular and Interfacial Electron-Transfer Rates Reveals Differences Between Nitrite Reductase at Rest and During Turnover. J. Am. Chem. Soc. 133 (38), 15085-15093 (2011).
- Akkilic, N., Kamran, M., Stan, R., Sanghamitra, N. J. M. Voltage-controlled fluorescence switching of a single redox protein. Biosens. Bioelectron. 67, 747-751 (2015).
- Ataka, K., Heberle, J. Electrochemically Induced Surface-Enhanced Infrared Difference Absorption (SEIDA) Spectroscopy of a Protein Monolayer. J. Am. Chem. Soc. 125 (17), 4986-4987 (2003).
- Millo, D., Hildebrandt, P., Pandelia, M. -E., Lubitz, W., Zebger, I. SEIRA Spectroscopy of the Electrochemical Activation of an Immobilized [NiFe] Hydrogenase under Turnover and Non-Turnover Conditions. Angew. Chem. Int. Ed. 50 (11), 2632-2634 (2011).
- Ataka, K., Stripp, S. T., Heberle, J. Surface-enhanced infrared absorption spectroscopy (SEIRAS) to probe monolayers of membrane proteins. Biochim. Biophys. Acta, Biomembr. 1828 (10), 2283-2293 (2013).
- Kozuch, J., et al. Voltage-dependent structural changes of the membrane-bound anion channel hVDAC1 probed by SEIRA and electrochemical impedance spectroscopy. Phys. Chem. Chem. Phys. 16 (20), 9546-9555 (2014).
- Silveira, C. M., et al. SERR Spectroelectrochemical Study of Cytochrome cd1 Nitrite Reductase Co-Immobilized with Physiological Redox Partner Cytochrome c552 on Biocompatible Metal Electrodes. PLoS One. 10 (6), 0129940(2015).
- Todorovic, S., Hildebrandt, P., Martins, L. Surface enhanced resonance Raman detection of a catalytic intermediate of DyP-type peroxidase. Phys. Chem. Chem. Phys. 17 (18), 11954-11957 (2015).
- Hidalgo, R., Ash, P. A., Healy, A. J., Vincent, K. A. Infrared Spectroscopy During Electrocatalytic Turnover Reveals the Ni-L Active Site State During H2 Oxidation by a NiFe Hydrogenase. Angew. Chem. Int. Ed. 54 (24), 7110-7113 (2015).
- Grabarczyk, D. B., Ash, P. A., Vincent, K. A. Infrared Spectroscopy Provides Insight into the Role of Dioxygen in the Nitrosylation Pathway of a [2Fe2S] Cluster Iron-Sulfur Protein. J. Am. Chem. Soc. 136 (32), 11236-11239 (2014).
- Kriegel, S., Uchida, T., Osawa, M., Friedrich, T., Hellwig, P. Biomimetic Environment to Study E. coli Complex I through Surface-Enhanced IR Absorption Spectroscopy. Biochemistry. 53 (40), 6340-6347 (2014).
- El Khoury, Y., Van Wilderen, L. J. G. W., Bredenbeck, J. Ultrafast 2D-IR spectroelectrochemistry of flavin mononucleotide. J. Chem. Phys. 142 (21), 212416(2015).
- Ash, P. A., et al. Synchrotron-Based Infrared Microanalysis of Biological Redox Processes under Electrochemical Control. Anal. Chem. 88 (13), 6666-6671 (2016).
- Nakamoto, K. Infrared and Raman Spectra of Inorganic and Coordination Compounds. Part B. , John Wiley & Sons, inc. (2009).
- Bard, A., Faulkner, L. R. Electrochemical Methods: Fundamentals and Applications. , John Wiley & Sons, Inc. (2001).
- Murphy, B. J., et al. Discovery of Dark pH-Dependent H+ Migration in a [NiFe]-Hydrogenase and Its Mechanistic Relevance: Mobilizing the Hydrido Ligand of the Ni-C Intermediate. J. Am. Chem. Soc. 137 (26), 8484-8489 (2015).
- Ash, P. A., et al. Electrochemical and Infrared Spectroscopic Studies Provide Insight into Reactions of the NiFe Regulatory Hydrogenase from Ralstonia eutropha with O2 and CO. J. Phys. Chem. B. 119 (43), 13807-13815 (2015).
- Lee, C. -Y., et al. Theoretical and experimental investigation of surface-confined two-center metalloproteins by large-amplitude Fourier transformed ac voltammetry. J. Electroanal. Chem. 656 (1-2), 293-303 (2011).
- Adamson, H., et al. Electrochemical evidence that pyranopterin redox chemistry controls the catalysis of YedY, a mononuclear Mo enzyme. Proc. Natl. Acad. Sci. U.S.A. 112 (47), 14506-14511 (2015).
- De Lacey, A. L., Fernández, V. M., Rousset, M., Cammack, R. Activation and Inactivation of Hydrogenase Function and the Catalytic Cycle: Spectroelectrochemical Studies. Chem. Rev. 107 (10), 4304-4330 (2007).
- Lubitz, W., Ogata, H., Rüdiger, O., Reijerse, E. Hydrogenases. Chem Rev. 114 (8), 4081-4148 (2014).
- Greene, B. L., Wu, C. -H., McTernan, P. M., Adams, M. W. W., Dyer, R. B. Proton-Coupled Electron Transfer Dynamics in the Catalytic Mechanism of a [NiFe]-Hydrogenase. J. Am. Chem. Soc. 137 (13), 4558-4566 (2015).
- Greene, B. L., Wu, C. -H., Vansuch, G. E., Adams, M. W. W., Dyer, R. B. Proton Inventory and Dynamics in the Nia-S to Nia-C Transition of a [NiFe] Hydrogenase. Biochemistry. 55 (12), 1813-1825 (2016).
- Greene, B. L., Vansuch, G. E., Wu, C. -H., Adams, M. W. W., Dyer, R. B. Glutamate Gated Proton-Coupled Electron Transfer Activity of a [NiFe]-Hydrogenase. J. Am. Chem. Soc. 138 (39), 13013-13021 (2016).
- Sezer, M., et al. Role of the HoxZ Subunit in the Electron Transfer Pathway of the Membrane-Bound [NiFe]-Hydrogenase from Ralstonia eutropha Immobilized on Electrodes. J. Phys. Chem. B. 115 (34), 10368-10374 (2011).
- Heering, H. A., Wiertz, F. G. M., Dekker, C., de Vries, S. Direct Immobilization of Native Yeast Iso-1 Cytochrome c on Bare Gold: Fast Electron Relay to Redox Enzymes and Zeptomole Protein-Film Voltammetry. J. Am. Chem. Soc. 126 (35), 11103-11112 (2004).
- dos Santos, L., Climent, V., Blanford, C. F., Armstrong, F. A. Mechanistic studies of the "blue" Cu enzyme, bilirubin oxidase, as a highly efficient electrocatalyst for the oxygen reduction reaction. Phys. Chem. Chem. Phys. 12 (42), 13962-13974 (2010).
- Lukey, M. J., et al. How Escherichia coli Is Equipped to Oxidize Hydrogen under Different Redox Conditions. J. Biol. Chem. 285 (6), 3928-3938 (2010).
- Jones, A. K., et al. Enzyme Electrokinetics: Electrochemical Studies of the Anaerobic Interconversions between Active and Inactive States of Allochromatium vinosum [NiFe]-hydrogenase. J. Am. Chem. Soc. 125 (28), 8505-8514 (2003).
- Quinson, J., et al. Comparison of carbon materials as electrodes for enzyme electrocatalysis: hydrogenase as a case study. Faraday Trans. 172 (0), 473-496 (2014).
- Shafaat, H. S., Rüdiger, O., Ogata, H., Lubitz, W. [NiFe] hydrogenases: A common active site for hydrogen metabolism under diverse conditions. Biochim. Biophys. Acta, Bioenerg. 1827 (8-9), 986-1002 (2013).
- Ash, P. A., Hidalgo, R., Vincent, K. A. Proton transfer in the catalytic cycle of NiFe hydrogenases: insight from vibrational spectroscopy. ACS Catalysis. , (2017).
- Krishnan, S., Armstrong, F. A. Order-of-magnitude enhancement of an enzymatic hydrogen-air fuel cell based on pyrenyl carbon nanostructures. Chem. Sci. 3 (4), 1015-1023 (2012).
- Baffert, C., et al. Covalent Attachment of FeFe Hydrogenases to Carbon Electrodes for Direct Electron Transfer. Anal. Chem. 84 (18), 7999-8005 (2012).
- Rüdiger, O., et al. Enzymatic Anodes for Hydrogen Fuel Cells based on Covalent Attachment of Ni-Fe Hydrogenases and Direct Electron Transfer to SAM-Modified Gold Electrodes. Electroanal. 22 (7-8), 776-783 (2010).
- Barth, A., Zscherp, C. What vibrations tell about proteins. Q. Rev. Biophys. 35 (4), 369-430 (2002).
- Jiang, X., et al. Resolving voltage-dependent structural changes of a membrane photoreceptor by surface-enhanced IR difference spectroscopy. Proc. Natl. Acad. Sci. U.S.A. 105 (34), 12113-12117 (2008).
- Kottke, T., Lòrenz-Fonfrìa, V. A., Heberle, J. The Grateful Infrared: Sequential Protein Structural Changes Resolved by Infrared Difference Spectroscopy. J. Phys. Chem. B. 121 (2), 335-350 (2017).
- Callender, R., Dyer, R. B. The Dynamical Nature of Enzymatic Catalysis. Acc. Chem. Res. 48 (2), 407-413 (2015).
- Ciaccafava, A., et al. When the inhibitor tells more than the substrate: the cyanide-bound state of a carbon monoxide dehydrogenase. Chem. Sci. 7 (5), 3162-3171 (2016).
- George, S. J., Ashby, G. A., Wharton, C. W., Thorneley, R. N. F. Time-Resolved Binding of Carbon Monoxide to Nitrogenase Monitored by Stopped-Flow Infrared Spectroscopy. J. Am. Chem. Soc. 119 (27), 6450-6451 (1997).
- McPherson, I. J., Ash, P. A., Jacobs, R. M. J., Vincent, K. A. Formate adsorption on Pt nanoparticles during formic acid electro-oxidation: insights from in situ infrared spectroscopy. Chem Commun. 52 (85), 12665-12668 (2016).
Réimpressions et autorisations
