Ce manuscrit décrit l’utilisation de reporters fluorogène génétiquement encodé dans une application de l’imagerie de cellules vivantes pour l’examen du stress oxydatif induit par les xénobiotiques. Cette approche expérimentale offre inégalée de résolution spatio-temporelle, sensibilité et spécificité tout en évitant beaucoup des défauts des méthodes conventionnelles utilisées pour la détection du stress oxydatif toxicologique.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Imagerie des approches pour les évaluations toxicologiques stress oxydatif, à l’aide de capteurs codés génétiquement fluorogène
Dans cet article
Résumé
Résumé
Alors que le stress oxydatif est un mécanisme toxicologique souvent cité, les méthodes conventionnelles de l’étudier souffrent d’un certain nombre de lacunes, y compris la destruction de l’échantillon, introduction d’éventuels artefacts et un manque de spécificité pour les réactifs espèce en cause. Ainsi, il y a un besoin actuel dans le domaine de la toxicologie pour les méthodes non destructives, sensibles et spécifiques qui peut être utilisé pour observer et quantifier les perturbations redox intracellulaire, plus communément appelée stress oxydatif. Nous présentons ici une méthode pour l’utilisation de deux capteurs codés génétiquement fluorogène, roGFP2 et HyPer, à être utilisés dans les études d’imagerie de cellules vivantes pour observer les réponses oxydatifs induites par des xénobiotiques. roGFP2 s’équilibre avec le potentiel redox de glutathion (GSHde E), tandis que l’HyPer détecte directement le peroxyde d’hydrogène (H2O2). Les deux capteurs peuvent être exprimées en divers types cellulaires par transfection ou par transduction et peuvent être ciblées à des compartiments cellulaires spécifiques. Surtout, microscopie de cellules vivantes à l’aide de ces capteurs offre haute résolution spatiale et temporelle qui n’est pas possible en utilisant des méthodes conventionnelles. Changements dans l’intensité de fluorescence mesuré à 510 nm sert comme la lecture pour les deux capteurs codés génétiquement fluorogène lorsqu’il est excité séquentiellement par 404 nm et 488 nm lumière. Cette propriété en fait les deux capteurs ratiométrique, éliminant les artéfacts communs de microscopie et de correction des différences dans l’expression de la sonde entre les cellules. Cette méthodologie peut être appliquée à travers une variété de plates-formes fluorimétrique capables d’émissions passionnantes et collecteurs dans les longueurs d’onde prescrites, ce qui convient pour une utilisation avec des systèmes d’imagerie confocale, microscopie à champ large conventionnelle et la plaque lecteurs. Les deux capteurs codés génétiquement fluorogène ont été utilisés dans une variété de types de cellules et les études toxicologiques pour surveiller les cellulaires EBA et H2O2 production en temps réel. Présentée ici est une méthode normalisée qui est largement adaptable sur des plates-formes fluorimétrique pour l’application des roGFP2 et HyPer en cellules vivantes les évaluations toxicologiques du stress oxydatif et les types de cellules.
Introduction
Pourtant, le terme « stress oxydatif » est souvent cité comme un mécanisme en toxicologie, est rarement ce terme décrit plus précisément. Le stress oxydatif peut faire référence à plusieurs processus intracellulaires, y compris la production d’espèces réactives de l’oxygène, dommages causés par les radicaux libres, l’oxydation des molécules antioxydantes, et même l’activation de la signalisation spécifique des cascades. Un large éventail de contaminants environnementaux1,2 et agents pharmaceutiques3,4 ont été documentés pour induire un stress oxydatif par une action directe du composé xénobiotique5 ,6 ou secondairement par la production d’espèces oxydantes dans le cadre d’une réponse cellulaire7,8,9,10. Il est donc d’un grand intérêt en toxicologie d’observer avec précision et de caractériser les processus oxydatifs conduisant à des résultats indésirables. Les méthodes classiques de mesure du stress oxydatif impliquent identification des biomolécules oxydé11,12,13,14,15 ou antioxydants16 ,17,18,19,20, ou mesure directe d’espèces réactives elles-mêmes21,22,23, 24. Cependant, ces méthodes nécessitent des perturbations cellulaires, qui consomment souvent l’échantillon, élimine la résolution spatiale et potentiellement présente des artefacts25. Le développement de méthodes plus sensibles et spécifiques pour la détection d’espèces oxydantes et marqueurs de stress oxydatif est largement applicable à l’enquête sur les effets néfastes de l’exposition xénobiotique.
Microscopie de cellules vivantes à l’aide d’une nouvelle génération de capteurs codés génétiquement fluorogène a émergé comme un outil puissant pour surveiller l’état redox intracellulaire des cellules vivantes. Ces capteurs sont généralement exprimées à l’aide d’un vecteur sous le contrôle d’un promoteur viral qui est introduit par l’intermédiaire de méthodes de transfection ou transduction. Efficacité de haute expression n’est pas nécessaires, étant donné que les cellules exprimant la sonde fluorescente peuvent être facilement identifiés visuellement. Pour les évaluations toxicologiques, les cellules exprimant ces capteurs peuvent être observés à l’aide de la microscopie en fluorescence, car ils sont exposés à des composés xénobiotiques en temps réel. Ce dispositif expérimental permet des mesures répétées dans la même cellule, permettant ainsi la base établie de chaque cellule servir son propre contrôle. La résolution temporelle élevée accordée par imagerie de cellules vivantes est bien adaptée pour la détection des événements oxydatifs, particulièrement ceux qui sont modestes en amplitude ou transitoires dans la nature. En plus d’être sensible et spécifique à leurs molécules cibles, la fluorescence de certains de ces capteurs peut être excitée en utilisant deux longueurs d’onde de la lumière. Ce phénomène permet l’émission fluorescente s’exprimer sous forme d’un rapport qui permet le discernement des modifications de signal associé à réponses authentiques capteur de ceux causés par des objets tels que des variations dans l’expression de capteur, épaisseur de la cellule, lampe intensité, photobleaching et la sensibilité du détecteur fluorescence26. Un autre avantage de l’utilisation de capteurs fluorogène est qu’ils peuvent être ciblés pour les compartiments cellulaires spécifiques, la création d’un niveau de résolution spatiale qui est inégalée par les méthodes conventionnelles de26,25,27.
Une grande famille de capteurs codés génétiquement basés sur la protéine fluorescente verte (GFP) ont été développés et caractérisés à ce rapport sur un grand nombre de marqueurs physiologiques, y compris le pH, la température, concentrations de calcium et le rapport ATP/ADP25 ,28,29,30,31. Parmi ceux-ci sont des capteurs de la glutathion le potentiel redox (EBA) et le peroxyde d’hydrogène (H2O2). Alors que ces capteurs ont été développés pour des applications en biologie de l’oxydo-réduction et de la physiologie, ils ont également été adaptés pour étudier le stress oxydatif induit par les xénobiotiques. Plus précisément, le protocole décrit ici décrit l’utilisation de la roGFP2 de capteur EBA et le capteur de2 H2O HyPer.
roGFP2 des rapports sur le potentiel redox de glutathion intracellulaire réduit et oxydé (GSH/GSSG) via un relais d’oxydo-réduction impliquant la glutathion peroxydase (GPx), glutarédoxine (Grx) et la glutathion réductase (GR) (Figure 1)25, 32 , 33. glutathion est l’antioxydant cellulaire prédominante molécule et est présente principalement dans sa forme réduite (GSH) à des concentrations millimolaires dans le cytosol25,34. Alors que EBA n’a pas été liée à n’importe quel résultat fonctionnel, elle est reconnue comme un important indicateur de statut oxydatif intracellulaire34. Une augmentation relativement faible de la concentration de GSSG entraîne une augmentation en EBA qui est détectable par roGFP2. Tout aussi important, suivi de EBA à l’aide de roGFP2 au cours d’expositions xénobiotiques peut potentiellement révéler beaucoup sur le mécanisme d’action à plusieurs reprises dans le relais de l’oxydo-réduction et les voies associées, tels que le phosphate de pentose shunt (Figure 1 )35. Le second capteur discuté ici, HyPer, est une intracellulaire H2O2 sonde dérivée de l’insertion de la protéine fluorescente jaune (YFP) dans le domaine réglementaire bactérienne H2O2-transcription sensible facteur OxyR136. Bien qu’il a été considérée une oxygénées nuisibles intermédiaire, H2O2 n’est plus en plus reconnu comme une molécule de signalisation intracellulaire importante sous des conditions physiologiques37, 38, ce qui suggère que les rôles non reconnus pour H2O2 existent en toxicologie ainsi. Par exemple, excès H2O2 induite par une exposition xénobiotique pourrait être un précurseur du dérèglement dans la signalisation cellulaire ou d’un changement dans la bioénergétique.
Les deux capteurs codés génétiquement fluorogène ont été exprimés dans plusieurs lignées cellulaires établies, dont la lignée de cellules de carcinome épidermoïde humain A431 et la ligne de cellules épithéliales bronchiques humaines BEAS-2 b, pour observer les changements EBA et H2 O2 en réponse à une variété d’expositions toxicologiques. Il s’agit de gaz polluants (ozone,35), des composants solubles de particules (1,2 naphtoquinone39,40 et zinc41) et de nanoparticules de nickel (données non publiées). Ces études représentent seulement un petit sous-ensemble des applications possibles de ces deux capteurs. En théorie, n’importe quel type de cellule qui est capable de recevoir et d’exprimer l’ADN de ces capteurs grâce à des techniques classiques de biologie moléculaire peut être utilisé pour évaluer les effets des xénobiotiques soupçonnés d’altérer l’état oxydatif cellulaire. A ce jour, un ou plusieurs de ces capteurs a été exprimée dans divers procaryotes et eucaryotes, y compris plusieurs mammifères, plantes, bactéries et levure cellule types25,26,36,42. L’affichage pour les EBA et H2O2 capteurs est un changement dans l’intensité de la fluorescence émise à 510 nm à excitation à 488 et 404 nm. Cette méthode est largement adaptable sur plates-formes fluorimétrique, comme divers types de microscopie (confocale et grand champ) et des lecteurs de plaques. La méthode présentée ici permet une observation sensible et spécifique d’intracellulaire EBA et H2O2 dans les systèmes de toxicologiques in vitro .
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
1. préparation des cellules
Remarque : Cette procédure décrit la transduction des gènes d’une lignée de cellules immortalisées (BEAS-2 b ; ATCC, Manassas, VA) pour exprimer le journaliste désiré (roGFP2 ou HyPer). Autres lignes/types de cellules ou les méthodes de transfert de gènes, y compris de transfection, peuvent être utilisés tant qu’ils résultent en un niveau d’expression du journaliste adéquate pour visualiser un nombre suffisant de cellules exprimant le capteur / champ de vision (en général 5 à 10 cellules). Si vous utilisez des méthodes de transfection, la procédure doit être effectuée dans le plat qui sera finalement utilisé pour la méthode d’analyse (p. ex., transfecter les cellules dans le même plat qui sera présenté au microscope). Les étapes décrites ci-dessous fournissent des détails pour la préparation de transductions cellule sera effectué dans une plaque de culture de cellules de 6 puits. Si ce format n’est pas une taille appropriée pour l’application souhaitée, les autres navires peuvent être remplacés.
- La croissance de cellules à environ 40-60 % confluent dans les milieux de croissance normale.
Remarque : Cette étude a utilisé la ligne de cellules épithéliales bronchiques humaines, BEAS-2 b, cultivée dans un milieu de croissance des kératinocytes (KGM). - Juste avant de transduction, remplacez les milieux de croissance sur les cellules avec 500 µL de milieux sans sérum contenant la quantité appropriée de virus, telle que calculée par la formule :
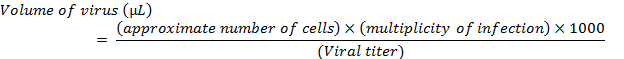
- Pour la transduction des cellules BEAS-2 b, utilisez milieu basal de kératinocytes sans sérum (KBM) pour remplacer les milieux de croissance KGM durant des incubations virales.
NOTE : Le calcul ci-dessus est pour une seule transduction d’un puits de cellules dans un format de 6 puits. Si nécessaire, allez transductions de plusieurs puits peuvent être effectuées en ajustant la formule avec une multiplication par le nombre de puits à être transduites. Pour des gènes transductions, utilisez une multiplicité d’infection (MOI) entre 5 et 20. Pour les transductions adénovirale, utilisez un MOI entre 100 et 500.
- Pour la transduction des cellules BEAS-2 b, utilisez milieu basal de kératinocytes sans sérum (KBM) pour remplacer les milieux de croissance KGM durant des incubations virales.
- Incuber les cellules avec le mélange viral à 37 ° C pendant 4 h, redistribuant les particules virales dans le plat toutes les 30 à 60 min avec une brève de la bascule ou tourbillonnant motion.
- Ajouter 1 mL de milieu de culture complet au plat et incuber à 37 ° C pendant 4 à 16 h supplémentaires.
- Supprimer tous les médias et remplacez-les par les milieux de culture complet frais.
- Continuer à croître et passage de cellules, élargir selon les besoins.
Remarque : Les cellules devraient commencer sensiblement exprimant le capteur sous 12-48 h. Si un vecteur lentiviral a été utilisé pour la transduction, expression stable du capteur souhaité devrait continuer à travers des passages. - Pour les évaluations basées sur la microscopie, cellules de semences en verre à fond plats de microscope et croître jusqu'à confluence désiré (≥70 - 80 %) avant l’imagerie.
Remarque : La densité de semis dépendra de la taille du plat, taux de croissance de la lignée cellulaire utilisée et le moment de l’évaluation après l’ensemencement. Par exemple, 300 000 cellules BEAS-2 b des graines dans un plat de 35 mm pour produire environ 70-80 % confluent après 1 jour de croissance.
2. microscopie Set-up
Remarque : Le protocole décrit ci-dessous est réalisé à l’aide d’un microscope confocal équipé de lignes laser à 404 et 488 nm. Autres moyens de donner des évaluations fluorimétrique des capteurs décrits dans le présent protocole à leur excitations / d’émission devrait également obtenir des données viables. Ce qui est important, les paramètres de matériel peuvent varier considérablement selon le type, âge et état de l’instrument utilisé ; ainsi, toute valeur d’instrument mentionné peut-être pas spécifiques à l’équipement utilisé dans d’autres laboratoires.
- Effectuer toutes les analyses d’imagerie utilisant des contrôles environnementaux à maintenir une température appropriée (p. ex., 37 ° C), humidité (généralement > 95 % d’humidité relative), et/ou de gaz de concentration (par exemple, 5 % de CO2) adaptée pour les cellules tout au long de la durée de l’expérience.
- Si vous utilisez des valeurs élevées de l’humidité relative, garder toutes les surfaces pouvant entrer en contact avec l’atmosphère humidifiée (e.g., l’objectif de microscope) à ou légèrement au-dessus de la température à laquelle l’humidité est générée afin de prévenir la condensation. Ceci peut être accompli à l’aide d’un appareil de chauffage objective et/ou chauffage ruban et une commande de chauffage approprié.
- Activer tous les composants du microscope et mis en place tout le matériel requis pour l’excitation séquentielle à 488 et 404 nm avec des émissions à 510 nm. S’assurer que tous les composants de la configuration optique sont définies convenablement pour l’acquisition en temps réel.
- Mettre en place une chambre environnementale phase-haut pour maintenir une température constante à 37 ° C, une atmosphère 5 % CO2 , et de > 95 % d’humidité. Avant de commencer l’acquisition d’images, équilibrer la chambre environnementale pendant au moins 10 min après l’installation initiale de tous les contrôles environnementaux.
NOTE : Conditions environnementales peuvent être éliminées ou ajustées selon la durée de l’expérience, type de cellules et l’exposition utilisé. - Posez le plat de cellules (étape 1.7) sur le sommet de la scène au sein de l’enceinte.
- Avec l’objectif souhaité, trouver le plan focal de cellules à l’aide de l’oculaire et la lumière blanche et assurer la morphologie normale.
Remarque : Un 1.4 NA 60 X violet-corrigée, immergés dans l’huile porte-objectif est couramment utilisé, qui permet l’identification des compartiments intracellulaires tout en maximisant la résolution optique du système confocal. - Contrôler l’expression de la fluorescence des cellules dans le champ de vision. Faites-le tout en visualisant les cellules sous illumination par fluorescence grand champ avec un jeu de filtre approprié, l’isothiocyanate de fluorescéine (FITC). À ce stade, à l’aide de grand champ éclairage tout en regardant dans l’oculaire est plus pratique car il est plus facile de déplacer le plat pour sélectionner un champ de cellules à étudier. En règle générale, choisissez un champ de vision qui contient au moins 5 à 10 cellules qui expriment le capteur, comme indiqué par fluorescence verte.
- Vous pouvez également effectuer cette évaluation confocally utilisant l’excitation de laser à une longueur d’onde qui n’est plus compatible avec le capteur étant exprimé (488 nm fonctionne généralement mieux).
Remarque : En raison de leurs propriétés intrinsèques fluorescentes, il sera plus difficile de visualiser les cellules exprimant HyPer que ces roGFP2 exprimant en utilisant soit FITC ou à 488 nm. Toutefois, il devrait être encore possible de voir les cellules faibles.
- Vous pouvez également effectuer cette évaluation confocally utilisant l’excitation de laser à une longueur d’onde qui n’est plus compatible avec le capteur étant exprimé (488 nm fonctionne généralement mieux).
- Une fois trouvé un champ de vision souhaité, fermer l’enceinte.
Remarque : Utiliser la fonctionnalité maintenant la mise au point, souvent disponible sur les stands de microscope perfectionné, pour faciliter la maintenance d’un plan focal stable tout au long de l’étude. - Définir les paramètres d’acquisition afin d’assurer une évaluation optimale du capteur d’intérêt dans l’ensemble de la période d’exposition souhaitée. Voici les recommandations et les approches pour l’imagerie confocale des réponses de la sonde :
- Ajuster la puissance du laser pour l’excitation à 488 nm et d’émission à 510 nm. Choisir un niveau de puissance de laser qui permet la visualisation des cellules et garder cette constante entre les échantillons ou les plats répétées.
Remarque : Pour cette étude, 12 % et la puissance du laser de 1,5 % ont été utilisés pour les lignes 488 et 404 nm laser, respectivement. - Utilisez les commandes confocal du logiciel d’acquisition pour s’assurer que le plan focal sélectionné a été optimisé pour l’intensité de la fluorescence maximale d’émission dans le Centre des cellules (axe z) par balayage à 488 nm pendant que vous ajustez le plan z. Ceci est rendu plus facile en utilisant un réglage de gain élevé tout en recherchant le plan z qui se traduit par les cellules plus sur-exposées. Une fois le plan focal approprié a été trouvé, retourner le gain à un État qui n’est plus optimal pour la fluorescence du reporter utilisé sans sursaturer les pixels étant observées.
Remarque : Les paramètres laser et gain qui sont appropriés pour trouver et observer des cellules au cours de l’expérimentation est complètement dépendant du système confocal utilisé. En général, une fois que les cellules ont été trouvés dans le champ de vision, il est recommandé qu’une quantité minimale de la puissance du laser utilisé (généralement ≤ 20 %), comme la numérisation excessive des cellules à l’aide de la lumière laser haute puissance peut induire des changements oxydatifs détectables par le capteur. - Le gain permet d’affiner la fluorescence de la ligne de base. Avec roGFP2, établir la ligne de base près de la limite supérieure (intensité relative de ≈ 90 %) de l’instrument sans saturation excessive, car ces cellules perdra 510 fluorescence nm induit par une excitation 488 nm quand EBA augmente. En revanche, l’intensité de fluorescence avec une excitation 488 nm devrait être faible (intensité relative de ≈ 10 %), au départ pour HyPer exprimant des cellules, comme ces cellules gagnera l’intensité de fluorescence 510 nm quand H2O2 est détecté.
- Répétez les étapes 2.9.2 et 2.9.3 avec excitation à 404 nm et d’émission à 510 nm. Réglages de gain pour la longueur d’onde d’excitation 404 nm sont contraires à ceux utilisés avec une excitation 488 nm pour chaque capteur (c.-à-d., base faible fluorescence (intensité relative de ≈ 10 %) à 404 nm pour roGFP2, la fluorescence (intensité relative de ≈ 90 %) de base élevées pour la H2 Capteur2 O).
Remarque : en général, la fluorescence (émission 510) à une excitation 404 nm sera considérablement inférieure qu’obtenue avec une excitation 488 nm dans les cellules exprimant les roGFP2 et HyPer, comme la 404 nm crête est une excitation relativement mineure maximum pour ces deux capteurs.
- Ajuster la puissance du laser pour l’excitation à 488 nm et d’émission à 510 nm. Choisir un niveau de puissance de laser qui permet la visualisation des cellules et garder cette constante entre les échantillons ou les plats répétées.
3. Acquisition de données
- Mis en place le logiciel d’acquisition pour exciter successivement les deux longueurs d’onde d’excitation (première 488 nm, puis 404 nm) et recueillir des émissions pour les deux à 510 nm à un intervalle de temps prédéterminé sur toute la longueur désirée de l’expérience (par exemple capture images toutes les 60 s pendant 60 min).
- Vous pouvez également acquérir des images manuellement avant et après les expositions si le moment approximatif de l’évolution EBA ou H2O2 est connu pour les xénobiotiques mis à l’essai. Toutefois, cela peut conduire à la perte de résolution temporelle.
- Pour une évaluation en temps réel des paramètres expérimentaux, choisissez les cellules exprimant le capteur au moins 5-10 dans le champ et les établir en tant que région d’intérêt (« ROIs ») pour surveiller leurs changements de fluorescence au cours de l’expérience.
Remarque : Cette étape est facultative et peut être réalisée après l’expérience si l’observation directe en temps réel n’est pas souhaitable ou logiciels limitations empêcher une surveillance continue. Selon la population de cellules, la sélection du capteur exprimant des cellules comme ROIs pourrait représenter une gamme de niveaux d’expression dans les cellules.- Pour ces études, ajoutez l’environnement toxique 9,10-PHÉNANTHRÈNEQUINONE (9,10-PQ) ou le peroxyde d’hydrogène (H2O2) après une période de référence de 5 min.
- Préparer tous les réactifs pour une utilisation ultérieure dans le présent protocole. Dissoudre 9,10-PQ dans le diméthylsulfoxyde (DMSO) à une concentration de 15 mM et diluer dans les médias de carcinome baso-cellulaire pour produire une solution de travail 250 µM. En outre, préparer une solution de peroxyde d’hydrogène dans l’eau qui permettra d’obtenir une concentration finale de 1mM à injection.
- Une fois les paramètres expérimentaux ont été définis, commencer l’acquisition de cours du temps. Mettre en place une période de référence au moins 5 min (ou 5 points de données) avant de commencer l’exposition xénobiotiques.
- Exposer les cellules à la substance toxique étudiées à l’aide d’approches conventionnelles pour un dosage in vitro . Préparer les composés solubles dans l’eau ou autre solvant approprié et injecter directement dans les médias.
- Si des solvants organiques (p. ex. le diméthylsulfoxyde ou éthanol) sont requises, garder la concentration finale de solvant égale ou inférieure à 0,1 %. Vérifiez que le solvant ne produit pas d’effet sur la EBA ou H2O2 production avec un contrôle de véhicule dans un plat séparé des cellules.
- Pour les composés avec la plus faible solubilité, ajouter une étape de mélange à l’aide d’une micropipette au protocole après que l’injection est faite. Pompe expositions gazeuses directement dans la chambre environnementale en utilisant le mélange de gaz porteur approprié.
- Surveiller les changements dans la fluorescence au cours de la période d’exposition. Effectuer des injections subséquentes selon les besoins. Prenez grand soin de ne pas passer le plat pendant les injections, afin que les mêmes cellules sont suivies tout au long du temps ensemble tandis que photographiée sur le même plan focal.
- À la fin de l’expérience, exposer les cellules d’un contrôle approprié. Pour les deux capteurs codés génétiquement fluorogène, ajouter des concentrations spécifiques des composés connus à oxyder et à réduire ces capteurs dans une démonstration pointue de leur réactivité ratiométrique. H2O2 et le dithiothréitol (DTT) servent de contrôles appropriés afin d’oxyder et réduire les deux capteurs. En règle générale, une concentration finale de 100-1 000 µM H2O2, suivie de 1 à 5 mM le dithiothréitol (DTT), permet à l’utilisateur de pleinement s’oxydent et réduire ces capteurs.
- Pour ces études, utiliser 1 mM H2O2 , puis 5 mM TNT pour déterminer la réponse du capteur maximale.
- Attendre au moins 5 min pour permettre au capteur de répondre et ensuite injecter un agent réducteur, comme TNT, pour réduire le senor et retourner à un niveau de fluorescence à ou près de sa base établie.
Remarque : L’utilisation des contrôles dans cette étape est cruciale pour la normalisation et doit être effectuée à la fin de chaque expérience pour déterminer la plage dynamique du capteur dans chaque cellule. Pour roGFP2, les aldrithiol peuvent également être ajoutés à la fin de l’expérience. Aldrithiol permet de contourner le relais d’oxydo-réduction roGFP2 pour oxyder le capteur directement. Ceci est utile pour évaluer la fonction capteur après exposition xénobiotique.
4. analyse des données
- Si pas déjà établie, dessiner des ROIs autour des cellules à analyser. Utilisez le logiciel approprié pour mesurer l’intensité de la fluorescence de chaque ROI à chaque longueur d’onde tout au long de l’évolution temporelle. S’assurer que les cellules ne bougea pas ou la plaque déplace pas pendant la course.
Remarque : La mise en place de ROIs est plus facilement réalisable en dessinant une région fermée qui suit le modèle d’expression fluorescent de chaque cellule. Afin d’aider avec ce processus, une image de lumière (ou fond clair) transmise des cellules dans le champ de vue établi peut être superposée sur l’image de fluorescence dans les efforts visant à définir les limites d’une cellule. Cependant, l’utilisation d’une image de lumière transmise oblige l’utilisateur à saisir un canal supplémentaire (ensemble d’images) tout au long de l’expérience. Alternativement, certains fabricants incorporent algorithmes dans leurs logiciels d’imagerie qui permet d’établir des ROIs dans une méthode plus quantitative, moins subjective, des paramètres spécifiques tels que les seuils d’intensité. - Exporter les données vers le logiciel d’analyse souhaité (par exemple, un chiffrier électronique).
- Calculer la réponse du capteur ratiométrique pour chaque ROI à chaque point de temps en utilisant les formules :
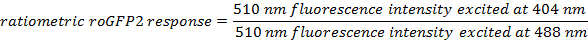
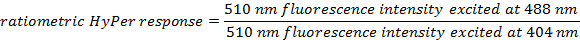
- Pour chaque point dans le temps moyen des valeurs ratiométrique calculée de tous les ROIs.
- Calculer la valeur de référence, qui sera utilisée pour normaliser les données, en faisant la moyenne des valeurs ratiométrique calculé précédemment (étape 4.4) recueillies avant d’ajouter les xénobiotiques (p. ex., les premiers points cinq fois).
- Normaliser les valeurs ratiométrique étape 4.4 en divisant chaque valeur par la valeur de référence calculée en 4,5. Les ratios normalisés seront Centre autour d’une valeur de 1 au départ, tout en augmentation EBA ou H2O2 injections suivantes provoquera le ratio d’augmenter. Quotes-parts de xénobiotiques qui induisent des modifications oxydatives ont tendance à obtenir des valeurs dans une gamme de 3 - 6 fois la valeur de référence.
- Pour vous aider à comparer les réponses au sein et entre les expériences, exprimer les données normalisées en pourcentage de la réponse du capteur maximale en faisant de la réponse à l’oxydant de contrôle (par exemple, 1 mM H2O2) 100 %.
Remarque : Si exprimant les données sous forme de pourcentage de réponse du capteur maximale, il est essentiel de s’assurer que la même concentration de l’oxydant de contrôle est utilisée systématiquement à travers des expériences. Toutes les données dérivées de l’analyse d’imagerie de cellules vivantes se prête à l’analyse statistique par paires et plu conventionnelle d’être choisi à la discrétion de l’enquêteur.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
L’utilisation de roGFP2 et HyPer dans la détection de changements dans EBA et intracellulaire H2O2 a été bien décrite précédemment25,36,42,43 et est démontré ici. Images confocales de cellules exprimant roGFP2 au départ et addition suivante de H2O2 et sur la TNT sont indiquées à la Figur...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
L’utilisation de roGFP2 et HyPer en détectant les changements en intracellulaire EBA et H2O2, respectivement, a été bien décrite dans les précédentes études physiologiques et toxicologiques 25,35,36 ,39,40,41,42,43. Le prot...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
La recherche décrite dans cet article a été revue par le National Health et l’Environmental Effects Research Laboratory, la U.S. Environmental Protection Agency et approuvée pour publication. Le contenu du présent article ne doit pas être interprété pour représenter la politique de l’Agence, ni la mention de noms commerciaux ou de produits commerciaux constitue un endossement ou recommandation d’utilisation.
Remerciements
Les auteurs tiens à remercier Katelyn Lavrich d’assistance avec la conception expérimentale et les modifications de manuscrit.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| roGFP2 Plasmid | Université de l’Oregon | N/A | Don généreux de S.J. Remington |
| HyPer Plasmid | Evrogen | FP941 | |
| Peroxyde d’hydrogène | Sigma Aldrich | H1009 | |
| Dithiothreitol | Sigma Aldrich | 10708984001 | |
| 9,10-Phenanthrenequinone | Sigma Aldrich | 156507 | |
| Noir Plats muraux à fond de verre | Ted Pella | 14029-20 | |
| Lignée cellulaire BEAS-2B | American Type Culture Collection | CRL-9609 | |
| Kératinocytes Milieu basal | Lonza | 192151 | |
| Kératinocytes Croissance BulletKit | Lonza | 192060 | |
| Excel ; | Microsoft Office Suite | N/D | |
| NIS-Elements Logiciel d’imagerie AR | Nikon | N/A | |
| Nikon C1si Système d’imagerie confocale | Nikon | N/A |
Références
- Cross, C. E., et al. Environmental oxidant pollutant effects on biologic systems: a focus on micronutrient antioxidant-oxidant interactions. Am J Respir Crit Care Med. 166, 44-50 (2002).
- Kobzik, L. Environmental particulate-mediated cytokine production in lung epithelial cells (A549): role of preexisting inflammation and oxidant stress. J Toxicol Environ Health. 55, 31-44 (1998).
- Jaeschke, H., McGill, M. R., Ramachandran, A. Oxidant stress, mitochondria, and cell death mechanisms in drug-induced liver injury: lessons learned from acetaminophen hepatotoxicity. Drug Metab Reviews. 44, 88-106 (2012).
- Wolf, M. B., Baynes, J. W. The anti-cancer drug, doxorubicin, causes oxidant stress-induced endothelial dysfunction. Biochim Biophys Acta. 1760, 267-271 (2006).
- Kumagai, Y., Shinkai, Y., Miura, T., Cho, A. K. The chemical biology of naphthoquinones and its environmental implications. Annu Rev Pharmacol Toxicol. 52, 221-247 (2012).
- Pham, H. T., Maccarone, A. T., Campbell, J. L., Mitchell, T. W., Blanksby, S. J. Ozone-induced dissociation of conjugated lipids reveals significant reaction rate enhancements and characteristic odd-electron product ions. J Am Soc Mass Spectrom. 24, 286-296 (2013).
- Abdel-Malek, Z. A., Kadekaro, A. L., Swope, V. B. Stepping up melanocytes to the challenge of UV exposure. Pigment Cell Melanoma Res. 23, 171-186 (2010).
- Berisha, H., Pakbaz, H., Absood, A., Foda, H., Said, S. Nitric oxide mediates oxidant tissue injury caused by paraquat and xanthine oxidase. Ann N Y Acad Sci. 723, 422-425 (1994).
- Gao, X., et al. Mitochondrial dysfunction may explain the cardiomyopathy of chronic iron overload. Free Radic Bio Med. 49, 401-407 (2010).
- Shukla, A., et al. Asbestos induces mitochondrial DNA damage and dysfunction linked to the development of apoptosis. Am J Physiol Lung Cell Mol Physiol. 285, 1018-1025 (2003).
- Charles, R., Jayawardhana, T., Eaton, P. Gel-based methods in redox proteomics. Biochim Biophys Acta. 1840, 830-837 (2014).
- Thornalley, P. J., Rabbani, N. Detection of oxidized and glycated proteins in clinical samples using mass spectrometry-a user's perspective. Biochim Biophys Acta. 1840, 818-829 (2014).
- Arato, S., Ito, H., Miyashita, K., Hayakawa, K., Itabashi, Y. A facile method for the detection of aldehydes in oxidized lipids using solid-phase microextraction fiber and gas chromatograph equipped with a septum-free injector. J Oleo Sci. 58, 17-22 (2009).
- Collins, A. R. Measuring oxidative damage to DNA and its repair with the comet assay. Biochim Biophys Acta. 1840, 794-800 (2014).
- Churg, A., Keeling, B., Gilks, B., Porter, S., Olive, P. Rat mesothelial and tracheal epithelial cells show equal DNA sensitivity to hydrogen peroxide-induced oxidant injury. Am J Physiol Lung Cell Mol Physiol. 268, 832-838 (1995).
- Fraga, C. G., Oteiza, P. I., Galleano, M. In vitro measurements and interpretation of total antioxidant capacity. Biochim Biophys Acta. 1840, 931-934 (2014).
- Niki, E., Noguchi, N. Evaluation of antioxidant capacity: what capacity is being measured by which method. IUBMB Life. 50, 323-329 (2000).
- Pharikal, K., Das, P., Dey, C., Dasgupta, S. Tissue ascorbate as a metabolic marker in cadmium toxicity. Int J Vitam Nut Res. 58, 306-311 (1987).
- Tabata, M., Totani, M., Murachi, T. A chemiluminometric method for NADPH and NADH using a two-enzyme bioreactor and its application to the determination of magnesium in serum. Biomed Chrom. 4, 123-127 (1990).
- Ballatori, N., et al. Glutathione dysregulation and the etiology and progression of human diseases. Biol Chem. 390, 191-214 (2009).
- Nauseef, W. M. Detection of superoxide anion and hydrogen peroxide production by cellular NADPH oxidases. Biochim Biophys Acta. 1840, 757-767 (2014).
- Hawkins, C. L., Davies, M. J. Detection and characterisation of radicals in biological materials using EPR methodology. Biochim Biophys Acta. 1840, 708-721 (2014).
- Kettle, A. J., et al. Measuring chlorine bleach in biology and medicine. Biochim Biophys Acta. 1840, 781-793 (2014).
- Carballal, S., Bartesaghi, S., Radi, R. Kinetic and mechanistic considerations to assess the biological fate of peroxynitrite. Biochim Biophys Acta. 1840, 768-780 (2014).
- Meyer, A. J., Dick, T. P. Fluorescent protein-based redox probes. Antioxid Redox Signal. 13, 621-650 (2010).
- Dooley, C. T., et al. Imaging dynamic redox changes in mammalian cells with green fluorescent protein indicators. J Biol Chem. 279, 22284-22293 (2004).
- Malinouski, M., Zhou, Y., Belousov, V. V., Hatfield, D. L., Gladyshev, V. N. Hydrogen peroxide probes directed to different cellular compartments. PloS One. 6, 14564(2011).
- Guzman, J. N., et al. Oxidant stress evoked by pacemaking in dopaminergic neurons is attenuated by DJ-1. Nature. 468, 696-700 (2010).
- Breckwoldt, M. O., et al. Multiparametric optical analysis of mitochondrial redox signals during neuronal physiology and pathology in vivo. Nat Med. 20, 555-560 (2014).
- Wolf, A. M., Nishimaki, K., Kamimura, N., Ohta, S. Real-time monitoring of oxidative stress in live mouse skin. J Invest Dermatol. 134, 1701-1709 (2014).
- Mishina, N. M., et al. Does cellular hydrogen peroxide diffuse or act locally. Antioxid Redox Signal. , (2011).
- Gutscher, M., et al. Real-time imaging of the intracellular glutathione redox potential. Nat Methods. 5, 553-559 (2008).
- Lohman, J. R., Remington, S. J. Development of a family of redox-sensitive green fluorescent protein indicators for use in relatively oxidizing subcellular environments. Biochem. 47, 8678-8688 (2008).
- Schafer, F. Q., Buettner, G. R. Redox environment of the cell as viewed through the redox state of the glutathione disulfide/glutathione couple. Free Radic Bio Med. 30, 1191-1212 (2001).
- Gibbs-Flournoy, E. A., Simmons, S. O., Bromberg, P. A., Dick, T. P., Samet, J. M. Monitoring intracellular redox changes in ozone-exposed airway epithelial cells. Environ Health Perspect. 121, 312(2013).
- Belousov, V. V., et al. Genetically encoded fluorescent indicator for intracellular hydrogen peroxide. Nat Methods. 3, 281-286 (2006).
- Wood, Z. A., Poole, L. B., Karplus, P. A. Peroxiredoxin evolution and the regulation of hydrogen peroxide signaling. Science. 300, 650-653 (2003).
- Sies, H. Role of Metabolic H2O2 Generation REDOX SIGNALING AND OXIDATIVE STRESS. J Biol Chem. 289, 8735-8741 (2014).
- Cheng, W. -Y., et al. Linking oxidative events to inflammatory and adaptive gene expression induced by exposure to an organic particulate matter component. Environ Health Perspect. 120, 267(2012).
- Cheng, W. -Y., et al. An integrated imaging approach to the study of oxidative stress generation by mitochondrial dysfunction in living cells. Environ Health Perspect. , 902-908 (2010).
- Wages, P. A., et al. Role of H 2 O 2 in the oxidative effects of zinc exposure in human airway epithelial cells. Redox Biol. 3, 47-55 (2014).
- Morgan, B., Sobotta, M. C., Dick, T. P. Measuring E GSH and H2O2 with roGFP2-based redox probes. Free Radic Bio Med. 51, 1943-1951 (2011).
- Schwarzländer, M., Dick, T. P., Meyer, A. J., Morgan, B. Dissecting redox biology using fluorescent protein sensors. Antiox Redox Signal. 24, 680-712 (2016).
- Wang, L., Atkinson, R., Arey, J. Formation of 9, 10-phenanthrenequinone by atmospheric gas-phase reactions of phenanthrene. Atmos Environ. 41, 2025-2035 (2007).
- Tantama, M., Hung, Y. P., Yellen, G. Imaging intracellular pH in live cells with a genetically encoded red fluorescent protein sensor. J Am Chem Soc. 133, 10034-10037 (2011).
- Matlashov, M. E., et al. Fluorescent ratiometric pH indicator SypHer2: applications in neuroscience and regenerative biology. Biochim Biophys Acta. 1850, 2318-2328 (2015).
- Hou, J. -T., et al. A highly selective water-soluble optical probe for endogenous peroxynitrite. Chem Commun. 50, 9947-9950 (2014).
- Kojima, H., et al. Detection and imaging of nitric oxide with novel fluorescent indicators: diaminofluoresceins. Anal Chem. 70, 2446-2453 (1998).
- Gabe, Y., Ueno, T., Urano, Y., Kojima, H., Nagano, T. Tunable design strategy for fluorescence probes based on 4-substituted BODIPY chromophore: improvement of highly sensitive fluorescence probe for nitric oxide. Anal Bioanal Chem. 386, 621-626 (2006).
- Garner, A. L., et al. Specific fluorogenic probes for ozone in biological and atmospheric samples. Nat Chem. 1, 316-321 (2009).
- Cheng, W. -Y., Larson, J. M., Samet, J. M. Monitoring intracellular oxidative events using dynamic spectral unmixing microscopy. Methods. 66, 345-352 (2014).
- Wages, P. A., Cheng, W. -Y., Gibbs-Flournoy, E., Samet, J. M. Live-cell imaging approaches for the investigation of xenobiotic-induced oxidant stress. Biochim Biophys Acta. 1860, 2802-2815 (2016).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
