Pleine longueur séquençage proviral individuel (FLIPS) fournit une méthode efficace et haut débit pour l’amplification et le séquençage d’unique, près de provirus pleine longueur de VIH-1 (intactes ou défectueux) et permettant la détermination de leur potentiel réplication-compétences. FLIPS surmonte les limites des tests précédents conçus pour séquencer le réservoir latent de VIH-1.
Article de méthode
Amplification de près de provirus pleine longueur de VIH-1 pour l’ordonnancement de prochaine génération
Dans cet article
Résumé
Résumé
L’essai de séquençage pleine longueur Proviral individuels (FLIPS) est une méthode efficace et haut débit conçue pour amplifier et séquence unique, près de pleine longueur (intacts et défectueux), le VIH-1 provirus. FLIPS permet la détermination de la composition génétique du VIH-1 intégré au sein d’une population cellulaire. Grâce à l’identification des défauts dans les séquences proviral du VIH-1 qui se posent au cours de la transcriptase inverse, comme les grandes délétions internes, arrêt délétères codons/hypermutation somatique, mutations de déphasage et mutations/suppressions en cis en qualité d’éléments requis pour la maturation du virion, FLIPS peuvent identifier incapable de réplication intégrées provirus. Le dosage de FLIPS peut être utilisé pour identifier des provirus VIH-1 qui n’ont pas ces défauts et sont donc potentiellement aptes à la réplication. Le protocole de FLIPS implique : la lyse des cellules infectés par le VIH-1, nested PCR de près de provirus pleine longueur de VIH-1 (en utilisant des amorces ciblés le VIH-1 5' et 3' LTR), purification d’ADN et la quantification, préparation pour la prochaine génération séquençage (NGS), NGS, de la bibliothèque de novo Assemblée des contigs proviral, un simple processus d’élimination pour identifier le provirus aptes à la réplication. FLIPS fournit des avantages par rapport aux méthodes traditionnelles conçues pour séquence intégrée provirus VIH-1, tels que le séquençage simple-proviral. FLIPS amplifie et séquences près de provirus pleine longueur permettant aux compétences de réplication à déterminer et utilise également des amorces d’amplification moins, prévenir les conséquences d’apprêt incompatibilités. FLIPS est un outil utile pour comprendre le paysage génétique d’intégré provirus VIH-1, en particulier dans le réservoir latent, cependant, son utilisation peut s’étendre à toutes les applications pour lesquelles la composition génétique du VIH-1 intégrée est nécessaire.
Introduction
Caractérisation génétique du VIH-1 réservoir latent, qui persiste chez les personnes sous traitement antirétroviral à long terme (ART), a été essentielle pour comprendre que la majorité des provirus intégrés sont défectueux et réplique-incompétents1 , 2. au cours du processus de transcription inverse, les erreurs sont introduites dans la séquence provirale intégrée. Certains mécanismes qui génèrent des séquences proviral défectueux comprennent les erreurs d’enzyme transcriptase inverse du VIH-13, modèle de commutation4et/ou hypermutation somatique induite par APOBEC5,6. Deux études récentes ont montré qu’environ 5 % du VIH-1 provirus isolées de particuliers sur l’ART à long terme sont génétiquement intactes et potentiellement aptes à la réplication et peuvent contribuer à la reprise rapide du VIH-1 plasmatique à la cessation de l’ART 1 , 2 , 7. des études antérieures ont identifié qu’aptes à la réplication du VIH-1 provirus persistent dans le naïf et repos mémoire CD4+ T cell sous-ensembles (y compris la centrale, transitoire et les cellules de mémoire T effectrices), indiquant l’importance de ciblant ces cellules à l’avenir l’éradication des stratégies2,8,9.
Premiers aperçus de la distribution, la dynamique et l’entretien du réservoir latent du VIH-1 ont été obtenus par l’utilisation de méthodes de séquençage simple-proviral (SPS) qui caractérisent génétiquement des régions sub-génomiques du génome du VIH-110 ,11,12,13. SPS est un outil polyvalent, capable de séquencer un provirus unique de VIH-1 de dans une seule cellule infectée. Toutefois, le SPS est incapable de déterminer la compétence de la réplication de provirus, car il seulement séquences génomiques void provirus régions et de justesse qui contiennent des grandes délétions au sein des sites de liaison d’amorce. Une étude antérieure a montré que le SPS surestime la taille du réservoir aptes à la réplication de 13 à 17 fois par séquençage sélectivement intact régions génomiques sub2.
Pour pallier les lacunes du SPS, Ho et al. 4 et Bruner et al. 1 mis au point des épreuves pour la séquence près de provirus pleine longueur de VIH-1. Cela a permis la fréquence de génétiquement intactes et potentiellement aptes à la réplication, provirus VIH-1 chez les sujets sur l’ART à long terme à déterminer. Ces dosages amplifié et séquencé (par l’intermédiaire de Sanger séquençage) des régions sub-génomiques qui étaient ensuite assemblées pour obtenir un provirus du VIH-1 séquence du (intactes ou défectueux). Trois limites de cette approche sont : 1) l’utilisation de plusieurs amorces de séquençage augmente le risque d’introduire involontairement des défauts dans la séquence provirale, apprêt 2) incompatibilités peuvent empêcher l’amplification de provirus particulières et 3) souvent la toute la séquence provirale ne peut être résolue en raison de la technicité de ces méthodes.
Pour surmonter les limitations existant essais de séquençage proviral du VIH-1 pleine longueur, nous avons développé le Full -Longueur j’individuel Proviral Sequencing (FLIPS) test. FLIPS est un nouvelle génération séquençage (NGS)-fonction test qui amplifie et séquences près de provirus pleine longueur de VIH-1 (intactes ou défectueux) d’une manière efficace et haut débit. FLIPS fournit des avantages par rapport aux essais antérieurs, qu’il limite le nombre d’amorces utilisées ; par conséquent, elle diminue la chance d’apprêt décalages, qui pourraient limiter la population de provirus capturé ou introduisent involontairement des défauts dans une séquence virale. FLIPS est également moins techniquement difficile que les tests précédents et comprend 6 grandes étapes : cellules 1) lyse des infectés par le VIH-1, 2) amplification du seul provirus VIH-1 par PCR nichée effectué à limiter la dilution à l’aide d’amorces spécifiques pour la hautement conservée HIV-1 5' et 3' U5 LTR région (Figure 1 a), 3) purification et la quantification des produits amplifiés, 4) préparation de la bibliothèque de provirus amplifiés pour NGS, 5) NGS et 6) montage de novo de provirus séquencées pour obtenir des contigs de chacun provirus individuels.
Séquences générées par FLIPS peuvent subir un processus rigoureux d’élimination pour identifier ceux qui sont génétiquement intacte et potentiellement aptes à la réplication (Figure 1)2. Provirus génétiquement intactes n’ont pas tous les défauts connus résultant dans la génération d’un provirus réplique-incompétents. Ces défauts incluent : séquences d’inversion, grandes délétions internes, les codons stop hypermutation somatique/délétères, déphasages ou mutations dans la conditionnement de signaux ou à grande échelle 5' splice site donneur (MSD).
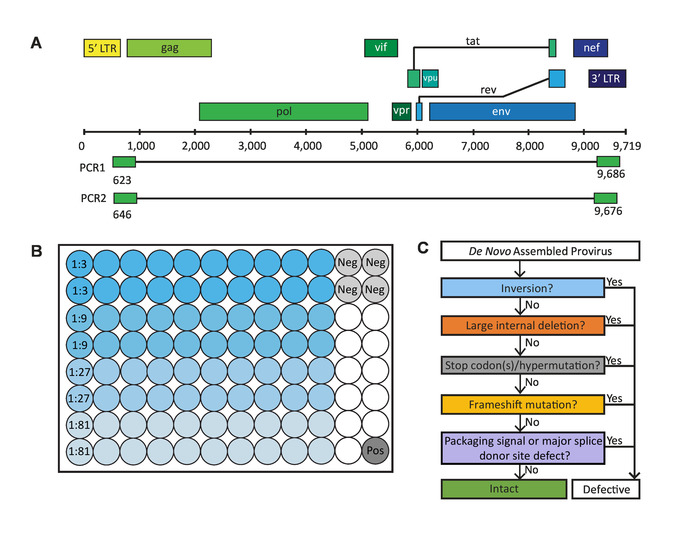
Figure 1 : les étapes essentielles dans l’analyse du séquençage proviral individuels (FLIPS). (A) génome d’ARN du VIH-1 avec les sites de liaison d’amorce dans les régions 5' et 3' de U5 LTR utilisées par FLIPS pour amplifier près de pleine longueur (défectueux et intacts) VIH-1 provirus via PCR nichée. (B) mise en page d’une plaque PCR 96 puits contenant 80 puits d’échantillons (20 puits pour chaque dilution) et 4 puits de contrôle négatif, 1 contrôle positif bien. (C) le processus d’élimination utilisée pour identifier génétiquement intactes et potentiellement aptes à la réplication, le VIH-1 provirus. Ce chiffre a été modifié par Hiener et al. 2 . S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
Protocole
Toutes les méthodes décrites ici ont été approuvés par le Conseil de révision institutionnelle à l’Université de Californie à San Francisco et le Western Sydney Local Health District, qui comprend le Westmead Institute for Medical Research.
1. la lyse des cellules infectées par le VIH-1
Remarque : Les cellules peuvent être isolés à partir du sang périphérique, échantillons prélevés par leucophérèse, biopsie de moelle osseuse ou biopsie de tissu. Populations cellulaires peuvent être triées à l’aide de cellule activée par fluorescence triant (FACS).
- Préparer un tampon de lyse contenant 10 mM Tris-HCl, 0,5 % Nonidet P–40, 0,5 % Tween-20 et 0,3 mg/mL protéinase K. Un culot cellulaire, ajouter 100 µL de tampon de lyse par 1 x 10⁶ cellules. Pipetter en haut et en bas pour mélanger. Incuber à 55 ° C pendant 1 heure, suivie à 85 ° C pendant 15 min lyser les cellules et de libérer l’ADN génomique pour l’amplification par PCR.
Remarque : La lyse cellulaire est suffisante pour obtenir l’ADN génomique pour l’amplification. Aucun isolement d’ADN ou la purification est nécessaire. Le protocole peut être suspendu à ce stade et l’ADN génomique peut être conservé à-20 ° C indéfiniment.
2. amplification de l’ADN du VIH-1 seul provirus via PCR nichée
- Mélanger les réactifs pour la première ronde PCR (PCR1) énumérés au tableau 1 (voir la Table des matières). Ajouter 38 µL du mélange maître à 85 puits (80 échantillons, 4 contrôle négatif, 1 contrôle positif) d’une PCR 96 puits (suivi de la mise en page dans la Figure 1 b). Désigner cette plaque « PCR1 ».
| Réactif | Concentration finale | Volume pour plaque PCR1 (µL) | Volume de PCR2 plaque (µL) |
| Primer avant | 1 ΜM | 32.3 | 23,8 |
| Inverser l’apprêt | 1 ΜM | 32.3 | 23,8 |
| Tampon (10 x) | 1 x | 323 | 238 |
| MgSO4 (50 mM) | 2 mM | 129.2 | 95.2 |
| dNTP (10 mM) | 0. 2 mM | 64,6 | 47,6 |
| ADN polymérase (5 U/µL) | 0,025 U/ΜL | 16.2 | 11,9 |
| Ultrapure H2O | 2632.5 | 1939.7 |
Tableau 1 : Réactifs et volumes pour PCR master Mix.
Remarque : Les amorces utilisées pour PCR1 sont :
BLOuterF : 5'-AAATCTCTAGCAGTGGCGCCCGAACAG-3' (HXB2 position 623-649)
BLOuterR : 5'-TGAGGGATCTCTAGTTACCAGAGTC-3' (HXB2 position 9662-9686)
-
Après avoir préparé le master mix, repousser la plaque PCR1 sur une surface propre désignée pour l’ajout de l’ADN génomique.
- L’ADN génomique en série dilué de 1:3 à 1:81 avec Tris-HCl (5 mM, pH 8), préparation 45 µL pour chaque dilution (assez pour 20 puits pour chaque dilution). Ajouter 2 µL de l’ADN génomique dilué à chaque échantillon bien et 2 µL de Tris-HCl (5 mM, pH 8) pour chaque puits de contrôle négatif (suivi de la mise en page dans la Figure 1 b). Bouchez tous les puits de la plaque PCR1, excluant le positif de contrôle bien, à l’aide d’un joint adhésif transparent (voir Table des matières).
Remarque : Les dilutions recommandées ci-dessus servent seulement comme un guide de départ pour la détermination de la dilution du point final. Les dilutions dépendra de la concentration d’ADN du VIH-1 intégré au sein des échantillons.
- L’ADN génomique en série dilué de 1:3 à 1:81 avec Tris-HCl (5 mM, pH 8), préparation 45 µL pour chaque dilution (assez pour 20 puits pour chaque dilution). Ajouter 2 µL de l’ADN génomique dilué à chaque échantillon bien et 2 µL de Tris-HCl (5 mM, pH 8) pour chaque puits de contrôle négatif (suivi de la mise en page dans la Figure 1 b). Bouchez tous les puits de la plaque PCR1, excluant le positif de contrôle bien, à l’aide d’un joint adhésif transparent (voir Table des matières).
- Se déplacer à un endroit désigné à l’ajout du contrôle positif. Ajouter 2 µL de contrôle positif (dilué à 105 copies/µL pNL4-3) pour le contrôle positif de la plaque PCR1 et sceller la plaque. Tourner brièvement la plaque PCR1 dans un équilibriste PCR ou la centrifugeuse (400 g pendant 10 s à température ambiante) à tirer vers le bas de n’importe quel contenu résiduel sur les côtés des puits.
- Exécutez la plaque PCR1 dans un thermocycleur : 94 ° C pendant 2 min ; puis de 94 ° C pendant 30 s, 64 ° C pendant 30 s, 68 ° C pendant 10 min pour 3 cycles ; 94 ° C pendant 30 s, 61 ° C pendant 30 s, 68 ° C pendant 10 min pour 3 cycles ; 94 ° C pendant 30 s, 58 ° C pendant 30 s, 68 ° C pendant 10 min pour 3 cycles ; 94 ° C pendant 30 s, 55 ° C pendant 30 s, 68 ° C pendant 10 min pour 21 cycles ; puis 68 ° C pendant 10 min (30 cycles au total). Tenir à 4 ° C.
Remarque : Le protocole peut être suspendu ici et la plaque PCR1 conservés à 4 ° C pendant 2 jours. - Mélanger les réactifs pour le second tour de la PCR (PCR2) énumérés au tableau 1. Ajouter 28 µL sur 85 puits (80 échantillons, 4 contrôle négatif, 1 contrôle positif) d’une nouvelle plaque PCR 96 puits (suivi de la mise en page dans la Figure 1 b). Désigner cette plaque « PCR2 ».
Remarque : Les amorces utilisées pour PCR2 sont :
275F : 5'-ACAGGGACCTGAAAGCGAAAG-3' (HXB2 position 646-666)
280R : 5'-CTAGTTACCAGAGTCACACAACAGACG-3' (HXB2 position 9650-9676)
-
Tourner brièvement la plaque PCR1 dans un équilibriste PCR ou la centrifugeuse (400 g pendant 10 s à température ambiante) à tirer vers le bas de n’importe quel contenu résiduel sur les côtés des puits. Ajouter 80 µL de Tris-HCl (5 mM, pH 8) dans chaque puits de la plaque PCR1.
- Transférer 2 µL de la plaque PCR1 sur la planchette de PCR2 avec une pipette multicanaux. S’assurer que les échantillons sont transférés bien de bien (c'est-à-dire 2 µL de bien A1 de PCR1 plaque est transféré à bien A1 de PCR2 plaque). Sceller la plaque de PCR2 en utilisant un joint adhésif transparent (voir Table des matières).
- Tourner brièvement la plaque PCR2 dans un équilibriste PCR ou la centrifugeuse (400 g pendant 10 s à température ambiante) à tirer vers le bas de n’importe quel contenu résiduel sur les côtés des puits. La flasque de PCR1 avec un film pour le stockage à long terme à-20 ° C de thermocollage (voir Table des matières).
- Exécutez la plaque PCR2 dans un thermocycleur : 94 ° C pendant 2 min ; puis de 94 ° C pendant 30 s, 64 ° C pendant 30 s, 68 ° C pendant 10 min pour 3 cycles ; 94 ° C pendant 30 s, 61 ° C pendant 30 s, 68 ° C pendant 10 min pour 3 cycles ; 94 ° C pendant 30 s, 58 ° C pendant 30 s, 68 ° C pendant 10 min pour 3 cycles ; 94 ° C pendant 30 s, 55 ° C pendant 30 s, 68 ° C pendant 10 min pour 31 cycles ; puis 68 ° C pendant 10 min (total 40 cycles). Tenir à 4 ° C.
Remarque : Le protocole peut être suspendu ici et la plaque de PCR2 conservés à 4 ° C pendant 2 jours. -
Brièvement, faites tourner la plaque PCR2 dans un équilibriste PCR ou une centrifugeuse à tirer vers le bas de n’importe quel contenu résiduel sur les côtés des puits. Ajouter 60 µL de Tris-HCl (5 mM, pH 8) pour chaque bien en utilisant une pipette multicanaux.
- Courir 15 µL de chaque puits avec 2 x 48 puits préfabriqué 1 % des gels d’agarose contenant du bromure d’éthidium (0.1\u20120.3 µg/mL, voir Table des matières). Utiliser une échelle avec une gamme jusqu'à 10 kb (voir Table des matières). Visualiser pour identifier les puits contenant le produit amplifié et leurs tailles approximatives. Enregistrer l’image de gel.
Remarque : Assurez-vous que le témoin positif contient bien produit amplifié. Si les puits de contrôle négatif contiennent produit amplifié, tenir compte de la contamination et le mépris de plaque.
- Courir 15 µL de chaque puits avec 2 x 48 puits préfabriqué 1 % des gels d’agarose contenant du bromure d’éthidium (0.1\u20120.3 µg/mL, voir Table des matières). Utiliser une échelle avec une gamme jusqu'à 10 kb (voir Table des matières). Visualiser pour identifier les puits contenant le produit amplifié et leurs tailles approximatives. Enregistrer l’image de gel.
- Déterminer la dilution au cours de laquelle pas plus de 30 % des puits sont positifs pour le produit amplifié.
NOTE : Ceci est la dilution de point d’arrêt dans lequel la majorité (80 %) des puits contiennent produit amplifié d’un modèle unique. Cette dilution devrait être préparée et utilisée dans PCRs ultérieures pour obtenir de plus amples amplicons proviral. Enregistrer la taille approximative de chaque produit amplifié.
3. quantification et Purification d’ADN
- Brièvement, faites tourner la plaque PCR2 dans un équilibriste PCR ou une centrifugeuse à tirer vers le bas de n’importe quel contenu résiduel sur les côtés des puits. Transférer 40 µL du puits contenant du produit amplifié (à ou en dessous de la dilution du point final) à une nouvelle plaque de 96 puits midi (avec un volume bien de 0,8 mL, voir Table des matières).
NOTE : Noter l’originale et nouvelle bien position de chaque produit amplifié dans une feuille de calcul sous forme d’enregistrement de chaque produit amplifié à séquencer. -
Purifier l’amplifié produits d’ADN à l’aide d’une billes magnétiques basé PCR purification kit (voir Table des matières) pour supprimer des amorces, des nucléotides, des enzymes, des huiles et sels. Avant de commencer, ramener des billes magnétiques à température ambiante et préparer fraîches 80 % d’éthanol. Utilisez les nouvelles pointes de pipette lorsque cela est approprié afin d’éviter la contamination croisée des échantillons d’ADN.
- Billes magnétiques de vortex pour s’assurer qu’ils sont complètement remises en suspension. À l’aide d’une pipette multicanaux, ajouter 40 µL de perles à la 40 µL de produit amplifié dans la plaque de 96 puits midi 0,8 mL. Pipetez doucement et descendre de 10 fois pour mélanger. Vous pouvez également mélanger la solution en scellant la plaque puis agiter dans un agitateur de microplaques à 1 800 tr/min pendant 2 min. laisser incuber à température ambiante pendant 5 min.
- Place la plaque sur un magnétique résister (voir Table des matières) pendant 2 min. Retirer et jeter le surnageant.
- Laver les perles en ajoutant 200 µL d’éthanol à 80 % dans chaque puits et la plaque sur le stand. Incuber à température ambiante pendant 30 s. enlever et jeter le surnageant. Répéter une fois. À l’aide d’une pipette multicanaux avec pointes fines, enlever tout excès d’éthanol suivant le second lavage. Avec la plaque sur le stand, les perles à l’air laisser sécher pendant 15 min.
- Retirez la plaque du support. Ajouter 30 µL de tampon d’élution (voir Table des matières) dans chaque puits. Pipetez doucement et descendre de 10 fois pour mélanger. Vous pouvez également mélanger la solution en scellant la plaque puis agiter dans un agitateur de microplaques à 1 800 tr/min pendant 2 min. laisser incuber à température ambiante pendant 2 min.
- Placer la plaque sur un support magnétique pour 2 min. à l’aide d’une pipette multicanaux, transférer 25 µL du surnageant (ADN purifié) dans une nouvelle plaque PCR 96 puits. S’assurer que les échantillons sont transférés des puits à puits (c.-à-d., surnageant du puits A1 en plaque de 0,8 mL est transféré en puits A1 de nouvelle plaque à 96 puits).
Remarque : 5 uL de l’échantillon éluée est laissé pour n’assurer aucun transfert des perles de purification résiduelle.
- Déterminer et consigner la concentration approximative de chaque produit d’ADN amplifié après purification à l’aide d’un spectrophotomètre (absorbance à une longueur d’onde 260 nm).
Remarque : Mesure de la concentration approximative de chaque produit amplifié est nécessaire à ce stade pour assurer aucun échantillon n’est perdus au cours des étapes de purification et que la concentration approximative se situe entre la courbe d’étalonnage utilisée dans la suivante (étape 0,001 à 1 ng/µL ADN dans 100 µL de volume). Le protocole peut être suspendu ici et nettoyés échantillons peuvent être conservés à-20 ° C jusqu'à 6 mois. -
Quantifier la concentration d’ADN de chaque produit purifié à l’aide d’une quantification de l’ADN double brin nécessaire (voir la Table des matières).
Remarque : Il s’agit à l’aide d’une courbe standard pour déterminer la concentration d’ADN double brin dans un échantillon. Le kit inclut la mémoire tampon (10 mM Tris-HCl, EDTA 1 mM, pH 7,5), une norme de dsDNA lamda et un colorant fluorescent. Garder tous les réactifs sur la glace. Couvrir le tube contenant le colorant avec du papier pour éviter l’exposition à la lumière. Mesurer la concentration de chaque produit amplifié en trois exemplaires.- Tampon diluée à 1 x dans la DNase gratuit H2O. Ajouter 99 µL de tampon stérile à un nombre approprié de puits vides (3 fois le nombre de produits amplifiés à mesurer, voir le tableau 2 pour un schéma de l’exemple) d’une plaque de culture de tissu de fond plat. Ajouter 100 µL de tampon de 3 puits vides.
- Pour chaque produit amplifié à mesurer, ajouter 1 µL d’ADN purifié (de l’étape 3.2.5) en trois exemplaires dans chaque cupule contenant tampon (voir le tableau 2 pour un schéma de l’exemple).
- Pour préparer des normes, diluer lamda dsDNA 10 fois de 2 ng/µL à 0,002 ng / µL. Ajouter 100 µL de chaque dsDNA standard à 3 puits.
Remarque : Après l’étape 3.4.4, la concentration finale des normes variera de 1 à 0,001 ng/µL - Diluer le colorant fluorescent 1 : 200 avec un tampon. Rapidement ajouter 100 µL dans chaque cupule contenant échantillon, flans et les normes. Mélanger en haut et en bas avec une pipette. Couvrir la plaque avec une feuille pour éviter tout contact avec la lumière.
- Lire l’émission de fluorescence sur un lecteur de microplaques (excitation à 480 nm ; émission à 520 nm). Enregistrement des résultats dans une feuille de calcul.
- Déterminer la concentration d’ADN double brin dans chaque échantillon en utilisant les mesures de fluorescence enregistrées. Soustraire la fluorescence mesurée dans les puits vides de l’échantillon et des normes. Déterminer la fluorescence moyenne pour chaque échantillon et la norme de la géométrie. Dessiner une courbe standard basée sur les mesures de fluorescence des normes. Déterminer la concentration des échantillons par rapport aux normes.
| 1 | 2 | 3 | 4 | 5 | 6 | 7 | 8 | 9 | 10 | 11 | 12 | |
| A | Norme (1 ng/mL) | Standard (0,1 ng/mL) | Norme (0,01 ng/mL) | Norme (0,001 ng/mL) | Vide | |||||||
| 100 mL | 100 mL | 100 mL | 100 mL | 100 mL de tampon | ||||||||
| B | Norme (1 ng/mL) | Standard (0,1 ng/mL) | Norme (0,01 ng/mL) | Norme (0,001 ng/mL) | Vide | |||||||
| 100 mL | 100 mL | 100 mL | 100 mL | 100 mL de tampon | ||||||||
| C | Norme (1 ng/mL) | Standard (0,1 ng/mL) | Norme (0,01 ng/mL) | Norme (0,001 ng/mL) | Vide | |||||||
| 100 mL | 100 mL | 100 mL | 100 mL | 100 mL de tampon | ||||||||
| D | Exemple 1 : | Exemple 2 : | Exemple 3 : | Exemple 4 : | Exemple 5 : | Exemple 6 : | Exemple 7 : | Exemple 8 : | Exemple 9 : | Exemple 10 : | Exemple 11 : | Exemple 12 : |
| ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | |
| E | Exemple 1 : | Exemple 2 : | Exemple 3 : | Exemple 4 : | Exemple 5 : | Exemple 6 : | Exemple 7 : | Exemple 8 : | Exemple 9 : | Exemple 10 : | Exemple 11 : | Exemple 12 : |
| ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | |
| F | Exemple 1 : | Exemple 2 : | Exemple 3 : | Exemple 4 : | Exemple 5 : | Exemple 6 : | Exemple 7 : | Exemple 8 : | Exemple 9 : | Exemple 10 : | Exemple 11 : | Exemple 12 : |
| ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | ADN de 1 mL + 99 mL de tampon | |
| G | ||||||||||||
| H |
Tableau 2 : Disposition exemple de plaque à 96 puits pour la quantification de l’ADN double brin.
- Diluer chaque produit purifié (obtenu à l’étape 3.2.5) avec H2O à 0,2 ng/µL.
4. séquençage bibliothèque préparation
- Préparer l’ADN proviral amplifié et purifiée pour NGS utilisant une préparation de bibliothèque NGS ADN nécessaire (voir la Table des matières). Suivez les instructions du fabricant pour toutes les étapes de nettoyage, tagmentation et amplification par PCR [sauf que les volumes de réaction dont l’ADN d’entrée (de l’étape 3.5) peuvent être réduite de moitié afin d’étendre l’utilisation des réactifs de préparation bibliothèque].
- Normaliser les bibliothèques manuellement à l’aide d’une quantification de bibliothèque basé sur qPCR NGS nécessaire (voir la Table des matières) pour déterminer la concentration individuelle de provirus. Combiner des bibliothèques individuelles provirus en quantités équimolaires à une concentration finale de 4 nM, ou tel que spécifié par le fournisseur de service de séquençage.
Remarque : Le protocole peut être suspendu ici et la bibliothèque groupée stockés à-20 ° C. - Quantifier la bibliothèque commun finale en utilisant le même kit de quantification de dsDNA utilisé à l’étape 3.4. Suivez les instructions du fabricant. Déterminer la longueur moyenne de fragment de 1 µL de la bibliothèque regroupée en cours d’exécution sur un système d’électrophorèse automatisée à l’aide d’un kit (voir la Table des matières). Utiliser la concentration et longueur de fragment moyen pour déterminer la molarité de la bibliothèque de mise en commun.
- Mélanger 5 µL de la bibliothèque de mise en commun 5 µl de 0,2 N NaOH à dénaturer la bibliothèque. Ajouter 5 µL de 200 mM Tris-HCl à neutraliser. Diluer la bibliothèque finale à 12:05 avec un tampon d’hybridation réfrigérés (disponible avec le kit de préparation ADN bibliothèque) immédiatement avant le séquençage.
- Effectuer le séquençage de jumelé-fin des nucléotides (nt) 2 x 150 sur une plate-forme NGS appropriée (voir Table des matières).
Remarque : Lorsque 96 bibliothèques proviral sont indexés par course, cela donne environ 20 millions fin jumelé lectures par course ou 200 000 lectures par bibliothèque de provirus individuels pour analyse à la suite de démultiplexage. Étapes 4.4 et 4.5 sont généralement effectuées par un centre de séquençage.
5. l’Assemblée De Novo de provirus séquencées de VIH-1
Remarque : Pour obtenir la séquence génétique de chaque provirus amplifié, contigs sont assemblés de novo de la lit jumelé-fin. Beaucoup de plates-formes (par exemple, CLC Genomics Workbench14), permettent la conception de flux de travail personnalisés pour l’assemblage de novo . Autres logiciels open source comme FastQC15Trimmomatic16, Cutadapt17et FLASH18 peut également être utilisé pour le traitement lectures, ainsi que des outils tels que Bowtie219 et pique de20 pour la cartographie lire et de novo l’Assemblée. Les étapes pour l’assemblage de novo du VIH-1 contigs utilisant une plateforme commerciale spécifique (voir la Table des matières) sont décrites ci-dessous (Figure 2). Fichier de flux de travail personnalisé est disponible sur demande.
- Importez des séquences et de vérifier la qualité : importer la séquence appariée lit (au format fastq.gz) dans le logiciel, qui est ensuite combiné comme un jeu unique de lectures appariés. Générer une séquence rapport QC et analyser la qualité de vos données.
-
Contrôle de la qualité
- Effectuer la lecture parage selon le rapport QC. Retirer les nucléotides ambigus et les séquences d’adaptateur. Garniture de quinze ans 5' et deux nucléotides terminaux 3'. Jeter lit une longueur inférieure à 50 nucléotides. Utiliser une limite de qualité très strictes de 0,001 correspond à un score de REDSP QC de 30.
-
Fusion des paires qui se chevauchent
- Former seul lectures étendues en fusionnant appariées avant et marche arrière lectures avec chevauchement des régions.
-
Assemblée de novo
- Utiliser l’assembleur de novo de génomique CLC natif avec une taille de mot (ou k-mer) de 30 nt et une taille de bulle maximale de 65 nt pour assembler un sous-échantillon aléatoire de 10 000 lectures appariés non chevauchantes. La couverture prévue pour le contig de novo assemblé est ~ 200 x pour une séquence de ~ 9 kb.
Remarque : Cette sous-échantillonnage peut réduire le fardeau de calcul tel que la plupart des ordinateurs de bureau peuvent gérer l’Assemblée et l’analyse et compte tenu de la clonalité de chaque provirus (une bibliothèque est un provirus), cela ne limite pas la diversité.
- Utiliser l’assembleur de novo de génomique CLC natif avec une taille de mot (ou k-mer) de 30 nt et une taille de bulle maximale de 65 nt pour assembler un sous-échantillon aléatoire de 10 000 lectures appariés non chevauchantes. La couverture prévue pour le contig de novo assemblé est ~ 200 x pour une séquence de ~ 9 kb.
-
Re-mapping toutes les lectures de contigs
- Pour obtenir la séquence consensus majoritaire final de chaque provirus, mappez la lecture totale du contig de novo assemblé la valeur. Accepter uniquement les contigs avec une couverture moyenne minimale de 1 000 x et s’assurer que la longueur de contig final correspond à la taille de la bande sur le gel d’agarose original (étape 2.8.1). Enregistrer la séquence consensus majoritaire final comme un fichier .fasta.
Remarque : La plupart des contigs peut être assemblés en suivant les étapes ci-dessus. Toutefois, dans certains cas, pour un seul provirus, contigs multiples avec une couverture similaire sont assemblés. Dans ces circonstances, les contigs sont alignés sur un quasi pleine longueur (~ 9 kb) la séquence consensus des mêmes participants et assemblé manuellement en un seul contig. Toutes les lectures sont alors mappées à la contig assemblé manuellement et le consensus final accepté si la lecture couverture est même tout au long de l’Assemblée et non unique nucléotides simples (SNP) > 40 % sont présents.
- Pour obtenir la séquence consensus majoritaire final de chaque provirus, mappez la lecture totale du contig de novo assemblé la valeur. Accepter uniquement les contigs avec une couverture moyenne minimale de 1 000 x et s’assurer que la longueur de contig final correspond à la taille de la bande sur le gel d’agarose original (étape 2.8.1). Enregistrer la séquence consensus majoritaire final comme un fichier .fasta.
-
Contrôle de la qualité plu
- Pour assurer chaque contig représente un provirus seul et n’est pas en raison de l’amplification de provirus multiples au sein d’un seul puits, écran lire couverture et appel variant du contig final.
- Plusieurs modèles proviral présents pendant l’ACP sont souvent identifiés par une couverture très inégale lecture (en raison de l’amplification Co de provirus de différentes tailles) quelle cartographie à un consensus intégral par le même participant, ou par la présence de SNP avec un fréquence de > 40 % (voir résultats représentatifs, Figure 4). Ne pas tenir compte des populations mixtes dans les analyses subséquentes.
-
Alignement
- Importer le consensus final de chaque séquence proviral dans séquence Regarde un logiciel tel que moléculaire génétique évolutive analyse (MEGA) 7,21. Aligner chaque séquence manuellement à la séquence de référence HXB2. Taillez la 5' et 3' se termine aux postes 666-9650 de HXB2 pour supprimer les séquences d’amorces.
- Exporter la liste de séquences au format fasta et orienter à l’aide de MAFFT version 722, avec une édition manuelle le cas échéant obtenir l’alignement final.
Remarque : Si les séquences ne sont pas alignent, premier revers compléter la séquence. Si la séquence n’aligne pas encore effectuer une recherche de souffle afin de s’assurer que la séquence est le VIH-1. Il est possible d’amplifier les modèles non-VIH-1 et ceux-ci peuvent être identifiés à ce stade. Si les séquences sont VIH-1 mais ne sont pas alignent, envisager la présence d’inversions (voir étape 6.1).
6. détermination de la compétence réplication potentiels des séquences Proviral du VIH-1
NOTE : Pour identifier les séquences de génétiquement intactes et potentiellement aptes à la réplication, provirus VIH-1 qu'est un processus rigoureux d’élimination suivie (Figure 1). Proviral séquences manque des inversions, des délétions internes importantes, délétères stop codons / hypermutation somatique, mutations de déphasage, et/ou défauts dans le signal de site ou l’emballage du MSD sont considérées comme génétiquement intacte et potentiellement aptes à la réplication.
-
Inversions
- Pendant la phase d’alignement, identifier les inversions. Inversions sont des régions où la séquence n’est pas aligné à la référence HXB2, à moins que la région est inverser complétée.
Remarque : Selon l’utilisation des données des séquences contenant des inversions devrez peut-être être omis de l’analyse.
- Pendant la phase d’alignement, identifier les inversions. Inversions sont des régions où la séquence n’est pas aligné à la référence HXB2, à moins que la région est inverser complétée.
-
Grandes délétions internes
- Identifier des contigs avec grandes délétions internes (> 600 bp) dans la phase d’alignement. À moins que la suppression se situe au sein de la nef, la séquence peut être définie comme étant défectueux.
Remarque : Toutes les séquences avec des délétions internes < 600 bp sera identifié par Gene Cutter (étape 6.3.1) comme ayant des séquences géniques incomplète.
- Identifier des contigs avec grandes délétions internes (> 600 bp) dans la phase d’alignement. À moins que la suppression se situe au sein de la nef, la séquence peut être définie comme étant défectueux.
-
Codons stop délétères, les mutations de déphasage et les suppressions
- Vérifier tous les contigs de longueur > 8400 nucléotides pour la présence de séquences incomplètes aide du Los Alamos National Laboratory VIH séquence de base de données gène Cutter, les déphasages et les codons stop délétères outil23.
Remarque : L’outil Gene Cutter divise la séquence provirale dans les gènes gag, pol, vif, vpr, tat, rev, vpu, env et la nefet se traduit par les acides aminés. Gene Cutter puis les écrans pour la présence de codons stop et mutations de déphasage (en raison des insertions ou suppressions). Contigs contenant des codons stop ou changements dans n’importe quel gène, à l’exclusion de la nef24, sont considérés comme défectueux. Gene Cutter identifie également des séquences géniques incomplète et un provirus avec une suppression < 600 bp dans un gène autre que nef peut être reclassé comme défectueux en raison d’une grande délétion interne.
- Vérifier tous les contigs de longueur > 8400 nucléotides pour la présence de séquences incomplètes aide du Los Alamos National Laboratory VIH séquence de base de données gène Cutter, les déphasages et les codons stop délétères outil23.
-
Hypermutation somatique
- Générer un consensus des séquences proviral pleine longueur restantes à l’aide du Los Alamos National Laboratory VIH Sequence Database Consensus Maker tool (machine à consensus simple)25. Ajouter la séquence consensus au sommet d’un alignement contenant uniquement les séquences proviral pleine longueur restantes. Utilisant cet alignement et l' outil de Los Alamos National Laboratory VIH Sequence Database Hypermut26 pour identifier APOBEC-induced G-A hypermutation somatique dans les séquences proviral pleine longueur restantes.
-
Défauts de la TMS et le signal de l’emballage
- Vérifiez toutes les contigs restants pour les défauts de la TMS et le signal de l’emballage (région de HXB2 670-810) qui rendent la séquence proviral défectueux4. Rechercher une mutation ponctuelle dans le site MSD (séquence GT, HXB2 744-745) ou toute suppression dans les quatre tiges boucles du signal emballage (SL1 (HXB2 691-734), SL2 (HXB2 736-754), SL3 (HXB2 766-779) et SL4 (790-810 HXB2)).
Résultats
Le test de FLIPS amplifie et séquences simple, près de provirus pleine longueur de VIH-1. Le protocole comporte 6 étapes pour obtenir près de séquences proviral pleine longueur. Ces étapes comprennent : la lyse des cellules, PCR nichée de provirus pleine longueur de VIH-1 (intactes ou défectueux), purification d’ADN et quantification, séquençage de préparation de la bibliothèque, NGS, infectées et de novo Assemblée de séquencé provirus. La fin de chaque étape peut être considéré comme un point de contrôle dont la qualité du produit (p. ex. amplifiés d’ADN, ADN purifié, bibliothèque de séquençage ou séquence) peut être évaluée avant la prochaine étape. Un aperçu de l’évaluation effectuée à la fin de chaque étape et les résultats attendus sont énoncés ci-dessous.
Suite à la PCR nichée, les produits d’amplification sont exécutés sur un gel d’agarose à 1 % (Figure 3). La qualité initiale de la PCR peut être déterminée par l’inspection des témoins négatifs et positifs. Puits de contrôle négatif contenant du produit amplifié indiquent la contamination et puits de contrôle positif en l’absence du produit amplifié amplification insuffisante. Ensuite, puits contenant des produits amplifiés sont sélectionnés pour l’ordonnancement. Pour éviter les puits contenant des mélanges de plusieurs provirus amplifiés, seulement les puits contenant du produit amplifié à dilution point final sont considérés pour le séquençage. Selon la distribution de Poisson, la dilution point final se trouve quand 30 % des puits sont positifs pour produit amplifié. À cette dilution, il y a un 80 % chance ces puits contiennent un provirus amplifié unique. En outre, puits contenant plusieurs provirus amplifiés de différentes longueurs peuvent être visualisées à ce stade que les bandes multiples apparaîtra sur le gel. Ces puits ne doivent pas être sélectionnés de séquençage (Figure 3).
Après la purification des provirus amplifiés sélectionné pour le séquençage, quantification assure qu'aucun ADN proviral n’est perdue au cours de l’étape de purification. Si la concentration de l’ADN d’un provirus amplifié est < 0,2 ng/µL, l’échantillon restant dans le PCR2 plaque peut être épuré. Un point de contrôle similaire survient après préparation de bibliothèque, dans laquelle chaque bibliothèque est quantifiée. Ceci assure provirus individuels ont été convenablement fragmentés, tag et amplifiés avant séquençage. Chaque bibliothèque proviral est regroupé dans des quantités équimolaires à une concentration finale de bibliothèque de 4 nM (ou tel que spécifié par le fournisseur de séquençage). Si la concentration d’une bibliothèque individuelle provirale est trop faible, il peut être exclu du pool de bibliothèque de séquençage, ou la bibliothèque individuelle établi à nouveau. Une dernière vérification de la concentration de la bibliothèque de mise en commun est effectuée avant de séquençage ainsi que de confirmer la longueur moyenne de fragment.
Étapes de contrôle qualité avant l’étape de l’Assemblée de novo assure la qualité des lectures utilisées pour assembler le contig proviral final. Ces étapes incluent : suppression de séquences de l’adaptateur, règlage de 5' et 3' nucléotides, une limite de qualité très strictes et en ignorant les courtes lectures. CLC Genomics Workbench peut fournir des rapports de contrôle de la qualité qui peuvent être utilisés avant d’évaluer la qualité initiale des lectures et des paramètres de coupe guide, puis après pour déterminer si la compensation était suffisante pour supprimer les régions de basse qualité. En outre, pour l’assemblage de novo , la qualité de l’assemblé contigs peut être évaluée à une profondeur suffisante (> 1000 X) et une bonne uniformité de la couverture (Figure 4 a). Une population mixte peut également être identifiée à ce stade. Mélanges de plusieurs provirus pleine longueur (~ 9 kb) sont identifiés par la présence de multiples SNP avec une fréquence de plus de 40 %, alors que les mélanges du short (contenant une grande délétion interne) et du provirus pleine longueur peuvent être identifiés par l’inégale lire la couverture après le mappage à un album de référence du même participant (Figure 4 b).
Selon l’application, l’alignement final peut être visualisé en utilisant des outils comme ggtree disponible comme paquet dans « R: A langage et un environnement de calcul statistique »27. Dans une étude récente, FLIPS servait à provirus séquence VIH-1 de la mémoire naïve, centrale, transitoire et effectrices CD4+ T les cellules isolées de particuliers sur l’ART à long terme, dans le but d’identifier les sous-ensembles de cellule particulière a montré plus haut proportions de génétiquement intacte et potentiellement aptes à la réplication du VIH-12. Représentation visuelle des séquences isolées d’un des participants de cette étude (participant 2026) est présentée ici, (Figure 5). Ce participant, la majorité (97 %) des séquences était défectueuse, avec des séquences intactes trouvés à effecteur et mémoire transitoire CD4+ T des cellules. Cet outil de visualisation est utile pour afficher le nombre de séquences avec des grandes délétions internes et leur position dans le génome. Elle peut être annotée plus loin pour indiquer les séquences avec les codons stop délétères, mutations de déphasage et destructions/mutations dans le site MSD et/ou le signal de l’emballage.
Une application du dosage FLIPS est d’identifier génétiquement intactes et potentiellement aptes à la réplication du VIH-1 provirus. Dans une étude récente de 531 séquences isolées de CD4 des cellules de 6 participants sur l’ART à long terme,+ T 26 provirus de HIV-1 génétiquement intactes (5 %) ont été identifiés2. Les provirus défectueux restants comprenaient ceux renfermant des séquences d’inversion (6 %), grandes délétions internes (68 %), arrêt délétères codons/hypermutation somatique (9 %), mutations de déphasage (1 %) et de défauts dans le signal de l’emballage et/ou les mutations dans le site MSD (11 %) .
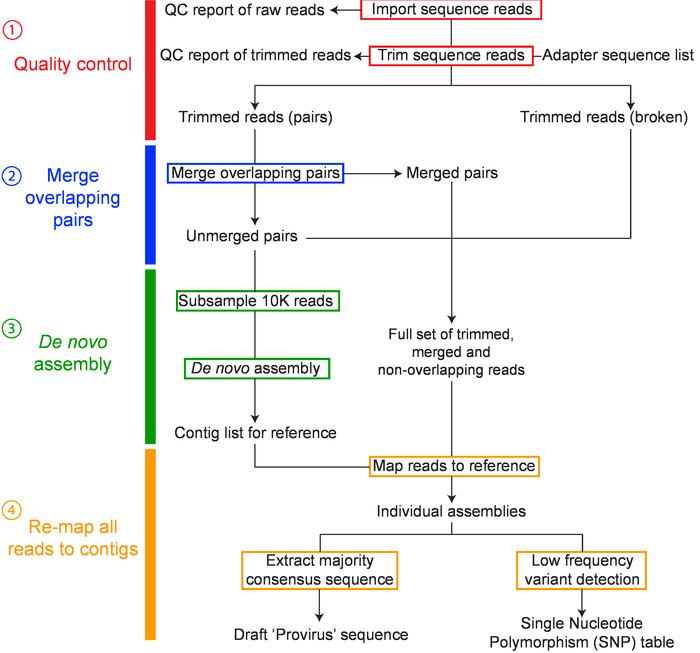
Figure 2 : Vue d’ensemble du flux de travail pour l’assemblage de novo de provirus VIH-1. Les principales étapes du flux de travail incluent : séquence 1) lire le contrôle de la qualité, 2) fusion des paires qui se chevauchent, 3) Assemblée de novo et 4) remappage et création d’un consensus ont été couleur rouge, bleu, vert et orange, respectivement. Ce chiffre a été modifié par Hiener et al. 2 . S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
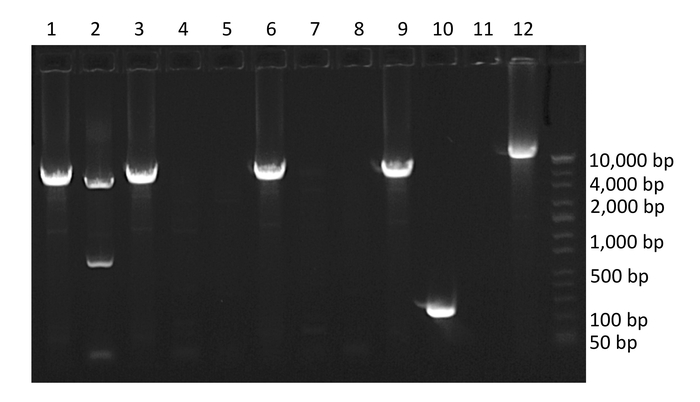
Figure 3 : gel d’agarose exemple de PCR amplifiés provirus VIH-1. Puits 1, 2, 3, 6, 9 et 10 contiennent amplifiés provirus VIH-1. Bien 10 contient un provirus avec une grande délétion interne, 2 puits contient co amplification de deux provirus VIH-1 de différentes longueurs (mélange) et 12 puits contient le contrôle positif. Noter le pourcentage de puits contenant du produit amplifié est 60 %, ce qui est supérieure au pourcentage requis pour isoler les modèles simples. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
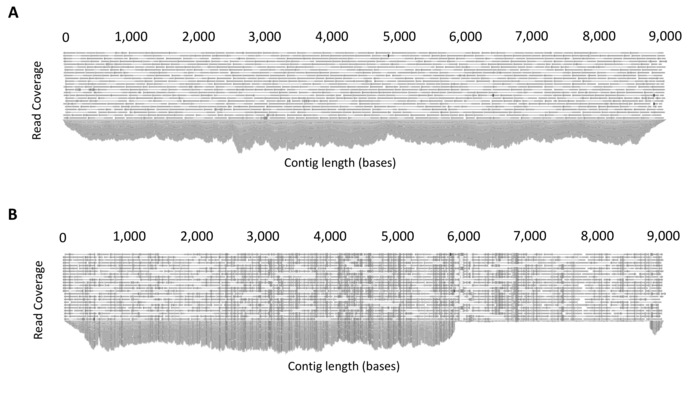
Figure 4 : exemple de sortie de cartographie lire. (A) exemple démontrant la même couverture en raison de l’amplification d’un provirus unique de HIV-1 pleine longueur. Suite de novo Assemblée, toutes les lectures sont mappées à la contig assemblé pour produire une séquence consensus. La plate-forme logicielle permet les lectures mappés à inspecter pour une couverture suffisante et même. (B) exemple démontrant l’amplification Co de deux provirus VIH-1 de différentes longueurs (mélange). Pour déterminer les mélanges, lectures sont mappées à une séquence de référence pleine longueur (~ 9 kb) depuis le même participant et lire cartographie inspectée. La présence de couverture inégale indique un mélange. Cette figure est reproduite avec la permission de Qiagen14. S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
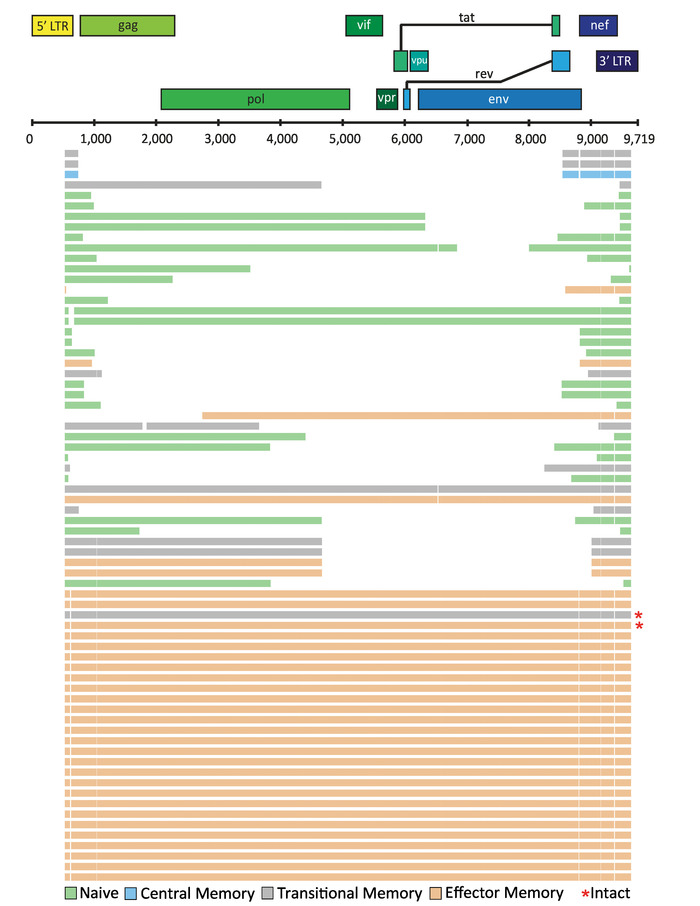
Figure 5 : Visualisation d’exemple de séquences proviral du VIH-1 isolé de CD4+ T cell sous-ensembles d’un individu sur l’ART à long terme. Séquences proviral individuels du VIH-1 sont représentées par des traits horizontaux. Ce chiffre a été modifié par Hiener et al. 2 . S’il vous plaît cliquez ici pour visionner une version agrandie de cette figure.
Discussion
L’essai de FLIPS est une méthode efficace et haut-débit pour amplification et séquençage simple, proche du VIH-1 provirus. Divers facteurs et des étapes cruciales dans le protocole qui influent sur le nombre et la qualité des séquences obtenues ont été identifiés. Tout d’abord, le nombre de cellules et la fréquence de l’infection VIH-1 de la population cellulaire influencent le nombre de provirus amplifié. Par exemple, dans une publication précédente, environ la moitié des séquences autant ont été obtenues depuis le même nombre de naïve CD4+ T par rapport à la mémoire de l’effecteur CD4 des cellules+ T des cellules. C’est parce que les cellules naïves ont généralement une plus faible fréquence d’infection que de cellules effectrices mémoire2. Deuxièmement, la lyse cellulaire est préférable à des méthodes d’extraction basée sur les colonnes pour obtenir l’ADN génomique, comme il n’y a aucun risque de perdre l’ADN dans le processus d’extraction. Enfin, comme pour n’importe quel test d’amplification PCR, empêchant la contamination est essentielle. Régions non séparées devraient être désignées pour la préparation de mélanges maîtres, manipulation de l’ADN génomique, ajout de contrôles positifs, purification d’ADN et la quantification et préparation de la bibliothèque. Ceci est particulièrement important pour la simple copie des tests comme celui présenté ici.
Mise en œuvre de l’essai de FLIPS devrait inclure tout d’abord un témoin positif comme les plasmides pNL4-3 plutôt que des échantillons de participants en cours d’exécution. Cela permettra de n’importe quel dépannage avant l’utilisation des cellules positives VIH-1, comme les séquences obtenues peuvent être comparés à des séquences de référence disponibles pour ces plasmides. Lors de l’utilisation des cellules positives VIH-1, il est important de considérer le sous-type du VIH-1 (amorces pour FLIPS sont spécifiques de sous-type B) et la fréquence de l’infection de la population cellulaire si peu à aucune provirus est amplifié. Séquences d’amorces peuvent être modifiés/redessiné pour faire correspondre les autres sous-types. En outre, une cupule contenant un contrôle positif devrait figurer dans chaque PCR réalisée.
FLIPS a surmonter les limitations de précédents essais de séquençage, y compris SPS. Grâce à l’amplification et le séquençage près du VIH-1 provirus, FLIPS peuvent déterminer la réplication-compétence potentielle de provirus VIH-1. Ce n’était pas possible à l’aide de SPS, qui séquencé seulement des régions sub-génomiques et donc sélectionné pour les séquences avec les sites de liaison apprêt intact. En outre, FLIPS surmonte les limites associées utilisant plusieurs amplification et amorces de séquençage, était employé par le précédent séquençage de longs essais1,4. Par le biais de deux cycles de PCR ciblant les régions LTR du VIH-1 combinées avec NGS, FLIPS diminue le nombre et la complexité des amorces requis. FLIPS est donc moins sensible aux conséquences de l’inadéquation de l’amorce, à savoir l’identification erronée des provirus défectueux et une incapacité à amplifier certains provirus au sein d’une population. Le protocole de FLIPS est également plus efficace et permet un débit plus élevé du séquençage que les méthodes précédentes.
De toute évidence, FLIPS offre des avantages par rapport aux méthodes actuelles qui déterminent la composition génétique du VIH-1 provirus. Cependant, il est important de reconnaître les limites des FLIPS. Tout d’abord, l’essai de FLIPS n’a pas été développé comme un outil pour mesurer la taille du réservoir du VIH-1 latente, comme des analyses pour déterminer si les FLIPS amplifie chaque provirus HIV-1 présents dans une population de cellules n’ont pas été accomplies. FLIPS est plutôt utile pour faire des comparaisons relatives de la composition du réservoir entre des populations de cellules différentes2. Deuxièmement, la réplication-compétence de provirus intacts de VIH-1 ne peut être déterminée avec certitude sans en vivo analyses, telles que celles effectuées par Ho et al. 4. Troisièmement, FLIPS n’est pas conçu pour déterminer le site d’intégration du VIH-1 provirus.
Les variations mineures au protocole FLIPS peuvent augmenter sa demande. Par exemple, changements dans l’amorce peuvent permettre à des séquences différentes et plusieurs sous-types du VIH-1 d’être amplifié et séquencé. Le séquençage des virions de VIH-1 plasmatique est possible grâce à l’ajout de synthèse de cDNA avant PCR nichée. L’utilisation future des méthodes de séquençage de molécule unique éliminera le besoin pour l’assemblage de novo .
Séquençage génétique de provirus intégrées de VIH-1 a augmenté notre compréhension du VIH-1 réservoir latent. FLIPS est un outil important pour les futures études élucider la composition et la distribution du réservoir latent. Toutefois, l’application des FLIPS peut déborder le réservoir. Les études à venir pourraient utiliser FLIPS pour déterminer des cibles pour la technologie CRISPR-Cas particuliers ou d’aider à l’identification du codage et régions non codantes qui rendre le virus plus sensible aux latence inversion des agents. La recombinaison virale peut être mieux comprise en regardant les sites de jonction des délétions internes importantes.
Déclarations de divulgation
Les auteurs n’ont rien à divulguer.
Remerciements
Ce travail a été soutenu le Delaney AIDS Research Enterprise (DARE) de trouver un remède (1U19AI096109 et 1UM1AI126611-01) ; l’amfAR Consortium de recherche sur l’éradication du VIH (ARCHE) subvention de recherche concertée de la Foundation for AIDS Research (amfAR 108074-50-RGRL) ; Centre australien pour le VIH et l’hépatite Virology Research (ACH2) ; GIVI-UCSF Center for AIDS Research (P30 AI027763) ; et l’Australian National Health and Medical Research Council (AAP1061681). Nous tenons à remercier m. Joey Lai, directeur des installations génomique à l’Institut de Westmead pour la recherche médicale pour sa formation en préparation de la bibliothèque et l’utilisation de ses installations et Ramaciotti Centre for Genomics (Université de New South Wales, Sydney, Australie) pour la conduite de séquençage. Nous reconnaissons avec gratitude les participants qui ont donné des échantillons pour cette étude.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| UltraPure 1 M Tris-HCI, pH 8,0 | Invitrogen | 15568025 | Diluer à 5 mM pour PCR imbriquée |
| Nonidet P 40 Solution de substitution | Sigma | 98379 | |
| Tween-20 | Sigma | P9416 | |
| Solution de protéinase K (20 mg/mL) | Promega | AM2548 | |
| Thermocycleur | N’importe quel thermocycleur à 96 puits peut être utilisé | ||
| Platinum Taq DNA polymérase Haute Fidélité | Invitrogen | 11304011 | |
| 10x Tampon Haute Fidélité [600 mM Tris-SO4 (pH 8,9), 180 mM (NH4)2SO4] | Invitrogen | 11304011 | |
| 50 mM MgSO4 | Invitrogen | 11304011 | |
| Mélange de nucléotides PCR, 10 mM | Promega | C1141 | |
| Ultrapure H2O | Invitrogen | 10977023 | |
| Amorces | dessalées. Diluer à (100 & micro ; M) avec H2O | ||
| Plaque PCR 96 puits, demi-jupe, coin à encoche unique, transparent | Axygen | PCR-96M2-HS-C | |
| Microseal 'B' Adhesive Seals | BioRad | MSB1001 | Requis pour sceller 96 plaques PCR |
| HIV-1 NL4-3 Clone moléculaire infectieux (pNL4-3) | Le réactif suivant a été obtenu par le biais du programme de réactifs du NIH sur le sida, Division du sida, du NIAID, du NIH : HIV-1 NL4-3 Infectious Molecular Clone (pNL4-3) du Dr Malcolm Martin (Cat# 114). | Dilué à 105 copies/mL et utilisé comme | |
| témoin positif PCR plaque centrifuge ou centrifugeuse | |||
| E-GEL 48 1 % Agarose | Invitrogen | G800801 | Gels d’agarose préfabriqués à 1 % (deux gels utilisés par plaque à 96 puits). N’importe quel gel d’agarose à 1 % peut être substitué. Contient du bromure d’éthidium. |
| Marqueur d’ADN DirectLoad Wide Range | Sigma | D7058 | Toute échelle d’une portée allant jusqu’à 10 kb peut être remplacée |
| Dispositif Mother E-Base | Invitrogen | EBM03 | Requis pour le fonctionnement de gels d’agarose préfabriqués à 48 puits à 1 % |
| Gel Doc EZ Système de documentation | BioRad | 1708270 | Tout système de visualisation pour le bromure d’éthidium contenant des gels d’agarose peut être utilisé |
| PlateMax Peelable Heat Sealing | Axygen | HS-200 | Film thermoscellable pour stockage à long terme |
| Plaque de stockage 96 puits 0,8 mL | ThermoFisher Scientific | AB0765 | 0,8 mL Plaque 96 puits requise pour la purification PCR à base de billes magnétiques |
| Agencourt AMPure XP (kit de purification PCR) | Beckman Coulter | A63880 | Kit de purification PCR à base de billes magnétiques. D’autres kits de purification PCR peuvent être remplacés ici ( par exemple QIAquick PCR Purification Kit (Qiagen Cat#28106) |
| Alcool éthylique, pur. 200 proof, pour la biologie moléculaire | Sigma | E7023 | |
| Magnetic Stand-96 | Invitrogen | AM10027 | |
| Agitateur | Tampon optionnel | ||
| EB | Qiagen | 19086 | Tampon d’élution |
| Quant-iT PicoGreen Kit de dosage de l’ADNdb | Invitrogen | P11496 | Une coloration à base de fluorescence pour la mesure de la concentration d’ADNdb |
| Lecteur | |||
| Nextera XT Kit de préparation de la bibliothèque d’ADN | Illumina | FC-131-1096 | |
| Nextera XT Index Kit | Illumina | FC-131-2001 | |
| Plaques PCR à coque dure 96 puits | Biorad | HSP9601 | Requis pour le kit de préparation de banque d’ADN Nextera XT |
| Kit de quantification de bibliothèque - Illumina/Universal | Kapa Biosystems | KK4824 | D’autres kits de quantification de bibliothèque peuvent être remplacés (par exemple Quantification de la bibliothèque d’ADN JetSeq Kit Lo-Rox (Bioline Cat#BIO-68029) |
| 2100 Bioanalyseur | Technologie Agilent | Système d’électrophorèse automatisé . À utiliser en conjonction avec un kit ADN haute sensibilité | |
| Kit ADN haute sensibilité | Technologie Agilent | 5067-4626 | |
| Illumina MiSeq | Platform Illumina |
Références
- Bruner, K. M., et al. Defective proviruses rapidly accumulate during acute HIV-1 infection. Nature Medicine. 22 (9), 1043-1049 (2016).
- Hiener, B., et al. Identification of Genetically Intact HIV-1 Proviruses in Specific CD4(+) T Cells from Effectively Treated Participants. Cell Reports. 21 (3), 813-822 (2017).
- Abram, M. E., Ferris, A. L., Shao, W., Alvord, W. G., Hughes, S. H. Nature, position, and frequency of mutations made in a single cycle of HIV-1 replication. Journal of Virology. 84 (19), 9864-9878 (2010).
- Ho, Y. C., et al. Replication-competent noninduced proviruses in the latent reservoir increase barrier to HIV-1 cure. Cell. 155 (3), 540-551 (2013).
- Harris, R. S., et al. DNA deamination mediates innate immunity to retroviral infection. Cell. 113 (6), 803-809 (2003).
- Lecossier, D., Bouchonnet, F., Clavel, F., Hance, A. J. Hypermutation of HIV-1 DNA in the absence of the Vif protein. Science. 300 (5622), 1112(2003).
- Chun, T. W., et al. Rebound of plasma viremia following cessation of antiretroviral therapy despite profoundly low levels of HIV reservoir: implications for eradication. AIDS. 24 (18), 2803-2808 (2010).
- Chomont, N., et al. HIV reservoir size and persistence are driven by T cell survival and homeostatic proliferation. Nature Medicine. 15 (8), 893-900 (2009).
- Soriano-Sarabia, N., et al. Quantitation of replication-competent HIV-1 in populations of resting CD4+ T cells. Journal of Virology. 88 (24), 14070-14077 (2014).
- Josefsson, L., et al. The HIV-1 reservoir in eight patients on long-term suppressive antiretroviral therapy is stable with few genetic changes over time. Proceedings of the National Academy of Sciences USA. 110 (51), E4987-E4996 (2013).
- Evering, T. H., et al. Absence of HIV-1 evolution in the gut-associated lymphoid tissue from patients on combination antiviral therapy initiated during primary infection. Public Library of Science Pathogens. 8 (2), e1002506(2012).
- von Stockenstrom, S., et al. Longitudinal Genetic Characterization Reveals That Cell Proliferation Maintains a Persistent HIV Type 1 DNA Pool During Effective HIV Therapy. Journal of Infectious Diseases. 212 (4), 596-607 (2015).
- Palmer, S., et al. Multiple, linked human immunodeficiency virus type 1 drug resistance mutations in treatment-experienced patients are missed by standard genotype analysis. Journal of Clinical Microbiology. 43 (1), 406-413 (2005).
- Qiagen. CLC Genomics Version 10. , Available from: https://www.qiagenbioinformatics.com/products/clc-genomics-workbench (2018).
- Andrews, S. FastQC: a quality control tool for high throughput sequence data. , Available from: https://www.bioinformatics.babraham.ac.uk/projects/fastqc/ (2010).
- Bolger, A. M., Lohse, M., Usadel, B. Trimmomatic: a flexible trimmer for Illumina sequence data. Bioinformatics. 30 (15), 2114-2120 (2014).
- Martin, M. Cutadapt removes adapter sequences from high-throughput sequencing reads. EMBnet.journal. 17 (1), (2011).
- Magoc, T., Salzberg, S. L. FLASH: fast length adjustment of short reads to improve genome assemblies. Bioinformatics. 27 (21), 2957-2963 (2011).
- Langmead, B., Salzberg, S. L. Fast gapped-read alignment with Bowtie 2. Nature Methods. 9 (4), 357-359 (2012).
- Bankevich, A., et al. SPAdes: a new genome assembly algorithm and its applications to single-cell sequencing. Journal of Computational Biology. 19 (5), 455-477 (2012).
- Kumar, S., Stecher, G., Tamura, K. MEGA7: Molecular Evolutionary Genetics Analysis Version 7.0 for Bigger Datasets. Molecular Biology and Evolution. 33 (7), 1870-1874 (2016).
- Katoh, K., Standley, D. M. MAFFT multiple sequence alignment software version 7: improvements in performance and usability. Molecular Biology and Evolution. 30 (4), 772-780 (2013).
- Laboratory, L. A. N. HIV Sequence Database - Gene Cutter tool. , Available from: https://www.hiv.lanl.gov/content/sequence/GENE_CUTTER/cutter.html (2018).
- Foster, J. L., Garcia, J. V. Role of Nef in HIV-1 replication and pathogenesis. Advances in Pharmacology. 55, 389-409 (2007).
- Laboratory, L. A. N. HIV Sequence Database - Consensus Maker tool. , Available from: https://www.hiv.lanl.gov/content/sequence/CONSENSUS/consensus.html (2018).
- Laboratory, L. A. N. HIV Sequence Database - Hypermut tool. , Available from: https://www.hiv.lanl.gov/content/sequence/HYPERMUT/hypermut.html (2018).
- Yu, G., Smith, D. K., Zhu, H., Guan, Y., Lam, T. T. Y. ggtree: an r package for visualization and annotation of phylogenetic trees with their covariates and other associated data. Methods in Ecology and Evolution. , (2016).
Réimpressions et autorisations
