La microscopie de localisation simple molécule 3D est utilisée pour sonder les positions spatiales et les trajectoires de mouvement des protéines étiquetées fluorescentes dans les cellules bactériennes vivantes. Le protocole expérimental et d'analyse de données décrit ci-dessus détermine les comportements diffusifs répandus des protéines cytosoliques basées sur des trajectoires monomolécules mises en commun.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Microscopie de suivi à molécule unique - Outil pour déterminer les états diffusifs des molécules cytosoliques
Dans cet article
Résumé
Résumé
La microscopie de localisation à molécule unique sonde la position et les mouvements des molécules individuelles dans les cellules vivantes avec des dizaines de nanomètres de résolution spatiale et milliseconde temporelle. Ces capacités font de la microscopie de localisation à une molécule idéalement adaptée pour étudier les fonctions biologiques de niveau moléculaire dans des environnements physiologiquement pertinents. Ici, nous démontrons un protocole intégré pour l'acquisition et le traitement/analyse des données de suivi d'une seule molécule pour extraire les différents états diffusifs qu'une protéine d'intérêt peut montrer. Ces informations peuvent être utilisées pour quantifier la formation complexe moléculaire dans les cellules vivantes. Nous fournissons une description détaillée d'une expérience de localisation simple molécule 3D basée sur la caméra, ainsi que les étapes ultérieures de traitement des données qui donnent les trajectoires de molécules individuelles. Ces trajectoires sont ensuite analysées à l'aide d'un cadre d'analyse numérique pour extraire les états diffusifs répandus des molécules étiquetées fluorescentes et l'abondance relative de ces états. Le cadre d'analyse est basé sur des simulations stochastiques de trajectoires intracellulaires de diffusion brownienne qui sont spatialement confinées par une géométrie cellulaire arbitraire. Sur la base des trajectoires simulées, les images brutes à molécule unique sont générées et analysées de la même manière que les images expérimentales. De cette façon, les limites expérimentales de précision et de précision, qui sont difficiles à étalonner expérimentalement, sont explicitement incorporées dans le flux de travail d'analyse. Le coefficient de diffusion et les fractions de population relatives des états diffusifs prédominants sont déterminés en adaptant les distributions des valeurs expérimentales à l'aide de combinaisons linéaires de distributions simulées. Nous démontrons l'utilité de notre protocole en résolvant les états diffusifs d'une protéine qui présente différents états diffusifs en formant des complexes homo- et hétéro-oligomeric dans le cytosol d'un agent pathogène bactérien.
Introduction
L'examen du comportement diffusif des biomolécules donne un aperçu de leurs fonctions biologiques. Les techniques basées sur la microscopie à fluorescence sont devenues des outils précieux pour observer les biomolécules dans leur environnement cellulaire indigène. Le rétablissement de fluorescence après le photoblanchiment (FRAP) et la spectroscopie de corrélation de fluorescence (FCS)1 fournissent des comportements diffusifs ensemble-moyens. Inversement, la microscopie de localisation à molécule unique permet l'observation de molécules fluorescentes individuelles à haute résolution spatiale et temporelle2,3,4. L'observation de molécules individuelles est avantageuse puisqu'une protéine d'intérêt peut exister dans différents états diffusifs. Par exemple, deux états diffusables facilement reconnaissables surgissent lorsqu'un régulateur transcriptionnel, tel que CueR dans Escherichia coli, se diffuse librement dans le cytosol ou se lie à une séquence d'ADN et devient immobilisé sur l'échelle de temps de la mesure5 . Le suivi à molécule unique fournit un outil pour observer ces différents états directement, et des analyses sophistiquées ne sont pas nécessaires pour les résoudre. Cependant, il devient plus difficile de résoudre plusieurs états diffusifs et leurs fractions de population dans les cas où leurs taux de diffusion sont plus semblables. Par exemple, en raison de la dépendance de taille du coefficient de diffusion, différents états d'oligomerisation d'une protéine se manifestent comme différents états diffusifs6,7,8,9 , 10. De tels cas nécessitent une approche intégrée en termes d'acquisition, de traitement et d'analyse des données.
Un facteur critique influençant les taux de diffusion des molécules cytosoliques est l'effet de confinement par la limite cellulaire. Les restrictions imposées au mouvement moléculaire par une limite cellulaire bactérienne font apparaître le taux de diffusion mesuré d'une molécule cytoslique plus lent que si le même mouvement s'était produit dans un espace non confiné. Pour les molécules qui diffusent très lentement, l'effet du confinement cellulaire est négligeable en raison de l'absence de collisions avec la limite. Dans de tels cas, il peut être possible de résoudre avec précision les états diffusifs en adaptant les distributions des déplacements moléculaires, r, ou des coefficients de diffusion apparents, D ,en utilisant des modèles analytiques basés sur les équations pour le mouvement Brownian ( diffusion aléatoire)11,12,13. Cependant, pour la diffusion rapide des molécules cytosoliques, les distributions expérimentales ne ressemblent plus à celles obtenues pour le mouvement Brownien non confiné en raison des collisions de molécules diffusantes avec les limites cellulaires. Les effets de confinement doivent être pris en compte pour déterminer avec précision les coefficients de diffusion non confinés des molécules étiquetées fluorescentes. Plusieurs approches ont récemment été développées pour tenir compte des effets de confinement soit (semi-)analytiquement 5,14,15,16 ou numériquement grâce à des simulations de Monte Carlo de Diffusion Brownian6,10,16,17,18,19.
Ici, nous fournissons un protocole intégré pour la collecte et l'analyse des données de microscopie de localisation à molécule unique avec un accent particulier sur le suivi d'une seule molécule. L'objectif final du protocole est de résoudre les états diffusifs des protéines cytosoliques étiquetées fluorescentes à l'intérieur, dans ce cas, des cellules bactériennes en forme de tige. Notre travail s'appuie sur un protocole précédent pour le suivi d'une seule molécule, dans lequel une polymérase d'ADN, PolI, a été montrée pour exister dans un état lié et non lié d'ADN par l'analyse de diffusion20. Ici, nous étendons l'analyse de suivi d'une seule molécule aux mesures 3D et effectuons des simulations de calcul plus réalistes pour résoudre et quantifier les états diffusifs multiples simultanément présents dans les cellules. Les données sont acquises à l'aide d'un microscope à fluorescence 3D maison qui est capable de déterminer la position 3D des émetteurs fluorescents par l'imagerie avec la double hélice point-spread-fonction (DHPSF)21,22. Les images brutes à molécule unique sont traitées à l'aide d'un logiciel écrit sur mesure pour extraire les localisations 3D à molécule unique, qui sont ensuite combinées en trajectoires monomolécules. Des milliers de trajectoires sont mises en commun pour générer des distributions de coefficients de diffusion apparents. Dans une dernière étape, les distributions expérimentales s'adaptent aux distributions générées numériquement obtenues grâce aux simulations De Monte-Carlo du mouvement Brownian dans un volume confiné. Nous appliquons ce protocole pour résoudre les états diffusifs de la protéine de système de sécrétion de type 3 YscQ dans la vie Yersinia enterocolitica. En raison de sa nature modulaire, notre protocole s'applique généralement à tout type d'expérience de suivi à une molécule ou à une seule particule dans des géométries cellulaires arbitraires.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
1. Calibrage point-spread-fonction double-hélice
REMARQUE : Les images décrites dans cette section et les sections suivantes sont acquises à l'aide d'un microscope à fluorescence inversée construit sur mesure, tel que décrit dans Rocha et al.23. La même procédure s'applique aux différentes implémentations de microscope conçues pour la localisation à molécule unique et le suivi de la microscopie2,3,4. Tous les logiciels d'acquisition d'images et de traitement des données décrits dans cet article sont disponibles (https://github.com/GahlmannLab2014/Single-Molecule-Tracking-Analysis.git).
- Préparation des tampons d'agarose pour le montage d'échantillons sur des feuillets de couverture en verre à voir au microscope.
- Ajouter 1,5-2% par poids faible point de fusion agarose à 5 ml de m2G tampon (4,9 mM Na2HPO4, 3,1 mM KH2PO4, 7,5 mM NH4Cl, 0,5 mM MgSO4, 10 M FeSO4, 0,5 mM CaCl2 et 0,2% de glucose). Micro-ondes pendant plusieurs secondes jusqu'à ce que toute l'agarose soit dissoute. Ne laissez pas bouillir la solution.
- Laisser refroidir la solution agarose quelques minutes (2-3 min).
- Pipette 600 l de solution d'agarose sur un couvercle en verre (22 mm x 22 mm). Placez délicatement une deuxième feuille de verre sur l'agarose. Cela crée un mince (0,5 mm) tampon de gel agarose entre les deux feuillets de couverture en verre.
- Laisser les coussinets d'agarose s'asseoir pour se solidifier pendant 20 min.
- Séparer délicatement les bordereaux de couvercle en verre. Le tampon d'agarose collera à l'un d'eux.
- À l'aide d'une lame de rasoir, couper le tampon d'agarose en quatre sections carrées de taille égale. Chaque section carrée peut être utilisée pour un seul échantillon.
- Pipette 1.5 L de solution de perle fluorescente sur un tampon d'agarose. La solution de perle est une dilution 1/100000 de la solution de stock dans M2G (voir tableau des matériaux).
- Inverser le tampon d'agarose et le placer sur un bordereau de couvercle en verre qui a été nettoyé dans un nettoyant pour ozone pendant 30 min. Le temps de nettoyage est choisi pour éliminer toutes les molécules fluorescentes adhérentes aux couvertures.
- Montez le verre de couverture de l'échantillon sur le porte-échantillon d'un microscope à fluorescence inversée et fixez-le en place à l'aide de ruban adhésif ou de pinces à ressorts.
- Ajouter une goutte d'huile d'immersion sur l'objectif du microscope.
- Placez le porte-échantillon sur un microscope et fixez-le en place.
- Initialisez l'interface utilisateur graphique (GUI) pour contrôler la caméra du microscope, l'étape de l'échantillon et les lasers d'excitation. Ici, le logiciel personnalisé dans MATLAB est utilisé pour le contrôle des instruments (Figure supplémentaire 1).
- Initialize le logiciel de caméra HCImage Live. Dans l'onglet Capture sous la section Contrôle de la caméra, définir le temps d'exposition à 0,03 s. Cliquez en direct pour commencer un flux en direct de la caméra.
- Allumez le laser en cliquant sur le laser Open 514 nm sur l'interface GUI pour exciter les perles fluorescentes sur le pad et afficher l'émission de fluorescence sur la caméra en utilisant le mode live-stream (c.-à-d., pas de données enregistrées sur le disque).
- Ajustez les positions X et Y de l'étape du microscope en cliquant sur les flèches ' XY-Pos' sous la section 'Micro-Positioning Stage' de l'interface graphique pour positionner au moins une perle fluorescente au centre du champ de vision (FOV). La taille de l'étape peut être modifiée en cliquant sur la case déroulante sous les flèches.
- Ajustez la position Z de l'étape du microscope en cliquant sur les flèches Z-Pos sous la section Nano-Positioning Stage de l'interface graphique. Définir l'orientation de la fonction de pointe-spread-fonction à double hélice (DHPSF) de la perle fluorescente pour être verticale. Cette orientation verticale est définie comme le point de départ de l'étalonnage Z. La taille de l'étape peut être modifiée en cliquant sur la case déroulante sous les flèches.
- Dans HCImage Live, sous Capture (fr) Modes de déclenchement, la vitesse et l'enregistrement, changer le mode de déclenchement de l'intérieur au niveau externe déclencheur. Cela permettra à l'interface graphique MATLAB de contrôler la caméra.
- Sous Séquence (en anglais) Paramètres d'analyse, modifier le nombre de nombres d'images à 1200. Choisissez un dossier de destination enregistrer en cliquant sur le bouton étiqueté .... Enfin cliquez sur Démarrer. Le nombre de nombres d'images est réglé à 1200 de sorte que 10 images peuvent être collectées pour chacune des étapes de position de 120 Z.
- Balcanez une gamme de positions Z (30 étapes au-dessus et en dessous de la position Z de départ par incréments de 50 nm) et enregistrez 10 images à chaque étape à l'aide d'un temps d'exposition de 0,03 s. Commencez le processus automatisé en cliquant sur GO sous la section Z-Calibration de l'interface du monde.
REMARQUE : Les paramètres de l'étalonnage, y compris la longueur de l'étape, le nombre d'étapes, le temps d'exposition de la caméra et le nombre d'images par étape peuvent également être ajustés ici. Environ 105 photons peuvent être acquis à partir d'une perle fluorescente dans un seul cadre en utilisant des temps d'exposition de 0,03 s résultant en des précisions de localisation x,y,z d'environ 1 nm. - Éteignez l'éclairage laser en cliquant sur Fermer 515 nm laser dans l'interface graphique. Dans HCImage Live, sous Capture (fr) Modes de déclenchement, la vitesse et l'enregistrement, changer le mode de déclenchement de retour à l'interne. Sous Séquence (en anglais) Les paramètres d'analyse modifient le nombre de nombres d'images à 200. Choisissez un dossier de destination enregistrer en cliquant sur le bouton étiqueté .... Cliquez sur Commencez à collecter 200 images sombres avec un temps d'exposition de 0,03 s.
REMARQUE : Même en l'absence de lumière tombant sur le détecteur, chaque pixel lira un nombre positif (appelé valeur de décalage foncé), qui peut varier légèrement d'un pixel à l'autre. La valeur de décalage foncé peut changer avec le temps. Par conséquent, il est nécessaire de recueillir des cadres sombres pour chaque étalonnage. - Alignez le DHPSF avec un modèle double-Gaussian utilisant le logiciel Easy-DHPSF24 pour obtenir les positions X et Y de la perle, ainsi qu'une courbe d'étalonnage angle vs Z.
- Initialize Easy-DHPSF logiciel dans MATLAB. Sous Setup, définir Channel to G et définir la méthode de montage à MLE avec le modèle DG. G se réfère à la caméra de canal vert, comme la protéine fluorescente utilisée pour l'acquisition de données émet avec des longueurs d'onde vertes. MLE avec dG Modèle se réfère à l'estimation de probabilité maximale avec modèle Double-Gaussian.
REMARQUE : La taille des pixels et le gain de conversion dépendent de la configuration optique spécifique et peuvent devoir être modifiés. - Sous la section Calibrate DHPSF, cliquez sur Run. Cliquez OK sur la fenêtre contextielle suivante pour conserver les paramètres par défaut.
- Sélectionnez la pile d'images enregistrée en étapes 1.13-1.14. Ensuite, sélectionnez la pile d'image avec l'arrière-plan sombre enregistré à l'étape 1.15. Enfin, sélectionnez le fichier .txt qui a été automatiquement enregistré au cours de l'étape 1.14. Ce fichier contient la position Z de l'étape tout au long du processus de numérisation.
- Dans la fenêtre pop-up suivante, si la puce de la caméra complète n'a pas été utilisée pour le champ de vision, entrez les positions de départ x0 et y0 sur la puce. Dans le cas contraire, l'entrée x0 et y0 et 1.Cette information peut être trouvée dans HCImage Live sous la section Binning et SubArrary.
- Dans la fenêtre suivante, redimensionnez et repositionnez la boîte qui apparaît sur l'image des perles fluorescentes de sorte qu'elle soit d'environ 100 x 100 pixels et centrée sur un seul signal fluorescent DHPSF. Ensuite, double-cliquez pour continuer.
REMARQUE : Le DHPSF choisi doit être isolé des autres signaux d'HPSF et idéalement être la perle la plus brillante possible. - Cliquez au centre du signal DHPSF, entre les deux lobes, puis appuyez sur Enter. La fenêtre suivante affiche une vue zoomée de la DHPSF choisie. Choisissez plus précisément l'emplacement du centre de la DHPSF en cliquant.
REMARQUE : Le programme s'adaptera alors au DHPSF, et affichera l'image brute et la reconstruction de l'ajustement. Il produira également des images de modèle de modèle de l'étalonnage Z correspondant à une section transversale DHPSF à différentes positions Z. Ceux-ci seront utilisés plus tard pour l'ajustement des données expérimentales. Le programme produira la position X, Y et Z estimée dans chaque image. Dans un système optique bien aligné, X et Y devraient changer très peu (écart de 30 nm) au fur et à mesure que la position Z change. Si la variation de sortie est supérieure à 30 nm, le masque de phase, situé dans le plan Fourier du système d'imagerie (figure 1), doit être réaligné et les étapes 1.9-1.16 répétées. - Enregistrez l'interface graphique Easy-DHPSF en cliquant sur l'icône Enregistrer dans le coin supérieur gauche de l'interface graphique. Cela peut ensuite être chargé en cliquant sur l'icône Charge dans l'interface graphique.
REMARQUE : La procédure d'étalonnage Z doit être effectuée chaque jour d'une expérience pour tenir compte des changements d'alignement dans le microscope qui peuvent avoir eu lieu en raison de fluctuations de température ou de vibrations mécaniques.
- Initialize Easy-DHPSF logiciel dans MATLAB. Sous Setup, définir Channel to G et définir la méthode de montage à MLE avec le modèle DG. G se réfère à la caméra de canal vert, comme la protéine fluorescente utilisée pour l'acquisition de données émet avec des longueurs d'onde vertes. MLE avec dG Modèle se réfère à l'estimation de probabilité maximale avec modèle Double-Gaussian.
2. Préparation de culture bactérienne
- Préparer les médias de culture soutenant la croissance des cellules bactériennes. Pour Y. enterocolitica, utiliser 5 ml de bouillon BHI (Infusion du cœur du cerveau) contenant de l'acide nalidixique (35 g/mL) et de l'acide 2,6-diaminopimel (80 g/mL). Ici, une souche Y. enterocolitica est utilisée qui a la protéine YscQ étiqueté avec la protéine fluorescente eYFP23.
- Inoculer les médias avec des cultures bactériennes provenant de stocks de congélateurs ou de cultures de plaques.
- Cultivez la culture à 28 oC en secouant du jour au lendemain.
- Diluer une petite quantité (250 l) de culture saturée de nuit à 5 ml à l'aide de médias de culture frais.
- Cultivez la culture à 28 oC en secouant pendant 60-90 min.
- Induire l'expression de la protéine fluorescente de fusion. Pour Y. enterocolitica, la chaleur choque les cellules à 37 oC dans un shaker d'eau pour induire le regulon yop.
- Incuber les cellules pendant 3 h supplémentaires à 37 oC en secouant.
- Centrifugeuse 1 ml de culture à 5 000 x g pendant 3 min à température ambiante. Jetez le supernatant.
- Laver la pastille 3 fois avec 1 ml de support M2G.
- Re-suspendre les bactéries granulées dans 250 'L de M2G Media.
- Ajouter des perles fluorescentes comme marqueurs fiducial. La solution de perle fluorescente doit être ajoutée en quantités correctement diluées, de sorte qu'il n'y ait que 1-2 perles par FOV lorsqu'on les regarde au microscope.
- Doucement pipette ou vortex la suspension pour séparer les cellules agrégées.
- Plaque 1.5 l de suspension sur un pad d'agarose de 1,5-2% fait avec M2G.
- Inverser le tampon d'agarose et le placer sur un bordereau de couvercle de microscope nettoyé à l'ozone. Le bordereau de couverture doit être placé dans un nettoyant pour ozone pendant 30 min afin de réduire tout fond de fluorescence inhérent.
3. Acquisition de données
- Montez le verre de couverture de l'échantillon sur le porte-échantillon d'un microscope à fluorescence inversée et fixez-le en place à l'aide de ruban adhésif ou de pinces à ressorts.
- Ajouter une goutte d'huile d'immersion sur l'objectif du microscope, puis placer le porte-échantillon sur le microscope et le fixer en place.
- Initialize interface utilisateur graphique (GUI) pour contrôler la caméra du microscope, l'étape de l'échantillon, et les lasers d'excitation. Ici, le logiciel personnalisé dans MATLAB est utilisé pour le contrôle des instruments.
- Initialize logiciel de caméra HCImage Live. Dans l'onglet Capture sous la section Contrôle de la caméra, fixez le temps d'exposition à 0,025 s. Cliquez en direct pour commencer un flux en direct de la caméra.
- Ajustez les positions X et Y de l'étape du microscope en cliquant sur les flèches XY-Pos sous la section Micro-Positionnement Stage de l'interface graphique pour scanner l'échantillon et trouver un FOV avec une population de cellules bactériennes suffisamment dense.
REMARQUE : Pour maximiser le débit des données, les cellules doivent être aussi denses que possible, sans se chevaucher ou toucher les cellules. Le FOV devrait également inclure au moins 1 perle fluorescente à utiliser comme marqueur fiducial, de préférence positionné dans un coin de la FOV. - Ajustez la position Z de l'étape du microscope en cliquant sur les flèches Z-Pos sous la section Nano-Positioning Stage de l'interface graphique, de sorte que les lobes DHPSF de la perle fluorescente soient verticaux.
- Sous Séquence (en anglais) Scannez Paramètres, modifiez le nombre de nombres d'images à 20 000. Choisissez un dossier de destination enregistrer en cliquant sur le bouton étiqueté .... Enfin cliquez sur Démarrer pour recueillir jusqu'à 20.000 images de caméra en utilisant un court temps d'exposition de 0.025 s. eYFP photoblinking est lancé en utilisant la lumière d'excitation de haute intensité à 514 nm19,25.
REMARQUE : Ici, une intensité laser de 350 W/cm2 au plan focal est utilisée pour le blanchiment initial et l'imagerie ultérieure des molécules eYFP simples. La photoactivation des molécules d'eYFP aux longueurs d'onde UV pendant l'imagerie n'a pas été employée. Il devrait y avoir tout au plus un signal d'une seule molécule par cellule bactérienne. Si la densité du signal d'une seule molécule est trop élevée au départ, continuez à éclairer jusqu'à ce qu'un photoblanchiment suffisant se produise avant de commencer l'acquisition de données. - Éteignez l'éclairage laser en cliquant sur Fermer 515 nm laser dans l'interface graphique. Recueillir 200 images sombres en utilisant le même temps d'exposition.
- Dans l'interface graphique, cochez la case à côté de Thorlabs LED et cliquez sur Toggle Mirror Up. Ceci passera de la voie de fluorescence à la voie de contraste de phase.
- Initialiser le logiciel d'acquisition de données IC Capture 2.4. Cela contrôle la caméra dans la voie de contraste de phase. Appuyez sur le bouton Démarrer/Arrêter en direct pour afficher un flux en direct depuis l'appareil photo. Cliquez sur Capture (en anglais) Enregistrer l'image pour collecter une image de contraste de phase des cellules dans le champ de vision.
- Répétez les étapes 3.5-3.10 pour les VFO supplémentaires. Ici, les données acquises à partir de 500 cellules bactériennes dans dix VFO différents sont utilisées pour augmenter le nombre de trajectoires monomolécules disponibles pour l'analyse.
CAUTION : Les cellules montées sur les coussinets d'agarose pendant de longues périodes peuvent se comporter différemment des cellules fraîchement montées. En outre, le tampon agarose peut perdre son intégrité après un certain temps, ce qui peut nuire à la qualité des données. En règle générale, au plus 3 FOV (30 min au microscope) sont utilisés par diapositive d'échantillon.
4. Traitement des données
REMARQUE : Une version modifiée du logiciel Easy-DHPSF24 est utilisée dans MATLAB pour l'analyse des cadres de caméra brutes pour extraire les localisations monomolécules. Easy-DHPSF est utilisé spécifiquement pour s'adapter aux localisations DHPSF dans l'imagerie monomolécule. Des modifications personnalisées ont été apportées pour implémenter la routine d'ajustement basée sur l'estimation de probabilité maximale (MLE) qui tient compte des caractéristiques sonores dépendantes des pixels des caméras sCMOS modernes26. Il a également été modifié pour accepter la sortie de type de fichier d'image du programme HCImage Live (.dcimg). Pour une explication plus détaillée du logiciel et des étapes individuelles, veuillez consulter Lew et coll.24
- Initialize the Easy-DHPSF GUI in MATLAB(Figure supplémentaire 2). Charge dans le fichier enregistré à l'étape 1.16.8.
- Détermination des valeurs seuils pour chacun des 7 modèles de sortie à l'étape 1.16.7
- Sous la section d'identification Calibrate SM, cliquez sur Run. Cliquez OK sur les deux fenêtres pop-up suivantes pour conserver les paramètres par défaut.
- Ouvrez la pile d'images contenant les données du premier FOV lorsqu'elle est invitée.
- Choisissez une petite gamme d'images pour correspondre aux modèles. Typiquement, les cadres 1001-2000 sont utilisés pour éviter les signaux denses qui se chevauchent dans les premières centaines d'images. Cliquez OK sur la fenêtre contextielle suivante pour conserver les paramètres par défaut. Cliquez sur Annuler lorsqu'il est invité pour le fichier de journal de séquence dans la fenêtre suivante.
- Ouvrez la pile d'image avec le fond sombre enregistré à l'étape 3.8. Cliquez sur 'OK' dans la fenêtre contextielle suivante pour laisser les paramètres de l'estimation d'arrière-plan défini par défaut. La valeur par défaut consiste à estimer l'arrière-plan à l'aide d'un filtre médian27 couvrant 100 images de caméra ultérieures autour du cadre actuel.
- Dans la fenêtre suivante, redimensionnez la boîte superposée à l'image pour couvrir le FOV complet, puis double-cliquez pour continuer.
- Définissez la région d'intérêt en cliquant sur plusieurs points sur l'image pour créer un polygone. La région d'intérêt doit inclure autant de champ de vision que possible, tout en veillant à ce que les perles fluorescentes (objets très lumineux) dans l'image ne se trouvent pas dans le polygone, puis double-cliquez pour continuer.
REMARQUE : Le logiciel tentera alors de faire correspondre les modèles à l'image, et affichera une image avec des correspondances possibles encerclées. - Lorsque le logiciel s'est arrêté, il enregistrera de nombreuses images de correspondances de modèles trouvés et affichera la valeur de seuil correspondante dans un dossier prédéfini. Une valeur seuil plus élevée correspond à une meilleure correspondance. Pour chaque numéro de modèle, examinez l'exemple correspond et déterminez le seuil le plus bas qui présente une image d'un DHPSF. Entrez ces seuils pour chacun des 7 modèles sous la section Calibrate SM Identification dans l'interface graphique Easy-DHPSF.
REMARQUE : Le programme tentera de choisir et d'entrer automatiquement les seuils, mais ceux-ci sont souvent peu fiables et doivent être vérifiés manuellement. Les seuils sont choisis de telle sorte que peu de vrais signaux monomolécules sont manqués, mais le nombre de faux candidats positifs pour l'ajustement reste gérable sur le plan du calcul. - Enregistrez à nouveau l'interface graphique Easy-DHPSF en cliquant sur l'icône Enregistrer dans le coin supérieur gauche.
- Ajustement de la perle fluorescente dans le FOV pour l'utiliser comme marqueur fiducial
- Sous la section fiduciaires De la piste de l'interface graphique Easy-DHPSF, cliquez sur Run. Cliquez OK sur les deux fenêtres pop-up suivantes pour conserver les paramètres par défaut.
- Faites glisser la boîte superposée sur l'image et centrez-la sur le signal DHPSF à partir de la perle fluorescente, puis double-cliquez.
- Cliquez au centre du signal DHPSF, au point médian entre les deux lobes, puis frappez entrer. Cliquez sur Annuler lorsqu'il est invité pour le fichier de journal de séquence dans la fenêtre suivante.
REMARQUE : Le logiciel s'adaptera au DHPSF dans toutes les images de caméra et affichera l'image brute et l'image reconstruite. Lorsque le logiciel est terminé, il sera la sortie des chiffres avec X, Y, et Z positions de la perle fluorescente sur la durée de l'acquisition d'image. - Cochez la case à côté d'Utiliser les fiduciaires et enregistrez à nouveau l'interface graphique Easy-DHPSF en cliquant sur l'icône Enregistrer dans le coin supérieur gauche.
- Trouvez et adaptiez toutes les localisations dans toutes les images de caméra à l'aide des seuils de modèle obtenus à l'étape 4.2.
- Dans le cadre de la section Localize DHPSF SMs de l'interface graphique Easy-DHPSF, cliquez sur Run. Cliquez OK sur les fenêtres contextielles suivantes pour conserver les paramètres par défaut. Cliquez sur Annuler lorsqu'il est invité pour le fichier de journal de séquence dans la fenêtre suivante.
REMARQUE : Le logiciel trouvera et adaptera le DHPSF à l'aide d'un modèle double-Gaussien si la qualité du match est au-dessus du seuil défini par l'utilisateur. Il affichera l'image brute avec des cercles autour des correspondances de modèle ainsi qu'une image de la DHPSF reconstruite s'adapte. - Enregistrez à nouveau l'interface graphique Easy-DHPSF en cliquant sur l'icône Enregistrer dans le coin supérieur gauche.
- Dans le cadre de la section Localize DHPSF SMs de l'interface graphique Easy-DHPSF, cliquez sur Run. Cliquez OK sur les fenêtres contextielles suivantes pour conserver les paramètres par défaut. Cliquez sur Annuler lorsqu'il est invité pour le fichier de journal de séquence dans la fenêtre suivante.
- Affichage des localisations à molécule unique et filtrage des localisations indésirables ou peu fiables
- Dans la section Localisations DHPSF SM de sortie, cliquez sur Sortie de filtre.
- Cliquez OK dans les trois fenêtres suivantes pour effectuer une interpolation des positions fiduciales X, Y et Z au fil du temps. Dans la plupart des cas, les options par défaut sont suffisantes. Si la ligne interpolée noire ne reflète pas une interpolation raisonnable de la ligne de position rouge, modifiez les paramètres d'interpolation dans la fenêtre contextuelle.
REMARQUE : La ligne interpolée est utilisée pour corriger les localisations à molécule unique. - Ouvrez l'image de contraste de phase correspondante pour le FOV en cours d'analyse lorsqu'il est invité. Cliquez OK sur les deux fenêtres pop-up suivantes pour conserver les paramètres par défaut.
- Dans les deux fenêtres pop-up suivantes, modifiez les valeurs du filtre pour permettre des exigences de localisation monomolécule plus strictes ou plus clémentes, puis cliquez sur OK.
- Dans la fenêtre qui apparaît, faites glisser ou redimensionner la boîte superposée sur les images pour afficher la région d'intérêt souhaitée et double-cliquez pour continuer.
- Une reconstruction 3D des localisations monomolécules est affichée. Utilisez les outils de figure pour manipuler la reconstruction (rotation, zoom, etc.). Cliquez Sur Continuer à afficher une autre boîte de dialogue demandant'Voulez-vous replot avec un ensemble de paramètres différent?'. Si les résultats sont satisfaisants, cliquez sur Non. Si ce n'est pas le cas, cliquez sur Oui.
REMARQUE : Les raisons courantes de résultats insatisfaisants comprennent l'image de contraste de phase qui n'est pas correctement superposée aux données de localisation ou les seuils de modèle initiaux étaient trop faibles, créant de nombreuses localisations faussement positives. Si Oui a été sélectionné, le logiciel reviendra à l'étape 4.5.4 afin que de nouvelles valeurs de paramètres puissent être définies. Si Non a été sélectionné, les résultats seront enregistrés.
5. Post-traitement des données
- À l'aide d'un logiciel écrit sur mesure dans MATLAB, recadrez l'image de contraste de phase de sorte que seule la région qui contient des cellules qui ont été représentées sous le microscope à fluorescence reste. Cette étape est nécessaire car l'image de contraste de phase couvre une zone beaucoup plus grande que l'image de fluorescence. Cropping l'image simplifie l'étape suivante.
- Segmenter les cellules individuelles en traitant l'image de contraste de phase avec le logiciel OUFTI28 (Figure supplémentaire 3)
- Initialize OUFTI dans MATLAB. Chargez l'image de contraste de phase recadrée de l'étape précédente en cliquant sur la phase de charge.
- Cliquez sur Fichier pour choisir et nommer un emplacement d'enregistrement pour le fichier de sortie.
- Sélectionnez cadres indépendants sous le titre Détection et analyse.
- Cliquez sur Paramètres de charge pour charger les paramètres de détection cellulaire. Des exemples de paramètres incluent la zone cellulaire acceptable, la largeur des cellules et un seuil de fractionnement cellulaire.
REMARQUE : Tous ces paramètres doivent être ajustés afin de maximiser les performances pour les tailles de cellules spécifiques et la qualité d'image utilisée. Fait important, le paramètre de l'algorithme doit être défini en sous-pixel pour permettre une mesure précise des contours des cellules. - Cliquez sur Ce cadre pour commencer la segmentation des cellules. Les contours de cellules apparaîtront sur l'image de contraste de phase lorsque le processus est terminé.
- En utilisant les commandes sous la section Manuel, les cellules fractionneuses, ajouter des cellules ou affiner les contours des cellules pour obtenir des contours pour les cellules qui ont été segmentées de façon inexacte au cours du processus automatisé.
- Sortie des contours de la cellule en cliquant sur Enregistrer l'analyse.
- Utilisez un logiciel personnalisé dans MATLAB pour recenser précisément les contours obtenus lors de l'étape précédente avec les localisations monomolécules. Les sous-étapes suivantes détaillent les étapes du logiciel.
- Sélectionnez manuellement 5 paires de points de contrôle dans la fenêtre contextuelle en estimant et en cliquant grossièrement sur la position des pôles cellulaires des cinq mêmes cellules dans les données de localisation monomolécule et les contours cellulaires, générés dans l'étape précédente. La position du pôle cellulaire peut être estimée à peu près en dessinant mentalement une coque convexe autour des localisations monomolécules appartenant à une cellule et en sélectionnant le point de courbure la plus élevée(figure supplémentaire 4).
- Générer une fonction de transformation de l'affine 2D en utilisant la fonction cp2tform dans MATLAB et l'utiliser pour générer une pari abruti des contours des cellules et des localisations monomolécules.
- Supprimer les cellules contenant moins de 10 localisations et supprimer les cellules qui sont placées partiellement à l'extérieur du champ de vision. Supprimer manuellement toutes les cellules indésirables supplémentaires dans la fenêtre contextuelle en cliquant à l'intérieur de leur contour de cellule (Figure supplémentaire 5).
- Utilisez le centre de masse pour tous les contours cellulaires restants et les localisations monomolécules à l'intérieur d'eux pour former un plus grand ensemble de paires de points de contrôle, re-calculer la fonction de transformation 2D, et l'utiliser pour générer une parifinal final des contours de la cellule et le localisations monomolécules.
- Attribuez des localisations qui résident à l'intérieur de la limite d'une cellule qui s'enclenf à cette cellule. Jetez les localisations qui ne se trouvent pas dans le contour d'une cellule(figure 2a, figure supplémentaire 6).
6. Suivi à molécule unique
REMARQUE : La section suivante est complétée à l'aide d'un logiciel personnalisé dans MATLAB. Cette section décrit les étapes du logiciel effectue.
- Pour les localisations assignées à la même cellule et dans les images de caméra suivantes, calculez la distance Euclidien entre les localisations. Si la distance entre les localisations est inférieure à un seuil de 2,5 m, reliez les localisations en les attribuant à la même trajectoire monomolécule.
REMARQUE : Il est important de ne considérer que les localisations au sein d'une seule cellule, de sorte que les localisations dans les cellules adjacentes qui répondent aux exigences de seuil spatial et temporel ne soient pas liées. Le seuil de 2,5 m a été choisi comme la distance maximale qu'une molécule très rapide (30 m2/s) pouvait parcourir pendant toute la durée de l'exposition (0,025 s) plus un tampon de 20 %. - Défaussez les trajectoires inférieures à 4 localisations. Si deux localisations ou plus (c.-à-d. deux émetteurs fluorants ou plus) sont simultanément présentes dans une cellule, jetez les trajectoires associées. La fixation de la longueur de la voie au minimum à 4 localisations permet de faire la moyenne de plusieurs mesures de distance, ce qui donne une estimation plus précise des coefficients de diffusion.
- Calculez le déplacement au carré moyen (MSD) pour une trajectoire donnée en :
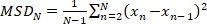 (1)
où N est le nombre total de localisations dans la trajectoire et xn est la position de la molécule au momentn . - Calculer le coefficient de diffusion apparent, D
 (2)
où le m 2 ou 3 est la dimensionnalité de la mesure et le temps d'exposition de la caméra.
REMARQUE : Une expérience typique produira 5 000 à 100 000 trajectoires au total, ce qui entraînera une distribution apparente du coefficient de diffusion avec autant de comptes.
7. Simulation Monte-Carlo du mouvement Brownian dans un volume confiné
REMARQUE : Créer des bibliothèques de distributions de coefficients de diffusion apparente simulées en effectuant des simulations de Monte Carlo du mouvement Brownian confinées à un volume cylindrique, en utilisant 64 valeurs dans la gamme de 0,05 à 20 m2/s comme paramètres d'entrée (logiciel disponibles auprès des auteurs sur demande). Cette gamme a été choisie pour couvrir la gamme de coefficients de diffusion précédemment estimés de protéines fluorescentes (fusion) dans les bactéries. 64 coefficients de diffusion sont utilisés pour échantillonner cette plage suffisamment. Cette section est réalisée à l'aide d'un logiciel personnalisé dans MATLAB et décrit les étapes que le logiciel prend automatiquement. Les cellules Y. enterocolitica en forme de tige utilisées ici sont approximatives par un volume cylindrique de longueur l de 5 m et de diamètre d 0,8 m.
- Initier des trajectoires individuelles à une position aléatoire dans le volume cylindrique, et simuler leurs étapes aléatoires (c.-à-d. Brownian) de diffusion en utilisant un intervalle de temps de 100 ns (intervalle de temps devrait être beaucoup plus court que le temps d'exposition de la caméra pour permettre suffisamment l'échantillonnage de la position au cours d'un cadre de la caméra). Échantillonnez chaque étape de déplacement pour une entrée D de la fonction de distribution gaussienne correspondante par réarrangement d'Eqn. 2 et ajoutez-la à la position précédente :
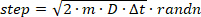 (3)
où la fonction randn dans MATLAB échantillonne un nombre aléatoire à partir d'une distribution normale. Si une étape provoque le déplacement de la molécule à l'extérieur du volume du cylindre, réfléchissez la molécule à l'intérieur du cylindre à un angle aléatoire. - Pour chaque intervalle de temps, générer une image DHPSF qui correspond à la position instantanée x,y,z de l'émetteur simulé.
- Pour correspondre aux conditions expérimentales, simulez des images contenant 1 000 photons par localisation, avec un fond laser de 13 photons par pixel, et du bruit Poisson. De plus, ajoutez un décalage foncé de 50 photons par pixel et du bruit de lecture gaussien (1,5 photon), compatible avec les mesures expérimentales d'étalonnage de la caméra. Enfin, multipliez l'image par le gain de la caméra sCMOS mesuré expérimentalement par les pixels pour obtenir l'image dans les unités de dénombrement des détecteurs.
REMARQUE : Après ces manipulations, le rapport signal-bruit de l'image finale est de 2. - Générer des images floues en mouvement qui reflètent la position changeante des molécules en résumant 50 images DHPSF simulées pendant le temps d'exposition utilisé lors de l'acquisition expérimentale de données. Pour limiter les frais de calcul, seulement 50 postes échantillonnés périodiquement ont été choisis pour générer une image (au lieu des 250 000 positions échantillonnées au cours d'un temps d'exposition de 0,025 s à un intervalle d'échantillonnage de 100 ns).
REMARQUE : La longueur (nombre d'images) des trajectoires simulées doit correspondre à la longueur moyenne des trajectoires expérimentales. Dans ce cas, le nombre d'images par trajectoire est de 6.
- Pour correspondre aux conditions expérimentales, simulez des images contenant 1 000 photons par localisation, avec un fond laser de 13 photons par pixel, et du bruit Poisson. De plus, ajoutez un décalage foncé de 50 photons par pixel et du bruit de lecture gaussien (1,5 photon), compatible avec les mesures expérimentales d'étalonnage de la caméra. Enfin, multipliez l'image par le gain de la caméra sCMOS mesuré expérimentalement par les pixels pour obtenir l'image dans les unités de dénombrement des détecteurs.
- Générer 5 000 trajectoires pour chacun des 64 coefficients de diffusion d'entrées simulés.
- Analyser les images de caméra simulées telles que décrites dans la section Traitement des données.
- Lier les localisations aux trajectoires décrites dans la section Suivi à molécule unique.
- Interpoler la fonction de distribution cumulative (CDF) pour chaque distribution simulée à l'aide de l'interpolation B-spline de l'ordre 25. Des distributions interpolées sont nécessaires pour qu'elles puissent être interrogées à des points arbitraires.
- Interpoler les courbes B-spline résultantes le long de l'axe D(D est le véritable coefficient de diffusion non confiné qui régit le mouvement des émetteurs simulés) en utilisant la fonction d'Interpolant dispersés dans MATLAB (spécifier le ' méthode d'interpolation naturelle). Cela fournit une fonction 2D continue à partir de laquelle toute distribution apparente de coefficient de diffusion correspondant à une valeur coefficient de diffusion réelle dans la gamme de 0,05-20 m2/s peut être interrogé.
8. Montage expérimental de distribution de coefficient de diffusion apparente
REMARQUE : Ajuster les distributions mesurées expérimentalement des coefficients de diffusion apparents à l'aide de combinaisons linéaires des distributions simulées générées dans la section précédente(simulation Monte-Carlo du mouvement Brownien dans un volume confiné). Cette section est réalisée à l'aide d'un logiciel personnalisé dans MATLAB et décrit les étapes que le logiciel prend automatiquement. Pour plus d'informations et des exemples d'application, veuillez consulter Rocha et coll.29
- Effectuer un ajustement linéaire limité des moins carrés (en utilisant la fonction lsqlin dans MATLAB) du CDF expérimental à l'aide d'un tableau périodiquement échantillonné de CDF simulés de la bibliothèque créée à la section 7. La sortie de cette étape est un vecteur de paramètres contenant les coefficients de diffusion et les fractions de population des états diffusifs prédominants dans la distribution expérimentale.
- Combinez les états diffusifs avec des valeurs de coefficient de diffusion dans un état de diffusion unique en un seul état de diffusion en fonction de la moyenne de poids basée sur la fraction relative de la population. C'est le vecteur du paramètre de départ.
REMARQUE : Pour réduire la complexité du modèle, les états diffusifs dont les coefficients de diffusion sont inférieurs à 0,5 m2/s peuvent être maintenus constants pendant toutes les étapes suivantes. - Créez des réseaux de vecteurs de paramètres d'ajustement d'essai avec différents nombres d'états diffusifs, allant d'un seul état de diffusion à un nombre maximum d'états défini par l'utilisateur.
- À l'aide du vecteur du paramètre de départ, combiner les états diffusifs adjacents par le biais d'une moyenne pondérée et des états diffusifs divisés en deux états avec des fractions de population égales et des coefficients de diffusion de 20 % au-dessus et en dessous de la valeur initiale. Répétez l'opération pour toutes les possibilités de combinaison d'état et de fractionnement.
- Utilisez chaque vecteur de paramètres d'ajustement d'essai pour initialiser un raccord non linéaire du moins carré de 5 sous-ensembles distincts des données (en utilisant la fonction fmincon dans MATLAB). Déterminer la qualité de l'ajustement en trouvant la somme résiduelle des carrés entre l'ajustement et la distribution correspondant aux sous-ensembles restants (validation croisée des données).
- Utilisez la somme résiduelle moyenne des carrés des 5 raccords distincts pour chaque vecteur d'essai comme qualité globale de l'ajustement, déterminez le vecteur d'essai avec la meilleure qualité d'ajustement pour chaque nombre d'états diffusifs.
- Déterminer le nombre optimal d'états en identifiant le vecteur d'essai pour lequel l'ajout d'un état supplémentaire n'entraîne pas une amélioration d'au moins 5 % de la qualité de l'ajustement.
- Utilisez ce vecteur d'essai pour initialiser le montage non linéaire des carrés les moins de l'ensemble de données complète.
- Estimer l'erreur pour les paramètres individuels en rééchantillonnant les données en piégeant et en réajustant avec le même vecteur d'essai.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Dans les conditions expérimentales décrites ici (20 000 images, longueur de trajectoire minimum de 4 localisations) et selon les niveaux d'expression des protéines de fusion étiquetées fluorescentes, environ 200 à 3 000 localisations donnant entre 10 et 150 trajectoires peuvent être générées par cellule (Figure 2a,b). Un grand nombre de trajectoires est nécessaire pour produire une distribution bien échantillonnée des coefficients de diffusio...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Un facteur critique pour l'application réussie du protocole présenté est de s'assurer que les signaux d'une seule molécule sont bien séparés les uns des autres (c.-à-d., ils doivent être clairsemés dans l'espace et dans le temps (Mov supplémentaire. 1)). S'il y a plus d'une molécule fluorante dans une cellule en même temps, alors la localisation pourrait être incorrectement assignée à la trajectoire d'une autre molécule. C'est ce qu'on appelle le problème de liaison30. Les conditi...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n'ont rien à révéler.
Remerciements
Nous remercions Alecia Achimovich et Ting Yan pour la lecture critique du manuscrit. Nous remercions Ed Hall, scientifique principal du groupe Advanced Research Computing Services de l'Université de Virginie, pour son aide à mettre en place les routines d'optimisation utilisées dans ce travail. Le financement de ces travaux a été fourni par l'Université de Virginie.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Acide 2,6-diaminopimélique | Chem Impex International | 5411 | Nécessaire à la croissance des cellules Y. enterocolitica utilisées. |
| 4f lentilles | Thorlabs | AC508-080-A | f = 80mm, 2" |
| 514 nm | laser Coherent | Genesis MX514 MTM | Utilisation pour l’excitation de fluorescence |
| agarose | Inivtrogen | 16520100 | Utilisé pour fabriquer des coussinets de gel pour monter un échantillon bactérien liquide sur microscope. |
| chlorure d’ammonium | Sigma Aldrich | A9434 | M2G ingrédient. |
| Filtre passe-bande | Chroma | ET510/bp | Chemin d’excitation. |
| Cerveau Cœur Infusion | Sigma Aldrich | 53286 | Milieu de croissance pour Y. enterocolitica. |
| chlorure | de calcium Sigma Aldrich | 223506 | ingrédient M2G. |
| Caméra Source d’imagerie | DMK 23UP031 | Caméra pour l’imagerie par contraste de phase. | |
| masque de phase diélectrique | Double Helix, LLC | N/A | Produit un signal DHPSF. |
| phosphate disodique | Sigma Aldrich | 795410 | M2G ingrédient. |
| éthylènediamineacide tétraacétique | Fisher | Scientific S311-100 | Chélate Ca2+. Induit la sécrétion dans le T3SS. |
| rabattable | Newport | 8892-K | Permet de basculer entre les voies de fluorescence et de contraste de phase. |
| fluosphères | Invitrogen | F8792 | Billes fluorescentes. Longueurs d’onde d’exication et d’émission 540/560. Diamètre 40 nm. |
| lamelle de protection en verre | VWR | 16004-302 | # 1.5, 22mmx22mm |
| glucose | Chem Impex International | 811 | M2G ingrédient. |
| huile d’immersion | Olympus | Z-81025 | Placé sur l’objectif de l’objectif. |
| sulfate de fer(II) | Sigma Aldrich | F0518 | M2G ingrédient. |
| passe-long | Semrock | LP02-514RU-25 | Chemin d’émission. |
| sulfate de magnésium | Fisher Scientific | S25414A | ingrédient M2G. |
| plate-forme de microscope | Mad City Labs plate-forme | personnalisée | pour microscope inversé. |
| Les | Sigma Aldrich | N4382 | Y. enterocolitica utilisées sont résistantes à l’acide nalidixique. |
| objectif | Olympus | 1-U2B991 | 60X, 1.4 NA |
| Nettoyeur d’ozone | Novascan | PSD-UV4 | Utilisé pour éliminer la fluorescence de fond sur les lamelles de protection du verre. |
| phosphate | de potassium Sigma Aldrich | 795488 | ingrédient M2G. |
| LED rouge | Thorlabs | M625L3 | Illumine l’échantillon pour l’imagerie par contraste de phase. 625 nm. |
| Caméra sCMOS | Hamamatsu | ORCA-Flash 4.0 V2 | Caméra pour l’imagerie par fluorescence. |
| Filtre passe-court | Chroma | ET700SP-2P8 | Voie d’émission. |
| Lentille tubulaire | Thorlabs | AC508-180-A | f=180 mm, 2 |
| "Yersinia enterocolitica dHOPEMTasd | N/A | /A | Souche AD4442, eYFP-YscQ |
| Plaque quart d’onde d’ordre zéro | Thorlabs | WPQ05M-514 | Voie d’excitation. |
Références
- Kapanidis, A. N., Uphoff, S., Stracy, M. Understanding Protein Mobility in Bacteria by Tracking Single Molecules. Journal of Molecular Biology. , (2018).
- Betzig, E., et al. Imaging intracellular fluorescent proteins at nanometer resolution. Science. 313 (5793), 1642-1645 (2006).
- Hess, S. T., Girirajan, T. P. K., Mason, M. D. Ultra-high resolution imaging by fluorescence photoactivation localization microscopy. Biophysical Journal. 91 (11), 4258-4272 (2006).
- Rust, M. J., Bates, M., Zhuang, X. W. Sub-diffraction-limit imaging by stochastic optical reconstruction microscopy (STORM). Nature Methods. 3 (10), 793-795 (2006).
- Chen, T. Y., et al. Quantifying Multistate Cytoplasmic Molecular Diffusion in Bacterial Cells via Inverse Transform of Confined Displacement Distribution. Journal of Physical Chemistry B. 119 (45), 14451-14459 (2015).
- Mohapatra, S., Choi, H., Ge, X., Sanyal, S., Weisshaar, J. C. Spatial Distribution and Ribosome-Binding Dynamics of EF-P in Live Escherichia coli. mBio. 8 (3), (2017).
- Stracy, M., et al. Single-molecule imaging of UvrA and UvrB recruitment to DNA lesions in living Escherichia coli. Nature Communications. 7, 12568(2016).
- Persson, F., Lindén, M., Unoson, C., Elf, J. Extracting intracellular diffusive states and transition rates from single-molecule tracking data. Nature Methods. 10 (3), 265-269 (2013).
- Bakshi, S., Choi, H., Weisshaar, J. C. The spatial biology of transcription and translation in rapidly growing Escherichia coli. Frontiers in Microbiology. 6, 636(2015).
- Mustafi, M., Weisshaar, J. C. Simultaneous Binding of Multiple EF-Tu Copies to Translating Ribosomes in Live Escherichia coli. mBio. 9 (1), (2018).
- Michalet, X., Berglund, A. J. Optimal diffusion coefficient estimation in single-particle tracking. Physical Review E. 85 (6), (2012).
- Michalet, X. Mean square displacement analysis of single-particle trajectories with localization error: Brownian motion in an isotropic medium. Physical Review E Statistical, Nonlinear, and Soft Matter Physics. 82 (4 Pt 1), 041914(2010).
- Backlund, M. P., Joyner, R., Moerner, W. E. Chromosomal locus tracking with proper accounting of static and dynamic errors. Physical Review E Statistical, Nonlinear, and Soft Matter Physics. 91 (6), 062716(2015).
- Stracy, M., et al. Live-cell superresolution microscopy reveals the organization of RNA polymerase in the bacterial nucleoid. Proceedings of the National Academy of Sciences of the United States of America. 112 (32), E4390-E4399 (2015).
- Plochowietz, A., Farrell, I., Smilansky, Z., Cooperman, B. S., Kapanidis, A. N. In vivo single-RNA tracking shows that most tRNA diffuses freely in live bacteria. Nucleic Acids Research. 45 (2), 926-937 (2017).
- Koo, P. K., Mochrie, S. G. Systems-level approach to uncovering diffusive states and their transitions from single-particle trajectories. Physical Review E. 94 (5-1), 052412(2016).
- Uphoff, S., Reyes-Lamothe, R., Garza de Leon, F., Sherratt, D. J., Kapanidis, A. N. Single-molecule DNA repair in live bacteria. Proceedings of the National Academy of Sciences of the United States of America. 110 (20), 8063-8068 (2013).
- Bakshi, S., Bratton, B. P., Weisshaar, J. C. Subdiffraction-Limit Study of Kaede Diffusion and Spatial Distribution in Live Escherichia coli. Biophysical Journal. 101 (10), 2535-2544 (2011).
- Bakshi, S., Siryaporn, A., Goulian, M., Weisshaar, J. C. Superresolution imaging of ribosomes and RNA polymerase in live Escherichia coli cells. Molecular Microbiology. 85 (1), 21-38 (2012).
- Uphoff, S., Sherratt, D. J., Kapanidis, A. N. Visualizing Protein-DNA Interactions in Live Bacterial Cells Using Photoactivated Single-molecule Tracking. JoVE. (85), e51177(2014).
- Pavani, S. R. P., Piestun, R. Three dimensional tracking of fluorescent microparticles using a photon-limited double-helix response system. Optics Express. 16 (26), 22048-22057 (2008).
- Pavani, S. R. P., et al. Three-dimensional, single-molecule fluorescence imaging beyond the diffraction limit by using a double-helix point spread function. Proceedings of the National Academy of Sciences of the United States of America. 106 (9), 2995-2999 (2009).
- Rocha, J. M., et al. Single-molecule tracking in live Yersinia enterocolitica reveals distinct cytosolic complexes of injectisome subunits. Integrative Biology. 10 (9), 502-515 (2018).
- Lew, M. D., von Diezmann, A. R. S., Moerner, W. E. Easy-DHPSF open-source software for three-dimensional localization of single molecules with precision beyond the optical diffraction limit. Protocol Exchange. , (2013).
- Biteen, J. S., et al. Super-resolution imaging in live Caulobacter crescentus cells using photoswitchable EYFP. Nature Methods. 5 (11), 947-949 (2008).
- Huang, F., et al. Video-rate nanoscopy using sCMOS camera-specific single-molecule localization algorithms. Nature Methods. 10 (7), 653-658 (2013).
- Hoogendoorn, E., et al. The fidelity of stochastic single-molecule super-resolution reconstructions critically depends upon robust background estimation. Scientific Reports. 4, 3854(2014).
- Paintdakhi, A., et al. Oufti: An integrated software package for high-accuracy, high-throughput quantitative microscopy analysis. Molecular microbiology. 99 (4), 767-777 (2016).
- Rocha, J. M., Corbitt, J., Yan, T., Richardson, C., Gahlmann, A. Resolving Cytosolic Diffusive States in Bacteria by Single-Molecule Tracking. bioRxiv. , 483321(2018).
- Lee, A., Tsekouras, K., Calderon, C., Bustamante, C., Presse, S. Unraveling the Thousand Word Picture: An Introduction to Super-Resolution Data Analysis. Chemical Reviews. 117 (11), 7276-7330 (2017).
- Los, G. V., et al. HaloTag: A Novel Protein Labeling Technology for Cell Imaging and Protein Analysis. ACS Chemical Biology. , (2008).
- Gautier, A., et al. An Engineered Protein Tag for Multiprotein Labeling in Living Cells. Chemistry & Biology. 15 (2), 128-136 (2008).
- Bisson-Filho, A. W., et al. Treadmilling by FtsZ filaments drives peptidoglycan synthesis and bacterial cell division. Science. 355 (6326), 739-743 (2017).
- Douglass, K. M., Sieben, C., Archetti, A., Lambert, A., Manley, S. Super-resolution imaging of multiple cells by optimised flat-field epi-illumination. Nature Photonics. 10 (11), 705-708 (2016).
- Zhao, Z., Xin, B., Li, L., Huang, Z. L. High-power homogeneous illumination for super-resolution localization microscopy with large field-of-view. Optics Express. 25 (12), 13382-13395 (2017).
- Yan, T., Richardson, C. J., Zhang, M., Gahlmann, A. Computational Correction of Spatially-Variant Optical Aberrations in 3D Single Molecule Localization Microscopy. bioRxiv. , 504712(2018).
- Gahlmann, A., Moerner, W. E. Exploring bacterial cell biology with single-molecule tracking and super-resolution imaging. Nature Reviews Microbiology. 12 (1), 9-22 (2014).
- Liu, Z., Lavis, L. D., Betzig, E. Imaging live-cell dynamics and structure at the single-molecule level. Mol Cell. 58 (4), 644-659 (2015).
- Berglund, A. J. Statistics of camera-based single-particle tracking. Physical Review E. 82 (1), 011917(2010).
- Parry, B. R., et al. The bacterial cytoplasm has glass-like properties and is fluidized by metabolic activity. Cell. 156 (1-2), 183-194 (2014).
- English, B. P., et al. Single-molecule investigations of the stringent response machinery in living bacterial cells. Proceedings of the National Academy of Sciences of the United States of America. 108 (31), E365-E373 (2011).
- Niu, L. L., Yu, J. Investigating intracellular dynamics of FtsZ cytoskeleton with photoactivation single-molecule tracking. Biophysical Journal. 95 (4), 2009-2016 (2008).
- Coquel, A. S., et al. Localization of protein aggregation in Escherichia coli is governed by diffusion and nucleoid macromolecular crowding effect. PLoS Computational Biology. 9 (4), e1003038(2013).
- Nenninger, A., Mastroianni, G., Mullineaux, C. W. Size Dependence of Protein Diffusion in the Cytoplasm of Escherichia coli. Journal of Bacteriology. 192 (18), 4535-4540 (2010).
- Dix, J. A., Verkman, A. S. Crowding effects on diffusion in solutions and cells. Annual Review of Biophysics. 37, 247-263 (2008).
- Elliott, L. C., Barhoum, M., Harris, J. M., Bohn, P. W. Trajectory analysis of single molecules exhibiting non-brownian motion. Physical Chemistry Chemical Physics. 13 (10), 4326-4334 (2011).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
Étiquettes
