Ici, nous démontrons l’utilisation de la microscopie d’imagerie à vie de fluorescence (FLIM) pour imager séquentiellement le métabolisme cellulaire et la viscosité de la membrane plasmique dans la culture de cellules cancéreuses vivantes. Les évaluations métaboliques sont effectuées en détectant la fluorescence endogène. La viscosité est mesurée à l’aide d’un rotor moléculaire fluorescent.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Sonde du métabolisme et de la viscosité des cellules cancéreuses à l’aide de la microscopie d’imagerie à vie de fluorescence
Dans cet article
Résumé
Résumé
La viscosité est une propriété physique importante d’une membrane biologique, car c’est l’un des paramètres clés pour la régulation de l’état morphologique et physiologique des cellules vivantes. Les membranes plasmiques des cellules tumorales sont connues pour présenter des altérations significatives de leur composition, de leur structure et de leurs caractéristiques fonctionnelles. Avec le métabolisme dérégulé du glucose et des lipides, ces propriétés membranaires spécifiques aident les cellules tumorales à s’adapter au microenvironnement hostile et à développer une résistance aux thérapies médicamenteuses. Ici, nous démontrons l’utilisation de la microscopie d’imagerie à vie de fluorescence (FLIM) pour imager séquentiellement le métabolisme cellulaire et la viscosité de la membrane plasmique dans la culture de cellules cancéreuses vivantes. Les évaluations métaboliques sont effectuées en détectant la fluorescence de cofacteurs métaboliques endogènes, tels que la réduction du nicotinamide, de l’adénine dinucléotide, du NAD(P)H et des flavines oxydées. La viscosité est mesurée à l’aide d’un rotor moléculaire fluorescent, un colorant synthétique sensible à la viscosité, avec une forte dépendance de la durée de vie de la fluorescence en fonction de la viscosité de l’environnement immédiat. Combinées, ces techniques permettent de mieux comprendre les liens entre l’état membranaire et le profil métabolique des cellules cancéreuses et de visualiser les changements induits par la chimiothérapie.
Introduction
La transformation maligne des cellules s’accompagne de multiples altérations de leur état morphologique et physiologique. La croissance rapide et incontrôlée des cellules cancéreuses nécessite une réorganisation fondamentale des voies biochimiques responsables de la production d’énergie et de la biosynthèse. Les caractéristiques caractéristiques du métabolisme du cancer sont un taux accru de glycolyse, même à des concentrations normales d’oxygène (effet Warburg), l’utilisation d’acides aminés, d’acides gras et de lactate comme carburants alternatifs, une production élevée de ROS en présence de niveaux élevés d’antioxydants et une biosynthèse accrue des acides gras 1,2. On sait aujourd’hui que le métabolisme des cellules cancéreuses est très flexible, ce qui leur permet de s’adapter à un environnement défavorable et hétérogène et offre un avantage supplémentaire en matière desurvie3.
L’altération du métabolisme soutient l’organisation et la composition spécifiques des membranes des cellules tumorales. Le profil lipidique de la membrane plasmique dans les cellules cancéreuses diffère quantitativement de celui des cellules non cancéreuses. Les principaux changements dans le lipidome sont l’augmentation du taux de phospholipides, y compris le phosphatidylinositol, la phosphatidylsérine, la phosphatidyléthanolamine et la phosphatidylcholine, la diminution du taux de sphingomyéline, l’augmentation de la quantité de cholestérol et un degré plus faible d’insaturation des acides gras, pour n’en nommer que quelques-uns 4,5,6. Par conséquent, les propriétés physiques de la membrane, telles que la viscosité de la membrane, l’inverse de la fluidité, changent inévitablement. La viscosité déterminant la perméabilité des membranes biologiques et contrôlant l’activité des protéines associées aux membranes (enzymes, transporteurs, récepteurs), sa régulation homéostatique est vitale pour le fonctionnement cellulaire. Dans le même temps, la modification de la viscosité par l’ajustement du profil lipidique membranaire est importante pour la migration/invasion cellulaire et la survie après des changements conditionnels.
La microscopie d’imagerie à vie de fluorescence (FLIM) s’est imposée comme une approche puissante pour l’évaluation non invasive de plusieurs paramètres dans les cellules vivantes, à l’aide de sondes de fluorescence endogènes ou de sondes exogènes7. FLIM est généralement réalisé sur un microscope à balayage laser multiphotonique, qui fournit une résolution (sub)cellulaire. Équipé du module de comptage de photons uniques corrélés dans le temps (TCSPC), il permet des mesures de fluorescence résolues dans le temps avec une grande précision8.
L’exploration du métabolisme cellulaire par FLIM est basée sur la mesure en fluorescence des cofacteurs endogènes des déshydrogénases, du nicotinamide adénine dinucléotide (phosphate) réduit NAD(P)H et des flavines oxydées - flavine adénine dinucléotide FAD et flavine mononucléotide FMN, qui agissent comme transporteurs d’électrons dans un certain nombre de réactions biochimiques 7,9,10. La fluorescence détectée du NAD(P)H provient du NADH et de sa forme phosphorylée, le NADPH, car ils sont spectralement presque identiques. Typiquement, les désintégrations de fluorescence du NAD(P)H et des flavines s’adaptent à une fonction bi-exponentielle. Dans le cas du NAD(P)H, le premier composant (~0,3-0,5 ns, ~70 %-80 %) est attribué à son état libre, associé à la glycolyse, et le deuxième composant (~1,2-2,5 ns, ~20 %-30 %) à son état lié aux protéines, associé à la respiration mitochondriale. Dans le cas des flavines, la composante courte (~0,3-0,4 ns, ~75 %-85 %) peut être attribuée à l’état éteint de la DCP et la composante longue (~2,5-2,8 ns, ~15 %-25 %) à la DCP non éteinte, à la FMN et à la riboflavine. Les altérations des niveaux relatifs de glycolyse, de glutaminolyse, de phosphorylation oxydative et de synthèse des acides gras entraînent des changements dans les fractions à courte et à longue durée de vie des cofacteurs. De plus, le rapport d’intensité de fluorescence de ces fluorophores (le rapport redox) reflète l’état redox cellulaire et est également utilisé comme indicateur métabolique. Bien que le rapport redox présente une métrique plus simple, par rapport à la durée de vie de la fluorescence, en termes d’acquisition de données, FLIM est avantageux pour estimer le NAD(P)H et le FAD, car la durée de vie de la fluorescence est une caractéristique intrinsèque du fluorophore et n’est presque pas influencée par des facteurs tels que le pouvoir d’excitation, le photoblanchiment, la focalisation, la diffusion de la lumière et l’absorption, en particulier dans les tissus, contrairement à l’intensité d’émission.
L’un des moyens les plus pratiques de cartographier la viscosité dans les cellules et les tissus vivants au niveau microscopique est basé sur l’utilisation de rotors moléculaires fluorescents, de petits colorants synthétiques sensibles à la viscosité, dans lesquels les paramètres de fluorescence dépendent fortement de la viscosité locale11,12. Dans un milieu visqueux, la durée de vie de la fluorescence du rotor augmente en raison du ralentissement de la torsion ou de la rotation intramoléculaire. Parmi les rotors moléculaires, les dérivés du dipyrrométhène de bore (BODIPY) sont bien adaptés à la détection de la viscosité dans les systèmes biologiques car ils ont une bonne plage dynamique de durées de vie de fluorescence dans la gamme physiologique des viscosités, une indépendance de la température, des désintégrations de fluorescence monoexponentielles qui permettent une interprétation simple des données, une solubilité dans l’eau suffisante et une faible cytotoxicité13,14. Des évaluations quantitatives de la microviscosité à l’aide de rotors basés sur BODIPY et FLIM ont déjà été démontrées sur des cellules cancéreuses in vitro, des sphéroïdes tumoraux multicellulaires et des tumeurs de souris in vivo15,16.
Nous présentons ici une description détaillée des méthodologies de sondage séquentiel pour l’étude du métabolisme cellulaire et de la viscosité de la membrane plasmique dans les cellules cancéreuses in vitro par FLIM. Pour éviter la contamination de la fluorescence endogène relativement faible par la fluorescence du rotor basé sur BODIPY, l’imagerie de la même couche de cellules est effectuée séquentiellement avec la fluorescence du NAD(P)H et du FAD imagés en premier. La durée de vie en fluorescence des cofacteurs est mesurée dans le cytoplasme, et la durée de vie en fluorescence du rotor est mesurée dans les membranes plasmiques des cellules par la sélection manuelle des zones correspondantes en tant que régions d’intérêt. Le protocole a été appliqué pour corréler l’état métabolique et la viscosité de différentes lignées cellulaires cancéreuses et pour évaluer les changements après la chimiothérapie.
Le protocole de préparation des échantillons FLIM ne diffère pas de celui de la microscopie confocale à fluorescence. Une fois les données acquises, la tâche principale consiste à extraire la durée de vie de la fluorescence des données brutes. La performance du protocole est démontrée à l’aide de cellules HCT116 (carcinome colorectal humain), CT26 (carcinome du côlon murin), HeLa (carcinome cervical humain) et huFB (fibroblastes de peau humaine).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
1. Description de la configuration minimale pour effectuer FLIM
- Pour réaliser cette expérience, assurez-vous que la configuration requise est disponible : un microscope confocal inversé, un laser pulsé, généralement un ps ou un fs, avec le signal de synchronisation, un détecteur à comptage rapide de photons (réponse temporelle de 150 ps) et une électronique de comptage de photons, des ports de sortie et d’entrée disponibles pour le détecteur et le laser, respectivement, sur le microscope, les impulsions de l’horloge de balayage du contrôleur de balayage du microscope, la tête de balayage du microscope avec les combinateurs de faisceaux laser et les principaux séparateurs de faisceaux dichroïques adaptés à la longueur d’onde du laser utilisé pour FLIM.
- Si l’excitation à deux photons est utilisée pour FLIM, assurez-vous que le microscope contient le port NDD.
- Pour les études sur les cellules de mammifères, en particulier pour les expériences à long terme, assurez-vous d’avoir un incubateur deCO2 maintenu à la température souhaitée.
REMARQUE : Pour le système utilisé dans cette expérience, voir le tableau des matériaux.
2. Préparation des cellules pour la microscopie
- Cultivez régulièrement les cellules dans un incubateur à 37 °C avec 5 % de CO2 et une atmosphère humide.
- Pour la microscopie, préparer la suspension cellulaire dans un milieu de culture complet à la concentration de 1 x 10⁶ cellules/mL.
REMARQUE : Les concentrations des cellules et les conditions du milieu dépendent des cellules. Le nombre de cellules utilisées pour l’ensemencement et le temps d’incubation doivent être adaptés pour obtenir une confluence de 70 % à 80 % dans la boîte microscopique. - Ensemencez les cellules dans des boîtes de culture cellulaire à fond de verre de 35 mm (1 x 10⁵ cellules dans 100 μL par boîte) à l’aide d’une pipette automatique de 200 μL.
REMARQUE : Utilisez des boîtes à fond de verre quadrillé pour l’ensemencement des cellules afin de surveiller les cellules dans les mêmes champs de vision microscopiques en dynamique.- Pendant l’ensemencement manuel, assurez-vous que la pointe de la pipette ne raye pas le fond ou les côtés du plat pour éviter d’endommager le fond.
- Placez la parabole dans l’incubateur de CO2 (37 °C, 5 % de CO2, atmosphère humide) et incubez les cellules pendant 24 h.
- Après 24 h, retirez la parabole de l’incubateur et vérifiez la morphologie et la confluence des cellules au microscope optique. Si les cellules n’ont pas atteint une confluence d’environ 80 %, incuber pendant 24 heures supplémentaires.
- Retirez délicatement l’ancien milieu de la boîte à l’aide d’une pipette automatique de 1 000 μL et ajoutez 2 ml de milieu DMEM sans rouge de phénol (p. ex., DMEM Life ou FluoroBrite).
REMARQUE : Différents milieux de culture peuvent être utilisés pour l’imagerie. Évitez le rouge de phénol dans le milieu lorsque vous utilisez des cellules pour la microscopie. - Placez la parabole dans l’incubateur pendant 60 à 120 minutes pour permettre l’adaptation des cellules.
3. FLIM des cofacteurs métaboliques
- Placez la parabole à fond de verre avec les cellules (à partir de l’étape 2.7) sur la platine du microscope.
- Cliquez sur l’onglet Localiser dans le logiciel du microscope à balayage laser (par exemple, ZEN - ZEISS Efficient Navigation), puis cliquez sur Lumière de transmission (TL) pour allumer la lumière.
- Trouvez le plan focal de l’échantillon en regardant à travers l’oculaire au niveau de la coupe centrale des cellules, où un carré est occupé au maximum par les cellules (à un grossissement de 40x).
- Cliquez sur le bouton OFF pour éteindre la lumière.
- Ouvrez l’onglet Acquisition . Pour obtenir des images de transmission et d’intensité d’autofluorescence de NAD(P)H endogène, entrez les paramètres suivants : Longueur d’onde d’excitation : mode deux photons 750 nm, Plage d’enregistrement : 450-490 nm, Puissance laser : 5 % (~6 mW), Taille de l’image : 1024 x 1024 pixels.
REMARQUE : Le choix de la longueur d’onde d’excitation et de la plage d’enregistrement est basé sur les caractéristiques spectrales (excitation maximale et émission maximale) du NAD(P)H17.- Pour l’acquisition d’images, utilisez un objectif à immersion dans l’huile С Plan-Apochromat 40x/1.3 NA.
- Appuyez sur le bouton Snap et enregistrez l’image au format ZEN.
- Pour obtenir les images de transmission et d’intensité d’autofluorescence de la FAD, modifiez la longueur d’onde d’excitation à 900 nm. Réglez la plage d’enregistrement : 500-550 nm, la puissance laser : 9 % (~6 mW) et la taille de l’image : 1024 x 1024 pixels.
REMARQUE : Le choix de la longueur d’onde d’excitation et de la plage d’enregistrement est basé sur les caractéristiques spectrales (excitation maximale et émission maximale) du FAD18.- Utilisez un objectif à immersion dans l’huile С Plan-Apochromat 40x/1.3 NA pour l’acquisition d’images.
- Appuyez sur le bouton Snap et enregistrez l’image au format ZEN.
- Pour NAD(P)H, réglez les paramètres comme décrit à l’étape 3.5 dans le logiciel du microscope à balayage laser. Modifiez la taille de l’image à 256 x 256 pixels.
- Entrez les paramètres suivants dans le menu du logiciel d’exploitation SPCM (Single Photon Counting Modules) du module FLIM : Temps de collecte : 60 s ; Plage TAC : 5.00E-8 ; Limite CFD basse : -29,41 ; Résolution ADC : 256, taille de l’image : 256 x 256 pixels.
- Balayez l’échantillon pendant 60 s, arrêtez le balayage et enregistrez l’image FLIM obtenue du NAD(P)H.
- Vérifiez les données FLIM obtenues. Pour cela, ouvrez les données brutes dans le logiciel d’imagerie, sélectionnez un pixel dans le cytoplasme de la cellule en plaçant le curseur dessus et analysez la décroissance de la fluorescence dans ce pixel. L’intensité des pixels doit être de ≥3 000 photons par courbe de désintégration à la combinaison 1.
REMARQUE : Si le nombre de photons est inférieur à 3 000, augmentez la puissance du laser ou le temps de collecte d’images, tout en contrôlant la morphologie des cellules et le taux de comptage des photons. En règle générale, si la baisse du taux de comptage dépasse 10 % de la valeur initiale, le photoblanchiment a lieu. - Pour le FAD, réglez les paramètres comme décrit à l’étape 3.7 dans le logiciel du microscope à balayage laser. Modifiez la taille de l’image à 256 x 256 pixels.
- Entrez les paramètres suivants dans le menu du logiciel d’exploitation SPCM (Single Photon Counting Modules) du module FLIM : Temps de collecte : 60 s ; Plage TAC : 5.00E-8 ; Limite CFD basse : -29,41 ; Résolution ADC : 256, taille de l’image : 256 x 256 pixels.
- Scannez l’échantillon pendant 60 s. Arrêtez l’analyse et enregistrez l’image FLIM obtenue de FAD.
REMARQUE : Les paramètres indiqués aux étapes 3.10 et 3.15 sont spécifiques à l’électronique et au détecteur utilisés. - Vérifiez les données obtenues comme décrit à l’étape 3.12.
- Répétez les étapes 3.5 à 3.16 pour enregistrer des images FLIM à partir de différents champs de vision.
4. Coloration des cellules avec le rotor moléculaire fluorescent
REMARQUE : Les cellules sont imagées dans la solution de rotor moléculaire fluorescent sans lavage à température ambiante (~20 °C) pour ralentir l’internalisation du rotor. La viscosité de la membrane dépend de la température, comme l’ont démontré nos travaux précédents19,20. La platine du microscope à température contrôlée doit être éteinte à l’avance, c’est-à-dire avant que le rotor ne soit ajouté aux cellules. Pour notre configuration, le refroidissement de la scène prend environ 10 min.
- Préparer une solution mère générale du rotor moléculaire fluorescent BODIPY 2 (Matière 1, 25,7 mM).
- Ouvrez BODIPY 2 dans un environnement stérile et pesez environ 2 mg, à l’aide d’une balance précise. Placez-le soigneusement dans un tube de microcentrifugation.
- À l’aide d’une pipette automatique de 20 μL, ajoutez 3 μL d’un solvant approprié (p. ex., DMSO).
- Une fois que l’échantillon s’est complètement dissous dans le DMSO, ajoutez 297 μL de PBS stérile et mélangez soigneusement à l’aide d’une pipette automatique de 200 μL.
REMARQUE : Conservez la solution mère au réfrigérateur à +4 °C dans un emballage sombre. Une fois remis en suspension, il peut être conservé au réfrigérateur pendant plusieurs mois.
- Préparez une substance mère 2 (8,9 mM) en ajoutant 25 μL de la solution mère générale (matière 1) dans un tube de microcentrifugation, suivi de 48 μL de PBS stérile. Mélangez délicatement à l’aide d’une pipette automatique de 200 μL.
REMARQUE : Utilisez le stock 2 pour préparer le stock de coloration final, qui est appliqué pour la coloration cellulaire car une concentration micromolaire est requise. - Remplacer délicatement le milieu de culture dans la boîte (à partir de l’étape 3.1) par une solution de Hank glacée sans Ca2+/Mg2+ et incuber les cellules à +4 °C pendant 3 min.
REMARQUE : L’utilisation d’une solution glacée et l’incubation à +4 °C ralentissent l’internalisation du rotor moléculaire, et la coloration locale de la membrane persiste pendant 20 à 30 min. - Préparez la solution de coloration finale contenant 4,5 μM de BODIPY 2 en ajoutant 1 μL de Stock 2 à 999 μL de solution glacée de Hank ou PBS.
REMARQUE : La concentration de BODIPY 2 dans la solution finale de coloration peut être augmentée à ~10 μM sans aucun effet toxique sur les cellules, ce qui se traduit par une coloration plus efficace et un plus grand nombre de photons collectés. À des concentrations plus élevées, une surcharge du détecteur FLIM peut se produire. - Aspirez la solution de Hank de la boîte de culture cellulaire et remplacez-la par une solution glacée de 4,5 μM de BODIPY 2. Les cellules sont imagées dans la solution BODIPY 2 sans lavage.
5. FLIM du rotor moléculaire fluorescent dans les cellules
REMARQUE : Effectuez toujours FLIM du rotor moléculaire fluorescent après FLIM des cofacteurs métaboliques car le spectre de fluorescence de BODIPY 2 est chevauché avec l’émission des cofacteurs endogènes NAD(Р)H et FAD 12,17,18.
- Transférez la boîte avec les cellules colorées sur la platine du microscope (~20 °C) pour l’imagerie.
- Réglez les paramètres suivants pour le mode à un photon dans le logiciel du microscope à balayage laser : Excitation à la longueur d’onde de 488 nm avec un laser à ions argon, Puissance laser 1 % à 2 %, Plage d’enregistrement Longueur d’onde 500 à 550 nm.
- Utilisez un objectif à immersion dans l’huile С Plan-Apochromat 40x/1.3 NA pour l’acquisition d’images.
- Appuyez sur le bouton Live . Lancez le balayage et l’utilisation du positionnement XY et Z par une platine motorisée intégrée, ajustez la mise au point et obtenez des images de transmission et d’intensité de fluorescence des cellules dans une fenêtre de prévisualisation. Enregistrez les images obtenues, si nécessaire.
- Vérifiez sur l’image de transmission et de fluorescence superposée pour voir si la fluorescence du rotor provient de l’emplacement attendu (membrane plasmique de la cellule).
- Entrez les paramètres suivants dans le menu du logiciel SPCM du module FLIM : Temps de collecte : 60 s ; Plage TAC : 5.00E-8 ; Limite CFD basse : -29,41 ; Résolution ADC : 256, taille de l’image : 256 x 256 pixels.
REMARQUE : Selon la configuration du système et les détecteurs utilisés pour FLIM, les paramètres d’acquisition d’images peuvent varier. - Ajustez le laser Ti :Sapphire du microscope à une longueur d’onde de 850 nm et la puissance laser à 1 % à 2 % pour le FLIM à deux photons.
- Sélectionnez l’onglet Continu dans le logiciel du microscope à balayage laser, puis appuyez sur Démarrer dans le logiciel SPCM. Scannez l’échantillon pendant 60 s, arrêtez le balayage et enregistrez l’image FLIM obtenue.
- Vérifiez les données FLIM obtenues. Pour cela, chargez les données brutes dans le logiciel d’analyse de données FLIM SPCImage, sélectionnez un pixel dans la membrane de la cellule en plaçant le curseur dessus et analysez la décroissance de fluorescence dans ce pixel. L’intensité des pixels doit être de ≥5 000 par décroissance (éventuellement y compris le binning) à un temps de collecte raisonnable (60-120 s).
- Répétez les étapes 5.4 et 5.8 pour enregistrer des images FLIM de cellules à partir de différents champs de vision.
REMARQUE : Les mesures FLIM des cellules vivantes colorées avec BODIPY 2 doivent être limitées à ~30 min après l’ajout de BODIPY 2.
6. Analyse des données
- Analyse de l’intensité de fluorescence : rapport redox
- Ouvrez des images de l’intensité de fluorescence du NAD(P)H et du FAD à l’aide d’ImageJ.
- Mettez en surbrillance une zone sans cellule dans l’image NAD(P)H à l’aide d’une option circulaire ou carrée. Cliquez sur Mesurer, puis sur Soustraire (sélectionnez Traiter dans le panneau principal, puis Mathématiques et Soustraire) pour soustraire la valeur obtenue du signal d’arrière-plan.
- Répétez l’étape 6.1.2 pour l’image FAD.
- Obtenez l’image du rapport redox en divisant l’intensité de fluorescence FAD par l’intensité de fluorescence NAD(P)H. Pour ce faire, sélectionnez Traiter dans le panneau principal, puis sélectionnez Calculatrice d’image et Diviser ; cochez la case Créer une nouvelle fenêtre, puis appuyez sur OK.
- Enregistrez l’image au format TIFF.
- Pour calculer le rapport d’oxydoréduction, sélectionnez la région du cytoplasme dans la cellule spécifique sur l’image TIFF et appuyez sur la touche M . Répétez l’opération pour toutes les cellules d’intérêt.
- Importez la mesure dans un tableur.
REMARQUE : Alternativement, les intensités de fluorescence du NAD(P)H et du FAD dans les cellules peuvent être mesurées à l’aide du logiciel standard du microscope et le rapport redox peut être obtenu en divisant ces valeurs dans le tabeur.
- Analyse des données FLIM : métabolisme
- Importez l’image FLIM du NAD(P)H dans le logiciel SPCImage.
- Appliquez un ajustement de décroissance bi-exponentielle à l’image en mettant 2 dans la section Composants .
- Corrigez le paramètre Décalage en cochant la case correspondante dans le logiciel SPCImage.
- Allez dans Options et sélectionnez Modèle. Utilisez le modèle d’ajustement multiexponentiel incomplet et la méthode d’ajustement MLE.
- Ajustez le binning pour obtenir des intensités de pixels de ≥ 5000 photons par courbe de décroissance.
- Vérifiez la valeur χ2. Le χ2≤ 1,20 indique que le modèle utilisé offre un ajustement raisonnable.
- Calculez l’histogramme de la durée de vie fluorescente dans chaque image en cliquant sur le menu supérieur Calculer, puis sur Matrice de désintégration.
- Sélectionnez la zone du cytoplasme de la cellule spécifique comme région d’intérêt.
- Analysez les composantes à courte et longue durée de vie (τ1 et τ2, respectivement) et les amplitudes relatives des composantes à durée de vie (a1 et a2, où a1 + a2 = 100 %) à l’aide de l’option Couleur .
- Exportez les mesures vers un tableur.
- Répétez les étapes 6.2.8 à 6.2.10 pour chaque cellule d’intérêt.
- Répétez les étapes 6.2.1 à 6.2.11 pour l’image FAD.
- Analyse des données FLIM : viscosité
- Importez l’image FLIM dans le logiciel d’analyse de données FLIM SPCImage.
- Supprimez la marque dans la zone Scatter .
- Mettez 1 dans la section Composants , car la décroissance de fluorescence du rotor devrait correspondre à un modèle monoexponentiel.
- Ajustez le binning pour obtenir une intensité de pixel de ≥ 5000 photons par courbe de décroissance.
- Vérifiez la valeur χ2 dans la membrane plasmique. Une valeur de χ2≤ 1,20 indique que le modèle utilisé offre un ajustement raisonnable. Dans le cas de χ2≥ 1,20, l’approximation monoexponentielle n’est pas applicable, ces données peuvent indiquer l’agrégation du colorant et doivent être écartées. L’agrégation rend impossible l’utilisation des courbes d’étalonnage et des fils dans les estimations de viscosité incorrectes.
REMARQUE : Les décroissances bi-exponentielles peuvent être indicatives d’une agrégation. Sur un microscope équipé d’un module FLIM à filtres variables, cela peut être détecté en testant les gammes de longueurs d’onde d’émission spécifiques aux monomères et aux agrégats, 500-550 nm et 580-650 nm, comme décrit dans la référence21. - Générez l’histogramme de la durée de vie de fluorescence τ pour chaque image en cliquant sur le menu supérieur Calculer, puis sur Matrice de désintégration.
- Sélectionnez la région de la membrane plasmique d’une cellule individuelle présentant une décroissance monoexponentielle, χ2≤ 1,20, à l’aide de l’option ROI.
- Exportez la valeur de la durée de vie de la fluorescence vers un tableur.
- Répétez les étapes 6.3.7 et 6.3.8 pour chaque cellule d’intérêt.
- Convertir les durées de vie mesurées expérimentalement de BODIPY 2 (en ns) en valeurs de viscosité (en cP) à l’aide de l’équation suivante (obtenue précédemment sur la base du tracé d’étalonnage de BODIPY dans des mélanges méthanol/glycérol) :
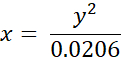
où x - viscosité (en cP), y - durée de vie en fluorescence τ (en ns).
REMARQUE : IRF (Instrument Response Function) est une partie importante de l’ajustement FLIM. Dans SPCImage, l’IRF est automatiquement calculé à partir du bord montant des courbes de décroissance de fluorescence. Pendant ce temps, l’IRF peut être enregistré à l’aide d’un échantillon non fluorescent, par exemple de la céramique, ou d’un échantillon qui produit un signal SHG (Second Harmonic Generation), par exemple, du collagène, des cristaux d’urée ou du sucre. L’utilisation des IRF enregistrés n’est pas recommandée s’il existe une option pour les calculer dans le logiciel.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
À l’aide du protocole décrit ici, nous avons visualisé les cofacteurs métaboliques et la viscosité de la membrane microscopique dans des cellules vivantes cultivées à l’aide de FLIM. Les mesures ont été effectuées dans différentes lignées cellulaires cancéreuses - carcinome colorectal humain HCT116, carcinome du côlon murin CT26, cancer du col de l’utérus humain HeLa Kyoto et fibroblastes de peau humaine huFB.
Le rapport redox b...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Ce protocole illustre les possibilités de FLIM pour l’analyse multiparamétrique, fonctionnelle et biophysique des cellules cancéreuses. La combinaison de l’imagerie métabolique optique basée sur la fluorescence endogène et des mesures de viscosité de la membrane plasmique par marquage exogène avec rotor moléculaire fluorescent nous permet de caractériser les interconnexions entre ces deux paramètres dans les cellules cancéreuses vivantes en culture cellulaire et de suivre les changements...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n’ont rien à divulguer.
Remerciements
Le développement du protocole d’imagerie métabolique a été soutenu par le ministère de la Santé de la Fédération de Russie (mission gouvernementale, numéro d’enregistrement АААА-А20-120022590098-0). L’étude de la viscosité a été soutenue par la Fondation russe de la science (projet n° 20-14-00111). Les auteurs sont reconnaissants à Anton Plekhanov (PRMU) pour son aide dans la production vidéo.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Item/Device | |||
| Incubateur de culture cellulaire | Sanyo | 37° ; C, 5 % CO2, atmosphère humidifiée | |
| Centrifugeuse 5702 R | Eppendorf | 5703000010 | |
| imageJ 1.53c | Wayne Rasband ;( NIH) | ||
| Module FLIM Simple Tau 152 TCSPC (en LSM 880) | Becker & Hickl GmbH | ||
| Hotte à flux laminaire | ThermoFisher Scientific | ||
| Microscope Leica DFC290 | Leica Microsystems | ||
| LSM 880 | Carl Zeiss | ||
| Ti :Sapphire femtoseconde laser Mai Tai | Spectra Physics Microscope | ||
| incubateur XLmulti S DARK LS | PeCon GmbH | 273-800 050 | |
| Pipette mécanique | Sartorius mLINE | volume 0,5-10 ; &mu ; L; 20-200 &mu ; L; 100-1000 &mu ; L | |
| Objectif à immersion dans l’huile C-Apochromat 40× ;/1.2 NA W Korr ; (dans LSM 880) | Carl Zeiss | 421767-9971-790 | |
| Module Power-Tau 152 avec le détecteur HPM-100-40 | Becker& Hickl GmbH | ||
| SPCImage software | Becker & Hickl GmbH | SPC 9.8 ; SPCImage 8.3 | |
| ZEN software | Carl Zeiss | ZEN 2.1 SP3 (noir), Version 14.0.0.201 | |
| Reagent/Material | |||
| 5-fluorouracil | Medac GmbH | 3728044 | |
| DMEM | Gibco, Life Technologies | 31885023 | |
| DMSO | PanEco | F135 | |
| FBS | Hyclone | ||
| FluoroBright DMEM | Gibco, Life Technologies | A1896701 | |
| Hank' s solution sans Ca2+/Mg2+ | Gibco, Life Technologies | 14175 | |
| l-Glutamine | PanEco | F032 | |
| de mammifères | HCT116, CT26, HeLa Kyoto, huFB | ||
| Rotor moléculaire BODIPY 2 | Synthétisé et fourni par Marina Kuimova Group, Imperial College London | ||
| Pénicilline/streptomycine | PanEco | A065 | |
| Boîte de culture tissulaire avec couvercle-fond en verre FluoroDishes | World Precision Instruments, Inc | ||
| Trypsine- EDTA 0,25 % | PanEco | P034 | |
| Tampon Versen | PanEco | R080p |
Références
- Vazquez, A., et al. Cancer metabolism at a glance. Journal of Cell Science. 129 (18), 3367-3373 (2016).
- Li, Z., Zhang, H. Reprogramming of glucose, fatty acid, and amino acid metabolism for cancer progression. Cellular and Molecular Life Sciences. 73 (2), 377-392 (2015).
- Strickaert, A., et al. Cancer heterogeneity is not compatible with one unique cancer cell metabolic map. Oncogene. 36 (19), 2637-2642 (2016).
- Szlasa, W., Zendran, I., Zalesińska, A., Tarek, M., Kulbacka, J. Lipid composition of the cancer cell membrane. Journal of Bioenergetics and Biomembranes. 52, 321-342 (2020).
- Preta, G. New insights into targeting membrane lipids for cancer therapy. Frontiers in Cell and Developmental Biology. 8, 571237(2020).
- Kojima, K. Molecular aspects of the plasma membrane in tumor cells. Nagoya Journal of Medical Science. 56, 1-18 (1993).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (7), 071203(2020).
- Becker, W. Advanced time-correlated single photon counting applications. Springer Series in Chemical Physics. , Springer. (2015).
- Shirmanova, M. V., Shcheslavskiy, V. I., Lukina, M. M., Becker, W., Zagaynova, E. V. Exploring tumor metabolism with time-resolved fluorescence methods: From single cells to a whole tumor. Multimodal Optical Diagnostics of Cancer. 3, 133-155 (2020).
- Kalinina, S., Rück, A. FLIM and PLIM in biomedical research. An innovative way to combine autofluorescence and oxygen measurements. Photonics & Lasers in Medicine. 5 (4), 257-266 (2016).
- Kuimova, M. K. Molecular rotors image intracellular viscosity. Chimia. 66 (4), 159-165 (2012).
- Kuimova, M. K. Mapping viscosity in cells using molecular rotors. Physical Chemistry Chemical Physics. 14 (37), 12671(2012).
- Haidekker, M. A., Theodorakis, E. A. Molecular rotors-fluorescent biosensors for viscosity and flow. Organic & Biomolecular Chemistry. 5, 1669-1678 (2007).
- Liu, X., et al. Molecular mechanism of viscosity sensitivity in BODIPY rotors and application to motion-based fluorescent sensors. ACS Sensors. 5 (3), 731-739 (2020).
- Shirmanova, M. V., Shimolina, L. E., Lukina, M. M., Zagaynova, E. V., Kuimova, M. K. Live cell imaging of viscosity in 3D tumour cell models. Multi-Parametric Live Cell Microscopy of 3D Tissue Models. Advances in Experimental Medicine and Biology. Dmitriev, R. 1035, 143-153 (2017).
- Shimolina, L. E., et al. Imaging tumor microscopic viscosity in vivo using molecular rotors. Scientific Reports. 7, 41097(2017).
- Scott, T. G., Spencer, R. D., Leonard, N. J., Weber, G. Synthetic spectroscopic models related to coenzymes and base pairs. V. Emission properties of NADH. Studies of fluorescence lifetimes and quantum efficiencies of NADH, AcPyADH, [reduced acetylpyridineadenine dinucleotide] and simplified synthetic models. Journal of the American Chemical Society. 92 (3), 687-695 (1970).
- Harvey, R. A., Damle, S. A fluorescent modification of flavin adenine dinucleotide. FEBS Letters. 26 (1-2), 341-343 (1972).
- Kubánková, M., Summers, P., López-Duarte, I., Kiryushko, D., Kuimova, M. K. Microscopic viscosity of neuronal plasma membranes measured using fluorescent molecular rotors: Effects of oxidative stress and neuroprotection. ACS Applied Materials and Interfaces. 11, 36307-36315 (2019).
- Kubánková, M., López-Duarte, I., Kiryushko, D., Kuimova, M. K. Molecular rotors report on changes in live cell plasma membrane microviscosity upon interaction with beta-amyloid aggregates. Soft Matter. 14, 9466-9474 (2018).
- Wu, Y., et al. Molecular rheometry: Direct determination of viscosity in Lo and Ld lipid phases via fluorescence lifetime imaging. Physical Chemistry Chemical Physics. 15 (36), 14986(2013).
- Shimolina, L. E., et al. Mapping cisplatin-induced viscosity alterations in cancer cells using molecular rotor and fluorescence lifetime imaging microscopy. Journal of Biomedical Optics. 25 (12), 126004(2020).
- Berezin, M. Y., Achilefu, S. Fluorescence lifetime measurements and biological imaging. Chemical Reviews. 110 (5), 2641-2684 (2010).
- Skala, M. C., et al. In vivo multiphoton fluorescence lifetime imaging of protein-bound and free nicotinamide adenine dinucleotide in normal and precancerous epithelia. Journal of Biomedical Optics. 12 (2), 024014(2007).
- Rück, A., Hauser, C., Mosch, S., Kalinina, S. Spectrally resolved fluorescence lifetime imaging to investigate cell metabolism in malignant and nonmalignant oral mucosa cells. Journal of Biomedical Optics. 19 (9), 096005(2014).
- Lee, D. -H., Li, X., Ma, N., Digman, M. A., Lee, A. P. Rapid and label-free identification of single leukemia cells from blood in a high-density microfluidic trapping array by fluorescence lifetime imaging microscopy. Lab on a Chip. 18 (9), 1349-1358 (2018).
- Lukina, M. M., et al. Interrogation of tumor metabolism in tissue samples ex vivo using fluorescence lifetime imaging of NAD(P)H. Methods and Applications in Fluorescence. 8 (1), 014002(2019).
- Alam, S. R., et al. Investigation of mitochondrial metabolic response to doxorubicin in prostate cancer cells: An NADH, FAD and Tryptophan FLIM assay. Scientific Reports. 7 (1), 10451(2017).
- Walsh, A. J., et al. Quantitative optical imaging of primary tumor organoid metabolism predicts drug response in breast cancer. Cancer Research. 74 (18), 5184-5194 (2014).
- Lukina, M. M., et al. In vivo metabolic and SHG imaging for monitoring of tumor response to chemotherapy. Cytometry Part A. 95 (1), 47-55 (2019).
- Shah, A. T., et al. Optical metabolic imaging of treatment response in human head and neck squamous cell carcinoma. PLoS One. 9 (3), 90746(2014).
- Sergeeva, T. F., et al. Relationship between intracellular pH, metabolic co-factors, and caspase-3 activation in cancer cells during apoptosis. Biochimica et Biophysica Acta (BBA) - Molecular Cell Research. 1864 (3), 604-611 (2017).
- Shirmanova, M. V., et al. Chemotherapy with cisplatin: insights into intracellular pH and metabolic landscape of cancer cells in vitro and in vivo. Scientific Reports. 7, 8911(2017).
- Lukina, M. M., et al. Metabolic cofactors NAD(P)H and FAD as potential indicators of cancer cell response to chemotherapy with paclitaxel. Biochimica et Biophysica Acta (BBA) - General Subjects. 1862 (8), 1693-1700 (2018).
- Druzhkova, I. N., et al. The metabolic interaction of cancer cells and fibroblasts - coupling between NAD(P)H and FAD, intracellular pH and hydrogen peroxide. Cell Cycle. 15 (9), 1257-1266 (2016).
- Lakowicz, J., Szmacinski, H., Nowaczyk, K., Johnson, M. Fluorescence lifetime imaging of free and protein bound NADH. Proceedings of the National Academy of Sciences of the United States of America. 89 (4), 1271-1275 (1992).
- Vanden Berg, P. A. W., Feenstra, K. A., Mark, A. E., Berendsen, H. J. C., Visser, A. J. W. G. Dynamic conformations of flavin adenine dinucleotide: Simulated molecular dynamics of the flavin cofactor related to the time-resolved fluorescence characteristics. The Journal of Physical Chemistry B. 106 (34), 8858-8869 (2002).
- Liu, Z., et al. Mapping metabolic changes by noninvasive, multiparametric, high-resolution imaging using endogenous contrast. Science Advances. 4 (3), (2018).
- Blacker, T. S., et al. Separating NADH and NADPH fluorescence in live cells and tissues using FLIM. Nature Communications. 5, 3936(2014).
- Lu, W., Wang, L., Chen, L., Hui, S., Rabinowitz, J. D. Extraction and quantitation of nicotinamide adenine dinucleotide redox cofactors. Antioxidants and Redox Signaling. 28 (3), 167-179 (2018).
- Ranjit, S., Malacrida, L., Jameson, D. M., Gratton, E. Fit-free analysis of fluorescence lifetime imaging data using the phasor approach. Nature Protocols. 13 (9), 1979-2004 (2018).
- Stringari, C., et al. Phasor approach to fluorescence lifetime microscopy distinguishes different metabolic states of germ cells in a live tissue. Proceedings of the National Academy of Sciences of the United States of America. 108 (33), 13582-13587 (2011).
- Smith, J. T., et al. Fast fit-free analysis of fluorescence lifetime imaging via deep learning. Proceedings of the National Academy of Sciences of the United States of America. 116 (48), 24019-24030 (2019).
- Wang, S., Chacko, J. V., Sagar, A. K., Eliceiri, K. W., Yuan, M. Nonparametric empirical Bayesian framework for fluorescence-lifetime imaging microscopy. Biomedical Optics Express. 10 (11), 5497-5517 (2019).
- Quinn, K. P., et al. Quantitative metabolic imaging using endogenous fluorescence to detect stem cell differentiation. Scientific Reports. 3 (1), 3432(2013).
- Hou, J., et al. Correlating two-photon excited fluorescence imaging of breast cancer cellular redox state with seahorse flux analysis of normalized cellular oxygen consumption. Journal of Biomedical Optics. 21 (6), 060503(2016).
- Wang, H., et al. Red-emitting fluorescence probe for sensing viscosity in living cells. Chemical Papers. 74, 1071-1078 (2020).
- Chen, B., et al. Sensing and imaging of mitochondrial viscosity in living cells by a red photoluminescent probe with long lifetime. Chemical Communications. 55, 7410(2019).
- Shen, B., Wang, L. F., Zhi, X., Qian, Y. Construction of a red emission BODIPY-based probe for tracing lysosomal viscosity changes in culture cells. Sensors and Actuators B: Chemical. 304, 127271(2019).
- Chen, T., Chen, Z., Liu, R., Zheng, S. NIR fluorescent probe for detection of viscosity and lysosome imaging in live cells. Organic and Biomolecular Chemistry. 17, 6398(2019).
- Angelucci, C., et al. Epithelial-stromal interactions in human breast cancer: effects on adhesion, plasma membrane fluidity and migration speed and directness. PLoS One. 7 (12), 50804(2012).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible