Ici, des méthodes non invasives sont décrites pour la localisation des protéines de la membrane photoréceptrice et l’évaluation de la dégénérescence rétinienne dans l’œil composé de la drosophile à l’aide de la fluorescence eGFP.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Étude du trafic de protéines membranaires dans les cellules photoréceptrices de la drosophile à l’aide de protéines marquées eGFP
Dans cet article
Résumé
Résumé
Le trafic de protéines membranaires régule l’incorporation et l’élimination des récepteurs et des canaux ioniques dans la membrane plasmique. Ce processus est fondamentalement important pour la fonction cellulaire et l’intégrité cellulaire des neurones. Les cellules photoréceptrices de la drosophile sont devenues un modèle pour l’étude du trafic de protéines membranaires. Outre la rhodopsine, qui, lors de l’illumination, s’intériorise à partir de la membrane photoréceptrice et se dégrade, le canal ionique de type récepteur transitoire (TRPL) chez la drosophile présente une translocation dépendante de la lumière entre la membrane photoréceptrice rhabdomerale (où elle est située dans l’obscurité) et le corps cellulaire photorécepteur (vers lequel elle est transportée lors de l’illumination). Ce transport intracellulaire de TRPL peut être étudié de manière simple et non invasive en exprimant le TRPL marqué eGFP dans les cellules photoréceptrices. La fluorescence eGFP peut alors être observée soit dans le pseudopoche profond, soit par microscopie à immersion dans l’eau. Ces méthodes permettent la détection de la fluorescence dans l’œil intact et sont donc utiles pour les tests à haut débit et les criblages génétiques de mutants drosophiles défectueux dans la translocation TRPL. Ici, la préparation des mouches, les techniques microscopiques, ainsi que les méthodes de quantification utilisées pour étudier cette translocation déclenchée par la lumière de TRPL sont expliquées en détail. Ces méthodes peuvent également être appliquées pour des études de trafic sur d’autres protéines photoréceptrices de la drosophile , par exemple la rhodopsine. De plus, en utilisant des protéines rhabdomeral marquées eGFP, ces méthodes peuvent être utilisées pour évaluer la dégénérescence des cellules photoréceptrices.
Introduction
En délivrant et en éliminant les protéines vers et depuis la membrane plasmique, le trafic de protéines membranaires dans les neurones contrôle l’équipement de la membrane plasmique avec des récepteurs ainsi que des canaux ioniques et, par conséquent, régule la fonction neuronale. Une mauvaise régulation ou des défauts dans le trafic des protéines ont généralement des effets néfastes sur les cellules et entraînent une dégénérescence neuronale. Chez l’homme, cela peut provoquer des maladies neurodégénératives telles que la maladie d’Alzheimer et la maladie de Parkinson ou la rétinite pigmentaire1. Les photorécepteurs dans l’œil composé de Drosophila melanogaster sont devenus un système modèle in vivo pour l’étude du trafic de protéines membranaires2. Cela n’est pas seulement dû à la polyvalence génétique de la drosophile qui permet des criblages génétiques efficaces, mais aussi parce que tous les composants essentiels de la membrane photoréceptrice absorbant la lumière sont caractérisés en détail et que des techniques microscopiques efficaces sont disponibles qui peuvent être appliquées à l’œil de la mouche. Ces techniques sont au centre de cet article.
Dans les cellules photoréceptrices de la drosophile, la membrane plasmique apicale forme une pile dense de microvillosités le long d’un côté de la cellule, appelée rhabdomere. Les rhabdomeres des cellules photoréceptrices R1-6 sont disposées selon un motif trapézoïdal caractéristique tandis que les cellules photoréceptrices R7 et R8 forment un seul rhabdomere au centre de ce trapèze3. Le trafic de protéines membranaires est nécessaire pour un renouvellement régulé des protéines de la membrane rhabdomerale telles que la rhodopsine et les canaux ioniques TRP (potentiel récepteur transitoire) et TRPL (TRP-like) activés par la lumière afin d’assurer la quantité appropriée de ces protéines de phototransduction dans le rhabdomere. Les protéines de la membrane photoréceptrice sont synthétisées dans le réticulum endoplasmique et transportées via l’appareil de Golgi vers le rhabdomere. Après l’activation de la rhodopsine par la lumière, une molécule de rhodopsine peut soit être inactivée par absorption d’un deuxième photon, soit être retirée du rhabdomere par endocytose médiée par la clathrine. La rhodopsine endocytosée se dégrade dans le lysosome ou est recyclée en rhabdomere 4,5. Le canal ionique TRPL est également internalisé après activation de la cascade de phototransduction et subit une translocation dépendante de la lumière entre le rhabdomere (où il est situé lorsque les mouches sont maintenues dans l’obscurité) et un compartiment de stockage enrichi en ER dans le corps cellulaire (vers lequel il est transporté en quelques heures après l’illumination)6,7,8,9,10 . Contrairement à la rhodopsine endocytosée, seules de petites quantités de TRPL sont dégradées par la voie endolysosomale, et la majorité est stockée intracellulairement à la place et recyclée dans le rhabdomere lors de l’adaptation sombre6. TRPL peut ainsi être utilisé pour analyser le trafic déclenché par la lumière des protéines de la membrane plasmique. Les cellules photoréceptrices de la drosophile sont également utilisées pour étudier la dégénérescence neuronale. La dégénérescence des cellules photoréceptrices est souvent déterminée en évaluant la structure des rhabdomeres, qui se désintègrent à la suite de processus dégénératifs5.
Afin d’étudier la localisation subcellulaire de la TRPL et de la rhodopsine dans les cellules photoréceptrices ou la dégénérescence des cellules photoréceptrices, deux méthodes de microscopie à fluorescence qui diffèrent en termes de vitesse d’analyse et de résolution ont été appliquées ici. Une méthode très rapide et non invasive qui peut être utilisée pour les criblages génétiques mais avec une résolution spatiale limitée est la détection de fluorescence dans le pseudopieux profond (DPP). Le DPP est un phénomène optique d’yeux composés d’arthropodes dont l’origine géométrique a été expliquée en détail par Franceschini et Kirschfeld en 197111. En bref, sur plusieurs plans optiques sous la superposition de la rétine, des images de rhabdomeres d’ommatidies adjacentes peuvent être observées. Sur un plan focal passant par le centre de la courbure de l’œil, ces projections superposées forment une image qui ressemble à la disposition trapézoïdale des rhabdomeres dans un seul ommatidium seulement des ordres de grandeur plus grands. Ce phénomène peut également être observé indépendamment de l’expression exogène des protéines de fluorescence (par exemple TRPL::eGFP8), ce qui rend néanmoins le DPP plus facile à détecter (Figure 1A-A'')12. Une deuxième méthode non invasive est la microscopie par immersion dans l’eau qui repose sur l’imagerie de protéines marquées par fluorescence après avoir neutralisé optiquement l’appareil dioptrique des yeux avec de l’eau (Figure 1B-C'')12. En utilisant la méthode d’immersion dans l’eau, la quantité relative de TRPL::eGFP dans les rhabdomeres ou le corps cellulaire peut être évaluée quantitativement pour les cellules photoréceptrices individuelles. En outre, les protéines marquées par fluorescence non translocalisantes peuvent être utilisées pour évaluer l’intégrité rhabdomerale et pour déterminer l’évolution temporelle d’une dégénérescence potentielle de manière quantitative, comme décrit ici.
Bien que les enregistrements du DPP soient de loin les plus faciles et les plus rapides de ces méthodes, la résolution spatiale des données qu’ils génèrent est limitée. En outre, il existe de nombreuses raisons pour lesquelles un DPP peut être absent, qui ne sont pas nécessairement discernables par l’imagerie DPP elle-même. Étant donné que le DPP représente une somme de plusieurs ommatidies, des informations sur les cellules individuelles sont perdues. Ainsi, l’imagerie DPP à basse résolution joue un rôle important dans le dépistage d’un grand nombre de mouches, mais devrait généralement être suivie d’enregistrements à plus haute résolution par microscopie à immersion dans l’eau. Les micrographies à immersion dans l’eau permettent des interprétations sur les cellules individuelles, les défauts de développement, la morphologie des yeux, la mauvaise localisation des protéines ou la dégénérescence rétinienne ainsi que la quantification de ces effets. Le présent Protocole décrit ces deux techniques en détail.
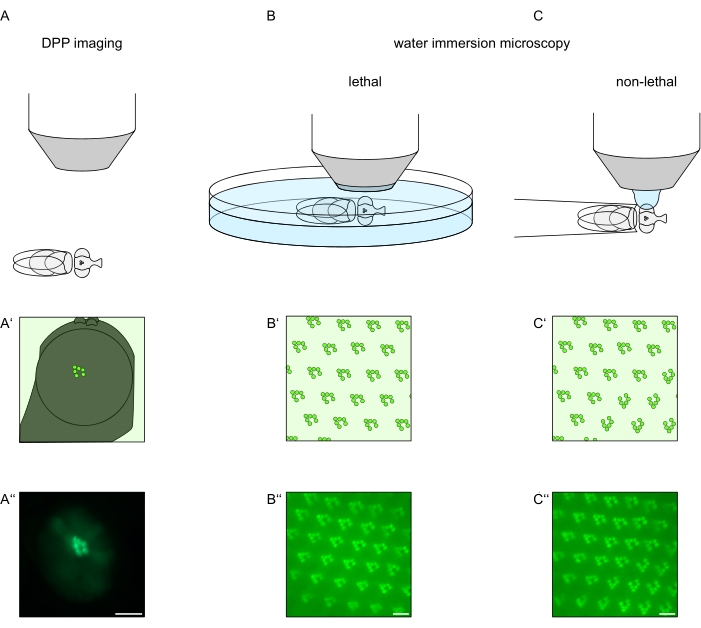
Figure 1 : Aperçu des variations microscopiques de l’œil de drosophile présentées dans ce protocole. Représentations schématiques et micrographies exemplaires de l’imagerie fluorescente par pseudopieux profond (DPP) (A-A''), de la microscopie par immersion dans l’eau létale (B-B'') des rhabdomeres fluorescents et de la microscopie à goutte d’eau non létale (C-C'') des rhabdomeres fluorescents. Barre d’échelle (A''): 100 μm. Barres d’échelle (B''-C''): 10 μm. La figure a été modifiée par rapport à la référence13. Veuillez cliquer ici pour voir une version agrandie de cette figure.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
1. Considérations générales
- Utiliser des stocks de drosophiles exprimant une protéine de fluorescence située en permanence pour l’analyse morphologique (p. ex., TRP::eGFP, eGFP::NINAC) et la translocation de protéines pour des analyses concernant le trafic de protéines (p. ex., TRPL::eGFP, Arr2::eGFP).
- Prédéterminer les conditions d’exposition à la lumière de certaines mouches pour l’approche expérimentale.
- Pour une adaptation à l’obscurité, conservez les mouches dans des boîtes sombres pendant la période souhaitée à 25 ° C. Pour un éclairage jusqu’à 16 h dans les expériences de translocation (par exemple, trpl::eGFP exprimant les mouches), gardez les mouches sous un tube fluorescent à température ambiante.
- Dans les expériences évaluant la dégénérescence des photorécepteurs (par exemple, les mouches exprimant TRP::eGFP), maintenez les mouches sous un tube fluorescent à 25 °C dans un cycle de lumière de 12 h / 12 h d’obscurité pour un éclairage à long terme allant jusqu’à 28 jours avec de la lumière blanche.
- Pour éclairer les mouches avec une lumière colorée, utilisez des boîtes en plastique transparent de différentes couleurs avec le tube fluorescent.
- Si des souches de mouches avec des yeux pigmentés sont utilisées, vieillissez les animaux précisément pour une analyse comparative, car la pigmentation oculaire peut augmenter considérablement avec l’âge.
REMARQUE: Pour l’interprétation des données, il est important de noter qu’il existe un biais de signal dû à l’effet d’orientation optique de la structure rhabdomerale. En conséquence, le signal de fluorescence du rhabdomere sera toujours amplifié dans une certaine mesure dans l’imagerie DPP et la microscopie à immersion dans l’eau par rapport aux signaux obtenus à partir du corps cellulaire. Ceci est particulièrement observé dans les yeux pigmentés, où la fluorescence de l’extérieur des rhabdomeres est absorbée par ces pigments et revêt une importance particulière lorsque des protéines de fusion translocalisées intracellulaires doivent être détectées. Ainsi, en ce qui concerne les étapes critiques, cette étude considère séparément les mouches aux yeux blancs et rouges. - En ce qui concerne la microscopie par immersion dans l’eau, deux variantes sont décrites. Une variation létale plus rapide ainsi qu’une variation non létale permettant la récupération pour des études ultérieures.
2. Imagerie DPP
- Préparez l’espace de travail avec l’équipement et les réactifs nécessaires, comme illustré à la figure 2. Anesthésier les mouches (âgées de 1 à 3 jours) d’un génotype qui exprime une protéine de fluorescence dans des cellules photoréceptrices avec du CO2 sur un flypad. Sélectionnez des animaux pour l’imagerie au stéréomicroscope avec une source de lumière conventionnelle et un faible grossissement (par exemple, 10x).
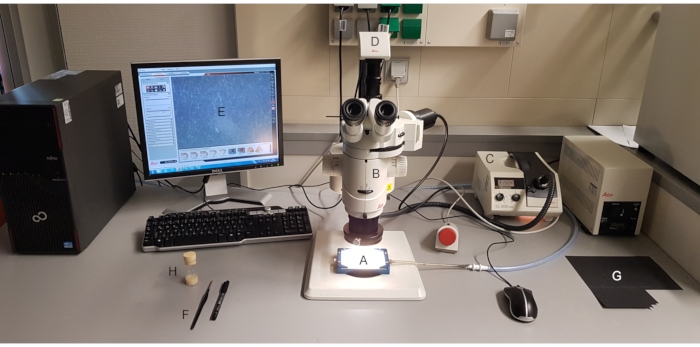
Figure 2 : espace de travail d’imagerie DPP. Les matériaux nécessaires sont (A) un appareil d’anesthésie au CO2, (B) un stéréomicroscope avec une lampe UV et un ensemble de filtres à fluorescence, (C) une source lumineuse, (D) une caméra montée sur un microscope avec un logiciel (E), (F) un pinceau, (G) du carton noir et (H) un flacon volant. Veuillez cliquer ici pour voir une version agrandie de cette figure.
- Pour l’imagerie DPP, gardez les mouches sélectionnées anesthésiées et positionnez l’une d’elles au centre de l’objectif du microscope sur le côté de sorte que l’œil gauche ou droit soit orienté vers l’objectif avec précision radiale (Figure 3A).
REMARQUE : Étant donné que la disposition ommatidienne des cellules photoréceptrices affiche une symétrie miroir à la ligne médiane dorsoventrale, il est préférable d’observer le DPP légèrement au-dessus ou au-dessous de l’équateur de l’œil (Figure 3B).
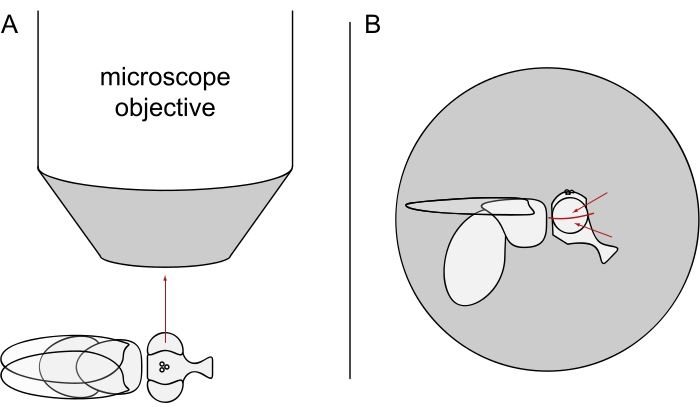
Figure 3: Positionnement de la mouche sous le stéréomicroscope pour l’imagerie DPP. (A) Illustration de la mouche sur le côté avec un œil faisant face radialement à l’objectif du microscope. (B) La tête de mouche doit être légèrement tournée vers le haut ou vers le bas de telle sorte que l’objectif se concentre sur un point légèrement au-dessus ou au-dessous de l’équateur de l’œil, comme indiqué par les flèches rouges. Veuillez cliquer ici pour voir une version agrandie de cette figure.
- Augmentez le grossissement pour l’adapter à l’ensemble de l’œil (par exemple, 100x) et centrez les ommatidies centrales de l’œil. Diminuer la profondeur de champ du microscope, par exemple en ajustant le diaphragme à double iris à un réglage peu profond (Figure 4A-B').
- Éteignez la source lumineuse conventionnelle et allumez la lampe UV du microscope à l’intensité maximale et sélectionnez l’ensemble de filtres de fluorescence du microscope en fonction de la protéine de fluorescence exprimée dans les yeux (Figure 4C-E). Réglez le trajet de la lumière vers la caméra montée au microscope.
- Utilisez la fonction d’imagerie en direct du logiciel pour ajuster la luminosité de l’image à un réglage qui ne détecte que les signaux spécifiques de l’œil en ajustant le temps d’exposition et la valeur de gain (par exemple, 80 ms et 12x, respectivement). Réajustez la mise au point du microscope « dans » l’œil (sous la cornée) pour générer l’image superposée du DPP (Figure 4C-E').
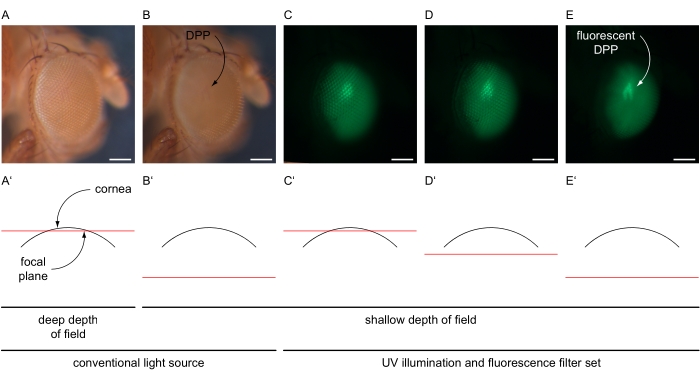
Figure 4 : Illustration de l’imagerie DPP et DPP fluorescente. Images exemplaires d’yeux de drosophiles sous éclairage conventionnel et UV avec ensemble de filtres GFP, prises avec des plans focaux variables illustrés en coupes transversales schématiques à travers l’œil. (A) Micrographie enregistrée avec des réglages lumineux d’une source lumineuse conventionnelle, un temps d’exposition de 30 ms, un gain de 1x, une profondeur de champ profonde et un plan focal près de la surface de la cornée, comme illustré dans (A'). (B) Micrographie enregistrée avec des réglages lumineux d’une source lumineuse conventionnelle, un temps d’exposition de 30 ms, un gain de 1x, une faible profondeur de champ et un plan focal situé à environ 180 μm sous la surface de la cornée, comme illustré à (B'). DPP indiqué. (C-E) Micrographie enregistrée avec des réglages de haute intensité de la source de lumière UV et du filtre GFP, un temps d’exposition de 80 ms, un gain de 12x, une faible profondeur de champ et le plan focal (C') proche, (D') légèrement en dessous, ou (E') à environ 180 μm sous la surface de la cornée. Le DPP fluorescent est indiqué par une flèche incurvée. Barre d’échelle 100 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
- Prenez un instantané du DPP fluorescent. Remettez le microscope à la lumière visible et la lumière retourne vers les oculaires. Récupérez l’animal imagé dans un flacon de mouche pour une procédure ultérieure en fonction de son phénotype DPP (par exemple, croisements). Continuez avec l’animal suivant à l’étape 2.2.
3. Microscopie à immersion dans l’eau
- Préparation des mouches
- Préparez l’espace de travail avec l’équipement et les réactifs nécessaires, comme illustré à la figure 5. Transférez les mouches avec un âge et des conditions d’éclairage prédéterminés dans un tube de centrifugeuse pré-refroidi de 15 mL et anesthésiez-les en les incubant sur de la glace pendant 15 à 30 minutes.
REMARQUE: Transportez des mouches de 1 jour adaptées à l’obscurité comme référence. Généralement, les mouches adaptées à l’obscurité doivent être transférées dans une glacière avec un couvercle dans l’obscurité. Les mouches adaptées à la lumière peuvent être transférées sur la glace à la lumière de la pièce.
- Préparez l’espace de travail avec l’équipement et les réactifs nécessaires, comme illustré à la figure 5. Transférez les mouches avec un âge et des conditions d’éclairage prédéterminés dans un tube de centrifugeuse pré-refroidi de 15 mL et anesthésiez-les en les incubant sur de la glace pendant 15 à 30 minutes.
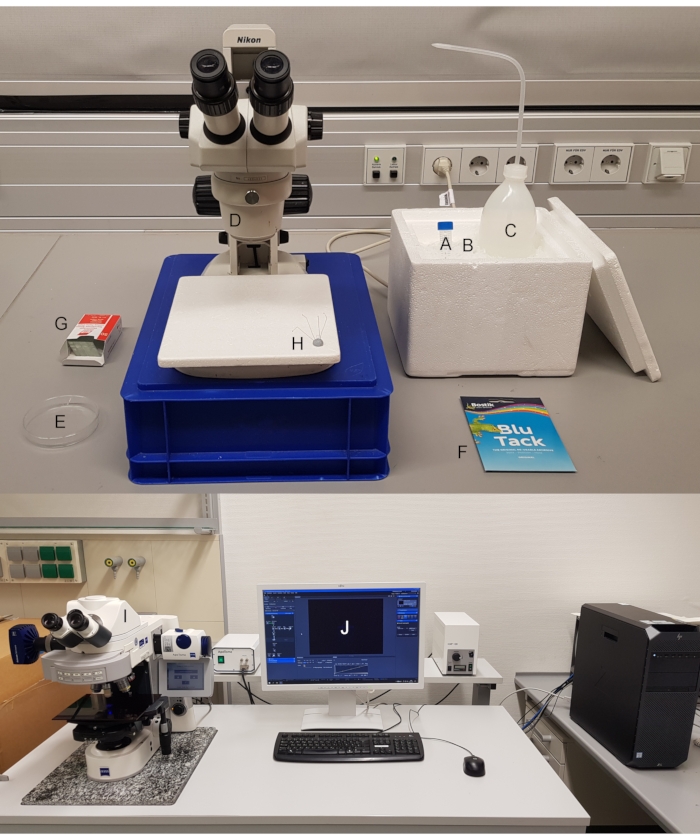
Figure 5 : Espace de travail de microscopie à immersion dans l’eau. Les matériaux nécessaires sont: (A) tube de centrifugeuse de 15 mL, (B) flocons de glace, (C) eau distillée réfrigérée, (D) stéréomicroscope, (E) boîte de Petri, (F) plasticine, (G) glissière d’objet, (H) épingles à insectes ou pointes de pipette et scalpel, (I) microscope à fluorescence avec logiciel (J). Veuillez cliquer ici pour voir une version agrandie de cette figure.
- Sélectionnez la préparation appropriée parmi les deux décrites ci-dessous (variation létale 3.1.3 ou variation non létale 3.1.7) et chaque fois que la différenciation entre les yeux pigmentés et non pigmentés est faite, suivez les étapes respectives.
- Préparez les mouches à la variation létale comme suit.
- Collez un morceau de pâte à modeler sur une glissière d’objet et une autre pièce au centre d’une boîte de Petri (par exemple, 94 mm Ø) et gardez-les séparés pour l’instant. Remplissez la boîte de Pétri avec de l’eau distillée glacée et quelques flocons de glace (figure 6A).
- Placez une mouche anesthésiée par la glace sous un stéréomicroscope au-dessus de la glissière d’objet recouverte de plasticine. Tournez la mouche sur le dos et percez une épingle à insectes au centre du thorax (Figure 6B). Fixez la broche horizontalement sur la glissière d’objet recouverte de pâte à modeler et orientez l’œil gauche ou droit de la mouche vers le haut (Figure 6C).
- Fixez soigneusement la glissière de l’objet, avec son côté sans pâte à modeler tourné vers le bas, dans la boîte de Petri empêchant la rotation de la mouche. Assurez-vous que l’œil de la mouche est recouvert d’eau (Figure 6D). Utilisez une aiguille de préparation pour éliminer soigneusement les bulles d’air qui peuvent s’être formées autour de l’œil et procédez immédiatement à l’acquisition d’images pour de meilleurs résultats.
REMARQUE: Un retard important dans l’acquisition de l’image entraîne un réveil et des mouvements de la mouche, ce qui peut entraîner des images floues.
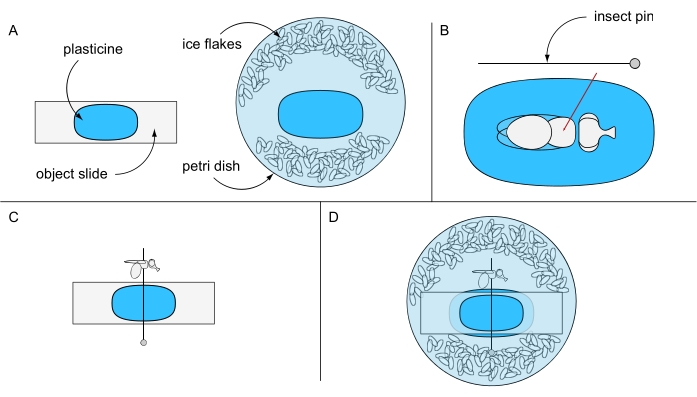
Figure 6 : Préparation à la microscopie à immersion dans l’eau létale. Illustration de (A) diapositive d’objet recouverte de plasticine et de boîte de Petri, (B) épinglage d’une mouche à travers le thorax sur un sol en pâte à modeler, (C) orientation de la mouche sur la lame d’objet recouverte de plasticine et (D) configuration expérimentale finale. Veuillez cliquer ici pour voir une version agrandie de cette figure.
- Préparez les mouches à la variation non létale comme suit.
- Transférez une mouche anesthésiée par la glace la tête la première dans une pointe de pipette de 200 μL et poussez soigneusement la mouche vers la pointe avec de l’air comprimé.
- Coupez la pointe de la pipette juste devant la tête à l’aide d’un scalpel. À l’aide d’une pince à épiler, poussez soigneusement la mouche à quelques millimètres de la pointe. Coupez à nouveau l’extrémité de la pipette et repoussez la mouche vers la pointe avec de l’air comprimé de sorte que seule la tête de la mouche dépasse de la pointe de la pipette.
- Collez un morceau de pâte à modeler sur une glissière d’objet et appuyez sur la pointe de la pipette de manière à ce que l’œil gauche ou droit de la mouche soit tourné vers le haut (Figure 7A). Juste avant l’acquisition de l’image, utilisez une pipette de laboratoire pour faire adhérer une grande goutte d’eau glacée sur la face inférieure d’un objectif d’immersion dans l’eau (figure 7B). Passez immédiatement à l’acquisition d’images pour de meilleurs résultats.
REMARQUE: Un retard important dans l’acquisition de l’image entraîne un réveil et des mouvements de la mouche, ce qui peut entraîner des images floues.
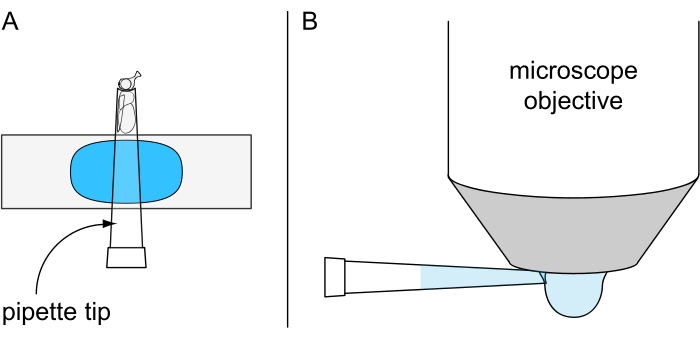
Figure 7 : Préparation à la microscopie à goutte d’eau non létale. Illustration de (A) une mouche anesthésiée à froid fixée à l’intérieur d’une pointe de pipette de 200 μL montée sur une glissière d’objet revêtue de pâte à modeler et (B) de l’application d’une goutte d’eau réfrigérée sur la face inférieure de l’objectif d’immersion dans l’eau. Veuillez cliquer ici pour voir une version agrandie de cette figure.
- Acquisition d’images
- Placez soigneusement la boîte de Petri (étape 3.1.3) ou la glissière d’objet (étape 3.1.7) avec la mouche préparée sur l’étage du microscope et sélectionnez un objectif d’immersion dans l’eau.
- Abaissez manuellement l’objectif d’immersion dans l’eau jusqu’à ce qu’il entre en contact avec la surface de l’eau (étape 3.1.3) ou que l’œil de la mouche touche la goutte (étape 3.1.7) (figure 8A, B).
- Allumez la lampe UV du microscope et sélectionnez le jeu de filtres approprié. Utilisez les oculaires pour positionner la mouche sous l’objectif et focaliser le microscope sur la surface de l’œil.
- Basculez le chemin de la lumière vers la caméra du microscope et générez une image en direct dans le logiciel correspondant. Réajustez la mise au point de la caméra et évaluez l’orientation de l’œil, en considérant que l’œil doit faire face radialement à l’objectif du microscope, comme illustré plus en détail à la figure 8C-E.
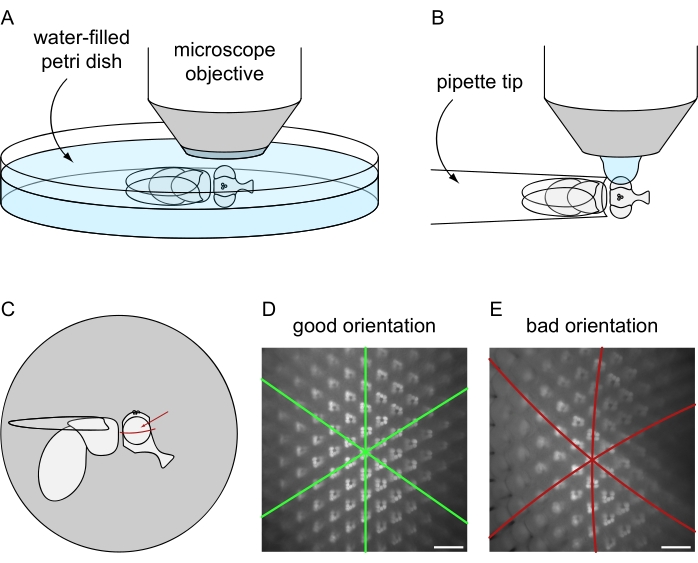
Figure 8 : Positionnement de la mouche sous le microscope à fluorescence pour l’imagerie par immersion dans l’eau. Configuration et orientation finale pour l’acquisition d’images à l’aide des protocoles de préparation des mouches (A) létales ou (B) non létales. (C) Illustration de l’orientation de la mouche pour obtenir les meilleurs résultats des images de microscopie par immersion dans l’eau. Le point idéal pour se concentrer sur l’œil n’est pas le centre exact par rapport aux axes antérieur / postérieur et dorsal / ventral, mais est légèrement au-dessus de l’équateur de l’œil, comme indiqué par la flèche rouge. (D) Exemple d’image d’immersion dans l’eau pour un œil parfaitement positionné. Les trois axes de symétrie du carrelage ommatidial hexagonal apparaissent sous forme de lignes droites et la quantité maximale d’ommatidies peut être mise au point en même temps. (E) Exemple d’image d’immersion dans l’eau d’un œil mal positionné. L’image contient des axes incurvés et une faible profondeur de champ. Barre d’échelle : 20 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
- Utilisez le LUT approprié (tableau de recherche) dans le logiciel d’imagerie pour détecter la sursaturation (indiquée en pixels rouges).
- Dans le cas des mouches non pigmentées, ajustez le temps d’exposition de manière à ce que les pixels les plus brillants soient juste en dessous de la limite de saturation pour chaque image.
- Dans le cas des mouches pigmentées et de la variation létale, ajustez le temps d’exposition de manière à ce que tous les pixels les plus brillants soient juste en dessous de la limite de saturation chez au moins cinq mouches individuelles de 1 jour, adaptées à l’obscurité. Appliquer le temps d’exposition moyen calculé à toutes les autres conditions expérimentales (génotypes, conditions d’éclairage, points temporels, etc.).
- Dans le cas des mouches pigmentées (par exemple, les yeux rouges) et de la variation non létale, ajustez le temps d’exposition de manière à ce que tous les pixels les plus brillants soient juste en dessous de la limite de saturation pour chaque mouche de 1 jour adaptée à l’obscurité individuellement. Appliquez ce temps d’exposition à toutes les autres conditions expérimentales (conditions d’éclairage, points temporels, etc.) de cette mouche.
- Enregistrez une image et enregistrez-la en tant que fichier brut pour archiver toutes les métadonnées correspondantes de l’enregistrement. Exportez l’image dans un format .tif pour la quantification suivante.
REMARQUE: Dans le cas de la variation non létale, éclairer les mouches pendant 5 minutes avec une lumière rouge (par exemple, 630 nm) immédiatement après l’acquisition de l’image, si elles sont destinées à être utilisées pour d’autres expériences. La lumière rouge désactive la cascade de phototransduction qui a été activée de manière excessive par une lumière intense à ondes courtes lors de l’acquisition de l’image.
- Analyse des données et quantification de la fluorescence relative de l’eGFP dans les rhabdomeres des micrographies à immersion dans l’eau
- Téléchargez, installez et exécutez le logiciel ImageJ/Fiji.
- Ajustez les paramètres ImageJ en cliquant sur Analyser > Définir les mesures... et cochez uniquement la case Valeur grise moyenne. Importez une image .tif en cliquant sur Fichier > Ouvrir... ou par glisser-déposer. Choisissez une région représentative de l’image qui est mise au point et agrandissez-la à 200%-300% en appuyant à plusieurs reprises sur Ctrl et + ensemble .
- Sélectionnez l’outil Ovale et, en appuyant sur la touche Maj, générez une sélection circulaire dans l’image qui est nettement plus petite qu’un rhabdomere fluorescent. Avant de relâcher le bouton de la souris, recherchez la taille exacte affichée sous la barre d’outils dans la fenêtre principale d’ImageJ. Utilisez la même taille de sélection circulaire pour toutes les analyses.
REMARQUE: La taille exacte de la sélection circulaire en pixels ou en microns dépend de la configuration spécifique. Utilisez un cercle d’environ 1/3 ou 1/4 du diamètre rhabdomeral des mouches témoins de 1 jour, adaptées à l’obscurité. - Déplacez la sélection circulaire en cliquant dessus en cliquant dessus et en la faisant glisser ou en appuyant sur les touches fléchées du clavier.
- Pour mesurer les intensités de fluorescence dans la sélection circulaire, déplacez le cercle vers le premier rhabdomere (r1) et cliquez sur Analyser > Mesurer ou utilisez le raccourci Ctrl + M. Une fenêtre De résultats répertoriant la valeur grise mesurée apparaîtra.
- Continuer avec des mesures de r2-r6 sous forme de mesures répétées et une mesure du signal de fond (b). Dans le cas des mouches non pigmentées, effectuer des mesures supplémentaires des zones correspondantes du corps cellulaire (c1-c6) (Figure 9).
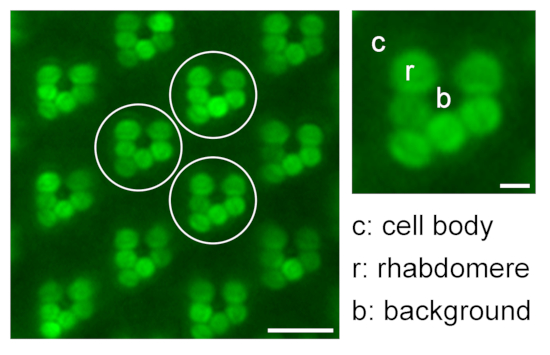
Figure 9 : Quantification de la fluorescence rhabdomerale relative pour les études de translocation. Une illustration concernant la quantification de la fluorescence relative de l’eGFP dans les rhabdomeres en mesurant l’intensité de fluorescence du rhabdomere (r), du corps cellulaire (c) et du fond (b) de trois ommatidies représentatives différentes (cercles blancs) dans une image de microscopie à immersion dans l’eau; barre d’échelle: 10 μm. Un ommatidium agrandi est représenté à droite; barre d’échelle: 2 μm. Veuillez cliquer ici pour voir une version plus grande de cette figure.
- Répétez les étapes 3.3.5 et 3.3.6 pour deux autres ommatidies, ce qui donne trois répétitions techniques. Marquez les ommatidies analysées à l’aide de l’outil Crayon et enregistrez cette image pour la documentation.
- Sélectionnez et copiez les valeurs de gris mesurées dans la fenêtre Résultat et collez-les dans un tableur pour d’autres calculs. Trier les valeurs d’intensité de fluorescence en fonction de leur origine dans les catégories rhabdomere (r), corps cellulaire (c) et fond (b). Calculer l’intensité moyenne de chaque catégorie (Ir, Ic, Ib).
- Calculer la quantité relative d’eGFP présente dans le rhabdomere (R), en utilisant la formule suivante (1) pour les yeux non pigmentés et la formule (2) pour les yeux pigmentés :
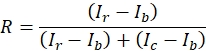 (1)
 (2)
- Passez à l’image suivante à l’étape 3.3.3. Il est recommandé d’utiliser des images d’au moins cinq individus de chaque groupe expérimental comme répliques biologiques pour obtenir une mesure fiable.
- Analyse de données et quantification de la morphologie oculaire par fluorescence eGFP dans des micrographies par immersion dans l’eau
- Téléchargez, installez et exécutez le logiciel ImageJ/Fiji. Importez une image .tif en cliquant sur Fichier > Ouvrir... ou par glisser-déposer. Choisissez trois ommatidies adjacentes dans une région représentative de l’image qui est mise au point.
- Évaluez les 18 rhabdomeres de la sélection individuellement en fonction de leur intensité eGFP, de la netteté des bords et du contraste par rapport au signal de fond environnant pour générer un indice de dégénérescence. Marquer des rhabdomeres clairement visibles avec une valeur de 2, des rhabdomeres faiblement visibles avec une valeur de 1 et des rhabdomeres absents avec une valeur de 0 (Figure 10).
REMARQUE: Cette méthode de quantification donne un score de 36 pour les yeux entièrement intacts et un score de 0 pour les yeux complètement dégénérés. Il est recommandé de fixer le score de 36 à 100% sur l’indice de dégénérescence.
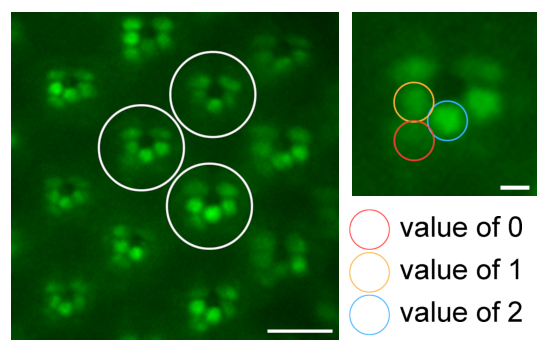
Figure 10 : Quantification par évaluation du rhabdomere pour les études sur la dégénérescence. Une illustration concernant la quantification de la morphologie oculaire en marquant les rhabdomeres de trois ommatidies représentatives différentes (cercles blancs) dans une image de microscopie à immersion dans l’eau avec des valeurs de 2 (clairement visible; cercle bleu), 1 (faiblement visible; cercle orange) ou 0 (absent; cercle rouge). Barre d’échelle: 10 μm. Un ommatidium agrandi est représenté à droite; barre d’échelle: 2 μm. Veuillez cliquer ici pour voir une version plus grande de cette figure.
- Ouvrez l’image suivante et passez à l’étape 3.4.2. Il est recommandé d’utiliser des images d’au moins huit individus de chaque groupe expérimental comme répliques biologiques pour obtenir une mesure fiable.
NOTE: Étant donné que cette méthode de quantification est moins objective que la méthode de quantification de la translocation par intensité de fluorescence, le nombre recommandé de répétitions est plus élevé.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Des mouches drosophiles transgéniques exprimant une protéine de fusion TRPL::eGFP sous le contrôle du promoteur de la rhodopsine 1 ont été générées. Chez ces mouches, TRPL::eGFP est exprimé dans les cellules photoréceptrices R1-6 de l’œil composé et affiche une localisation dépendante de l’éclairage. Lorsque les mouches sont maintenues dans l’obscurité, TRPL::eGFP est incorporé dans les rhabdomeres extérieurs. Après un éclairage de plusieurs heures, le TRPL se transloque dans le corps cellulaire où il est stocké...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
L’applicabilité des protéines de fluorescence et la simplicité du dépistage par imagerie DPP et microscopie rétinienne par immersion dans l’eau se sont avérées efficaces par de nombreux groupes12. Des stratégies similaires à celles présentées ici ont été utilisées dans plusieurs tests génétiques pour détecter des défauts dans les niveaux d’expression de la rhodopsine, l’homéostasie, l’organisation rétinienne ou l’intégrité cellulaire à l’aide de Rh1::eGFP 17,18,19,20,2...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n’ont rien à divulguer.
Remerciements
Nous tenons à remercier nos étudiants chercheurs au fil des ans. En particulier, Nina Meyer, Sibylle Mayer, Juliane Kaim et Laura Jaggy, dont les données ont été utilisées dans ce protocole comme résultats représentatifs. La recherche de notre groupe présentée ici a été financée par des subventions de la Deutsche Forschungsgemeinschaft (Hu 839/2-4, Hu 839/7-1) à Armin Huber.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Tube à centrifuger de 15 mL | Greiner Bio-One | 188271 | |
| CO2 coussin anti-mouches d’anesthésie | Flystuff | 59-172 | |
| Lampe à lumière froide (KL 1500 LCD) | Microscope à fluorescence Zeiss | ||
| Fiji/ImageJ | NIH | ||
| avec lampe UV, caméra, kit de filtres et logiciel (AxioImager.Z1m, Axiocam 530 mono, 38 HE, ZEN2 blue édition) | Zeiss | ||
| (Lumilux T8, L 30W/840, 4000 K, G13) [1750 Lux, Ee470nm = 298 µ ; W cm-2, Ee590nm = 215 µ ; W cm-2] et [760 Lux, Ee470nm = 173 µ ; W cm-2, Ee590nm = 147 µ ; W cm-2] | Osram | 4050300518039 | |
| Pipette de laboratoire (20-200 µ ; L) | Eppendorf | ||
| Object slide | Roth | 0656.1 | |
| Boîte de Pétri (94 mm) | Greiner Bio-One | 633102 | |
| Pointes de pipette (200 µ ; L) | Microscope | 7695844 | |
| (Blu-Tack) | Stéréomicroscope Bostik | 30811745 | |
| (SMZ445) | |||
| avec lampe UV, appareil photo, kit de dépôt et logiciel (MZ16F, MC170 HD, GFP3, LAS 4.12) | Leica |
Références
- Wang, X., Huang, T., Bu, G., Xu, H. Dysregulation of protein trafficking in neurodegeneration. Molecular Neurodegeneration. 9. 9, 31(2014).
- Schopf, K., Huber, A. Membrane protein trafficking in Drosophila photoreceptor cells. European Journal of Cell Biology. 96 (5), 391-401 (2017).
- Hardie, R. C. The photoreceptor array of the dipteran retina. Trends in Neurosciences. 9, 419-423 (1986).
- Wang, T., Montell, C. Phototransduction and retinal degeneration in Drosophila. Pflügers Archiv - European Journal of Physiology. 454 (5), 821-847 (2007).
- Xiong, B., Bellen, H. J. Rhodopsin homeostasis and retinal degeneration: lessons from the fly. Trends in Neurosciences. 36 (11), 652-660 (2013).
- Bähner, M., et al. Light-regulated subcellular translocation of Drosophila TRPL channels induces long-term adaptation and modifies the light-induced current. Neuron. 34 (1), 83-93 (2002).
- Cronin, M. A., Lieu, M. -H., Tsunoda, S. Two stages of light-dependent TRPL-channel translocation in Drosophila photoreceptors. Journal of Cell Science. 119, 2935-2944 (2006).
- Meyer, N., Joel-Almagor, T., Frechter, S., Minke, B., Huber, A. Subcellular translocation of the eGFP-tagged TRPL channel in Drosophila photoreceptors requires activation of the phototransduction cascade. Journal of Cell Science. 119, Pt 12 2592-2603 (2006).
- Oberegelsbacher, C., Schneidler, C., Voolstra, O., Cerny, A., Huber, A. The Drosophila TRPL ion channel shares a Rab-dependent translocation pathway with rhodopsin. European Journal of Cell Biology. 90 (8), 620-630 (2011).
- Wagner, K., Smylla, T. K., Lampe, M., Krieg, J., Huber, A. Phospholipase D and retromer promote recycling of TRPL ion channel via the endoplasmic reticulum. Traffic. , (2021).
- Franceschini, N., Kirschfeld, K. Les phénoménes de pseudopupille dans l'oeil compose de Drosophila. Kybernetik. 9 (5), 159-182 (1971).
- Pichaud, F., Desplan, C. A new visualization approach for identifying mutations that affect differentiation and organization of the Drosophila ommatidia. Development. 128 (6), 815-826 (2001).
- Smylla, T. K., Wagner, K., Huber, A. Application of fluorescent proteins for functional dissection of the Drosophila visual system. International Journal of Molecular Sciences. 22 (16), (2021).
- Meyer, N. Mechanisms of the light-dependent translocation of the ion channel TRPL in the photoreceptors of Drosophila melanogaster: Dissertation for obtaining the academic degree Dr. rer. nat. University of Karlsruhe (TH). , Karlsruhe. (2005).
- Meyer, N., Oberegelsbacher, C., Dürr, T. D., Schäfer, A., Huber, A. An eGFP-based genetic screen for defects in light-triggered subcelluar translocation of the Drosophila photoreceptor channel TRPL. Fly. 2 (1), 36-46 (2008).
- Zheng, L., Carthew, R. W. Lola regulates cell fate by antagonizing Notch induction in the Drosophila eye. Mechanisms of Development. 125 (1-2), 18-29 (2008).
- Hibbard, K. L., O'Tousa, J. E. A role for the cytoplasmic DEAD box helicase Dbp21E2 in rhodopsin maturation and photoreceptor viability. Journal of Neurogenetics. 26 (2), 177-188 (2012).
- Huang, Y., Xie, J., Wang, T. A Fluorescence-based genetic screen to study retinal degeneration in Drosophila. PloS One. 10 (12), 0144925(2015).
- Zhao, H., Wang, J., Wang, T. The V-ATPase V1 subunit A1 is required for rhodopsin anterograde trafficking in Drosophila. Molecular Biology of the Cell. 29 (13), 1640-1651 (2018).
- Xiong, L., et al. ER complex proteins are required for rhodopsin biosynthesis and photoreceptor survival in Drosophila and mice. Cell Death and Differentiation. 27 (2), 646-661 (2020).
- Zhao, H., Wang, T. PE homeostasis rebalanced through mitochondria-ER lipid exchange prevents retinal degeneration in Drosophila. PLoS Genetics. 16 (10), 1009070(2020).
- Cerny, A. C., et al. The GTP- and phospholipid-binding protein TTD14 regulates trafficking of the TRPL ion channel in Drosophila photoreceptor cells. PLoS Genetics. 11 (10), 1005578(2015).
- Richter, D. Structural and functional analyses of TRP ion channels in the photoreceptor cells of Drosophila melanogaster: Dissertation for obtaining the academic degree Dr. rer, nat. University of Karlsruhe (TH). , Karlsruhe. (2007).
- Gambis, A., Dourlen, P., Steller, H., Mollereau, B. Two-color in vivo imaging of photoreceptor apoptosis and development in Drosophila. Developmental Biology. 351 (1), 128-134 (2011).
- Hardie, R. C., Liu, C. -H., Randall, A. S., Sengupta, S. In vivo tracking of phosphoinositides in Drosophila photoreceptors. Journal of Cell Science. 128 (23), 4328-4340 (2015).
- Chakrabarti, P., et al. A dPIP5K dependent pool of phosphatidylinositol 4,5 bisphosphate (PIP2) is required for G-protein coupled signal transduction in Drosophila photoreceptors. PLoS Genetics. 11 (1), 1004948(2015).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
