Ce protocole présente une méthode d’isolement de la chromatine spécifique au locus basée sur la recombinaison spécifique au site pour purifier un locus de gène d’intérêt en une seule copie dans son contexte chromatin natif à partir d’une levure bourgeonnante, Saccharomyces cerevisiae.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Purification de la chromatine du locus génique en copie unique chez Saccharomyces cerevisiae
Dans cet article
Résumé
Résumé
L’unité organisationnelle de base de la chromatine eucaryote est la particule centrale du nucléosome (NCP), qui comprend l’ADN enroulé ~ 1,7 fois autour d’un octamère d’histone. La chromatine est définie comme l’entité des NCP et de nombreux autres complexes protéiques, y compris les facteurs de transcription, le remodelage de la chromatine et les enzymes modificatrices. On ne sait toujours pas comment ces interactions protéine-ADN sont orchestrées au niveau de loci génomiques spécifiques au cours des différentes étapes du cycle cellulaire. Cela est principalement dû aux limitations techniques actuelles, qui rendent difficile l’obtention de mesures précises de telles interactions dynamiques. Nous décrivons ici une méthode améliorée combinant une recombinaison spécifique au site avec un protocole efficace de purification par affinité en une seule étape pour isoler un locus de gène d’intérêt en une seule copie dans son état natif de chromatine. La méthode permet l’enrichissement robuste du locus cible sur la chromatine génomique, ce qui fait de cette technique une stratégie efficace pour identifier et quantifier les interactions protéiques de manière non biaisée et systématique, par exemple par spectrométrie de masse. À la suite de ces analyses de composition, la chromatine native purifiée par cette méthode reflète probablement la situation in vivo concernant le positionnement des nucléosomes et les modifications des histones et se prête donc à d’autres analyses structurales et biochimiques de la chromatine dérivée de pratiquement n’importe quel locus génomique chez la levure.
Introduction
L’organisation dynamique des génomes eucaryotes en chromatine compacte l’ADN pour qu’il s’adapte aux limites du noyau tout en assurant une dynamique suffisante pour l’expression des gènes et l’accessibilité pour les facteurs régulateurs. En partie, cette polyvalence est médiée par le nucléosome, l’unité de base de la chromatine, qui comprend une particule centrale avec 147 pb d’ADN enroulé ~ 1,7 fois autour de l’octamère de l’histone1. Le nucléosome est une structure très dynamique en ce qui concerne sa composition, avec de nombreuses variantes d’histones et des modifications post-traductionnelles (PTM) sur les queues d’histones N- et C-terminales. De plus, la chromatine eucaryote interagit avec une multitude d’autres composants essentiels, tels que les facteurs de transcription, les mécanismes de traitement de l’ADN et de l’ARN, les protéines architecturales, les enzymes impliquées dans le remodelage et la modification de la chromatine et les molécules d’ARN associées à la chromatine. Ces mécanismes cruciaux impliqués dans la transcription, la réplication et la réparation nécessitent tous un accès à la chromatine, qui sert de substrat naturel à ces processus. Par conséquent, la compréhension des mécanismes moléculaires sous-jacents à ces transactions d’ADN nécessite une définition précise des altérations collectives de la structure de la chromatine dans les régions génomiques spécifiques où ces mécanismes convergent et facilitent les réactions biologiques.
Malgré l’identification de nombreux facteurs de la chromatine par le biais d’études génétiques et d’études d’interaction protéine-protéine, la réalisation d’analyses directes, impartiales et complètes des interactions de la chromatine sur des sites génomiques particuliers est restée un obstacle important 2,3. Dans un premier temps, seules des régions très abondantes du génome (c’est-à-dire des loci répétitifs) ou des plasmides multi-copies ont pu être isolés en quantités et en pureté suffisantes pour permettre l’identification par spectrométrie de masse des protéines associées 4,5,6,7. Une série de nouvelles approches basées sur l’hybridation directe de sondes de capture à l’ADN chromatinisé, la biotinylation de proximité à l’aide du système CRISPR-dCas9 ou la liaison de protéines adaptatrices spécifiques à la séquence au locus d’intérêt ont commencé à démêler le protéome des loci à copie unique à partir de génomes de levures et de mammifères 8,9,10. Cependant, toutes ces méthodes nécessitent la réticulation du formaldéhyde pour stabiliser les interactions protéine-ADN et la sonication pour solubiliser la chromatine en vue d’une purification ultérieure. Ensemble, les deux manipulations excluent la possibilité d’études structurelles et fonctionnelles ultérieures de la chromatine purifiée.
Pour surmonter ces limitations, nous avons précédemment conçu une méthodologie qui utilise la recombinaison spécifique au site pour extraire les domaines chromosomiques ciblés de la levure11,12. Essentiellement, la région génomique d’intérêt est entourée de sites de reconnaissance (RS) pour la R-recombinase spécifique du site de Zygosaccharomyces rouxi tout en incorporant simultanément un groupe de trois sites de liaison à l’ADN pour la protéine répressive transcriptionnelle procaryote LexA (LexA) dans la même région. Les cellules de levure contiennent une cassette d’expression pour l’expression simultanée de la R-recombinase et une protéine LexA fusionnée à un marqueur de purification par affinité en tandem (TAP). Après l’induction de la R-recombinase, l’enzyme excise efficacement la région ciblée du chromosome sous la forme d’un domaine de chromatine circulaire. Ce domaine peut être purifié via la protéine adaptatrice LexA-TAP, qui se lie aux sites de liaison à l’ADN LexA, ainsi qu’à un support d’affinité. Cette méthode a été récemment utilisée pour isoler des domaines distincts de la chromatine contenant des origines de réplication sélectionnées du chromosome III13 de la levure.
L’un des avantages majeurs de cette approche ex vivo est qu’elle permet des analyses fonctionnelles du matériau isolé. Par exemple, les domaines d’origine de réplication purifiés avec cette méthode peuvent être soumis à des tests de réplication in vitro pour évaluer l’efficacité de la cuisson d’origine dans un tube à essai à partir de matrices de chromatine assemblées in vivo natives. À terme, la caractérisation biochimique et fonctionnelle du matériel isolé pourrait permettre la reconstitution des processus nucléaires à l’aide de protéines purifiées et de la matrice de chromatine native. En résumé, cette méthodologie ouvre une voie passionnante dans la recherche sur la chromatine, car il sera possible de suivre les changements collectifs de composition et de structure de la chromatine d’une région génomique spécifique subissant une certaine transaction chromosomique.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Voir le tableau des matériaux pour plus de détails sur tous les matériaux et instruments utilisés dans ce protocole. Reportez-vous au tableau 1 pour obtenir la liste des solutions, des tampons et des supports utilisés.
1. Construction de souches de levure recombinantes
- Pour construire une souche de levure compétente en recombinaison, transformer le plasmide K238 digéré par SbfI en une souche de levure avec des sites de liaison LexA intégrés et des sites de recombinaison RS au locus d’intérêt13,14.
NOTE : Le fragment de restriction SbfI transformé contient la cassette d’expression requise pour l’expression constitutive de la protéine de fusion LexA-TAP et de la R-recombinase ainsi que des séquences homologues du chromosome I de levure pour l’intégration génomique de la cassette d’expression par recombinaison homologue (Figure 1). - Pour construire une souche témoin, prenez une souche de levure isogénique dépourvue de sites de liaison RS et LexA intégrés, et transformez-la avec le plasmide K238 digéré par SbfI dans les mêmes conditions que celles utilisées pour la souche compétente pour la recombinaison.
- Sélectionner les cellules de levure compétentes en fonction du marqueur de sélection LEU2 sur les plaques de gélose SCD-LEU14.
2. Couplage d’anticorps IgG à des billes magnétiques activées par l’époxy
REMARQUE : Couplez les anticorps IgG aux billes magnétiques activées par l’époxy selon le protocole publié suivant11.
- Suspendre 300 mg de billes activées par l’époxy dans 10 mL d’acétone à 50 % (300 mg correspond à ~5,1 ×10 10 billes) dans un tube conique de 50 mL. Agiter vigoureusement sur un mélangeur vortex.
- Centrifuger le tube contenant les billes à 820 × g et 4 °C pendant 2 min. Retirez le surnageant.
- Lavez les billes 3 fois avec 20 mL de tampon phosphate de sodium 0,1 M (pH 7,4). Éliminer le surnageant après chaque étape de lavage par centrifugation comme décrit à l’étape 2.2.
- Suspendre les billes dans 16 mL de tampon de phosphate de sodium à 0,1 M (pH 7,4) et les faire tourner doucement dans une étuve d’hybridation pendant 5 min à température ambiante.
- Dissoudre les IgG de lapin (100 mg) dans 7 mL de dH2O (concentration finale : 14 mg/mL).
- Centrifuger la suspension d’IgG à 13 000 × g et 4 °C pendant 10 min pour clarifier la suspension.
- Transvaser 3,5 mL du surnageant (correspondant à 50 mg d’IgG de lapin) dans un nouveau tube conique de 50 mL.
- Diluer la solution d’IgG avec 9,85 mL de tampon de phosphate de sodium 0,1 M (pH 7,4), suivi de l’ajout goutte à goutte de 6,65 mL de sulfate d’ammonium 3 M dans du phosphate de sodium 0,1 M (pH 7,4) sous mélange doux.
REMARQUE : Évitez d’ajouter rapidement du sulfate d’ammonium à la solution car une concentration locale élevée du sel provoquera la précipitation des IgG de lapin. - Centrifuger la solution d’IgG à 820 × g et 4 °C pendant 3 min, puis ajouter le surnageant obtenu à la suspension à billes magnétiques.
- Incuber le tube pendant une nuit ou au moins pendant 18 h à 30 °C avec une rotation douce dans une étuve d’hybridation.
- Retirez le surnageant comme décrit à l’étape 2.2.
- Lavez les billes avec 20 mL de glycine-HCl à 100 mM (pH 2,5). Retirez rapidement la solution comme décrit à l’étape 2.2 pour éviter la dénaturation des polypeptides IgG.
- Lavez les billes une fois avec 20 mL de 10 mM de Tris-HCl (pH 8,8). Aspirer le surnageant comme décrit à l’étape 2.2.
- Ajouter 20 mL de solution de triéthylamine à 0,1 M pendant 5 à 10 minutes en rotation douce pour inactiver les groupes époxy réactifs résiduels. Retirez le surnageant comme décrit à l’étape 2.2.
- Lavez les billes 4 fois avec 20 mL de PBS (pH 7,4) pendant 5 min en les faisant pivoter doucement. Retirez le surnageant comme décrit à l’étape 2.2 après chaque étape de lavage.
- Laver les billes 2 fois avec 20 mL de PBS (pH 7,4) avec 0,5 % de Triton X-100 (p/v) pendant 5 min et 15 min chacune en rotation douce dans un four d’hybridation. Retirez le surnageant comme décrit à l’étape 2.2.
- Suspendre les billes dans un volume final de 16 mL de PBS (pH 7,4) avec 0,02 % d’azoture de sodium (p/v). Conserver sous forme d’aliquotes de 1 mL à 4 °C jusqu’à utilisation.
3. Culture et récolte de cellules de levure
- Inoculer des souches de levure compétentes de contrôle et de recombinaison à partir de plaques YPD dans 5 mL de milieu YPR et incuber pendant la nuit à 30 °C et 200 tr/min.
- Inoculer 2 mL de cette culture dans 100 mL de milieu YPR et incuber pendant la nuit à 30 °C et 200 tr/min.
- Pour chaque souche, verser 1 800 mL de milieu YP autoclavé et 200 mL de solution de raffinose autoclavée (20 % p/v) dans chacun des deux erlenmeyers de 5 L (4 L de milieu de culture au total pour chaque souche, répartis dans deux flacons).
- Inoculer les cellules de levure en croissance à OD600 0,2 dans leur milieu respectif et incuber comme décrit à l’étape 3.1 pendant environ 6 h ou jusqu’à ce que les cellules atteignent le OD600 souhaité de 1,0. Pour assurer une croissance normale des cellules, exemptes de toute contamination, vérifier la DO à 2 h d’intervalle.
- Ajouter 200 mL de galactose (20 % p/v) pour induire une recombinaison spécifique au site.
- Ajouter 110 μL (50 ng/mL) d’YMFA (en même temps que le galactose, étape 3.5) pour arrêter les cellules en phase G1, et incuber pendant 2 h.
NOTE : L’ajout d’YMFA aux cellules dépend des conditions expérimentales et de la question biologique à aborder. Précisément, pour cette expérience, les cellules sont arrêtées en phase G1 afin d’obtenir une population cellulaire homogène avec des origines de réplication sous licence ; dans ce processus, le complexe pré-réplicatif se lie aux origines de la phase G1 avant l’initiation de la réplication de l’ADN dans la phase S. - Transférer la suspension cellulaire dans des seaux à centrifuger de 1 L et centrifuger à 6 000 × g et 4 °C pendant 10 min. Jeter le surnageant et remettre en suspension les pastilles cellulaires dans un volume total de 10 à 15 mL de dH2O.
- Scellez une seringue de 25 ml à l’aide d’un bouchon Luer et placez-la dans un tube conique de 50 ml rempli d’eau. Transférez la suspension cellulaire dans la seringue et centrifugez à 2 397 × g pendant 10 minutes à température ambiante. Jeter le surnageant.
- Retirez le bouchon Luer de la seringue et extrudez les cellules dans de l’azote liquide pour former des « spaghettis » cellulaires.
REMARQUE : L’utilisation de 4 L de milieu de culture permet d’obtenir un poids humide de granulés cellulaires finaux de 7 à 10 g. - Transférer les spaghettis congelés dans un tube conique de 50 ml et les conserver à −80 °C jusqu’à nouvel usage.
4. Purification du locus de la chromatine
REMARQUE : Voir la figure 2 pour un aperçu schématique des étapes impliquées dans ce protocole de purification de la chromatine spécifique au locus.
- Refroidissez un moulin à café commercial en broyant 30 à 50 g de glace carbonique en secouant vigoureusement le moulin à café 2 fois pendant 30 s à chaque fois. Une fois refroidi, jetez la poudre de glace carbonique.
- Mélangez 3 g de spaghettis de cellules de levure congelées avec ~30-50 g de glace carbonique dans le moulin à café prérefroidi.
- Scellez la jonction entre le bouchon et le broyeur avec du parafilm pour éviter la perte de poudre de cellules de levure pendant le broyage.
- Broyez le mélange de cellules de levure et de glace carbonique 10x pendant 30 s à chaque fois, avec des intervalles de 30 s entre chaque tour (estimation de temps total : ~10 min). Pour éviter que la glace carbonique et la poudre cellulaire ne collent aux parois du moulin à café, tapotez continuellement les côtés du moulin à café pendant le broyage.
- Transférez la poudre de glace carbonique obtenue dans un bécher en plastique à l’aide d’une spatule propre et sèche.
- Conservez les béchers à température ambiante pour évaporer la glace carbonique.
- Une fois la glace carbonique évaporée, ajoutez 2,25 mL de tampon MB avec 1x inhibiteurs de protéase et de phosphatase (750 μL/g de cellules de levure) à la poudre de cellules de levure.
- Pipeter vigoureusement le mélange cellule-tampon pour assurer la suspension complète des cellules avec le tampon, et transférer dans un tube conique de 15 mL.
- Prélever des échantillons pour l’analyse de l’ADN (0,1 %) et des protéines (0,05 %) de la suspension cellulaire résultante (extraits de cellules brutes [CCE]). Conserver à −20 °C jusqu’à la suite du traitement (décrit à la rubrique 7).
- Transférer la suspension cellulaire dans des tubes de réaction de 2 mL à faible liaison et centrifuger à 21 130 × g pendant 30 min à 4 °C pour séparer les débris cellulaires du lysat cellulaire brut.
- Regrouper les surnageants de tous les tubes dans un tube conique de 15 ml.
- Prélever des échantillons du surnageant (entrée [IN]) pour l’analyse de l’ADN (0,1 %) et des protéines (0,05 %). Conserver à −20 °C jusqu’à la suite du traitement (décrit à la rubrique 7).
- Équilibrer 500 μL de boue à billes magnétiques couplées aux IgG (pour chaque souche de levure) en lavant 2 fois avec 500 μL de tampon MB froid avec 1 inhibiteur de protéase et de phosphatase pendant 5 min chacun à 4 °C en rotation à 20 tr/min. Éliminez le surnageant des billes à l’aide d’une grille magnétique après chaque étape de lavage.
- Incuber les billes magnétiques couplées aux IgG dans 500 μL de tampon MB froid avec 1x inhibiteurs de protéase et de phosphatase pendant 1 h à 4 °C en rotation à 20 tr/min. Éliminez le surnageant des billes à l’aide d’une grille magnétique.
- Mélanger la boue de billes magnétiques équilibrée avec le lysat cellulaire et incuber avec rotation à 20 tr/min pendant 2 h à 4 °C.
- Transférez l’ensemble de la suspension de lysat de cellules à billes magnétiques dans des tubes de réaction à faible liaison.
- Séparez les billes magnétiques, qui portent maintenant les anneaux de chromatine d’intérêt, du lysat cellulaire à l’aide d’une grille magnétique.
- Transférez le reste de l’écoulement (FT) de chaque tube dans un nouveau tube conique de 15 mL et prélevez des échantillons pour l’analyse de l’ADN (0,1 %) et des protéines (0,05 %). Conserver à −20 °C jusqu’à la suite du traitement (décrit à la rubrique 7).
- Suspendez les billes magnétiques de chaque tube dans 300 μL de tampon MB froid et regroupez les billes dans un tube de réaction. Laver 5 fois pendant 10 min chacun avec 750 μL de tampon MB froid avec 1 inhibiteur de protéase et de phosphatase à 4 °C en rotation à 20 tr/min. Effectuer le lavage final avec 750 μL de tampon MB froid sans inhibiteurs de protéase et de phosphatase.
- Suspendre les billes dans 40 μL de tampon MB froid sans inhibiteurs de protéase et de phosphatase.
REMARQUE : Le volume final d’éluat peut être ajusté en fonction de son application prévue en aval. L’élution TEV fonctionne généralement efficacement dans la plage de 100 à 300 μL.
5. Élution médiée par la protéase TEV
- Pour libérer les complexes de cycle chromatin LexA-CBP des billes, incuber les billes avec 2 μL de protéase TEV recombinante marquée 6x His pendant une nuit à 4 °C et 450 tr/min dans un thermomélangeur.
- Séparez les billes de l’éluat final à l’aide d’une crémaillère magnétique. Transférez l’éluat, contenant des cycles de chromatine clivés, dans un nouveau tube de réaction de 1,5 mL.
- Conservez à nouveau les tubes sur une grille magnétique pour séparer les billes résiduelles de l’éluat final.
- Remettre les billes (TB) en suspension dans 750 μL de tampon AC froid et prélever des échantillons pour l’analyse de l’ADN (0,1 %) et des protéines (0,05 %). Conserver à −20 °C jusqu’à la suite du traitement (décrit à la rubrique 7).
- À partir de l’éluat final (TE), prélever des échantillons pour l’analyse de l’ADN (0,5 %) et des protéines (0,25 %). Conserver à −20 °C jusqu’à la suite du traitement (décrit à la rubrique 7).
NOTE : En raison du faible volume de l’éluat final, le pourcentage des échantillons prélevés pour l’analyse de l’ADN et des protéines est augmenté afin d’obtenir une meilleure représentation de leur teneur en protéines et en ADN lors de l’analyse.
6. Élution de dénaturation
- Laver les billes 2x dans 750 μL de tampon AC froid pendant 20 min à chaque fois à 4 °C en rotation à 20 tr/min.
- Pour extraire les complexes LexA-chromatine liés, effectuer l’élution de dénaturation en ajoutant 500 μL de 0,5M NH4OH aux billes, et incuber pendant 30 min à température ambiante.
- Séparez les billes de la suspension à l’aide d’une crémaillère magnétique et transférez l’éluat dans un tube de réaction à faible liaison.
- Incuber à nouveau les billes comme à l’étape 6.2 pour récupérer le maximum de loci de chromatine dans l’éluat.
- Séparez les billes de la suspension à l’aide d’une crémaillère magnétique et mettez en commun l’éluat obtenu dans le même tube contenant l’éluat de l’étape 6.3.
- Remettre les billes (DB) en suspension dans 750 μL de dH2O et prélever des échantillons pour l’analyse de l’ADN (0,1 %) et des protéines (0,05 %).
- À partir de l’éluat final (DE), prélever des échantillons pour l’analyse de l’ADN (0,5 %) et des protéines (0,25 %).
7. Analyse de l’ADN et des protéines
- Analyse de l’ADN
- Préparation de l’échantillon
- Aux échantillons d’ADN, ajoutez 100 μL de tampon IRN et augmentez le volume avec dH2O jusqu’à un volume final de 200 μL.
- Ajouter 1 ng d’ADN plasmidique de pointe K071.
- Ajouter 1 μL d’ARNase A (10 mg/mL) et incuber à 37 °C pendant 1 h.
- Ajouter 5 μL de protéinase K (10 mg/mL) et 10 μL de SDS (20 %) et incuber pendant 1 h à 56 °C.
- Ajouter 200 μL de phénol/chloroforme/alcool isopropylique (25 :24 :1) et faire tourbillonner 2 fois pendant 10 s à chaque fois.
- Centrifuger les échantillons à 21 130 × g pendant 7 min pour séparer les phases organique et aqueuse.
- Transférez le surnageant dans de nouveaux tubes de 1,5 mL contenant 1,5 μL de glycogène (5 mg/mL) et 2,5 x 100 % d’éthanol.
- Incuber les tubes à −20 °C pendant au moins 2 h et au maximum toute la nuit pour précipiter l’ADN.
- Centrifugeuse à 21 130 × g, 4 °C pendant 45 min. Jeter le surnageant.
- Ajouter 150 μL d’éthanol à 70 % sans remettre la pastille d’ADN en suspension, puis centrifuger à nouveau à 21 130 × g à 4 °C pendant 10 min.
- Séchez les pastilles d’ADN à température ambiante pendant 10 à 15 minutes et remettez-les en suspension dans 40 μL de dH2O.
- Effectuer une digestion enzymatique de restriction pour linéariser l’ADN isolé à l’étape 7.1.1.11 avec l’endonucléase de restriction HpaI. Pour un mélange réactionnel de 50 μL, incuber 40 μL d’ADN isolé + 2 μL d’enzyme HpaI + 5 μL de tampon enzymatique de restriction + 3 μL de dH2O pendant une nuit à 37 °C.
- Analyse qPCR
- Diluer l’ADN digéré par restriction dans un rapport de 1 :5 (10 μL de l’ADN digéré par restriction obtenu à l’étape 7.1.1.12 dans 40 μL de dH2O).
- Utilisez des paires d’amorces conçues pour la région ARS316, PDC1 et l’ADN plasmidique à pointe.
- Exécutez la qPCR à l’aide du programme indiqué dans le tableau 2.
- Analysez les résultats de la qPCR par quantification relative en utilisant la région ARS316 et l’ADN plasmidique de pointe comme cibles et PDC1 (ou tout autre gène ou région génomique) comme locus de référence.
- Évaluer le pourcentage de récupération du locus ARS316 sur PDC1 en normalisant les valeurs de quantification relative de l’amorce ARS316 et PDC1 par le pourcentage du volume de fraction prélevé pour chaque échantillon. Par exemple, multipliez 0,1 % pour l’écoulement par un facteur de 1 000 et 0,5 % pour l’éluat de TEV par un facteur de 200.
- Normalisez les pourcentages de récupération d’ARS316 et de PDC1 avec les valeurs de quantification relative de l’ADN plasmidique de pointe.
- Évaluer l’enrichissement du locus ARS316 sur la chromatine totale en évaluant les valeurs cibles/de référence de quantification relative obtenues à l’aide de l’équation (1).
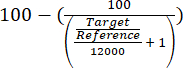 (1)
- Analyse par transfert de Southern
- À 20 μL d’échantillon d’ADN digéré par des enzymes de restriction, ajouter 5 μL de colorant de charge en gel.
- Faire passer les échantillons dans un gel d’agarose à 1 % à 110 V pendant ~3 h.
- Transférez le gel dans un plateau et faites-le tremper dans une solution de dépurination en agitant doucement pendant 20 min.
- Rincez le gel avec dH2O, et faites-le tremper dans une solution de dénaturation pendant 15 min en agitant. Jeter la solution de dénaturation.
- Trempez le gel dans une solution de dénaturation pendant 15 min en agitant doucement.
- Rincez le gel avec dH2O, et lavez-le 2x pendant 15 min à chaque fois avec le tampon de transfert en agitant doucement.
- Remplissez un plateau avec 1 à 1,5 L de tampon de transfert et placez-le sur une plate-forme stable.
- Découpez un long morceau de papier Whatman et placez-le sur la plate-forme de manière à ce que les deux extrémités du papier soient trempées dans le tampon de transfert.
- Coupez une bande de membrane de nylon positive et quatre bandes de papier Whatman égales à la taille du gel.
- Placez deux morceaux de papier Whatman imbibés dans le tampon de transfert sur la plate-forme.
- Placez le gel face vers le bas sur les morceaux de papier Whatman.
- Sur le gel, placez la membrane en nylon positif, puis les deux autres morceaux de papier Whatman imbibés de tampon de transfert. Assurez-vous de garder la pile humide avec le tampon de transfert.
- Retirez les bulles d’air emprisonnées en les faisant rouler à l’aide d’une tige de verre.
- Placez une pile d’essuie-tout sur le dessus de la pile assemblée, suivie d’un objet de 0,5 kg (par exemple, une bouteille en verre).
- Laisser l’assemblage pour une nuit de transfert à température ambiante.
- Après transfert, réticuler la membrane par UV avec une puissance totale de 1 200 J/cm2.
- Pour la détection du locus ARS316, effectuer l’hybridation par transfert de Southern à l’aide de sondes radioactives synthétisées à l’aide du système de marquage de l’ADN référencé.
REMARQUE : Effectuez toutes les étapes ci-dessous sur la glace jusqu’à mention contraire. - Dans un tube de réaction à faible liaison, diluer 25 à 40 ng de fragment de PCR (sonde) dans 19 μL de dH2O et incuber à 95 °C pendant 5 min. Laisser refroidir immédiatement sur de la glace.
- Ajoutez 1 μL de 500 μM dCTP, 500 μM dGTP et 500 μM dTTP dans le tube.
- Ajouter 20 μL du tampon contenant les hexamères nucléotidiques aléatoires fournis avec le kit.
- Ajouter 5 μL de dATP nucléotidique [α-32P] marqué radioactivement dans le tube. Effectuer toutes les étapes impliquant des matières marquées radioactivement dans un environnement de protection approuvé pour la radioactivité.
- Ajouter 1 μL de fragment de Klenow et incuber à 37 °C sur un thermomélangeur pendant 15 min pour la synthèse d’ADN simple brin.
- Ajouter 5 μL de tampon d’arrêt pour arrêter la réaction.
- Centrifuger une colonne d’exclusion de taille pendant 2 min à 1 500 × g pour éliminer le tampon de stockage. Jetez l’écoulement et placez la colonne dans un tube frais.
- Passez le mélange de sondes à travers la colonne pour éliminer les nucléotides radioactifs non incorporés. Centrifuger pendant 30 s à 1 500 × g pour recueillir la sonde.
- Ajouter 150 μL d’ADN de spermatozoïde de saumon (1 :100) pour bloquer la liaison non spécifique de la sonde à la membrane.
- Incuber le mélange de sondes à 95 °C pendant 5 min pour dénaturer l’ADN double brin.
- Congeler sur de la glace pendant quelques secondes et centrifuger pendant quelques secondes à 500 × g pour faire descendre les gouttelettes d’eau condensées sur le couvercle.
- Lavez brièvement la membrane de transfert sud avec le tampon d’hybridation pendant 5 à 10 minutes en rotation.
- Pré-hybrider la membrane avec le tampon d’hybridation pendant 1 h à 55 °C avec rotation. Éliminez le tampon d’hybridation.
- Ajouter 15 mL de tampon d’hybridation frais (préchauffé à 55 °C) à la membrane avec la sonde préparée. Incuber la membrane pendant une nuit à 55 °C avec rotation.
- Effectuer des lavages post-hybridation 2 fois pendant 15 min chacun avec 0,3 SSC, 0,1 % SDS à 55 °C avec rotation.
- Effectuer des lavages post-hybridation 2 fois pendant 15 min chacun avec 0,1 SSC, 0,1 % SDS à 55 °C avec rotation.
- Effectuer des lavages post-hybridation 2 fois pendant 15 min chacun avec 0,1 SSC, 1,5 % SDS à 55 °C avec rotation.
- Retirez la membrane du tube d’hybridation et exposez la membrane à un écran phosphorimageur pendant 3 jours maximum pour obtenir les empreintes radioactives sur le film.
- Acquérir des images du film à l’aide d’un système de balayage laser au phosphore.
- Préparation de l’échantillon
- Analyse des protéines
- Préparation de l’échantillon
- Ajustez tous les échantillons de protéines à leur volume final (200 μL, 100 μL, 100 μL, 20 μL et 20 μL pour les échantillons d’extrait de cellule brute, d’entrée, d’écoulement, de billes et d’éluat, respectivement) en ajoutant 1 μL de β-mercaptoéthanol, de tampon d’échantillon PAGE LDS (1x) et dedH 2O.
- Dénaturer les échantillons à 95 °C pendant 5 min.
- Analyse par transfert Western
REMARQUE : Effectuez le SDS-PAGE et le Western Blot à l’aide des protocoles standard15,16.- Charger 15 μL de chaque échantillon dans chaque puits d’un gel SDS-PAGE de 1,5 mm.
- Effectuer l’immunomarquage du transfert à l’aide d’anticorps PAP (1 :2 000) et LexA (1 :1 000) avec incubation nocturne à 4 °C. Diluer dans une solution de lait en poudre à 5 % ou de PBST.
REMARQUE : Après l’analyse PAP, le transfert peut être retiré à l’aide d’un protocole de stripping doux17 avant l’immunomarquage avec le deuxième anticorps LexA.
- Préparation de l’échantillon
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
La purification du domaine chromatin ARS316 de ~1,4 kb a été médiée par la protéine adaptatrice LexA-TAP exprimée de manière constitutive. Pour servir de contrôle négatif, nous avons effectué des purifications à l’aide d’une souche isogénique qui exprime LexA-TAP mais ne contient pas de sites intégrés de liaison RS et LexA. La figure 3 illustre le résultat de l’analyse de l’ADN d’une expérience de purification standard réalisée à la fois sur la souche témoin et sur une souche compétente en r...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
L’identification des facteurs et du paysage chromatin d’une région génomique cible spécifique continue de poser un défi majeur dans la recherche sur la chromatine18. Ce protocole décrit un système efficace pour exciser et purifier spécifiquement les domaines distincts de la chromatine des chromosomes de levure. À notre connaissance, la pureté et le rendement de cette purification en une seule étape permettent de surmonter de nombreuses limitations des méthodes de purification de la chromatine spéc...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n’ont aucun conflit d’intérêts à divulguer.
Remerciements
Les travaux du laboratoire S.H. ont été soutenus par la DFG par le biais de SFB1064 (ID de projet 213249687), le Conseil européen de la recherche (ERC Starting Grant 852798 ConflictResolution) et la Helmholtz Gesellschaft.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Souches de levures | |||
| Contrôler la souche : MATa ; ura3&Delta ; 0; leu2 et Delta ; 0; his3&Delta ; 1; met15 et Delta ; 0; bar1 ::kanMX4 ; Chr I 212kb ::LEU2 pTEF2-LEXA-TAP pGAL1-10 RecR | Section 1, voir références 13 et 14 | ||
| Recombination Souche : MATa ; ura3&Delta ; 0; leu2 et Delta ; 0; his3&Delta ; 1; met15 et Delta ; 0; bar1 ::kanMX4 ; RS_LEXA_NS-3_ARS316_NS+3_RS ; Chr I 212kb ::LEU2 pTEF2-LEXA-TAP pGAL1-10 RecR | Section 1, voir référence 13 et 14 | ||
| Plasmid | |||
| K238 plasmide | Section 1, voir référence 13 Stockage : Stocker à -20 ° ; C | ||
| K071 Spike-in plasmidique ADN | Section 7.1, voir référence 13 Stockage : Stocker à -20 ° ; C | ||
| Reagents | |||
| Acetone | Carl Roth | 5025.1 | Section 2 Stockage : Conserver à température ambiante |
| Acétate d’ammonium (NH4Ac) | Sigma Aldrich | A7262 | Section 6 et 7.1 Stockage : Conserver à température ambiante |
| Solution d’ammonium (NH4OH) 25 % | Merck Millipore | 533003 | Section 6 Stockage : Conserver à température ambiante |
| Sulfate d’ammonium | Santa Cruz | Sc-29085 | Section 2 Stockage : Conserver à température ambiante |
| Bacto agar | BD (VWR) | 90000-760 | Section 3 Stockage : Stocker à température ambiante |
| Bacto peptone | BD (VWR) | 211820 | Section 3 Stockage : Conserver à température ambiante |
| &beta ;-Mercaptoethanol | Sigma Aldrich | 07604 | Section 7.2 Stockage : Stocker à 4 ° ; C |
| Kit de substrat chimiluminescent | ThermoFisher | 34580 | Section 7.2 Stockage : Stocker à 4 ° ; C |
| Di-Sodium Hydrogénophosphate dodécahydraté | Merck | 1.06579.1000 | Section 2 et 7.1 Stockage : Conserver à température ambiante |
| Dithiothreitol (DTT) | ThermoFisher | 15508013 | Section 4 Stockage : Stocker à 4 ° ; C |
| Éthanol | Merck | 100983 | Section 7.1 Stockage : Stocker à température ambiante |
| Acide éthylènediaminetétraacétique (EDTA) | Sigma Aldrich | ED | Section 7.1 Stockage : Stocker à température ambiante |
| Galactose (stock à 20 % (p/v) | )Sigma Aldrich | G0625-1KG ; / ; 5KG | Section 3 Stockage : Stocker à température ambiante |
| Gel colorant de chargement (6x) | BioLabs | B7024A | Section 7.1 Stockage : Stocker à -20 ° ; C |
| Glusose | Sigma-Aldrich | G8270 | Section Stockage : Conserver à température ambiante |
| Glycine | Carl Roth.0079.4 | Section 2 Conservation : Conserver à température ambiante | |
| Glycogène (5 mg/mL) | Invitrogen | AM9510 | Section 7.1 Stockage : Stocker à -20 ° ; C |
| Acide chlorhydrique (HCl) | PanReac AppliChem | 182109.1211 | Section 2, 4 et 7.1 Stockage : Conserver à température ambiante |
| Acétate de magnésium (MgAc) | Bernd Kraft | 15274.2600/C035 | Section 4 Stockage : Stocker à température ambiante |
| Chlorure de magnésium (MgCl2) | Sigma Aldrich | M8266 | Section 6 Stockage : Conserver à température ambiante |
| Tampon d’échantillon Nu PAGE LDS (4x) | Invitrogen | 2399549 | Section 7.2 Stockage : Conserver à température ambiante |
| Phénol/Chloroforme/Alcool isoamylique (25:24:1 v/v) | Invitrogen | 15593-031 | Section 7.1 Stockage : Stocker à 4 ° ; C |
| Chlorure de potassium (KCl) | Sigma | P9541 | Section 4 Stockage : Stocker à température ambiante |
| Marqué radioactivement &alpha ;-32P dATP (3 000 Ci/mmol, 10 mCi/mL) | Hartmann Analytic | SRP-203 | Section 7.1 Stockage : Stocker à 4 ° ; C |
| Système d’étiquetage RadPrime | ThermoFisher | 18428-011 | Section 7.1 Stockage : Stocker à -20 ° ; C |
| Raffinose (20 % (p/v)) | SERVA | 34140.03 | Section 3 Stockage : Conserver à température ambiante |
| Chlorure de sodium (NaCl) | Merck | K53710504142 | Section 7.1 Stockage : Conserver à température ambiante |
| Citrate de sodium (Na3C6H5O7) | Sigma-Aldrich | 71402 | Section 7.1 Stockage : Conserver à température ambiante |
| Hydroxyde de sodium (NaOH) | Sigma Aldrich | S5881 | Section 7.1 Stockage : Stocker à température ambiante |
| N-dodécylsulfate de sodium (FDS) (5 % de stock (p/v)) | Alfa Aesar | A11183 | Section 7.1 Stockage : Stocker à température ambiante |
| Phosphate de sodium monobasique | Sigma-Aldrich | 71496 | Section 2 et 7.1 Stockage : Stocker à température ambiante |
| Sodium ; azide | Santa Cruz ; Biotechnologie | sc-208393 | Section 2 Stockage : Stocker à -20 ° ; C |
| ; Triéthylamine | Sigma Aldrich | 90340 | Section 2 Stockage : Conserver à température ambiante |
| Tris base Chem | Cruz | SC-3715B | Section 2 et 4 Stockage : Conserver à température ambiante |
| Triton X-100 | Sigma Aldrich | X100 | Section 2 et 4 Stockage : Conserver à température ambiante |
| Tween-20 | Bernd Kraft | 18014332 | Section 4 Stockage : Conserver à température ambiante |
| Extrait de levure | BD (VWR) | 212720 | Section 3 Stockage : Conserver à température ambiante |
| Facteur d’accouplement de levure alpha (1 µ ; g/mL de stock ) | ; Biomol | Y2016.5 | Section 3 Stockage : Stocker à -20 ° ; C |
| Levure Synthétique Drop-out medium Suppléments sans LEUCINE | Sigma Aldrich | Y1376 | Section 1, voir référence 14 |
| Enzymes | |||
| HpaI restriction enzyme (5,000 U/mL) | NEB | R0105S | Section 7.1 Stockage : Stocker à -20 ° ; C |
| Cocktail d’inhibiteurs de protéase et de phosphatase (100x) | ThermoFisher Scientific | 78446 | Section 4 Stockage : Stocker à4 ° ; C |
| Protéinase K (10 mg/mL) | SERVA | 33756 | Section 7.1 Stockage : Conserver à -20 °C C |
| RNase A (10 mg/mL) | ; ThermoFisher | EN0531 | Section 7.1 Stockage : Stocker à -20 ° ; C |
| TEV protéase (10000 U/µ ; L) | NEB | P8112S | Section 5 Stockage : Stocker à -20 ° ; C |
| Materials | |||
| BcMag Perles magnétiques activées par l’époxy | Bioclone Inc. | FC-102 | Section 2 Stockage : Stocker à 4 ° ; C |
| Glace | Section 4 | ||
| Tubes à centrifuger à faible liaison 2,0 mL | Eppendorf | 22431102 | Section 4 |
| Microspin ; G-25 Colonnes | Cytiva | 27-5325-01 | Section 7.1 Stockage : Conserver à température ambiante |
| Parafilm | Merck P7793 | Section 4 | |
| Membrane positive en nylon | Biozol | 11MEMP0001 | Section 7.1 Stockage : Conserver à température ambiante |
| Membrane de transfert PVDF | Immobilon-Merck Millipore | IPVH00010 | Section 7.2 Stockage : Conserver dans la chambre température |
| SDS-PAGE gel 4-12 % bis-tris (15 puits, 1,5 mm) | Invitrogen | ; NP0336BOX | Section 7.2 Stockage : Stocker à 4 ° ; C |
| Seringue (25 mL) avec raccord Luer | Henke Sass Wolf | 4200-000V0 | Section 3 Papier |
| Whatman (Grade 3MM CHR Cellulose Western Blotting Paper Sheet) | Cytiva | 3030-917 | Section 7.1 Stockage : Conserver à température ambiante |
| Anti-LexA, IgG polyclonales de lapin, anticorps de la région de liaison à l’ADN | Merck Millipore | 06-719 | Section 7.2 Stockage : Stocker à -20 ° ; C |
| IgG anti-lapin de chèvre (H+L), conjugué de peroxydase de raifort | Invitrogen | G21234 | Section 7.2 Stockage : Stocker à -20 ° ; C |
| Peroxydase Anticorps anti-peroxydase (PAP) produit chez le lapin pour la détection des protéines marquées TAP | Sigma Aldrich | P1291-500UL | Section 7.2 Stockage : Stocker à -20 ° ; C |
| Anticorps IgG de lapin | Sigma | I5006-100MG | Section 2 Stockage : Stocker à 4 ° ; |
| Apprêts C (10 & micro ; M) | |||
| ARS316 : fwd 5'- CGGCATTATCGTACACAACCT, rev 5'- GTTCTTCGTTGCCTACATTTTCT | Section 7.1 | ||
| K071 Spike-in plasmid DNA : fwd : 5'-TTTTCGCTGCTTGTGTCCTTTT, rev 5'- CATTTTCGTCCTCCCAACAT | Section 7.1 | ||
| Fragment < fort>PCR de l’ADN génomique de levure comme matrice pour l’amplification ARS316 (pour le transfert sud) : FWD 5'- AAATTCTGCCCTTGATTCGT ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; ; rev 5'- TTTGTTTATCTCATCACTAAT | Section 7.1 | ||
| PDC1 : fwd 5'- CATGATCAGATGGGGGGCTTCA, rev 5'-ACCGGTGGTAGCGACTCTGT | Section 7.1 | ||
| Equipment | |||
| Moulin à café | Gastroback | 42601 | Section 4 |
| Fiole de Dewar | NAL GENE | 4150-2000 | Section 3 |
| DynaMag TM-2 Grille magnétique | Invitrogen | 12321D | Section 4, 5 et 6 |
| Four d’hybridation | Hybaid Mini10 | Ri418 | Section 2 |
| Microcentrifugeuse | Eppendorf | 5424R | Section 4 et 7.1 |
| Réticulant UV | Analytikjena | 95-0174-02 | Section 7.1 |
Références
- Kornberg, R. D., Lorch, Y. Twenty-five years of the nucleosome, fundamental particle of the eukaryote chromosome. Cell. 98 (3), 285-294 (1999).
- Gauchier, M., van Mierlo, G., Vermeulen, M., Déjardin, J. Purification and enrichment of specific chromatin loci. Nature Methods. 17 (4), 380-389 (2020).
- Korthout, T., et al. Decoding the chromatin proteome of a single genomic locus by DNA sequencing. PLoS Biology. 16 (7), e2005542(2018).
- Antão, J. M., Mason, J. M., Déjardin, J., Kingston, R. E. Protein landscape at Drosophila melanogaster telomere-associated sequence repeats. Molecular and Cellular Biology. 32 (12), 2170-2182 (2012).
- Déjardin, J., Kingston, R. E. Purification of proteins associated with specific genomic loci. Cell. 136 (1), 175-186 (2009).
- Ide, S., Dejardin, J. End-targeting proteomics of isolated chromatin segments of a mammalian ribosomal RNA gene promoter. Nature Communications. 6, 6674(2015).
- Unnikrishnan, A., Gafken, P. R., Tsukiyama, T. Dynamic changes in histone acetylation regulate origins of DNA replication. Nature Structural & Molecular Biology. 17 (4), 430(2010).
- Buxton, K. E., et al. Elucidating protein-DNA interactions in human alphoid chromatin via hybridization capture and mass spectrometry. Journal of Proteome Research. 16 (9), 3433-3442 (2017).
- Kennedy-Darling, J., et al. Discovery of chromatin-associated proteins via sequence-specific capture and mass spectrometric protein identification in Saccharomyces cerevisiae. Journal of Proteome Research. 13 (8), 3810-3825 (2014).
- Liu, S. J., et al. CRISPRi-based genome-scale identification of functional long noncoding RNA loci in human cells. Science. 355, 7111(2017).
- Hamperl, S., et al. Purification of specific chromatin domains from single-copy gene loci in Saccharomyces cerevisiae. Functional Analysis of DNA and Chromatin. 1094, 329-341 (2014).
- Hamperl, S., et al. Compositional and structural analysis of selected chromosomal domains from Saccharomyces cerevisiae. Nucleic Acids Research. 42 (1), 2(2014).
- Weiβ, M. Single-copy locus proteomics of early- and late-firing DNA replication origins identifies a role of Ask1/DASH complex in replication timing control. Cell Reports. 42 (2), 112045(2023).
- Gietz, R. D., Schiestl, R. H. High-efficiency yeast transformation using the LiAc/SS carrier DNA/PEG method. Nature Protocols. 2 (1), 31-34 (2007).
- Laemmli, U. K. Cleavage of structural proteins during the assembly of the head of bacteriophage T4. Nature. 227 (5259), 680-685 (1970).
- Towbin, H., Staehelin, T., Gordon, J. Electrophoretic transfer of proteins from polyacrylamide gels to nitrocellulose sheets: procedure and some applications. Proceedings of the National Academy of Sciences of the United States of America. 76 (9), 4350-4354 (1979).
- Western blot membrane stripping for restaining protocol. Abcam. , Available from: https://www.abcam.com/protocols/western-blot-membrane-stripping-for-restaining-protocol (2023).
- Vermeulen, M., Déjardin, J. Locus-specific chromatin isolation. Nature Reviews. Molecular Cell Biology. 21 (5), 249-250 (2020).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
