Ce travail explique comment transformer les mitochondries de levure à l’aide d’une méthode biolistique. Nous montrons également comment sélectionner et purifier les transformants et comment introduire la mutation souhaitée dans la position cible dans le génome mitochondrial.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Transformation mitochondriale chez Baker
* These authors contributed equally
Dans cet article
Résumé
Résumé
La levure de boulanger Saccharomyces cerevisiae est largement utilisée pour comprendre la biologie mitochondriale depuis des décennies. Ce modèle a fourni des connaissances sur les voies mitochondriales essentielles et conservées chez les eucaryotes et les voies spécifiques aux champignons ou aux levures. L’une des nombreuses capacités de S. cerevisiae est la capacité de manipuler le génome mitochondrial, ce qui n’est jusqu’à présent possible que chez S. cerevisiae et l’algue unicellulaire Chlamydomonas reinhardtii. La transformation biolistique des mitochondries de levure nous permet d’introduire des mutations dirigées vers le site, de faire des réarrangements génétiques et d’introduire des rapporteurs. Ces approches sont principalement utilisées pour comprendre les mécanismes de deux processus hautement coordonnés dans les mitochondries : la traduction par les mitoribosomes et l’assemblage de complexes respiratoires et d’ATP synthase. Cependant, la transformation mitochondriale peut potentiellement être utilisée pour étudier d’autres voies. Dans le présent travail, nous montrons comment transformer les mitochondries de levure par bombardement de microprojectiles à grande vitesse, sélectionner et purifier le transformant prévu, et introduire la mutation souhaitée dans le génome mitochondrial.
Introduction
La levure Saccharomyces cerevisiae est un modèle largement reconnu utilisé pour étudier la biogenèse mitochondriale. Comme la levure est un organisme anaérobie et facultatif, il est possible d’étudier de manière approfondie les causes et les conséquences de l’introduction de mutations qui altèrent la respiration. De plus, cet organisme possède des outils génétiques et biochimiques amicaux pour étudier les voies mitochondriales. Cependant, l’une des ressources les plus puissantes pour explorer les mécanismes de l’assemblage des complexes respiratoires et de la synthèse des protéines mitochondriales est la capacité de transformer les mitochondries et de modifier le génome de l’organite. Auparavant, il a été utile d’introduire dans l’ADN mitochondrial (ADNmt) des mutations ponctuelles ou de petites délétions / insertions 1,2,3,4,5, de supprimer les gènes 6,7, de faire des réarrangements de gènes 7,8, d’ajouter des épitopes aux protéines mitochondriales 9,10, de déplacer des gènes du noyau vers les mitochondries11,12, et introduire des gènes rapporteurs comme BarStar13, GFP14,15, luciférase16 et le plus largement utilisé ARG8m 17,18. Les modifications du génome mitochondrial nous ont permis de disséquer et d’identifier des mécanismes qui auraient autrement été difficiles à comprendre. Par exemple, le gène rapporteur ARG8 m inséré au locus COX1 dans l’ADN mitochondrial a été crucial pour comprendre que Mss51 a un double rôle dans la biogenèse de Cox1. Premièrement, il s’agit d’un activateur translationnel de l’ARNm COX1, et deuxièmement, il s’agit d’un chaperon d’assemblage dela protéine Cox1 7,19 nouvellement fabriquée. Ce travail présente une méthode détaillée pour transformer les mitochondries de S. cerevisiae. Bien que le protocole de transformation mitochondriale ait été publié plus tôt 16,20,21,22,23, une approche visuelle à travers une vidéo est essentielle pour bien comprendre les différentes étapes et les détails de la méthode. La méthode se compose de plusieurs étapes et se divise en quatre grandes étapes :

Figure 1 : Vue d’ensemble de la procédure de transformation mitochondriale par bombardement de microprojectiles à grande vitesse : 1) Les particules de tungstène sont stérilisées et préparées avant le revêtement de l’ADN. 2) Deux plasmides différents sont précipités à la surface des WP. L’un est un plasmide bactérien contenant la construction qui sera dirigée vers la matrice mitochondriale. L’autre est un vecteur d’expression de levure nucléaire porteur d’un marqueur d’auxotrophie. 3) Une souche de levure réceptrice dépourvue d’ADN mitochondrial (rho0) est cultivée sur une source de carbone fermentative comme le galactose ou le raffinose, qui n’exerce aucune répression du glucose de l’expression des gènes mitochondriaux34,35. La culture est étalée sur des boîtes de Pétri contenant le milieu de bombardement. 4) Les WP recouverts de plasmides sont projetés vers la souche réceptrice par bombardement de microprojectiles à grande vitesse. 5) Les rho-colonies synthétiques positives contenant le plasmide mitochondrial sont sélectionnées par accouplement à une souche testeuse. 6) La construction mitochondriale est intégrée dans le génome mitochondrial au locus souhaité en accouplant la souche synthétique rho- (donneur) avec la souche accepteuse par un processus connu sous le nom de cytoduction. 7) Le récepteur positif, souche haploïde porteuse de la construction mitochondriale, est sélectionné et purifié dans différents milieux. Abréviations : WPs = particules de tungstène ; ADNmt = ADN mitochondrial. Veuillez cliquer ici pour voir une version agrandie de cette figure.
Transformation des cellules avec la construction de l’ADN destinée à s’intégrer dans le génome mitochondrial (Figure 1, étapes 1-4)
Bien qu’il soit possible de transformer directement une levure contenant un génome mitochondrial complet (rho+), la transformation est 10 à 20 fois plus efficace si les cellules sont dépourvues d’ADN mitochondrial (rho0)24. Les particules de tungstène (WP) sont recouvertes de deux plasmides différents qui seront co-transformés. Le premier est un vecteur d’expression de levure 2 μ portant un marqueur d’auxotrophie, tel que LEU2 ou URA3 (par exemple, YEp351 ou YEp352, respectivement). Si l’introduction biolistique de l’ADN dans les cellules de levure réussit, les transformants se développeront sur le milieu d’auxotrophie (c’est-à-dire un milieu dépourvu de leucine ou d’uracile). Ce plasmide est utile pour faire la première sélection des cellules qui ont acquis le plasmide nucléaire ; Sinon, le nombre de colonies résultantes saturerait la plaque. Le deuxième plasmide est un plasmide bactérien (tel que pBluescript ou similaire) contenant la construction mitochondriale destinée à être intégrée dans le génome mitochondrial. La construction doit contenir au moins 100 nt de séquences mitochondriales flanquantes 5' et 3' pour la recombinaison avec la région mitochondriale d’intérêt. D’après notre expérience, les séquences flanquantes plus grandes sont plus susceptibles de se recombiner avec succès avec le locus cible dans le génome mitochondrial.
La figure 225 en montre un exemple précis. Dans cet exemple, l’objectif était de supprimer la région du gène mitochondrial COX1 codant pour les 15 derniers acides aminés de la protéine correspondante (Cox1ΔC15) (Figure 2A). Le plasmide bactérien porteur de la mutation COX1ΔC15 contenait respectivement 395 nt et 990 nt des régions 5' et 3' non traduites du gène. Le plasmide a été dérivé de pBluescript (pXPM61) et, avec le plasmide à 2 μ YEp352, ils ont été coprécipités à la surface des WP (Figure 2B). Les WP ont ensuite été introduits par bombardement de microprojectiles dans la souche réceptrice sélectionnée (figure 2C). Cette souche, nommée NAB6926, est une souche MATa, rho0 portant les allèles kar1-1 et ade2 (l’importance de ces caractéristiques est discutée ci-dessous). Les cellules ont été plaquées sur un milieu de bombardement dépourvu d’uracile pour sélectionner celles qui ont acquis le plasmide de 2 μ (Figure 2C). Les cellules ont été cultivées pendant 5 à 7 nuits à 30 °C.
Sélection des cellules qui ont acquis le plasmide bactérien contenant la construction mitochondriale et le plasmide nucléaire 2 μ portant le marqueur de l’auxotrophie (Figure 1, étape 5)
Les colonies positives conserveront de nombreuses copies du plasmide bactérien dans leurs mitochondries22. Étant donné que les cellules transformées sont à l’origine rho0, aucune séquence mitochondriale ne soutient la traduction de la construction mitochondriale présente dans le plasmide ; Par conséquent, le gène mitochondrial transformé ne sera pas exprimé. Il est nécessaire d’accoupler les transformants avec une souche testeuse pour détecter les colonies de levures qui ont acquis le plasmide mitochondrial. Le génome mitochondrial de la souche testeuse contient une version mutée non fonctionnelle du gène d’intérêt. Après l’accouplement, les mitochondries fusionneront et la séquence mitochondriale incluse dans le plasmide transformé se recombinera avec le gène mitochondrial muté de la souche testeuse ; par conséquent, la récupération du gène WT reconstituera la fonction. Le diploïde résultant aura un phénotype positif détectable (généralement la capacité de se développer dans un milieu respiratoire ou un milieu dépourvu d’arginine). Les cellules positives portant le plasmide bactérien dans les mitochondries sont appelées « rhocellules synthétiques ». Dans l’exemple spécifique de la figure 2D, des rhocellules synthétiques portant la construction COX1ΔC15 (nommées XPM199) ont été répliquées sur un milieu dépourvu d’uracile (c’est la plaque maîtresse à partir de laquelle les colonies positives ont été purifiées). Ils ont également été répliqués sur une souche testrice L4527 lawn, qui contient la mutation non fonctionnelle cox1D369N. Après s’être accouplés pendant deux nuits, le génome mitochondrial de L45 et XPM199 s’est recombiné, ce qui a donné lieu à un gène COX1 fonctionnel ; Par conséquent, les diploïdes ont récupéré la capacité de se développer sur les milieux respiratoires. Dans la plaque maîtresse, nous avons choisi les colonies positives. Ils ont été striés sur des plaques dépourvues d’uracile, et les tests sélectifs ont été répétés pour obtenir des rhocellules synthétiques pures (Figure 2E). Il est important de noter que la plaque d’essai ne sert qu’à l’identification des rhocolonies synthétiques, et que les mutants ne peuvent pas être récupérés à partir de ces plaques.
Intégration de la construction dans le génome mitochondrial de la souche visée
Cette étape est réalisée par un processus appelé cytoduction28,29 (Figure 1, étape 6). Dans cette approche, la souche synthétique rho-strain (souche donneuse) est accouplée à la souche accepteuse prévue du type d’accouplement opposé. Une condition essentielle est qu’au moins l’une des deux souches d’accouplement soit porteuse de la mutation kar1-1 pour empêcher la fusion nucléaire30. Par conséquent, l’accouplement des deux cellules produit un zygote binucléé (Figure 3). Le réseau mitochondrial des cellules parentales (donneur et accepteur) fusionne et les molécules d’ADN mitochondrial se recombinent. Les zygotes binucléés sont incubés/récupérés pour permettre le bourgeonnement, ce qui produira des cellules haploïdes. Ces haploïdes portent le fond nucléaire de l’une des cellules parentales. De même, les haploïdes peuvent porter l’ADN mitochondrial de la cellule parentale ou de l’ADN mitochondrial recombiné d’intérêt. Cependant, la mutation kar1-1 n’est pas efficace à 100%, et de vrais diploïdes se formeront pendant l’accouplement 28,29. La souche synthétique rho- (donneur, XPM199) portait l’allèle kar1-1 dans l’exemple. En tant que marqueur sélectif, il avait l’allèle ade2, ce qui en fait un auxotrophe de l’adénine (Figure 4). La souche accepteuse était XPM10, une souche rho+ portant la construction cox1Δ ::ARG8m, où le rapporteur ARG8m a remplacé les codons COX1 dans le génome mitochondrial7. Le mélange des deux cultures cellulaires a été ajouté à une plaque YPD sous forme de goutte pour permettre l’accouplement. Après 3 à 5 h, les cellules ont été observées au microscope optique pour détecter la formation de shmoos (Figure 3B), une forme de cellule associée à l’accouplement. Après le temps d’incubation/récupération, les zygotes binucléaires ont été plaqués sur un milieu dépourvu d’adénine pour empêcher la croissance des cellules donneuses.
Sélection de la souche haploïde porteuse du génome mitochondrial d’intérêt (Figure 1, étape 7)
Un mélange de cellules donneuses, acceptrices et diploïdes est présent après la cytoduction. Par conséquent, après l’incubation/récupération des zygotes binucléés, les cellules doivent être cultivées dans différents milieux sélectifs pour identifier et purifier les haploïdes d’intérêt. Le milieu sélectif dépend des génotypes du donneur, des souches accepteuses et de la construction mitochondriale prévue. Cependant, en général, le raisonnement derrière le choix du milieu sélectif est le suivant : i) après l’incubation/récupération, le mélange de cytoduction est cultivé sur un milieu sélectif où la souche parentale donneuse ne peut pas se développer. Dans l’exemple spécifique de la figure 4A, B, le donneur (souche rho-souche synthétique) porte l’allèle ade2 non fonctionnel. Ainsi, le mélange de cytoduction doit être incubé sur une plaque moyenne dépourvue d’adénine. Il s’agit de la plaque maîtresse. ii) Une fois que les colonies se développent, la plaque maîtresse est répliquée à nouveau sur un milieu dépourvu d’adénine (pour générer une nouvelle plaque maîtresse à partir de laquelle les colonies positives d’intérêt seront purifiées), puis sur un milieu où seuls les diploïdes peuvent se développer. Ceci est nécessaire pour éviter une purification ultérieure par inadvertance des colonies diploïdes. Dans le cas de l’exemple de la figure 4C, seuls les diploïdes peuvent se développer sur des milieux dépourvus de leucine. iii) La plaque maîtresse est également répliquée sur des milieux où seuls les haploïdes accepteurs qui ont incorporé l’ADN mitochondrial d’intérêt se développeront. Dans l’exemple de la figure 4C, les haploïdes se développent sur des milieux respiratoires contenant de l’éthanol/glycérol comme source de carbone puisque la protéine Cox1ΔC15 est fonctionnelle. La souche rho+ résultante portant l’ADNmt d’intérêt a été nommée XPM20925. Les souches utilisées à la figure 2 et à la figure 4 sont énumérées dans le tableau 1.
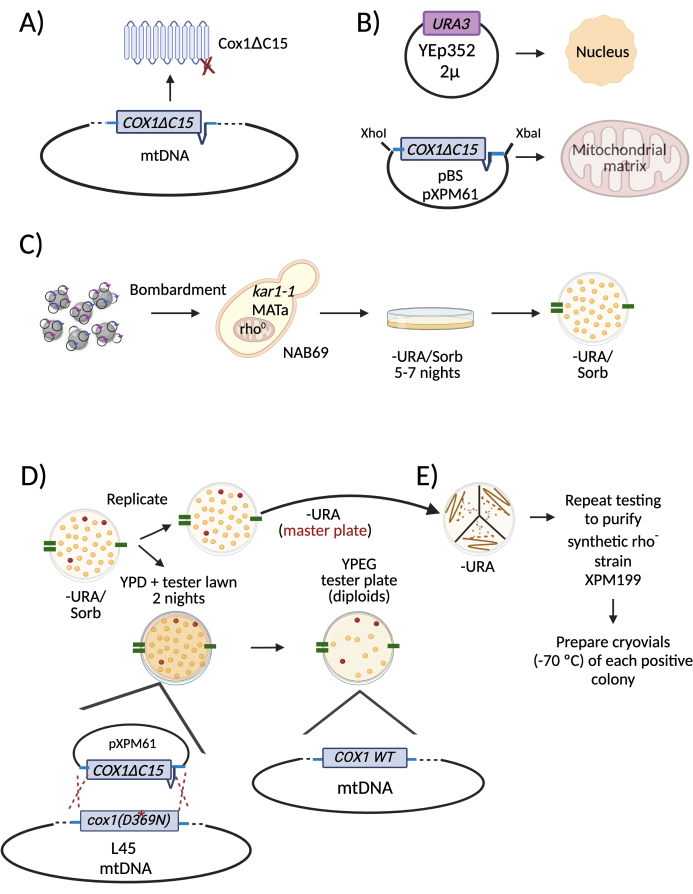
Figure 2 : Schéma décrivant un exemple spécifique de transformation mitochondriale et de sélection de rhocellules positives. (A) La modification intentionnelle du génome mitochondrial était une délétion de la région codant pour les 15 derniers acides aminés de la sous-unité Cox1 (Cox1ΔC15). (B) Les WP ont été recouverts de deux plasmides pour transformer les cellules de levure. L’un était le plasmide de 2 μ Yep352 qui était dirigé et exprimé dans le noyau. L’autre était le plasmide pXPM61, qui contient l’allèle COX1ΔC15 plus 395 nt et 990 nt des COX1 5' et 3'-UTR, respectivement. (C) Les WP ont été introduits dans des cellules à partir de la souche NAB69, qui n’a pas d’ADN mitochondrial (souche rho0). Les colonies transformantes obtenues à partir des plaques de bombardement ont été répliquées sur un milieu dépourvu d’uracile, le marqueur auxotrophe du plasmide nucléaire YEp352. (D) Pour sélectionner les rhocolonies positives, la plaque -URA a été répliquée sur un milieu dépourvu d’uracile. C’était la plaque maîtresse à partir de laquelle les colonies positives étaient prélevées et isolées. Il a également été reproduit sur des plaques avec des milieux riches (YPD) et une pelouse d’une souche testeur. Au cours de l’accouplement, l’ADN rho-mitochondrial synthétique a été recombiné avec l’ADN mitochondrial de la souche testeuse, L4527, qui porte une mutation du gène COX1 (D369N). Les diploïdes qui se sont développés sur les milieux respiratoires contenaient l’ADN transformé. Les colonies correspondantes ont été prélevées sur la plaque maîtresse pour se reposer et se purifier. Pour aider à identifier les colonies positives dans la plaque maîtresse dans toutes les répliques de placage, des marques ont été faites avec un marqueur permanent sur les bords des plaques (lignes vertes). (E) Les colonies positives sélectionnées ont été restasonnées sur un milieu dépourvu d’uracile. C’était la nouvelle plaque maîtresse. Comme pour D, deux autres séries d’essais ont été effectuées pour purifier les rhocolonies synthétiques. Abréviations : WPs = particules de tungstène ; ADNmt = ADN mitochondrial ; -URA/Sorb = manque d’uracile / contenant du sorbitol ; WT = type sauvage. Veuillez cliquer ici pour voir une version agrandie de cette figure.

Figure 3 : Schéma décrivant la procédure de cytoduction. (A) Vue d’ensemble de la façon dont les cellules s’accouplent pendant la cytoduction. Au cours de la cytoduction, les mitochondries des souches donneuse et accepteuse fusionnent de sorte que l’ADN mitochondrial des deux souches se recombine. Comme la fusion nucléaire est réduite en raison de la mutation 30 de kar1-1, des zygotes binucléaires se forment. Après un certain temps d’incubation/récupération, le bourgeon zygote binucléaire et les accepteurs haploïdes contenant la mutation mitochondriale voulue sont sélectionnés. (B) L’accouplement de la souche synthétique rho- (donneur) et de la souche accepteuse par cytoduction permet la formation de shmoos (flèches rouges), une forme caractéristique de la levure d’accouplement. L’image a été prise au microscope optique avec un objectif 100x. Barre d’échelle = 10 μm. Veuillez cliquer ici pour voir une version plus grande de cette figure.

Figure 4 : Schéma décrivant un exemple spécifique de cytoduction pour intégrer la mutation COX1ΔC15 dans le génome mitochondrial. (A) Des cultures liquides de la souche rho- synthétique (donneur, XPM199) et de la souche d’intérêt (accepteur, XPM10) ont été mélangées pour s’accoupler. Après la formation du shmoo, le mélange a été récupéré dans une culture liquide pendant 2 à 4 h. Ensuite, le mélange de cytoduction a été étalé sur une plaque avec un milieu dépourvu d’adénine pour empêcher la croissance des cellules donneuses. (B) Représentation schématique des événements de recombinaison de l’ADN mitochondrial du donneur (XPM199) et de l’accepteur (XPM10) pendant la cytoduction. (C) La plaque maîtresse a été répliquée sur différents milieux sélectifs pour identifier et purifier les haploïdes qui intégraient le gène mitochondrial prévu dans l’ADN de l’organite (XPM209)25. Abréviations : -ADE = manque d’adénine ; -LEU = manque de leucine. Veuillez cliquer ici pour voir une version agrandie de cette figure.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
REMARQUE : Nous recommandons d’effectuer six transformations pour chaque construction, car l’efficacité de la transformation mitochondriale est généralement faible. La composition des différents milieux de croissance est indiquée au tableau 2.
1. Préparation des particules de tungstène
- Peser 30 mg de particules de tungstène de 0,7 μm (WP, microsupports) dans un microtube. Ajouter 1,5 mL d’éthanol à 70 % (EtOH) pour stériliser. Vortex les WP et laissez-les reposer 10 min à température ambiante.
- Centrifugeuse à 13 200 x g pendant 15 min à température ambiante. Lavez les WP en ajoutant 1,5 mL d’eau stérile aux particules, en les faisant tourbillonner et en les centrifugeant à 13 200 × g pendant 15 min à température ambiante. Jetez le surnageant.
- Ajouter 500 μL de glycérol stérile à 50 % (la concentration finale est de 60 μg de WP/μL).
REMARQUE : Les WP peuvent être conservés à -20 °C pendant au moins 6 mois. De ce stock, prélever la quantité nécessaire pour six transformations (100 μL).
2. Revêtement ADN des WP
- Ajoutez 5 g du plasmide de 2 μ et 15 g du plasmide bactérien contenant la séquence mitochondriale dans un microtube sur de la glace.
REMARQUE : Le volume final ne doit pas dépasser 50 μL pour éviter de diluer davantage les réactifs nécessaires au revêtement de l’ADN. - Ajouter 100 μL de suspension WP et vortex pendant 5 s (6 mg de WPs).
- Ajouter 4 μL de spermidine 1 M. Brièvement vortex.
- Ajouter 100 μL de CaCl2 glacé de 2,5 M, brièvement vortex. Incuber sur glace pendant 10 min ; Agiter brièvement le mélange toutes les 3 min.
REMARQUE : La solution de CaCl2 est stérilisée par filtre et ne doit pas être autoclave. - Centrifuger les WP pendant 30 s à 13 200 × g à 4 °C et jeter le surnageant. Lavez les particules en les remettant doucement en suspension dans 200 μL de 100% EtOH à -20 °C.
- Centrifuger les WP pendant 30 s à 13 200 × g à 4 °C et jeter le surnageant. Répétez le lavage.
- Remettre les WP en suspension dans 60-70 μL de 100 % EtOH à température ambiante à l’aide d’une pointe de pipette ; Ne pas vortex.
REMARQUE : Pour garantir la qualité des plasmides, l’enrobage de l’ADN doit être effectué le même jour que la transformation biolistique.
3. Préparation du matériel biolistique
- Avant le bombardement, stérilisez six supports de macroporteurs (Figure 5) dans un autoclave et séchez-les soigneusement. Vous pouvez également les tremper dans de l’EtOH et les stériliser à l’aide d’une flamme à l’aide d’une pince. Placez-les sur une plaque de verre stérile.
- Pendant la précipitation de l’ADN (incubation de 10 minutes sur glace à l’étape 2.4), insérez six macroporteurs (ou disques volants) dans chacun des six supports de macrotransporteurs à l’aide de pinces stériles.
REMARQUE : Ne stérilisez pas les macro-supports. - Mélangez les WP enrobés d’ADN avec la pipette. Ajoutez 10 μL de WPs sur chaque surface de macroporteur et répartissez-les sur toute la surface avec la pointe de la pipette. Si nécessaire, ajoutez quelques microlitres supplémentaires de 100% EtOH à la surface du macroporteur pour obtenir une répartition uniforme des WP. Laissez sécher la suspension à température ambiante pendant ~20 min.
4. Préparation des cellules de levure et des plaques de bombardement
- Inoculer la souche du récepteur rho0 sur 2 mL de milieu YPR (tableau 2). Cultivez pendant une nuit à 30 °C dans une roue rotative.
- Diluer 300 μL de la culture dans 30 mL de milieu YPR frais. Cultiver à 30 °C et 200 tr/min sur un agitateur rotatif pendant deux nuits jusqu’à ce que la culture soit saturée.
- Centrifuger les cellules de levure à 600 × g pendant 5 min à température ambiante. Jeter le surnageant et remettre en suspension les cellules de levure dans 600 μL de milieu YPD (tableau 2).
- À l’aide d’une poignée en verre stérile, étalez 100 μL de suspension de cellules de levure sur une plaque de support de bombardement solide.
REMARQUE : Le milieu de bombardement ne doit pas contenir le marqueur de sélection du plasmide de 2 μ qui sera utilisé pour la transformation. - Répétez l’étape 4.4 pour les cinq autres plaques.
- Incuber pendant 1 à 3 h à température ambiante avant de bombarder pour s’assurer que le milieu liquide est complètement absorbé à la surface de la plaque.
5. Génération d’une souche rho-souche synthétique par transformation biolistique
REMARQUE : Avant de commencer, assurez-vous de lire le manuel d’utilisation de l’équipement biologique. Nous décrirons le protocole de l’équipement référencé (Tableau des matériaux et Figure 5).
- Nettoyez la chambre du système d’administration de particules biologiques avec de l’éthanol à 70 % pour éviter la contamination et laissez-le reposer pendant au moins 10 minutes. Juste avant le bombardement, essuyez la surface avec une serviette en papier propre.
- Ouvrez les vannes du réservoir d’hélium pour régler environ 2 000 psi.
- Mettez l’équipement sous tension et allumez la source d’aspiration.
- À l’aide d’une pince, placez le macroporteur face vers le bas sur le support de macroporteur.
REMARQUE : N’utilisez pas l’écran d’arrêt fourni avec l’équipement. - Vissez le couvercle du macro-support sur le dessus du macro-porteur. Toutes les pièces constituent ensemble le système de lancement du microporteur (Figure 5).
- Placez le système de lancement de microporteurs à l’intérieur de la chambre à vide, au cinquième niveau à partir du bas.
- Placez l’une des plaques contenant la pelouse de souche rho0 au deuxième niveau à partir du bas de la chambre. Assurez-vous que la plaque est tournée vers le haut et qu’elle n’est pas couverte par le couvercle.
- À l’aide d’une pince stérile, placez un disque de rupture sur le capuchon de retenue. Vissez le capuchon de retenue sur le tube d’accélération ; Assurez-vous que le capuchon de retenue est bien ajusté.
REMARQUE : Ne traitez pas les disques rompus avec de l’isopropanol comme suggéré dans le manuel car nous avons observé que l’efficacité de la transformation diminue. - Fermez la porte de la chambre à vide.
- Mettez l’interrupteur VAC/VENT/HOLD en position VAC . Lorsque le vide de 25-28 inHg est atteint, mettez l’interrupteur VAC/VENT/HOLD en position HOLD .
REMARQUE : Sachez que le vide réalisable peut varier en fonction du niveau de la mer. Nous avons réussi à atteindre 25 inHg. - Attendez que la pression s’accumule dans le tube d’accélération jusqu’à ce qu’elle atteigne 1 300 psi, lorsque le disque de rupture se brisera en émettant un bruit sec.
- Immédiatement après la rupture du disque de rupture, l’interrupteur FIRE et le vide sont libérés en mettant l’interrupteur VAC/VENT/HOLD en position VENT .
- Avec précaution, à l’aide d’une pince stérile, retirez tous les débris du disque de rupture présents à la surface de la plaque et recouvrez la plaque avec son couvercle.
- Répétez la procédure pour les cinq plaques restantes, en plaçant un nouveau disque de rupture et un macrosupport dans chaque tour.
- À la fin, fermez la vanne principale du réservoir d’hélium.
- Fermez la chambre et créez un vide en mettant l’interrupteur VAC/VENT/HOLD en position VAC . Relâchez le système de toute pression d’hélium en appuyant et en relâchant l’interrupteur FIRE plusieurs fois. Répétez l’opération avec la porte ouverte.
- Éteignez la pompe à vide et l’équipement de bombardement.
- Nettoyez le système de distribution avec 70% d’EtOH. Lavez les supports de macro-supports avec une solution SDS à 0,1 % ; rincer à l’eau distillée stérile et à 100 % d’EtOH.
6. Sélection synthétique de la rho-colonie
- Incuber les plaques de bombardement pendant 5 à 7 nuits à 30 °C.
REMARQUE : Il est important de vérifier quotidiennement que les plaques ne sont pas contaminées. Si nécessaire, la région contaminée peut être découpée à l’aide d’une spatule stérile pour éviter toute contamination supplémentaire. - Inoculer la souche d’essai du type d’accouplement opposé dans 2 mL de milieu YPD pendant la nuit (voir l’exemple spécifique à la figure 2D,E).
- Inoculer 150 μL de la culture de souche testrice sur une plaque YPD. À l’aide d’une poignée en verre stérile, étalez le testeur uniformément sur la surface de la plaque. Laissez sécher la plaque pendant au moins 5 min.
- Réalisez des répliques des plaques de bombardement à l’aide de tampons de réplication en velours et d’un tampon de réplicateur.
- Répliquer sur une plaque de milieu de décrochage correspondant au marqueur d’auxotrophie plasmidique transformé de 2 μ. La croissance dure une nuit d’incubation à 30 °C. Ensuite, conserver à 4 °C jusqu’à nouvel ordre. Cette plaque est la plaque maîtresse.
- Répétez la réplique de l’étape 6.3 sur la plaque YPD contenant la pelouse du testeur. Incuber à 30 °C pendant deux nuits. Par la suite, répliquez cette plaque sur le milieu sélectif pour détecter la présence du gène mitochondrial d’intérêt, par exemple, milieu respiratoire ou milieu dépourvu d’arginine, et incubez une nuit à 30 °C. Seules les cellules qui ont hébergé le plasmide bactérien synthétique dans les mitochondries se développeront sur le milieu sélectif après l’accouplement avec la souche testeuse.
- Identifiez sur la plaque maîtresse (étape 6.4.1) les colonies correspondantes qui ont poussé à l’étape 6.4.2.
REMARQUE : Étant donné que la plaque de bombardement (et donc la plaque maîtresse) est encombrée de colonies transformantes, il peut être difficile d’identifier les colonies positives observées sur la plaque d’accouplement du testeur. Pour cette raison, il est fortement recommandé de tracer quelques petites lignes de chaque côté de toutes les plaques avec un marqueur permanent. Tracez des lignes similaires sur l’anneau du tampon réplicatif. Ces lignes seront utiles pour orienter et localiser les colonies positives sur la plaque maîtresse (voir l’exemple de la figure 2D). - Purifier les colonies positives en les striant de la plaque maîtresse vers une deuxième plaque de chute sélective, comme à l’étape 6.4.1. Incuber pendant deux nuits à 30 °C.
REMARQUE : Il est essentiel que le stries permette la croissance de colonies uniques pour assurer une souche pure. - Répétez le processus de sélection (étapes 6.2 à 6.5) pour confirmer la présence du plasmide bactérien dans les mitochondries.
REMARQUE : Habituellement, ce processus peut être répété deux fois de plus pour sélectionner des souches synthétiques stables. - Une fois que la souche synthétique rho- maintient de manière stable l’ADN plasmidique dans les mitochondries, sélectionnez 3 à 5 colonies positives différentes et inoculez-les dans 2 ml de YPD. Utilisez cette culture pour préparer un stock cryofial (en mélangeant 600 μL de culture et 600 μL de glycérol à 50 % pour conserver à -70 °C) et pour insérer la séquence plasmidique dans l’ADNmt d’intérêt par cytoduction (étape 6.7).
REMARQUE : Comme il n’y a pas de pression sélective pour maintenir le plasmide transformé dans les mitochondries à partir de la souche synthétique rho-stendue , le plasmide peut être facilement perdu. Par conséquent, nous vous recommandons d’effectuer la cytoduction dès que possible.
7. Intégration de la construction présente dans la souche rho-souche synthétique dans le site cible du génome mitochondrial par cytoduction
- Inoculer deux tubes avec 3 mL de milieu YPD, l’un avec les cellules donneuses (rho-cellules synthétiques) et l’autre avec les cellules accepteuses (cellule de levure où la construction finale est attendue). Incuber toute la nuit à 30 °C.
- Mélangez 750 μL de la souche donneuse et 250 μL de la souche réceptrice dans un microtube stérile (rapport 3:1).
- Centrifuger le mélange pendant 1 min à 13 200 × g ; Jetez le surnageant. À l’aide d’une pointe de pipette de 1 mL avec l’extrémité coupée, prélevez une goutte de la pastille de cellule et placez-la sur une plaque YPD. Incuber à 30 °C pendant 2 à 4 h.
REMARQUE : Pour éviter la contamination croisée, ne mettez pas plus de deux suspensions de cellules dans une seule plaque (voir l’exemple de la figure 4A). - Prélever une petite quantité du mélange de cellules, le remettre en suspension dans 15 μL d’eau stérile sur une lame et placer une lamelle. Vérifier au microscope optique la présence de shmoos avec un objectif 40x ou 100x ; cette forme caractéristique se manifeste lorsque deux types d’accouplement sont présents (figure 3B).
- S’il y a des shmoos, remettre en suspension une petite quantité (~0,5 mm3) de la masse cellulaire dans 2 mL de milieu YPD. Incuber pendant 2 h à 30 °C dans une roue tournante pour permettre aux zygotes binucléaires de récupérer.
- Mélangez et diluez 10 μL de suspension cellulaire dans 990 μL d’eau stérile (dilution 1:100). À l’aide de billes de verre ou d’une poignée en verre stérile, étalez 100 μL de dilution cellulaire sur un milieu de chute où seule la souche accepteur (et les diploïdes sporadiques) se développe. Incuber pendant 2-3 nuits à 30 °C.
- Répliquez les colonies résultantes sur les milieux sélectifs nécessaires, comme expliqué dans l’introduction (étape 4 ; voir la figure 4C pour un exemple spécifique).
- Après l’identification des colonies positives, réinstallez-les sur le même milieu sélectif pour purifier la souche haploïde porteuse de l’ADNmt d’intérêt.
- Sélectionnez au moins deux colonies positives et cultivez-les sur 2 mL de milieu YPD à 30 °C pendant la nuit. Faites une sauvegarde cryogénique en mélangeant 600 μL de glycérol à 50 % avec 600 μL de culture YPD saturée. Conserver à -70 °C.
- Isoler l’ADN des souches résultantes 31,32. Amplifier la région souhaitée par PCR et séquençage pour confirmer la présence de la mutation mitochondriale.
REMARQUE : Chaque colonie positive est une réplique technique qui doit être confirmée indépendamment pour garantir la séquence correcte dans le génome mitochondrial.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Cette section présente quelques résultats représentatifs des différentes étapes de la transformation mitochondriale. La figure 6 montre une procédure de bombardement. Les rhocellules synthétiques portaient un plasmide bactérien avec le gène rapporteur ARG8m, qui remplacera la séquence codante d’un gène mitochondrial (Figure 6A). Après le bombardement, la plaque a été répliquée sur un milieu dépourvu d’uracile (-URA) ; il s’agit de ...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Le présent travail a décrit comment transformer avec succès les mitochondries de la levure S. cerevisiae . Le processus, depuis le bombardement de microprojectiles à grande vitesse jusqu’à la purification de la souche de levure prévue, prend ~8 à 12 semaines, selon le nombre de cycles de purification de la souche synthétique rho-soutin nécessaires. Certaines des étapes critiques de la méthode sont les suivantes. Tout d’abord, plus les régions flanquantes ajoutées autour du site de mutation dans la con...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n’ont aucun conflit d’intérêts à divulguer.
Remerciements
Cette publication a bénéficié du soutien du Programa de Apoyo a Proyectos de Investigación e Innovación Tecnológica (PAPIIT), de l’UNAM [IN223623 à XP-M]. L’UPD est un boursier CONAHCYT (CVU :883299). Nous tenons à remercier le Dr Ariann Mendoza-Martínez pour son aide technique avec les images au microscope optique. Licences Biorender : DU26OMVLUU (Figure 2) ; BK26TH9GXH (figure 3) ; GD26TH80R5 (figure 4) ; PU26THARYD (figure 7) ; ML26THAIFG (figure 9).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 1 mL pointes de pipette | Axygen | T-1000-B | |
| 1,5 mL Microtube | Axygen | MCT-150-C | |
| 10 &mu ; Pointes de pipette L | Axygen | T-10-C | |
| 15 mL tube à fond conique ; | Axygen | SCT-25ML-25-S | |
| 200 &mu ; Pointes de pipette en L | Axygen | T-200-Y | |
| 50 mL Tube à fond conique | Axygen | SCT-50ML-25-S | |
| AfiII | New England BioLabs | R0520S | |
| Agarose | SeaKem | 50004 | |
| Balance analytique | OHAUS | ARA520 | |
| Autoclave | TOMY | ES-315 | |
| Gélose Bacto | BD | 214010 | |
| Bacto peptone | BD | 211677 | |
| Support de macroporteur biolisitique ; | Bec Bunsen BIO-RAD | 1652322 | |
| VWR | 89038-528 | ||
| Chlorure de calcium | Fisher Scientific | C79-500 | |
| CSM -ADE | Formedium | DCS0049 | |
| CSM -ARG | Formedium | DCS0059 | |
| CSM -LEU | Formedium | DCS0099 | |
| CSM -URA | Formedium | ||
| Flacon de culture en verre | KIMAX KIMBLE | 25615 | |
| Tube en verre de culture | Pyrex | 9820 | |
| Dextrose | BD | 215520 | |
| Éthanol | JT Baker ; | 9000 | |
| Pince | Millipore | 620006 | |
| Perles de verre | Sigma | Z265926 | |
| Poignée en verre | Sigma | S4647 | |
| Glycérol | JT BAKER | 2136-01 | |
| Réservoir d’hélium grade 5 (99,99 %) | - | - | |
| HSTaq ; Kit | PCR BIO | ||
| Microcentrifugeuse | Eppendorf | 022620100 | |
| NdeI | New England BioLabs | R0111L | |
| Agitateur orbital | New Brunswick scientific | NB-G25 | |
| Tubes PCR | Axygen | PCR-02-C | |
| PDS-1000/He TM Système de distribution de particules biolistiques | BIO-RAD | 165-2257 | |
| Boîtes de Pétri (100X10) | BD | 252777 | |
| QIAprep Spin Miniprep | Qiagen | 27106 | |
| Raffinose | Formedium | RAF03 | |
| Réplique | Scienceware | Z363391 | |
| Disques de rupture 1350 Psi | BIO-RAD | 1652330 | |
| Sorbitol | Sigma | S7547 | |
| Spermidine | Sigma | S0266 | |
| T4 DNA Ligase | Thermo Scientific | EL0011 | |
| Rotateur de culture tissulaire | Thermo Scientific | 88882015 | |
| Microtransporteurs en tungstène M10 | BIO-RAD | 1652266 | |
| Pompe à vide d’une capacité de 100L/min | - | - | |
| Tampons en velours | Bel-Art | H37848-0002 | |
| Vortex ; | Scientifc Industries | SI-0236 | |
| Bâtonnet d’applicateur à bois | PROMA | 1820060 | |
| Extrait de levure | BD | 212750 | |
| Base d’azote de levure sans acides aminés | BD | 291920 |
Références
- Bonnefoy, N., Fox, T. D. In vivo analysis of mutated initiation codons in the mitochondrial COX2 gene of Saccharomyces cerevisiae fused to the reporter gene ARG8m reveals lack of downstream reinitiation. Mol Gen Genet. 262 (6), 1036-1046 (2000).
- Franco, L. V. R., Su, C. H., McStay, G. P., Yu, G. J., Tzagoloff, A. Cox2p of yeast cytochrome oxidase assembles as a stand-alone subunit with the Cox1p and Cox3p modules. J Biol Chem. 293 (43), 16899-16911 (2018).
- Flores-Mireles, D., et al. The cytochrome b carboxyl terminal region is necessary for mitochondrial complex III assembly. Life Sci Alliance. 6 (7), (2023).
- Rubalcava-Gracia, D., Vázquez-Acevedo, M., Funes, S., Pérez-Martínez, X., González-Halphen, D. Mitochondrial versus nuclear gene expression and membrane protein assembly: the case of subunit 2 of yeast cytochrome. Mol Biol Cell. 29 (7), 820-833 (2018).
- García-Villegas, R., et al. The Cox1 C-terminal domain is a central regulator of cytochrome c oxidase biogenesis in yeast mitochondria. J Biol Chem. 292 (26), 10912-10925 (2017).
- Rak, M., et al. Yeast cells lacking the mitochondrial gene encoding the ATP synthase subunit 6 exhibit a selective loss of complex IV and unusual mitochondrial morphology. J Biol Chem. 282 (15), 10853-10864 (2007).
- Perez-Martinez, X., Broadley, S. A., Fox, T. D. Mss51p promotes mitochondrial Cox1p synthesis and interacts with newly synthesized Cox1p. EMBO J. 22 (21), 5951-5961 (2003).
- Sanchirico, M. E., Fox, T. D., Mason, T. L. Accumulation of mitochondrially synthesized Saccharomyces cerevisiae Cox2p and Cox3p depends on targeting information in untranslated portions of their mRNAs. EMBO J. 17 (19), 5796-5804 (1998).
- Saracco, S. A., Fox, T. D. Cox18p is required for export of the mitochondrially encoded Saccharomyces cerevisiae Cox2p C-tail and interacts with Pnt1p and Mss2p in the inner membrane. Mol Biol Cell. 13 (4), 1122-1131 (2002).
- McStay, G. P., Su, C. H., Thomas, S. M., Xu, J. T., Tzagoloff, A. Characterization of assembly intermediates containing subunit 1 of yeast cytochrome oxidase. J Biol Chem. 288 (37), 26546-26556 (2013).
- Golik, P., Bonnefoy, N., Szczepanek, T., Saint-Georges, Y., Lazowska, J. The Rieske FeS protein encoded and synthesized within mitochondria complements a deficiency in the nuclear gene. Proc Natl Acad Sci U S A. 100 (15), 8844-8849 (2003).
- Franco, L. V. R., et al. Allotopic expression of COX6 elucidates Atco-driven co-assembly of cytochrome oxidase and ATP synthase. Life Sci Alliance. 6 (11), e202301965(2023).
- Mireau, H., Arnal, N., Fox, T. D. Expression of Barstar as a selectable marker in yeast mitochondria. Mol Genet Genomics. 270 (1), 1-8 (2003).
- Cohen, J. S., Fox, T. D. Expression of green fluorescent protein from a recoded gene inserted into Saccharomyces cerevisiae mitochondrial DNA. Mitochondrion. 1 (2), 181-189 (2001).
- Suhm, T., et al. A novel system to monitor mitochondrial translation in yeast. Microb Cell. 5 (3), 158-164 (2018).
- Rzepka, M., Suhm, T., Ott, M. Incorporation of reporter genes into mitochondrial DNA in budding yeast. STAR Protoc. 3 (2), 101359(2022).
- Steele, D. F., Butler, C. A., Fox, T. D. Expression of a recoded nuclear gene inserted into yeast mitochondrial DNA is limited by mRNA-specific translational activation. Proc Natl Acad Sci U S A. 93 (11), 5253-5257 (1996).
- Flores-Mireles, D., Camacho-Villasana, Y., Pérez-Martínez, X. The ARG8m reporter for the study of yeast mitochondrial translation. Methods Mol Biol. 2661, 281-301 (2023).
- Perez-Martinez, X., Butler, C. A., Shingu-Vazquez, M., Fox, T. D. Dual functions of Mss51 couple synthesis of Cox1 to assembly of cytochrome c oxidase in Saccharomyces cerevisiae mitochondria. Mol Biol Cell. 20 (20), 4371-4380 (2009).
- Bonnefoy, N., Remacle, C., Fox, T. D. Genetic transformation of Saccharomyces cerevisiae and Chlamydomonas reinhardtii mitochondria. Methods Cell Biol. 80, 525-548 (2007).
- Veloso Ribeiro Franco, L., Barros, M. H. Biolistic transformation of the yeast Saccharomyces cerevisiae mitochondrial DNA. IUBMB Life. 75 (12), 972-982 (2023).
- Bonnefoy, N., Fox, T. D. Directed alteration of Saccharomyces cerevisiae mitochondrial DNA by biolistic transformation and homologous recombination. Methods Mol Biol. 372, 153-166 (2007).
- Butow, R. A., Henke, R. M., Moran, J. V., Belcher, S. M., Perlman, P. S. Transformation of Saccharomyces cerevisiae mitochondria using the biolistic gun. Methods Enzymol. 264, 265-278 (1996).
- Bonnefoy, N., Fox, T. D. Genetic transformation of Saccharomyces cerevisiae mitochondria. Methods Cell Biol. 65, 381-396 (2001).
- Shingú-Vázquez, M., et al. The carboxyl-terminal end of Cox1 is required for feedback assembly regulation of Cox1 synthesis in Saccharomyces cerevisiae mitochondria. J Biol Chem. 285 (45), 34382-34389 (2010).
- Bonnefoy, N., Bsat, N., Fox, T. D. Mitochondrial translation of Saccharomyces cerevisiae COX2 mRNA is controlled by the nucleotide sequence specifying the pre-Cox2p leader peptide. Mol Cell Biol. 21 (7), 2359-2372 (2001).
- Meunier, B., Lemarre, P., Colson, A. M. Genetic screening in Saccharomyces cerevisiae for large numbers of mitochondrial point mutations which affect structure and function of catalytic subunits of cytochrome-c oxidase. Eur J Biochem. 213 (1), 129-135 (1993).
- Dorweiler, J. E., Manogaran, A. L. Cytoduction and plasmiduction in yeast. Bio Protoc. 11 (17), 4146(2021).
- Zakharov, I. A., Yarovoy, B. P. Cytoduction as a new tool in studying the cytoplasmic heredity in yeast. Mol Cell Biochem. 14 (1-3), 15-18 (1977).
- Conde, J., Fink, G. R. A mutant of Saccharomyces cerevisiae defective for nuclear fusion. Proc Natl Acad Sci U S A. 73 (10), 3651-3655 (1976).
- Burke, D., Dawson, D., Stearns, T. Cold Spring Harbor Laboratory. Methods in yeast genetics : a Cold Spring Harbor Laboratory manual. 2000 ed. , Cold Spring Harbor Laboratory Press. (2000).
- Dunham, M. J., Gartenberg, M. R., Brown, G. W. : a. Methods in yeast genetics and genomics : a Cold Spring Harbor Laboratory course manual. 2015 edition. , Cold Spring Harbor Laboratory Press. (2015).
- Ding, M. G., et al. Chapter 27 An improved method for introducing point mutations into the mitochondrial cytochrome B gene to facilitate studying the role of cytochrome B in the formation of reactive oxygen species. Methods Enzymol. 456, 491-506 (2009).
- Klein, C. J. L., Olsson, L., Nielsen, J. Glucose control in Saccharomyces cerevisiae: the role of Mig1 in metabolic functions. Microbiology (Reading). 144, Pt 1 13-24 (1998).
- Rolland, F., Winderickx, J., Thevelein, J. M. Glucose-sensing and -signalling mechanisms in yeast. FEMS Yeast Res. 2 (2), 183-201 (2002).
- Gruschke, S., et al. The Cbp3-Cbp6 complex coordinates cytochrome b synthesis with bc(1) complex assembly in yeast mitochondria. J Cell Biol. 199 (1), 137-150 (2012).
- Seshadri, S. R., Banarjee, C., Barros, M. H., Fontanesi, F. The translational activator Sov1 coordinates mitochondrial gene expression with mitoribosome biogenesis. Nucleic Acids Res. 48 (12), 6759-6774 (2020).
- Rak, M., Tzagoloff, A. F1-dependent translation of mitochondrially encoded Atp6p and Atp8p subunits of yeast ATP synthase. Proc Natl Acad Sci U S A. 106 (44), 18509-18514 (2009).
- He, S., Fox, T. D. Mutations affecting a yeast mitochondrial inner membrane protein, pnt1p, block export of a mitochondrially synthesized fusion protein from the matrix. Mol Cell Biol. 19 (10), 6598-6607 (1999).
- Rak, M., et al. Regulation of mitochondrial translation of the ATP8/ATP6 mRNA by Smt1p. Mol Biol Cell. 27 (6), 919-929 (2016).
- Barrera-Paez, J. D., Moraes, C. T. Mitochondrial genome engineering coming-of-age. Trends Genet. 38 (8), 869-880 (2022).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
