La spectroscopie par résonance magnétique nucléaire (RMN) est utilisée pour identifier la dérégulation des métabolites chez les patients atteints de diverses maladies. Cette technique permet de quantifier les métabolites dérangés, démêlant ainsi les informations physiopathologiques. Ici, nous décrivons la procédure étape par étape de l’approche basée sur la RMN pour la caractérisation métabolique des patients.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Identification et quantification des métabolites dérangés chez les patients gravement malades à l’aide de la métabolomique basée sur la RMN
Dans cet article
Résumé
Résumé
La métabolomique est en train de devenir une approche importante pour refléter la réponse de l’individu aux conditions physiopathologiques. La spectroscopie par résonance magnétique nucléaire (RMN) a évolué en tant qu’outil permettant d’identifier les dérégulations métaboliques chez les patients gravement malades atteints de maladies telles que le syndrome de détresse respiratoire aiguë (SDRA), la pancréatite aiguë (SAP), l’insuffisance rénale aiguë (IRA) et la septicémie. Les données spectrales de l’échantillon de sérum du groupe d’étude et du groupe témoin sont enregistrées à l’aide d’un spectromètre RMN de 800 MHz et traitées à l’aide d’outils de traitement et d’analyse RMN. De plus, une analyse statistique rigoureuse, telle que des tests univariés et multivariés, est effectuée pour identifier les métabolites significatifs, qui sont ensuite identifiés et quantifiés avec précision à l’aide d’un logiciel de quantification des métabolites RMN. De plus, l’analyse des voies met en évidence les cycles biochimiques perturbés qui entraînent la gravité de la maladie. Grâce à cette approche globale, les chercheurs visent à mieux comprendre les altérations métaboliques associées à ces maladies graves, ce qui pourrait ouvrir la voie à une meilleure compréhension de la maladie et à de meilleures stratégies de diagnostic et de traitement.
Introduction
Malgré les efforts continus déployés dans le monde entier pour fournir un diagnostic efficace des maladies, la thérapie ciblée n’a toujours pas atteint son véritable potentiel. Diverses approches, telles que la transcriptomique, la protéomique, etc., ont permis d’identifier plusieurs biomarqueurs, mais ceux-ci n’ont pas eu suffisamment d’utilité clinique en raison du manque de sensibilité et de spécificité 1,2. La thérapie ciblée est un grand défi dans certaines maladies multifactorielles, conduisant finalement à une mortalité plus élevée. Il est nécessaire de mieux comprendre le mécanisme sous-jacent et la physiopathologie de maladies complexes existant avec une grande hétérogénéité. Ainsi, à cet égard, l’évolution de la métabolomique a révolutionné le développement thérapeutique, ce qui pourrait éventuellement aider à adapter les schémas thérapeutiques à diverses maladies graves telles que le syndrome de détresse respiratoire aiguë (SDRA), la septicémie et la pancréatite aiguë sévère (PAS).
La métabolomique est une approche globale visant à identifier et à quantifier les molécules de faible poids moléculaire (métabolites tels que les acides aminés, les lipides, les peptides, les acides organiques et les vitamines) dans divers biofluides, cellules ou extraits de tissus. Ces métabolites, qui pèsent généralement moins de 1500 Da, jouent un rôle actif dans les processus biochimiques, reflétant un contour progressif de l’état biologique de l’organisme. Ils comprennent des substrats pour des processus enzymatiques clés, des intermédiaires dans les voies biologiques et des sous-produits du métabolisme cellulaire. Par conséquent, la métabolomique capture une empreinte détaillée des influences alimentaires, des interactions médicamenteuses et des états pathologiques. Les modifications métabolitiques sont des indicateurs très sensibles du métabolisme et des voies biologiques, permettant des corrélations avec les expressions phénotypiques et les anomalies physiopathologiques qui en résultent 3,4. Les variations initiales des métabolites peuvent servir d’indicateurs précoces de la gravité de la maladie, tandis que les changements temporels peuvent aider à surveiller l’efficacité du traitement, la progression de la maladie et les résultats cliniques 5,6,7. La métabolomique améliore ainsi les essais cliniques et diverses autres approches omiques en redéfinissant les maladies par le biais de paramètres cliniques, physiologiques et biochimiques 8,9,10,11,12,13. Les capacités analytiques de la métabolomique sont utilisées pour surveiller et déterminer la sensibilité aux maladies grâce à des concentrations de métabolites modifiées14,15.
Dans ce contexte, la spectrométrie de masse (MS) et la spectroscopie par résonance magnétique nucléaire (RMN) sont devenues les principales plateformes analytiques pour le profilage des métabolites dans les échantillons biologiques. Ces méthodes sont utilisées pour l’identification et la quantification ciblées et non ciblées des métabolites 16,17,18. Chaque plateforme a ses avantages et ses limites, mais la nature non destructive de la RMN la rend préférable dans diverses études in vivo et pour la caractérisation de la structure de composés inconnus, en particulier dans les premières étapes de la recherche métabolomique. Le fractionnement, la dérivation et l’ionisation de l’échantillon requis avant la spectrométrie de masse peuvent introduire des biais et souvent entraîner une perte d’échantillon, affectant les caractéristiques dynamiques que la spectroscopie RMN peut capturer avec une préparation minimale ou nulle de l’échantillon. La principale limitation de la RMN est sa sensibilité plus faible par rapport à la MS, qui offre une limite de détection plus basse, ce qui rend difficile la détection de métabolites moins abondants19. Cependant, des progrès tels que les aimants supraconducteurs à haute résolution, les sondes RMN refroidies par cryogénie et les techniques qui améliorent la sensibilité ont atténué cette limitation 20,21,22. En tant qu’approche complémentaire à la génomique et à la protéomique, le profilage métabolique à l’aide de la spectroscopie RMN gagne du terrain en tant que technique privilégiée 23,24,25. La préparation minimale des échantillons, la reproductibilité et la répétabilité de la RMN en font un outil précieux pour capturer les caractéristiques dynamiques inhérentes aux métabolites malgré ses problèmes de sensibilité26.
Plusieurs groupes de recherche ont effectué avec succès la métabolomique, mettant en évidence le profil métabolique dérégulé des patients pour diverses maladies27 telles que le SDRA28, 29, 30, 31, 32, 33, la pneumonie34, la septicémie7, les calculs biliaires35 et la pancréatite36. Des études métabolomiques basées sur la RMN portant sur des patients gravement malades ont joué un rôle déterminant dans le suivi de la progression du syndrome de réponse inflammatoire systémique (SIRS) au syndrome de dysfonctionnement multiviscéral (MODS), qui est l’une des principales causes de mortalité et de morbidité en unité de soins intensifs (USI)37. Dans une étude menée par Stringer et al., des échantillons de plasma ont été utilisés pour examiner les altérations métaboliques chez les patients atteints de lésions pulmonaires aiguës induites par la septicémie (ALI) par rapport aux patients témoins38. Les principaux métabolites trouvés élevés dans cette étude pilote reflétaient les voies métaboliques impliquées et leur association avec les scores cliniques. Cette recherche a été étendue à la métabolomique sérique afin de différencier le sepsis des premiers stades des mécanismes de lésions pulmonaires dans le SDRA32. De plus, une autre étude sur le SDRA a identifié de puissants biomarqueurs sériques qui différencient nettement les lésions pulmonaires aiguës/SDRA et les témoins sains, offrant des informations sur les changements métaboliques systémiques correspondant à l’apparition aiguë des lésions pulmonaires39,40.
La spectroscopie RMN est une technique analytique automatisée à haut débit qui fournit des informations robustes et impartiales sur l’empreinte métabolique, révélant la physiopathologie sous-jacente38. L’application clinique et l’interprétation biologique des données RMN dépendent de l’obtention de spectres de haute qualité contenant des informations riches. Par conséquent, il est crucial d’assurer une collecte, un traitement et une analyse des données précis, uniformes et bien formulés. Par conséquent, l’objectif de cette étude est de tirer parti des étapes essentielles de la métabolomique basée sur la RMN pour l’identification et la quantification des métabolites. Cette étude met en évidence les étapes clés du protocole requis pour l’étude métabolomique clinique (Figure 1), telles que la sélection des échantillons appropriés, la collecte et le stockage, le traitement et la préparation des échantillons, l’acquisition et l’analyse des données, l’identification et la quantification du métabolite d’intérêt, et éventuellement, l’interprétation des résultats dans un contexte clinique pour en tirer des informations pertinentes. Chacune de ces étapes est essentielle pour tirer parti de la spectroscopie RMN en métabolomique afin de découvrir des informations biologiques et cliniques importantes.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
L’approbation éthique (code CEI : 2022-71-PhD-126) a été obtenue auprès de l’IEC de l’Institut postuniversitaire des sciences médicales Sanjay Gandhi (SGPGIMS), Lucknow. Des consentements écrits et éclairés ont été obtenus des patients ou de leurs proches pour réaliser l’étude et publier les données à des fins de recherche. De plus, la recherche a été menée conformément aux directives institutionnelles.
1. Conception de l’étude et autorisation éthique
- Déterminez la taille de l’échantillon pour chaque groupe. Examinez attentivement et établissez les critères de sélection des participants. De plus, si la conception de l’étude exige l’inclusion d’échantillons humains ou animaux, obtenez l’autorisation éthique du comité d’éthique de l’établissement (CEI) approprié avant de commencer le prélèvement des échantillons.
- Sélectionnez les patients atteints de SDRA classés comme légers, modérés et sévères, sur la base des critères diagnostiques de la définition de Berlin 2012 basée sur la pression partielle d’oxygène dans le sang artériel (PaO2) par rapport à la fraction d’oxygène inspiré (FiO2) (P/F). Les patients atteints de SDRA avec une plage P/F de 300 à 200 sont considérés comme légers, 200 à 100 comme modérés et inférieurs à 100 comme sévères38. Ici, nous nous sommes concentrés sur deux groupes : les patients atteints de SDRA léger et modéré (voir tableau 1).
REMARQUE : L’étude implique l’utilisation de sérum obtenu à partir d’échantillons de sang pour effectuer une métabolomique basée sur la RMN. Dans cette étude, les participants inclus à titre de référence avaient un âge moyen de 42 ans (± 10,9 ans), avec une répartition par sexe de 2 hommes et 6 femmes.
| Catégorie | Rapport P/F |
| Douleur légère | 300-200 |
| Modéré | 200-100 |
| Forte douleur | 100-0 |
Tableau 1 : Catégorisation des patients atteints de SDRA.
2. Sélection, collecte et traitement de l’échantillon
- Effectuez l’isolement sérique en suivant les étapes décrites ci-dessous.
- Pour l’expérience, prélever 2 mL d’échantillons de sang dans les artères à l’aide d’une aiguille stérile dans un flacon ordinaire (sans additifs) et stérile. Laissez l’échantillon coaguler pendant 30 minutes à température ambiante. Pour cette étude, 4 patients diagnostiqués avec un SDRA léger et 4 patients atteints d’un SDRA modéré ont été sélectionnés.
- Centrifuger l’échantillon à 3100 x g pendant 15 min pour séparer le sérum25. Transférez le sérum dans des tubes de microcentrifugation stériles, en faisant des aliquotes de plus petit volume (c’est-à-dire 400-500 μL), étiquetez-les de manière appropriée (nom du patient, n° CR, point du jour, etc.) et conservez-les à -80 °C pour une analyse future.
REMARQUE : À ce stade, l’expérience peut être interrompue et reprise à un moment opportun.
- Traitez l’échantillon de sérum avant les expériences RMN en suivant les étapes suivantes.
- Décongelez l’échantillon avant d’effectuer les expériences RMN. Mélanger 250 μL d’aliquote du sérum avec 250 μL de solution tampon de phosphate salin (contenant 100 % de D2O, 0,9 % de NaCl, 50 mM de tampon de phosphate de sodium, pH 7,4) pour minimiser la variation du pH.
- Agitez le mélange pendant quelques secondes (~15 s) pour vous assurer qu’il est homogène. Enfin, transférez l’échantillon préparé dans un tube RMN propre avec un insert coaxial contenant du propionate de triméthylsilyle (TSP) à une concentration de 0,05 mM, qui sert d’étalon externe pour l’étalonnage et la quantification41.
REMARQUE : À titre de référence, un composé inerte et non réactif qui n’interagit pas avec les analytes est utilisé. Parmi les autres composés de référence couramment utilisés, citons le tétraméthylsilane (TMS) et le triméthylsilylpropanesulfonate de sodium (DSS).
3. Expérimentation RMN
REMARQUE : L’accent est mis sur l’identification de petites molécules dans les échantillons de sérum, c’est pourquoi nous avons utilisé la séquence d’impulsions Carr-Purcell-Meiboom-Gill (CPMG), qui supprime les signaux des macromolécules. Tous les échantillons de sérum de cette étude ont été enregistrés à l’aide d’un spectromètre RMN de 800 MHz équipé d’une tête de sonde inverse à bande de 5 mm TCI à triple résonance refroidie par cryogénie et d’un gradient z blindé.
- Placez l’échantillon dans l’aimant. Écrivez la commande wrpa (mentionner le numéro de l’expérience) et appuyez sur Entrée pour configurer une expérience de protons avec le programme d’impulsions cpmg. Mentionnez le nom du patient et d’autres détails nécessaires en cliquant sur l’option Titre.
- Verrouillez le champ magnétique en écrivant la commande Verrouiller, appuyez sur Entrée et sélectionnez l’option 90 % H2O et 10 % D2O plus loin. Réglez et faites correspondre la sonde manuellement à l’aide de l’ATMM pour optimiser l’efficacité des impulsions de radiofréquence et maximiser la sensibilité. Effectuez un calage dégradé 1D en cliquant sur topshim.
- Réglez les paramètres d’acquisition suivants, y compris un retard de relaxation de 5 s, une largeur de balayage spectral de 12 parties par million (ppm) et un temps d’écho de 300 μs. Tous ces paramètres peuvent être facilement modifiés en sélectionnant l’option Paramètres d’acquisition dans le panneau supérieur.
- Appliquez un élargissement de ligne de 0,3 Hz à l’aide d’une fonction de fenêtre exponentielle, en collectant des données en 64 000 points sur 128 balayages. Ces paramètres peuvent être modifiés de la même manière en sélectionnant l’option Paramètres d’acquisition dans le panneau supérieur. En cliquant sur Paramètres d’acquisition, une liste de spécifications apparaîtra, et les attributs mentionnés, ainsi que d’autres paramètres, pourront être modifiés lors de l’optimisation.
- Acquérir les spectres RMN à l’aide d’outils de traitement et d’analyse RMN. Une fois les spectres finaux obtenus, écrivez les commandes apk et absn et appuyez sur Entrée pour effectuer la correction de phase et la correction de base, respectivement. Cliquez sur l’option Calibrer l’axe présente sur le panneau supérieur, puis calibrez le pic TSP à 0 ppm automatiquement ou manuellement.
- Transférez les données acquises du système vers le poste de travail, où un traitement et une analyse ultérieurs sont effectués.
REMARQUE : La phase expérimentale est maintenant terminée et peut être mise en pause. Le prétraitement, l’analyse et l’interprétation des données peuvent être effectués facilement.
4. Prétraitement des données
- Effectuer le prétraitement des données à l’aide d’outils de traitement et d’analyse RMN et d’un logiciel de quantification des métabolites RMN.
- Parfois, seule la correction automatique ne suffit pas, et dans ce cas, une correction manuelle est également nécessaire. Pour effectuer une correction de phase manuellement, cliquez sur l’option Processus dans la barre de menu supérieure des outils de traitement et d’analyse RMN. Cliquez ensuite sur Ajuster la phase, faites glisser la souris et observez jusqu’à ce que les spectres soient corrigés en phase. Une fois cela fait, cliquez sur l’option Enregistrer et retourner (présente sous la forme d’une icône) disponible dans la même barre de menu.
- Pour effectuer une correction manuelle de la ligne de base (méthode Whittaker), ouvrez le fichier spectral dans le module processeur du logiciel de quantification des métabolites RMN. Sélectionnez l’option Correction de la ligne de base. Sélectionnez ensuite l’option Méthode Whittaker. Maintenant, placez les points à la base des pics dans l’ensemble du spectre (0,0 à 10 ppm, généralement dans le cas du sérum ou selon la disponibilité du métabolite dans le spectre) pour ajuster la base. Une fois que tous les fichiers spectraux ont été corrigés de base, enregistrez-les dans un seul dossier. Un traitement ultérieur, à l’aide du processeur ou du module de profilage du logiciel de quantification des métabolites RMN, peut être effectué à l’aide du même fichier enregistré dans le format spécifique.
- Effectuez le binning à l’aide du module profiler du même logiciel. Sélectionnez l’option Outils, puis Traitement par lots, puis Regroupement spectral.
- Pour générer la feuille de regroupement finale à utiliser pour l’analyse statistique, sélectionnez le dossier contenant tous les fichiers spectraux corrigés de la ligne de base après avoir cliqué sur Regroupement spectral.
- Divisez les spectres en un nombre défini de bacs de taille égale avec une largeur spectrale définie, allant de 0,01 à 0,04 ppm (peut être optimisé selon l’étude). Ce processus simplifie et organise les données spectrales, ce qui facilite une analyse plus cohérente. Spécifiez la taille du compartiment ainsi que les valeurs de ppm de début et de fin, et désignez le dossier dans lequel les feuilles de regroupement de sortie seront enregistrées.
- Exclure les régions de décalage chimique correspondant à l’eau et au solvant TSP (4,8-5,2 et 0,0-0,7 ppm) pour éviter les interférences spectrales 42,43,44.
- Cette feuille de calcul contient les noms des échantillons sur une ligne et les différentes valeurs de groupe ainsi que les ppm dans les autres rangées. Avant d’utiliser cette feuille pour l’analyse statistique, modifiez-la en organisant les échantillons en groupes pour l’analyse et en l’enregistrant uniquement au format CSV (délimité par des virgules).
REMARQUE : Par exemple, lorsque nous comparons le groupe léger avec le groupe modéré de patients atteints de SDRA, nous avons organisé les données avec des étiquettes légères et modérées, ajouté un numéro de série et enregistré le fichier au format CSV.
5. Analyse statistique
REMARQUE : La feuille de compartimentage obtenue à l’étape précédente sert de fichier d’entrée pour l’analyse statistique. Dans cette étude, le module d’analyse statistique (un facteur) du logiciel d’analyse statistique métabolomique a été utilisé.
- Avant l’analyse statistique, effectuez l’étape de normalisation à l’aide de la somme, du logarithme et de Pareto, mais elle peut varier d’une étude à l’autre45.
- Effectuer des analyses univariées et multivariées pour distinguer les différents groupes et déterminer la précision des métabolites identifiés.
- Effectuez une analyse en composantes principales (ACP), une analyse discriminante partielle des moindres carrés (PLS-DA) et une analyse discriminante orthogonale partielle des moindres carrés (OPLS-DA) pour observer la discrimination entre les groupes produisant des scores d’importance variable de projection (VIP) pour chaque métabolite responsable de la différence dans le profil métabolique.
- Appliquer des méthodes univariées, telles que le test t de Student et l’ANOVA, pour identifier les métabolites significatifs en fonction du critère d’avoir une valeur p inférieure à 0,05. Les deux tests donnent des diagrammes à moustaches montrant la différence de concentration relative des métabolites.
- Effectuer une analyse de biomarqueurs, qui permet d’obtenir une aire sous le graphique de la courbe caractéristique de fonctionnement du récepteur (AUROC). La valeur AUC (aire sous la courbe) > 0,8 est considérée comme significative46.
- Sélectionnez la liste finale des métabolites significatifs à l’aide des critères score VIP>1, valeur p corrigée de Bonferroni<0,0544 et AUC > 0,846.
- Identifiez les métabolites comme décrit ci-dessous.
- Le binning fournit des métabolites significatifs sous la forme de valeurs ppm plutôt que de noms. Identifiez les métabolites correspondant à des valeurs spécifiques en ppm à l’aide de bases de données telles que la Banque de résonance magnétique biologique (BMRB)47et la Base de données sur le métabolome humain (HMDB).
- En dehors de ceux-ci, utilisez la littérature précédemment publiée42,44 pour l’identification et la validation.
- Utilisez le module de profilage du logiciel de quantification des métabolites RMN pour confirmer les métabolites identifiés avec leurs valeurs ppm.
6. Quantification des métabolites à l’aide d’un logiciel de quantification des métabolites RMN
REMARQUE : Le module profileur du logiciel est largement utilisé pour quantifier les métabolites identifiés.
- Avant de commencer la quantification, calibrez le composé de référence sélectionné pour l’étude (cuillère à café utilisée dans cette étude) à l’aide du module processeur. Cliquez sur l’option Calibrer CSI (indicateur de forme chimique). Mentionner la concentration du composé de référence (0,05 mM pour cette étude). Ensuite, faites glisser le pic du logiciel sur le pic de référence spectrale et ajustez correctement sa hauteur et sa largeur. Une fois que les pics de référence spectrale correspondent au pic du logiciel, cliquez sur Accepter.
- Ouvrez les spectres souhaités dans le module de profilage et sélectionnez la bibliothèque de composés appropriée pour l’étude.
- En bas de l’écran, une liste de métabolites s’affiche. Sélectionnez le métabolite d’intérêt dans cette liste. Une fois sélectionné, le ppm possible du métabolite choisi apparaîtra dans le coin supérieur des spectres.
- Sélectionnez la valeur en ppm dans le coin supérieur et zoomez sur les spectres jusqu’à l’échelle ppm spécifique du métabolite.
- À ce stade, deux pics apparaîtront à l’écran : l’un représentant les données enregistrées et l’autre, affiché sous forme de pointillé, représentant le pic logiciel. Alignez les deux pics. Faites glisser le pic du logiciel et ajustez sa hauteur et sa position pour qu’elles correspondent au pic présent dans l’échantillon.
- Une fois correctement aligné, la concentration du métabolite peut être obtenue à partir de la valeur affichée sous la rubrique concentration en mM pour ce métabolite (figure 1).
- Suivez la même procédure pour tous les métabolites et échantillons et exportez les valeurs quantifiées dans une feuille de calcul. Pour générer le fichier de sortie, cliquez sur l’option Opérations par lots dans le menu Outils . Spécifiez le dossier souhaité pour l’enregistrement du fichier de sortie.
7. Analyse des voies
REMARQUE : Les métabolites significatifs identifiés après l’analyse sont utilisés pour déterminer les principales voies influençant directement l’issue dans les groupes de maladies. Le module d’analyse des trajectoires du logiciel d’analyse statistique métabolomique et la base de données KEGG sont généralement utilisés à cette fin.
- Entrez la liste des métabolites significatifs obtenus dans le module. Une liste contenant les noms des chemins est générée.
- Sélectionnez les trajectoires finales en fonction d’un critère d’avoir un facteur d’impact supérieur à 0,1. Les valeurs d’impact significatives indiquent des voies liées à la maladie30.
- Analysez minutieusement les voies résultantes pour élucider la dérégulation associée à la gravité de la maladie. L’un des inconvénients de cette méthode est son inefficacité à identifier les voies dérégulées lorsque les métabolites significatifs sont inférieurs à 3.
- Pour faire face à la même situation, le métabolite identifié et sa corrélation avec la gravité de la maladie peuvent également être déterminés en utilisant la littérature précédemment publiée. Effectuez une étude approfondie de la littérature et observez si le métabolite identifié suit également la même tendance selon vos intérêts.
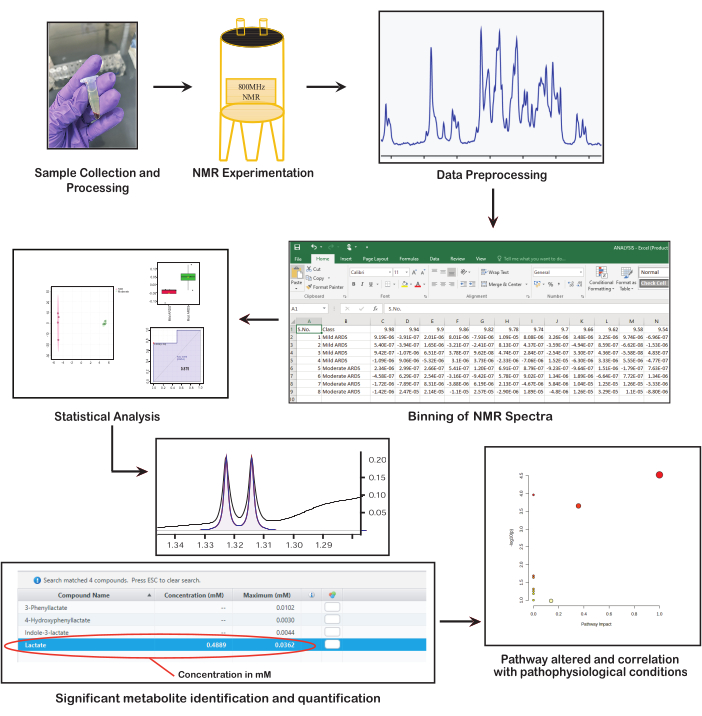
Figure 1 : Étapes fondamentales de la métabolomique basée sur la RMN. La figure présente les étapes clés de la métabolomique basée sur la RMN : la collecte et la préparation d’échantillons, la spectroscopie RMN, le prétraitement des données, la réalisation d’analyses statistiques, l’identification et la quantification des métabolites et l’interprétation de la signification biologique. Veuillez cliquer ici pour voir une version agrandie de cette figure.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Pour réaliser une étude métabolomique, il est essentiel de déterminer la taille de l’échantillon et les groupes spécifiques qui seront analysés. La sélection d’une taille d’échantillon adéquate est essentielle pour obtenir des résultats significatifs qui correspondent précisément à la gravité de la maladie48. Cependant, dans ce travail particulier, nous avons utilisé une petite taille d’échantillon pour démontrer les étapes impliquées dans l’identification et la quantification des métabolites à l’...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
La métabolomique identifie et quantifie efficacement les métabolites, en ciblant les cycles métaboliques qui deviennent perturbés au cours de la maladie. La qualité des résultats dépend de l’exécution méticuleuse de chaque étape de l’approche métabolomique. Chaque étape, de la sélection et de la collecte de l’échantillon à l’identification de la voie, est essentielle pour identifier avec précision les principaux facteurs contribuant à la maladie. Avant d’effectuer une métabolomique, un e...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs ne déclarent aucun intérêt financier concurrent.
Remerciements
AS remercie l’Académie de la recherche scientifique et innovante (AcSIR) pour l’enregistrement (n° d’enregistrement 10BB22A71002). AS remercie également l’Organisation de recherche et de développement pour la défense (DRDO) pour la bourse. Nous remercions le Centre de recherche biomédicale (CBMR) d’avoir fourni l’installation de spectromètre RMN de 800 MHz et le financement dans le cadre du projet intra-muros (CBMR/IMR/0008/2021). Nous remercions également le Département de médecine des soins intensifs (CCM), SGPGIMS, pour son soutien constant. Nous reconnaissons l’aide de nombreuses infirmières et, surtout, les patients inscrits à cette étude. Cette étude a été financée par le projet intra-muros (CBMR/IMR/0008/2021) du Centre de recherche biomédicale (CBMR) et par le projet extra-muros (No. LSRB/01/15001/LSRB-404/PEE&BS/2023) de l’Organisation de recherche et de développement pour la défense (DRDO).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Centirfuge | Sigma aldrich | 3-18KS | |
| Chenomx NMR suite ; | NMR Suite, v9, Chenomx Inc., Edmonton, Canada | Logiciel de quantification des métabolites RMN | |
| Insert coaxial | Sigma aldrich | Z278513 | |
| Oxyde de deutérum | Sigma aldrich | 151882 | |
| Eppendorf tubes | Tarsons | 500020 | |
| Metaboanalyst | Wishart Research Group | Logiciel d’analyse statistique | |
| Tube RMN | Wilmad | Z412007 | Pipette |
| Eppendorf de 5 mm de diamètre plus | 3123000039 | 0-100 &mu ; l | |
| Flacons de prélèvement | d’échantillons Flacons cryo chill | Tarsons 523194 | |
| Azoture de sodium | Sigma aldrich | S2002 | |
| Cristal de chlorure | de sodium Sigma aldrich | S9625 | |
| Phosphate de sodium dibasique | Sigma aldrich | 567550 | |
| Phosphate de sodium monobasique | Sigma aldrich | S0751 | |
| Topspin 3.6.4 | Outil de traitement et d’analyse RMN | Bruker | |
| Sel Tsp | Sigma aldrich | 269913 |
Références
- Rubenfeld, G. D. Confronting the frustrations of negative clinical trials in acute respiratory distress syndrome. Ann. Am. Thorac. Soc. 12 (Supplement 1), S58-S63 (2015).
- Ware, L. B., et al. Prognostic and pathogenetic value of combining clinical and biochemical indices in patients with acute lung injury. Chest. 137 (2), 288-296 (2010).
- Johnson, C. H., Julijana, I., Gary, S. Metabolomics: beyond biomarkers and towards mechanisms. Nat Rev Mol Cell Biol. 17 (7), 451-459 (2016).
- Patti, G. J., Oscar, Y., Gary, S. Metabolomics: the apogee of the omics trilogy. Nat Rev Mol Cell Biol. 13 (4), 263-269 (2012).
- Nicholson, J. K., John, C. L. Metabonomics. Nature. 455 (7216), 1054-1056 (2008).
- Schnackenberg, L. K., Beger, R. D. Monitoring the health to disease continuum with global metabolic profiling and systems biology. Pharmacogenomics. 7 (7), 1077-1086 (2006).
- Pandey, S., Siddiqui, M. A., Azim, A., Sinha, N. Metabolic fingerprint of patients showing responsiveness to treatment of septic shock in intensive care unit. Magn Reson Mater Phys Biol Med. 36 (4), 659-669 (2023).
- Mamas, M., Dunn, W. B., Neyses, L., Goodacre, R. The role of metabolites and metabolomics in clinically applicable biomarkers of disease. Arch. Toxicol. 85, 5-17 (2011).
- Dunn, W. B., Broadhurst, D. I., Atherton, H. J., Goodacre, R., Griffin, J. L. Systems level studies of mammalian metabolomes: the roles of mass spectrometry and nuclear magnetic resonance spectroscopy. Chem Soc Rev. 40 (1), 387-426 (2011).
- Dettmer, K., Bruce, D. H. Metabolomics--a new exciting field within the" omics" sciences. Environ Health Perspect. 112 (7), A396-A397 (2004).
- Goodacre, R., Vaidyanathan, S., Dunn, W. B., Harrigan, G. G., Kell, D. B. Metabolomics by numbers: acquiring and understanding global metabolite data. Trends Biotechnol. 22 (5), 245-252 (2004).
- Lindon, J. C., Nicholson, J. K., Holmes, E., Everett, J. R. Metabonomics: metabolic processes studied by NMR spectroscopy of biofluids. Concepts Magn Reson Educ J. 12 (5), 289-320 (2000).
- Bernini, P., et al. Individual human phenotypes in metabolic space and time. J Proteome Res. 8 (9), 4264-4271 (2009).
- Nicholson, J. K., et al. Metabolic phenotyping in clinical and surgical environments. Nature. 491 (7424), 384-392 (2012).
- Vinayavekhin, N., Homan, E. A., Saghatelian, A. Exploring disease through metabolomics. ACS Chem Biol. 5 (1), 91-103 (2010).
- Dunn, W. B., Ellis, D. I. Metabolomics: current analytical platforms and methodologies. TrAC Trends Anal Chem. 24 (4), 285-294 (2005).
- Dunn, W. B., Bailey, N. J. C., Johnson, H. E. Measuring the metabolome: current analytical technologies. Analyst. 130 (5), 606-625 (2005).
- Bingol, K. Recent advances in targeted and untargeted metabolomics by NMR and MS/NMR methods. High-throughput. 7 (2), 9(2018).
- Emwas, A. H. M. The strengths and weaknesses of NMR spectroscopy and mass spectrometry with particular focus on metabolomics research. Methods Mol Biol. 1277, 161-193 (2015).
- Markley, J. L., et al. The future of NMR-based metabolomics. Curr Opin Biotechnol. 43, 34-40 (2017).
- Marchand, J., Martineau, E., Guitton, Y., Dervilly-Pinel, G., Giraudeau, P. Multidimensional NMR approaches towards highly resolved, sensitive and high-throughput quantitative metabolomics. Curr Opin Biotechnol. 43, 49-55 (2017).
- Eghbalnia, H. R., et al. Increasing rigor in NMR-based metabolomics through validated and open source tools. Curr Opin Biotechnol. 43, 56-61 (2017).
- Vignoli, A., et al. High-throughput metabolomics by 1D NMR. Angew Chem Int Ed. 58 (4), 968-994 (2019).
- Sundekilde, U. K., Eggers, N., Bertram, H. C. NMR-based metabolomics of food. Methods Mol Biol. 2037, 335-344 (2019).
- Garcia-Perez, I., et al. Identifying unknown metabolites using NMR-based metabolic profiling techniques. Nat Protoc. , 1-30 (2020).
- Dona, A. C., et al. A guide to the identification of metabolites in NMR-based metabonomics/metabolomics experiments. Comput Struct Biotechnol J. 14, 135-153 (2016).
- Siddiqui, M. A., Pandey, S., Azim, A., Sinha, N., Siddiqui, M. H. Metabolomics: an emerging potential approach to decipher critical illnesses. Biophys Chem. 267, 106462(2020).
- McNicholas, B. A., et al. Impact of early acute kidney injury on management and outcome in patients with acute respiratory distress syndrome: a secondary analysis of a multicenter observational study. Crit. Care Med. 47 (9), 1216-1225 (2019).
- Ambruso, S. L., et al. Inter-organ communication in homeostasis and disease: Lung metabolomics after ischemic acute kidney injury reveals increased oxidative stress, altered energy production, and ATP depletion. Am J Physiol Lung Cell Mol Physiol. 321 (1), L50(2021).
- Viswan, A., et al. Metabolomics based predictive biomarker model of ARDS: A systemic measure of clinical hypoxemia. PloS One. 12 (11), e0187545(2017).
- Metwaly, S. M., Brent, W. W. Systems biology ARDS research with a focus on metabolomics. Metabolites. 10 (5), 207(2020).
- Stringer, K. A., et al. Metabolic consequences of sepsis-induced acute lung injury revealed by plasma 1H-nuclear magnetic resonance quantitative metabolomics and computational analysis. Am J Physiol Lung Cell Mol Physiol. 300 (1), L4-L11 (2011).
- Singh, A., Siddiqui, M. A., Pandey, S., Azim, A., Sinha, N. Unveiling Pathophysiological Insights: Serum Metabolic Dysregulation in Acute Respiratory Distress Syndrome Patients with Acute Kidney Injury. J Proteome Res. 23 (10), 4216-4228 (2024).
- Slupsky, C. M. NMR-based analysis of metabolites in urine provides rapid diagnosis and etiology of pneumonia. Biomark Med. 4 (2), 195-197 (2010).
- Siddiqui, M. A., et al. NMR spectroscopy-based analysis of gallstones of cancerous and benign gallbladders from different geographical regions of the Indian subcontinent. Plos One. 18 (6), e0286979(2023).
- Li, J., et al. 1HNMR-based metabolomic profile of rats with experimental acute pancreatitis. BMC Gastroenterol. 14, 1-7 (2014).
- Mao, H., et al. Systemic metabolic changes of traumatic critically ill patients revealed by an NMR-based metabonomic approach. J Proteome Res. 8 (12), 5423-5430 (2009).
- Stringer, K. A., Jones, A. E., Puskatich, M. A., Karnovsky, A., Serkova, N. J. 1H-nuclear magnetic resonance (NMR)-detected lipids associated with apoptosis differentiate early acute respiratory distress syndrome (ARDS) from sepsis. C63. LUNG INJURY AND REPAIR: TWO TO TANGO. Am J Resp Crit Care Med. 189, A5000(2014).
- Viswan, A., Singh, C., Kayastha, A. M., Azim, A., Sinha, N. An NMR based panorama of the heterogeneous biology of acute respiratory distress syndrome (ARDS) from the standpoint of metabolic biomarkers. NMR Biomed. 33 (2), e4192(2020).
- Singh, C., et al. Metabolic profiling of human lung injury by 1 H high-resolution nuclear magnetic resonance spectroscopy of blood serum. Metabolomics. 11, 166-174 (2015).
- Pandey, S., Siddiqui, M. A., Trigun, S. K., Azim, A., Sinha, N. Gender-specific association of oxidative stress and immune response in septic shock mortality using NMR-based metabolomics. Mol Omics. 18 (2), 143-153 (2022).
- Nagana, G. A., Gowda, Y. N., Raftery, D. Expanding the limits of human blood metabolite quantitation using NMR spectroscopy. Anal Chem. 87 (1), 706-715 (2015).
- Gowda, G. A. N., Raftery, D. Quantitating metabolites in protein precipitated serum using NMR spectroscopy. Anal Chem. 86 (11), 5433-5440 (2014).
- Gowda, G. A. N., Raftery, D. NMR-based metabolomics. Adv Exp Med Biol. 1280, 19-37 (2021).
- Xia, J., Psychogios, N., Young, N., Wishart, D. S. MetaboAnalyst: a web server for metabolomic data analysis and interpretation. Nucleic Acids Res. 37 (suppl_2), W652-W660 (2009).
- orbacıoğlu, ŞK., Aksel, G. Receiver operating characteristic curve analysis in diagnostic accuracy studies: A guide to interpreting the area under the curve value. Turk J Emerg Med. 23 (4), 195(2023).
- Ulrich, E. L., et al. BioMagResBank. Nucleic Acids Res. 36 (suppl_1), D402-D408 (2007).
- Nyamundanda, G., Gormley, I. C., Fan, Y., Gallagher, W. M., Brennan, L. MetSizeR: selecting the optimal sample size for metabolomic studies using an analysis based approach. BMC bioinformatics. 14, 1-8 (2013).
- Beckonert, O., et al. Metabolic profiling, metabolomic and metabonomic procedures for NMR spectroscopy of urine, plasma, serum and tissue extracts. Nat Protoc. 2 (11), 2692(2007).
- Dona, A. C., et al. Precision high-throughput proton NMR spectroscopy of human urine, serum, and plasma for large-scale metabolic phenotyping. Anal Chem. 86 (19), 9887-9894 (2014).
- Ala-Korpela, M. Potential role of body fluid 1H NMR metabonomics as a prognostic and diagnostic tool. Expert Rev Mol Diagn. 7 (6), 761-773 (2007).
- Takeda, I., et al. Understanding the human salivary metabolome. NMR Biomed. 22 (6), 577-584 (2009).
- Callejon-Leblic, B. em, García-Barrera, T., Pereira-Vega, A., Gómez-Ariza, J. L. Metabolomic study of serum, urine and bronchoalveolar lavage fluid based on gas chromatography mass spectrometry to delve into the pathology of lung cancer. J Pharm Biomed Anal. 163, 122-129 (2019).
- Van Oort, P. M. P., et al. Exhaled breath metabolomics for the diagnosis of pneumonia in intubated and mechanically-ventilated intensive care unit (ICU)-patients. Int J Mol Sci. 18 (2), 449(2017).
- Serkova, N. J., Niemann, C. U. Pattern recognition and biomarker validation using quantitative 1H-NMR-based metabolomics. Expert Rev Mol Diagn. 6 (5), 717-731 (2006).
- Meiboom, S., Gill, D. Modified spin-echo method for measuring nuclear relaxation times. Rev Sci Instrum. 29 (8), 688-691 (1958).
- Xi, Y., Rocke, D. M. Baseline correction for NMR spectroscopic metabolomics data analysis. BMC bioinformatics. 9, 1-10 (2008).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
