Dans cet article, nous proposons un protocole pour la fabrication de sphéroïdes hybrides à l’aide d’une pince optique. Cette méthode permet un contrôle précis des premières étapes du processus de formation des sphéroïdes, ce qui n’est pas réalisable par d’autres méthodes.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Utilisation d’une pince à épiler optique pour la génération de sphéroïdes hybrides
Dans cet article
Résumé
Résumé
La culture cellulaire bidimensionnelle (2D) est toujours l’un des modèles les plus couramment utilisés dans la recherche préclinique sur le cancer. Cependant, les modèles tridimensionnels (3D) in vitro semblent évaluer l’environnement in vivo avec plus de précision, y compris une morphologie architecturale, un microenvironnement et des réponses aux médicaments plus pertinents.
Le piégeage optique utilise un ou plusieurs faisceaux laser focalisés pour manipuler de manière non invasive la position, le mouvement, l’interaction et la dynamique des structures à l’échelle nanométrique et microscopique. Les pinces optiques (OT) ont trouvé de nombreuses applications en biologie cellulaire ; Cependant, leur potentiel dans la recherche sur le cancer est encore sous-évalué. Dans cet article, nous recommandons un protocole non invasif pour la formation de sphéroïdes de lymphome et de cellules stromales à l’aide d’une pince à épiler. Cette méthode permet non seulement de construire les sphéroïdes hybrides de novo , mais aussi de contrôler le nombre de cellules attachées et le temps de formation de l’adhésion, fournissant ainsi une source d’information importante pour l’ingénierie tissulaire. De plus, l’OT permet d’étudier les premiers stades de la formation de sphéroïdes hybrides, ce qui ne peut pas être réalisé avec des techniques de masse standard. Il est important de noter que le modèle décrit peut être utilisé pour étudier les changements minimes de l’adhésion induits par les médicaments anticancéreux. Ce protocole peut être facilement appliqué à d’autres types de cellules.
Introduction
Les modèles cellulaires tridimensionnels (3D) accélèrent la recherche sur le cancer car ils ressemblent davantage au tissu tumoral dans plusieurs propriétés fonctionnelles et structurelles. Il s’agit, entre autres, de la production de matrice extracellulaire, de l’interaction entre les cellules, du maintien des gradients de nutriments et d’oxygène, et de réponses similaires aux traitements 1,2,3,4. Récemment, pour mieux refléter les conditions in vivo, des modèles 3D hétérogènes avancés impliquant divers types de cellules ont été développés 5,6,7.
Le lymphome non hodgkinien à cellules B (LNH-B) est un groupe hétérogène de tumeurs malignes provenant des lymphocytes B, qui font partie intégrante du système immunitaire8. Caractérisé par un large éventail de présentations cliniques et de caractéristiques histologiques, le B-NHL englobe un éventail de troubles, allant de formes indolentes avec une évolution clinique prolongée à des variantes agressives qui progressent rapidement 9,10. La pathogenèse du B-NHL et d’autres hémopathies malignes est souvent liée à l’impact du microenvironnement tumoral11,12. Par exemple, les cellules du lymphome se propagent souvent à la moelle osseuse, ce qui peut entraîner des complications potentiellement mortelles13. Les cellules stromales mésenchymateuses (CSM), qui sont les composants clés de la niche de la moelle osseuse, ont été reconnues pour avoir un impact sur la croissance et la progression tumorales14, en grande partie grâce à des interactions directes entre cellules 15,16,17 ; Il est donc urgent de développer des modèles qui permettent d’étudier ces interactions. Nous avons précédemment établi que les CSM, lorsqu’elles sont co-cultivées sur des hydrogels d’agarose avec des cellules de lymphome, s’auto-agrègent en sphéroïdes multicellulaires, les cellules stromales formant le noyau et étant uniformément entourées de cellules de lymphome18. Dans cet article, nous présentons un protocole pour la fabrication d’un modèle 3D hybride lymphome-cellules stromales à l’aide d’une pince optique.
Il y a plus de 35 ans, Ashkin a signalé pour la première fois le phénomène de piégeage optique non invasif des virus et des bactéries par faisceau laser focalisé19. De nos jours, les pinces optiques (OT) ont un impact croissant et dynamique dans le domaine biomédical, y compris la recherche en biologie cellulaire 20,21,22,23. L’OT a permis d’étudier non seulement les propriétés physico-mécaniques des cellules individuelles 24,25,26, mais aussi les interactions directes cellule-cellule au niveau d’une seule cellule, ainsi que l’arrangement et la structuration cellulaires 2D et 3D 27,28,29. La technique du piégeage optique est basée sur les forces optiques de l’ordre de quelques piconewtons exercées sous forme de rayonnement électromagnétique (photons), qui change de quantité de mouvement lorsqu’il interagit avec la matière30. En conséquence, en utilisant un ou plusieurs faisceaux laser, les opérateurs peuvent manipuler sélectivement les positions, le mouvement et la dynamique d’objets à l’échelle micro et nanométrique20. En pratique, la technique du piégeage optique permet le piégeage sélectif et non destructif des cellules vivantes, en les plaçant en contact avec la surface d’une autre cellule ou molécule et en déclenchant l’initiation du processus d’adhésion31. À l’aide des fonctionnalités ci-dessus, nous avons d’abord tenté de placer optiquement une seule cellule de lymphome sur une monocouche de cellules stromales afin d’étudier ses propriétés adhésives. Ensuite, nous avons évalué la capacité des pinces optiques à recréer physiquement un sphéroïde multicellulaire en mode33 en temps réel. Pour ce faire, les cellules individuelles du lymphome ont été piégées une par une et attachées à un sphéroïde stromal 3D préalablement préparé. Une autre applicabilité du piégeage optique était de mesurer le temps minimum d’adhésion cellule-cellule et d’évaluer les changements infimes d’adhésion résultant du traitement anticancéreux34,35. Bien que les modèles 3D soient largement utilisés dans la recherche sur le cancer, l’étude des premiers stades de la formation des sphéroïdes reste un défi. Cela est principalement dû à la disponibilité limitée de méthodes qui permettent de toucher le micro-monde avec une grande précision et un impact peu invasif en même temps. À l’inverse, le plein potentiel de l’OT n’a pas encore été atteint dans le cadre de l’arrangement et de la structure cellulaires en 3D. Ainsi, dans cet article, un flux de travail combiné pour générer une construction de lymphome 3D à l’aide de techniques 3D standard et de manipulations dans des pinces optiques est décrit étape par étape. Il est important de noter que le protocole peut être facilement adapté pour être utilisé avec d’autres types de cellules importantes dans les hémopathies malignes.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
1. Fabrication de micromoules à base de gel d’agarose
REMARQUE : Des techniques d’asepsie appropriées sont essentielles lors de la manipulation de toutes les cultures cellulaires. Tous les réactifs utilisés dans ce protocole sont répertoriés dans la table des matériaux. Préparez trois gels avec des CSM pour une seule expérience, comme le montre la figure 1A.
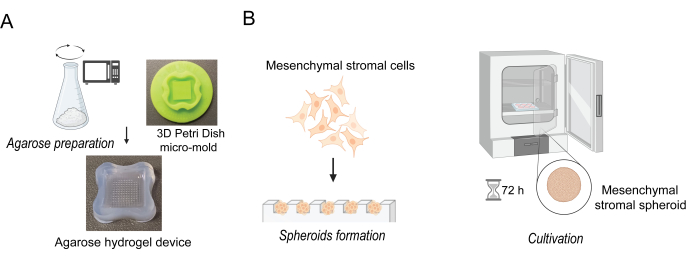
Figure 1 : Préparation de sphéroïdes à cellules stromales mésenchymateuses (CSM). (A) Illustration illustrant l’étape de préparation des micromoules d’agarose. (B) Ensemencement de cellules stromales mésenchymateuses (CSM) et culture de sphéroïdes mésenchymateux. Veuillez cliquer ici pour voir une version agrandie de cette figure.
- Commencez par préparer les micromoules à agarose. Rincez la boîte de Pétri 3D du micromoule (voir tableau des matériaux) avec de l’eau désionisée (3x) et placez-la sous la lampe UV pendant 30 min pour effectuer la stérilisation.
- Préparez d’abord une solution d’agarose à 2 %. Mesurez 1 g de poudre d’agarose stérile pure de haute qualité (voir tableau des matériaux) et placez-la dans un tube conique stérile de 50 ml. Ajouter 50 mL de solution stérile de chlorure de sodium à 0,9 % (voir le tableau des matières) à l’agarose et bien mélanger. Vissez le couvercle du tube conique jusqu’à ce qu’il soit bien fixé mais toujours desserré.
- Utilisez le four à micro-ondes pour faire bouillir et dissoudre complètement la poudre d’agarose. Arrêtez de passer au micro-ondes toutes les 10 s et faites tourner soigneusement le tube conique pour vous assurer que l’agarose se dissolve. Évitez de créer des bulles lors du mélange ou du pipetage de l’agarose. Agarose froid à environ 70 °C.
REMARQUE : Assurez-vous qu’il n’y a pas de restes de poudre translucide non dissoute.
ATTENTION : L’agarose fondue est extrêmement chaude et peut causer de graves brûlures de la peau. - Travaillez dans l’armoire à flux laminaire en utilisant des techniques aseptiques. Préparez les hydrogels en remplissant des micro-moules préalablement stérilisés avec 500 μL d’agarose. Aspirez toutes les bulles qui pourraient être piégées dans les petites caractéristiques du micro-moule à l’aide d’une pipette.
- Après 15 min d’incubation à température ambiante, lorsque l’agarose s’est solidifiée, retirez soigneusement les gels des micromoules dans une plaque stérile à 6 puits. N’endommagez pas la structure du gel. Avant de passer à l’étape suivante, vérifiez au microscope si les micromoules ont été correctement préparés et assurez-vous que les bords sont intacts. Vérifiez qu’il n’y a pas d’espace par lequel le fluide peut fuir.
- Ajoutez suffisamment de solution saline tampon phosphate (PBS) pour couvrir complètement les micromoules avant de placer la plaque sous une lampe UV pendant 30 min pour la stérilisation.
REMARQUE : Les micromoules d’agarose peuvent être stockés avant utilisation jusqu’à 2 semaines dans un tube conique recouvert de 1x PBS dans des conditions de réfrigérateur (4 °C). - Avant d’utiliser les micromoules pour produire des sphéroïdes, équilibrez le gel en le recouvrant complètement de milieu RPMI (4,0 ml/puits pour une plaque à 6 puits) et incubez pendant au moins 15 min.
2. Préparation de sphéroïdes de cellules stromales mésenchymateuses (CSM)
- Cultiver la lignée cellulaire HS-5 (voir le tableau des matériaux), une lignée cellulaire stromale mésenchymateuse humaine, dans un milieu de culture RPMI 1640 complété par 10 % de sérum fœtal bovin (FBS) inactivé par la chaleur et 1 % de pénicilline-streptomycine (voir le tableau des matériaux) dans un état standard, en veillant à ce que le milieu soit changé toutes les 48 h.
- Lorsque les cellules HS-5 sont confluentes à environ 90 %, effectuez le passage cellulaire comme suit :
- Prélever le milieu de culture à l’aide d’une pipette sérologique.
- Lavez les cellules en ajoutant 1x PBS et en tourbillonnant et en aspirant pour éliminer tout milieu restant.
- Détacher les cellules du fond du ballon de culture en ajoutant 2 mL de solution de trypsine-EDTA (voir le Tableau des matières) dans le ballon de culture cellulaire et en laissant incuber à 37 °C pour faciliter le détachement des cellules.
- Arrêter la trypsinisation en ajoutant 2 mL de milieu de culture complet.
- À l’aide d’une pipette de 5 ml, suspendez doucement les cellules et transférez-les dans un tube conique de 15 ml.
- Centrifuger la suspension cellulaire à 300 x g pendant 7 min. Retirer le surnageant et remettre les cellules en suspension dans 1 mL de milieu de culture frais.
- Prélever 10 μL de la pastille de cellule et la transférer dans un tube de 0,5 mL. Ensuite, ajoutez 10 μL de solution de bleu de trypan à 0,4 % (voir le tableau des matériaux) et comptez les cellules dans un compteur automatique de cellules (voir le tableau des matériaux).
- Sur la base de la densité cellulaire obtenue ci-dessus, diluer les cellules à 2 x 10⁵ cellules/mL de milieu.
- Retirez le milieu de culture cellulaire du micromoule d’agarose.
- Semez avec précaution 190 μL de la suspension cellulaire mentionnée ci-dessus (étape 2.2.8) dans la chambre d’ensemencement cellulaire du micromoule d’agarose. Un seul puits contiendra environ 150 cellules (38 000 cellules/gel).
- Incuber les cellules dans un micromoule d’agarose dans un incubateur (5 % CO2, 37 °C, atmosphère humide) pendant 30 min jusqu’à ce que les cellules se déposent au fond du gel. Après 30 min, retirez la plaque contenant le micromoule de l’incubateur et ajoutez lentement un milieu supplémentaire à l’extérieur des gels, en les recouvrant entièrement (par exemple, 4,0 ml/puits pour la plaque à 6 puits).
REMARQUE : N’ajoutez pas le milieu directement sur le micromoule d’agarose en gel, mais dans le plat de culture, en évitant d’endommager les sphéroïdes fraîchement formés. - Placez le gel dans un incubateur à 37 °C dans une atmosphère humide à 5 % de CO2 pendant 72 h jusqu’à ce que des sphéroïdes uniformes se forment. (Figure 1B).
REMARQUE : Il est recommandé d’observer la formation des sphéroïdes pendant les 3 jours suivants sous un microscope inversé. En général, les cellules stromales mésenchymateuses commencent à former des sphéroïdes dans les 24 heures, mais ce processus peut être plus rapide ou plus lent avec des passages et des densités cellulaires différents. Après 72 h d’incubation sur micromoisissure d’agarose, les cellules stromales mésenchymateuses forment des sphéroïdes relativement uniformes ; Cependant, il convient de noter qu’ils peuvent varier en taille et en forme malgré le fait qu’ils soient incubés dans des conditions identiques. Le support doit être remplacé lorsqu’il passe d’une couleur rouge-violet à un jaune.
3. Culture de cellules de lymphome et préparation au piégeage optique
REMARQUE : Les lignées cellulaires hématologiques, y compris les cellules de lymphome, se développent en flottant librement dans le milieu de culture dans des flacons conçus pour la culture en suspension sans aucune fixation à la plaque ou au récipient de culture. Pour maintenir des propriétés cellulaires optimales, il est recommandé de commencer à préparer l’échantillon au plus tôt 30 minutes avant la procédure d’assemblage des sphéroïdes hybrides à l’aide de la pince optique. Il est important de noter que le protocole décrit dans cette section concerne la lignée cellulaire du lymphome humain Ri-1, mais qu’un protocole similaire s’applique à d’autres lignées cellulaires de cancer hématologique.
- Cultiver la lignée cellulaire du lymphome Ri-1 (voir la table des matières) dans un milieu RPMI 1640 complété par 10 % de FBS et 1 % de pénicilline/streptomycine.
- Conservez les cellules du lymphome dans l’incubateur dans des conditions de culture standard, y compris 37 °C et de l’air humidifié avec 5 % de CO2. Maintenir les cultures entre 3-5 x 10⁵ cellules/mL dans la phase logarithmique en passant tous les 2-3 jours.
- Recueillir les cellules et transférer la suspension dans un tube de polystyrène de 15 ml. Centrifuger les cellules à 300 x g pendant 7 min à température ambiante pour obtenir une pastille de cellule. Retirer le surnageant et ajouter 10 mL de milieu frais, pipeter doucement jusqu’à l’obtention d’une suspension homogène.
- Aspirez 10 μL de suspension cellulaire dans un nouveau tube à centrifuger et ajoutez 10 μL de bleu de trypan. Pipetez la suspension bien avant de transférer 10 μL dans la chambre de comptage pour déterminer la densité et la viabilité des cellules (généralement supérieures à 95 %).
- Diluer la suspension cellulaire pour atteindre une densité finale de 1 x 10⁴ cellules/mL. Maintenir les cellules du lymphome à 37 °C jusqu’aux manipulations optiques.
4. Mise en place du système de pince à épiler optique
REMARQUE : Le protocole ci-dessous a été développé spécifiquement pour la pince à épiler optique36 sur mesure (Figure 2A). Cependant, ce test peut être utilisé avec d’autres systèmes de piégeage disponibles dans le commerce. Quel que soit le type d’équipement disponible, les étapes de base de la préparation du système (p. ex., démarrer le laser et le logiciel informatique, monter l’échantillon et tester la possibilité de déplacer la cellule dans un piège optique) restent les mêmes. Toutes les expériences ont été réalisées à température ambiante, c’est-à-dire à 25 °C.
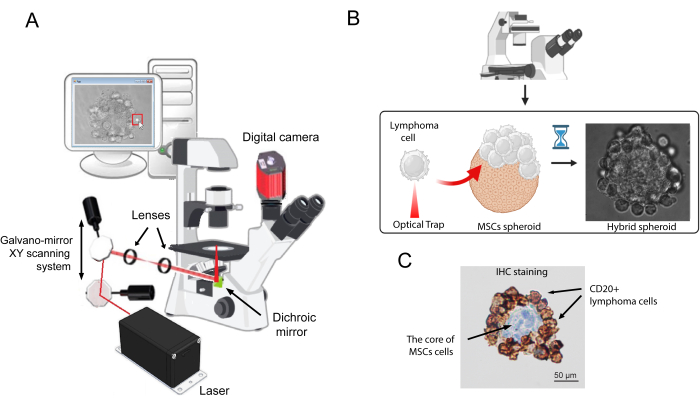
Figure 2 : Schéma illustrant le mécanisme de fonctionnement de la génération de sphéroïdes hybrides par une pince à épiler. (A) Configuration d’une pince à épiler optique conçue sur mesure. (B) Le processus de fixation de cellules individuelles de lymphome à la surface des CSM sphéroïdes. Une seule cellule de lymphome a été piégée optiquement et attachée à la surface d’un sphéroïde stromal jusqu’à ce qu’une connexion stable se forme. Ce processus s’est poursuivi jusqu’à ce que toute la surface du sphéroïde stromal soit recouverte de cellules de lymphome. (C) Une image représentative de la coloration immunohistochimique de la section sphéroïde hybride a été obtenue à l’aide d’un anticorps anti-CD20 de souris monoclonale contre CD20. L’immunocoloration a été réalisée à l’aide d’un anticorps monoclonal de souris anti-humain contre CD20 sur un autocolorateur (voir le tableau des matériaux), en suivant les instructions du fabricant. Veuillez cliquer ici pour voir une version agrandie de cette figure.
- Allumez la source lumineuse du microscope.
- Portez une vitre de protection anti-laser.
- Allumez le laser et réglez la puissance pour obtenir une rigidité de piège d’environ 50 pN/μm dans le système de pince optique. Avant de continuer, attendez 10 min, en laissant le faisceau laser se stabiliser.
REMARQUE : Dans le système sur mesure, une rigidité de piège donnée est obtenue pour la puissance laser de 100 mW à l’entrée de l’objectif du microscope mesurée pour une bille de polystyrène de 3 μm. Son invasivité minimale sur les cellules du lymphome a déjà été confirmée32,33, tout en conservant la capacité de manipuler les cellules vivantes. - Pendant ce temps, démarrez le logiciel de l’ordinateur. Dans la fenêtre du logiciel, une image de l’échantillon de microscope apparaît. Utilisez les marqueurs visibles à l’écran pour déplacer le piège optique dans la direction souhaitée.
- Une fois que le système est prêt, ajoutez 30 μL d’eau déminéralisée au centre de l’objectif inférieur.
REMARQUE : Le système construit sur mesure utilise un objectif d’immersion dans l’eau ; Cependant, le support d’immersion peut différer en fonction de la configuration de l’utilisateur. - Placez une boîte de culture cellulaire de 35 mm (voir tableau des matériaux) avec un fond en verre sur la platine du microscope. Stabilisez le plat avec les supports.
- Soulevez l’objectif à l’aide de la vis du microscope micrométrique jusqu’à ce que le cordon d’eau touche le fond en verre de la parabole.
- À l’aide de la vis du micromètre, ajustez doucement la platine microscopique jusqu’à ce que l’on voie le faisceau laser focalisé en un seul point lumineux sur l’écran. Une image de l’échantillon du microscope sera présente dans la fenêtre du logiciel. Utilisez les marqueurs visibles à l’écran pour déplacer le piège optique dans la direction souhaitée.
- Ajouter 100 μL de suspension de cellules de lymphome préalablement préparée (voir point 3.5) au centre de la boîte à fond de verre. Laissez-les couler au fond du plat pendant environ 5 min.
- À l’aide des mouvements de la platine du microscope, trouvez une cellule de lymphome flottante. Laissez le piège optique toucher l’échantillon en cliquant sur le curseur du piège à l’écran. Essayez de déplacer la cellule à l’emplacement souhaité. Une cellule, pour être utile à la manipulation, doit pouvoir se déplacer facilement dans la direction donnée.
REMARQUE : Selon notre observation, entre 5 et 10 % des cellules de lymphome ajoutées à la boîte en verre se fixeront de façon permanente au fond après la période d’incubation. Ce pourcentage augmentera avec la durée de la manipulation et pourra atteindre 30 % après 60 min. Cependant, malgré ces pertes, le nombre de cellules initialement ajoutées à la boîte permettra à la fois un calibrage efficace du système et une couverture du sphéroïde avec des cellules de lymphome.
5. Génération de sphéroïdes hybrides à l’aide d’une pince à épiler optique
- Retirez avec précaution un seul sphéroïde stromal d’un puits du moule d’agarose à l’aide d’une pointe de pipette (100-1000 μL) et placez-le sur une parabole à fond en verre de microscopie de 35 mm.
- Ajouter 2 mL de milieu de culture RPMI et incuber pendant 10 min à 37 °C dans des conditions standard. Pendant ce temps, le sphéroïde se collera doucement au verre, ce qui empêche tout mouvement lors de la manipulation.
- Placez la boîte contenant le sphéroïde sur la platine du microscope et stabilisez la boîte sur la platine microscopique à l’aide des supports.
- Ajouter avec précaution 100 μL de solution cellulaire de lymphome à une densité finale de 1 x 10⁴ cellules/mL (étape 3.5). Laissez-les couler au fond du plat pendant environ 5 min.
- À l’aide des mouvements de la platine du microscope, trouvez une cellule de lymphome flottante. Laissez le piège optique atteindre la cellule sélectionnée en cliquant sur le curseur du piège à l’écran. Une fois que la cellule est piégée et mobile, déplacez la platine du microscope pour mettre la cellule en contact avec la surface du sphéroïde stromal.
- Commencez par fixer la cellule du lymphome à la surface du sphéroïde stromal pendant 10 s. Ensuite, vérifiez si la cellule est fixée de façon permanente avec trois tentatives répétées de détachement de la cellule du lymphome à l’aide de la pince à épiler optique.
- Si le contact cellulaire est rompu, fixez à nouveau la cellule du lymphome à la surface du sphéroïde à l’aide du piège optique ; Cependant, cette fois pour une période plus longue, environ 20 s.
REMARQUE : Il est essentiel de déterminer des intervalles de temps spécifiques pour le piégeage d’une seule cellule pour chaque lignée cellulaire séparément. Dans les manipulations préliminaires, il a été établi que les cellules de lymphome de la lignée cellulaire Ri-1 présentent une forte propriété adhésive aux sphéroïdes stromaux, se fixant principalement en 10 à 20 s à sa surface. Ainsi, les intervalles de temps de contact spécifiques pour le piégeage d’une seule cellule Ri-1 étaient de 10, 20 et 30 s. En raison de la nature chronophage de la procédure, il est recommandé d’utiliser des lignées cellulaires avec un temps d’adhésion minimum ne dépassant pas 30 s pour la formation de sphéroïdes avec une pince à épiler optique. - Répétez la procédure avec les cellules de lymphome subséquentes jusqu’à ce que toute la surface du sphéroïde stromal soit recouverte de cellules de lymphome.
- Pour couvrir uniformément la surface disponible du sphéroïde stromal avec des cellules de lymphome, il est nécessaire de changer la position du piège optique dans le volume de l’échantillon microscopique. En changeant le plan d’imagerie à l’aide de la vis du microscope micrométrique, on peut changer la position du piège optique, ce qui permet un mouvement plus profond des objets piégés dans l’échantillon.
- Pour mieux représenter le sphéroïde formé spontanément, couvrez le noyau des cellules stromales avec 2-3 couches de cellules de lymphome.
- Transférez la parabole à fond de verre contenant le sphéroïde dans un incubateur pour 1 h d’incubation dans des conditions standard.
REMARQUE : Le sphéroïde hybride peut être cultivé à long terme dans 20 μL de milieu RPMI dans une goutte suspendue.
6. Détermination de la viabilité des sphéroïdes
- Évaluez la viabilité des sphéroïdes cellulaires à l’aide d’un kit de coloration vivant/mort (voir la table des matériaux). Retirez délicatement le milieu de culture et lavez directement le sphéroïde avec 100 μL de 1x PBS.
- Incuber le sphéroïde dans 100 μL de 1 solution PBS contenant 1 μM de calcéine-AM et 2 μM d’homodimère d’éthidium-1 pendant 20 min à 37 °C.
- Observez les sphéroïdes à l’aide d’un microscope à fluorescence (voir Tableau des matériaux) et capturez les images (voir Tableau des matériaux).
REMARQUE : Il n’est pas nécessaire de laver le sphéroïde après la coloration. Les niveaux de fluorescence de fond sont intrinsèquement faibles avec ce test, car les colorants sont pratiquement non fluorescents avant d’interagir avec les cellules. - À l’aide du programme ImageJ (voir Tableau des matériaux), déterminez la viabilité des sphéroïdes en calculant le rapport entre la surface colorée en vert (cellules vivantes) et la surface totale colorée en rouge (cellules mortes) et en vert.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Nos résultats précédents ont montré que les cellules stromales mésenchymateuses cultivées avec des cellules de lymphome constituent le noyau stromal homogène auquel les cellules cancéreuses se fixent uniformément18. Dans cette étude, nous avons réussi à concevoir le sphéroïde hybride humain composé de cellules stromales mésenchymateuses et de cellules de lymphome à l’aide d’une pince optique sur mesure. La figure 2B montre un sphéroïde représentatif dans un microscope...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Dans cette étude, les sphéroïdes hybrides du noyau stromal mésenchymateux et des cellules de lymphome ont été modifiés en temps réel à l’aide d’une pince à épiler. De nouvelles technologies basées sur le laser, y compris les systèmes de piégeage, sont maintenant disponibles dans le commerce et deviennent de plus en plus populaires. Cependant, à ce jour, la majorité des pinces optiques continuent d’être des instruments fabriqués sur mesure ; Ainsi, l’étalonnage, les procédures d’exploitat...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs ne déclarent aucun conflit d’intérêts.
Remerciements
L’auteur exprime sa sincère gratitude à Nicholas Czarnik, dont l’édition minutieuse a considérablement amélioré la clarté de l’étude.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| µ ;-Plat 35 mm, fond haut en verre | IBIDI | 81158 | |
| 12-256 mico-moule 3D PetriDish ; | Microtissues Inc., RI, États-Unis | 12-256TR | |
| 3 & micro ; microsphères de polystyrène Polysciences | 17134-15 | ||
| anticorps anti-CD20 (clone L26) | Dako | IS604 | |
| Compteur de cellules automatisé, EVE | NanoEntek | EVE/ EVE-MC | |
| Autostainer Link 48 | Dako | D09634 | |
| Caméra ; | Incubateur | Olympus U-TV0.63XC | |
| CelCulture | Esco Technologies, Inc. | Lames | |
| , EVE | NanoEntek | NE-EVS | |
| Lignée cellulaire HS-5 | ATCC | CRL-3611 | |
| Lignée cellulaire Ri-1 ; | DSMZ ; | ACC 585 | |
| fœtal bovin | Gibco | A5256701 | |
| Microscope à fluorescence | Olympus | BX43 | |
| ImageJ program | National Institutes of Health, MD, USA | ||
| Microscope inversé | Olympus | IX73 | |
| Kit de réactifs sous tension/mort ; | Thermo Fisher Scientific | L3224 | |
| Pénicilline-Streptomycine (10 000 U/mL) | Gibco | 15140122 | |
| Solution saline tamponnée au phosphate, pH 7,4 | Gibco | 10010023 | |
| RPMI 1640 Moyenne | Gibco | 11875093 | |
| Solution de chlorure de sodium | Sigma-Aldrich | 7647-14-5 | |
| Solution de chlorure de sodium 0,9 %, stérile | ITW ReITW Reagents, S.R.L.agents, S.R.L. | A1671 | |
| Trypan Blue Solution, 0,4 % | Gibco | 15250061 | |
| TrypLE Express Enzyme (1X), sans rouge de phénol | Gibco | 12604013 | |
| Trypsine-EDTA (0,05 %), rouge de phénol | Gibco | 25300096 | |
| UltraPure Agarose | Invitrogen | 16500500 | |
| Pince à épiler optique | |||
| Miroirs dichroïques | Thorlabs | DMSP805R | |
| Appareil photo numérique | Mikrotron GmbH | MC1362 | |
| Système de balayage Galvano-mirror XY | Thorlabs | GVS002 | |
| Microscope inversé ; | Olympus | IX71 | |
| Objectif 1 | Thorlabs | AC254-050-B-ML | |
| Objectif 2 | Thorlabs | AC508-200-B-ML | |
| Nd :YAG 1064 nm | laser Laser Quantum | Ventus |
Références
- Brancato, V., Oliveira, J. M., Correlo, V. M., Reis, R. L., Kundu, S. C. Could 3D models of cancer enhance drug screening. Biomaterials. 232, 119744(2020).
- Fontoura, J. C., et al. Comparison of 2D and 3D cell culture models for cell growth, gene expression and drug resistance. Mater Sci Eng. C. 107, 110264(2020).
- Kapałczyńska, M., et al. 2D and 3D cell cultures - a comparison of different types of cancer cell cultures. Arch Med Sci. 14 (4), 910-919 (2018).
- Duval, K., et al. Modeling physiological events in 2D vs. 3D cell culture. Physiology (Bethesda). 32 (4), 266-277 (2017).
- Barbosa, M. A. G., Xavier, C. P. R., Pereira, R. F., Petrikaitė, V., Vasconcelos, M. H. 3D cell culture models as recapitulators of the tumor microenvironment for the screening of anti-cancer drugs. Cancers (Basel). 14 (1), 190(2021).
- Jubelin, C., et al. Three-dimensional in vitro culture models in oncology research. Cell Biosci. 12, 155(2022).
- Pape, J., Emberton, M., Cheema, U. 3D cancer models: the need for a complex stroma, compartmentalization and stiffness. Front Bioeng Biotechnol. 9, 660502(2021).
- Singh, R., et al. Non-Hodgkin's lymphoma: A review. J Family Med Prim Care. 9 (4), 1834-1840 (2020).
- Campo, E., et al. The International consensus classification of mature lymphoid neoplasms: a report from the clinical advisory committee. Blood. 140 (11), Erratum in: Blood. 141 (4), 437 (2023). 1229-1253 (2022).
- Swerdlow, S. H., et al. The 2016 revision of the World Health Organization classification of lymphoid neoplasms. Blood. 127 (20), 2375-2390 (2016).
- Ng, W. L., Ansell, S. M., Mondello, P. Insights into the tumor microenvironment of B cell lymphoma. J Exp Clin Cancer Res. 41, 362(2022).
- Mancini, S. J. C., et al. Deciphering tumor niches: lessons from solid and hematological malignancies. Front Immunol. 12, 766275(2021).
- Zhang, Q. Y., Foucar, K. marrow involvement by Hodgkin and non-Hodgkin lymphomas. Hematol. Oncol Clin North Am. 23 (4), 873-902 (2009).
- Gao, Q., et al. marrow mesenchymal stromal cells: Identification, classification, and differentiation. Front Cell Dev Biol. 9, 787118(2022).
- Lwin, T., et al. Lymphoma cell adhesion-induced expression of B cell-activating factor of the TNF family in bone marrow stromal cells protects non-Hodgkin's B lymphoma cells from apoptosis. Leukemia. 23 (1), 170-177 (2009).
- Kumar, A., Bhattacharyya, J., Jaganathan, B. G. Adhesion to stromal cells mediates imatinib resistance in chronic myeloid leukemia through ERK and BMP signaling pathways. Sci Rep. 7 (1), 9535(2017).
- Cuiffo, B. G., Karnoub, A. E. Mesenchymal stem cells in tumor development: emerging roles and concepts. Cell Adh Migr. 6 (3), 220-230 (2012).
- Duś-Szachniewicz, K., Gdesz-Birula, K., Rymkiewicz, G. Development and characterization of 3D hybrid spheroids for the investigation of the crosstalk between B-Cell non-Hodgkin lymphomas and mesenchymal stromal cells. OncoTargets Ther. 15, 683-697 (2022).
- Ashkin, A., Dziedzic, J. M. Optical trapping and manipulation of viruses and bacteria. Science. 235, 1517-1520 (1987).
- Spyratou, E. Advanced biophotonics techniques: The role of optical tweezers for cells and molecules manipulation associated with cancer. Front Phys. 10, 247-285 (2022).
- Choudhary, D., Mossa, A., Jadhav, M., Cecconi, C. Bio-molecular applications of recent developments in optical tweezers. Biomolecules. 9 (1), 23(2019).
- Nussenzveig, H. M. Cell membrane biophysics with optical tweezers. Eur Biophys J. 47 (5), 499-514 (2018).
- Zhang, X., Ma, L., Zhang, Y. High-resolution optical tweezers for single-molecule manipulation. Yale J Biol Med. 86 (3), 367-383 (2013).
- Li, X., et al. Optical tweezers study of membrane fluidity in small cell lung cancer cells. Opt Express. 29 (8), 11976-11986 (2021).
- Wullkopf, L., et al. Cancer cell's ability to mechanically adjust to extracellular matrix stiffness correlates with their invasive potential. Mol Biol Cell. 29, 2378-2385 (2018).
- Yousafzai, M. S., et al. Effect of neighboring cells on cell stiffness measured by optical tweezers indentation. J Biomed Opt. 21 (5), 57004(2016).
- Gupta, S. K., et al. Quantification of cell-matrix interaction in 3D using optical tweezers. Multi-Scale Extracellular Matrix Mechanics and Mechanobiology. Studies in Mechanobiology, Tissue Engineering and Biomaterials. Zhang, Y. , Springer. Berlin/Heidelberg, Germany. 283-310 (2020).
- Ma, Z., et al. Laser patterning for the study of MSC cardiogenic differentiation at the single-cell level. Light Sci Appl. 2, 68(2013).
- Kirkham, G. R., et al. Precision assembly of complex cellular microenvironments using holographic optical tweezers. Sci Rep. 5, 8577(2015).
- Pesce, G., et al. Optical tweezers: theory and practice. Eur Phys J Plus. 135, 949(2020).
- Avsievicha, T., Zhua, R., Popovb, A., Bykova, A., Meglinski, I. The advancement of blood cell research by optical tweezers. Rev Phys. 5, 100043(2020).
- Duś-Szachniewicz, K., et al. Physiological hypoxia (physioxia) impairs the early adhesion of single lymphoma cell to marrow stromal cell and extracellular matrix. Optical tweezers study. Int J Mol Sci. 19, 1880(2018).
- Duś-Szachniewicz, K., Gdesz-Birula, K., Nowosielska, E., Ziółkowski, P., Drobczyński, S. Formation of lymphoma hybrid spheroids and drug testing in real time with the use of fluorescence optical tweezers. Cells. 11 (13), 2113(2022).
- Hu, S., Gou, X., Han, H., Leung, A. Y., Sun, D. Manipulating cell adhesions with optical tweezers for study of cell-to-cell interactions. J Biomed Nanotechnol. 9 (2), 281-285 (2013).
- Johansen, P., Fenaroli, F., Evensen, L., Griffiths, G., Koster, G. Optical micromanipulation of nanoparticles and cells inside living zebrafish. Nat Commun. 7, 10974(2016).
- Drobczyński, S., Duś-Szachniewicz, K. Real-time force measurement in double wavelength optical tweezers. J Opt Soc AmB. 34, 38-43 (2017).
- Pavlasova, G., Mraz, M. The regulation and function of CD20: an "enigma" of B-cell biology and targeted therapy. Haematologica. 105 (6), 1494-1506 (2020).
- Gieseler, J., et al. Optical tweezers- from calibration to applications: a tutorial. Adv Opt Mater. 13, 74-241 (2021).
- Bustamante, C. J., Chemla, Y. R., Liu, S., Wang, M. D. Optical tweezers in single-molecule biophysics. Nat Rev Methods Primers. 1, 25(2021).
- Mitrakas, A. G., et al. Applications and advances of multicellular tumor spheroids: Challenges in their development and analysis. Int J Mol Sci. 24 (8), 6949(2023).
- Malm, M., et al. Evolution from adherent to suspension: systems biology of HEK293 cell line development. Sci Rep. 10, 18996(2020).
- Ling, Y., et al. A cell-laden microfluidic hydrogel. Lab on a Chip. 7 (6), 756-762 (2007).
- Azizipour, N., Avazpour, R., Sawan, M., Ajji, A., Rosenzweig, H. Surface optimization and design adaptation toward spheroid formation on-chip. Sensors. 22 (9), 3191(2022).
- Ryu, N. E., Lee, S. H., Park, H. Spheroid culture system methods and applications for mesenchymal stem cells. Cells. 8 (12), 1620(2019).
- Han, S. J., Kwon, S., Kim, K. S. Challenges of applying multicellular tumor spheroids in preclinical phase. Cancer Cell Int. 21, 152(2021).
- Feng, Q., Li, D., Li, Q., Cao, X., Dong, H. Microgel assembly: Fabrication, characteristics, and application in tissue engineering and regenerative medicine. Bioact Mater. 9, 105-119 (2021).
- Volpe, G., et al. Roadmap for optical tweezers. J Phys Photonics. 5, 022501(2023).
- Pradhan, M., Pathak, S., Mathur, D., Ladiwala, U. Optically trapping tumor cells to assess differentiation and prognosis of cancers. Biomed Opt Express. 7, 943(2016).
- Duś-Szachniewicz, K., et al. Differentiation of single lymphoma primary cells and normal B-cells based on their adhesion to mesenchymal stromal cells in optical tweezers. Sci Rep. 9, 9885(2019).
- Gdesz-Birula, K., Drobczyński, S., Sarat, K., Duś-Szachniewicz, K. Sonidegib Inhibits the adhesion of acute myeloid leukemia to the bone marrow in hypoxia: An optical tweezer study. Biomedicines. 13, 578(2025).
- Matheson, A. B., et al. Optical tweezers with integrated multiplane microscopy (OpTIMuM): A new tool for 3D microrheology. Sci Rep. 11, 5614(2021).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
