Des cellules ressemblant à des îlots de Langerhans dérivées de cellules canalaires démontrent un potentiel pour le traitement du diabète en abaissant la glycémie et en augmentant la production d’insuline chez les rats diabétiques. Néanmoins, il reste des défis à relever pour assurer une fonction cellulaire suffisante, une défense immunologique et une sécurité. Des recherches supplémentaires sont nécessaires pour améliorer la capacité thérapeutique de ces substances.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Cellules en forme d’îlots dérivées de la transplantation de cellules canalaires chez le rat
Dans cet article
Résumé
Résumé
L’utilisation de cellules ressemblant à des îlots de Langerhans dérivées de cellules canalaires est apparue comme une approche potentielle pour traiter le diabète de type 1. Les patients diabétiques ont une synthèse d’insuline insuffisante dans leur corps en raison de la destruction auto-immune des cellules bêta pancréatiques responsables de la production d’insuline. Dans ce cadre, l’objectif de la transplantation d’îlots pancréatiques est de rétablir la capacité des patients à produire de l’insuline. Cependant, des obstacles tels que l’acquisition insuffisante de cellules d’îlots pancréatiques à partir du pancréas du donneur et les réactions immunitaires entravent l’application à grande échelle de cette méthode thérapeutique. Dans des circonstances spécifiques, les cellules canalaires pancréatiques possèdent la capacité de se transformer en cellules qui produisent de l’insuline. Ces cellules pourraient être cultivées dans un environnement contrôlé et converties en cellules ressemblant à des îlots pancréatiques qui ont la capacité de libérer de l’insuline, ce qui les rend aptes à la transplantation. Cette stratégie novatrice offre le potentiel d’arrêter la progression du diabète de type 1 et de réduire la dépendance aux injections d’insuline. Dans cette étude, des cellules ressemblant à des îlots de Langerhans dérivées de cellules canalaires ont été transplantées dans le foie par la veine porte du foie chez des rats diabétiques induits par la streptozotocine. Après la transplantation, nous avons noté des réductions substantielles de la glycémie des rats à partir du 5e jour, qui s’est poursuivie pendant 15 jours. De plus, un test de tolérance au glucose intrapéritonéal (IPGTT) a démontré que les rats diabétiques recevant les greffes de cellules en forme d’îlots produisaient beaucoup plus d’insuline que le groupe témoin. Ces résultats suggèrent que les cellules en forme d’îlots dérivées de cellules canalaires pourraient être une approche thérapeutique prometteuse pour le diabète. Les principaux obstacles dans ce domaine d’étude comprennent l’obtention d’une capacité fonctionnelle suffisante pour les cellules, leur protection contre le système immunitaire et la garantie de leur sécurité pour l’application thérapeutique. Les études futures ont le potentiel de fournir des informations cruciales pour optimiser l’utilisation de ces cellules dans des contextes thérapeutiques, en mettant l’accent sur l’amélioration de l’efficacité et de l’innocuité.
Introduction
Le diabète de type 1 est une maladie auto-immune persistante caractérisée par la destruction des cellules bêta du pancréas qui produisent l’insuline. Les traitements actuels comprennent principalement l’insulinothérapie à long terme, qui, bien que réussie dans le contrôle de la glycémie, ne fournit pas de remède à la maladie ou n’arrête pas sa progression1. La recherche de thérapies alternatives pour le diabète de type 1 est motivée par la nécessité de trouver des alternatives plus efficaces que l’accent mis actuellement sur le traitement à l’insuline. Les recherches en cours ont été motivées par cette situation, en se concentrant sur des traitements alternatifs tels que la greffe de cellules d’îlots pancréatiques, qui cherche à rétablir la capacité inhérente du corps à fabriquer de l’insuline. Pourtant, le fait que les cellules d’îlots de Langerhans du donneur sont difficiles à trouver et qu’il existe un risque de rejet immunologique a rendu difficile l’utilisation généralisée de ce traitement. En conséquence, la communauté scientifique s’intéresse de plus en plus à la recherche de sources alternatives de cellules qui produisent de l’insuline 1,2,3.
Cette méthode cherche à exploiter le potentiel de régénération de ces cellules pour établir un approvisionnement durable en cellules sécrétant de l’insuline4. Des investigations in vitro ont démontré la capacité de ces cellules canalaires à se transformer en cellules bêta-like fonctionnelles capables de sécréter de l’insuline en réponse à la stimulation du glucose5. Cette piste d’enquête est particulièrement vitale, compte tenu des résultats défavorables liés à la transplantation d’îlots de Langerhans conventionnelle en raison des réponses immunitaires complexes impliquées. De nombreuses études indiquent que les cellules dérivées du canal ont non seulement la capacité intrinsèque de générer de l’insuline, mais peuvent également présenter des caractéristiques qui pourraient favoriser la tolérance immunitaire, atténuant ainsi certains défis associés aux techniques de transplantation traditionnelles 5,6,7,8. Ces cellules peuvent être cultivées à l’extérieur du corps, converties en cellules ressemblant à des îlots de Langerhans qui peuvent libérer de l’insuline, puis implantées chez des personnes atteintes de diabète. Des investigations précliniques, qui comprenaient des expériences sur des rats diabétiques induits par la streptozotocine, ont démontré que la transplantation de ces cellules peut réduire efficacement les niveaux de glucose dans le sang et améliorer la sécrétion d’insuline9.
Notre approche s’est concentrée sur l’accélération du processus de différenciation et l’amélioration de la fonctionnalité des cellules productrices d’insuline en augmentant le milieu de culture cellulaire standard avec de l’insuline-transfertrine-sélénium (ITS)10,11,12, de l’isoxazole 9 (ISX-9)13,14 et du GLP-115. Ces facteurs seraient essentiels pour faciliter la différenciation pancréatique et améliorer la sécrétion d’insuline. L’intégration de ces composants visait à obtenir des cellules fonctionnelles de type îlot plus efficace, assurant leur capacité à produire et à libérer de l’insuline en réponse à la stimulation du glucose 9,10,11,12,13,14.
Dans la transplantation d’îlots, le rejet immunitaire constitue un obstacle important à l’obtention de résultats positifs. Les îlots allogéniques transplantés sont vulnérables aux attaques immunitaires, nécessitant des traitements immunosuppresseurs pour éviter le rejet16,17. L’implication des cellules canalaires pancréatiques dans le rejet immunitaire lors de la transplantation d’îlots représente un champ d’étude en développement. On pense que les cellules canalaires pourraient avoir des propriétés qui pourraient réduire le rejet immunitaire, ce qui rendrait les îlots transplantés plus susceptibles de survivre et de fonctionner correctement. Ilieva et al. ont démontré que les îlots co-cultivés avec des cellules canalaires présentaient une nécrose centrale et une apoptose réduites, indiquant un effet protecteur contre les dommages à médiation immunitaire. Cet effet peut être médié par des facteurs tels que le facteur de croissance analogue à l’insuline 2 (IGF-2) sécrété par les cellules canalaires, comme l’ont noté Marín-Cañas et al. (2019)18. L’effet protecteur est essentiel, car le rejet immunitaire pose un défi considérable au succès de la transplantation d’îlots pancréatiques, en particulier dans le diabète de type 1. Les cellules canalaires dans les greffes d’îlots ont été associées à une fonction et à une survie accrues des greffons, probablement en raison de leur capacité à sécréter des facteurs immunomodulateurs qui atténuent la réponse immunitaire19.
Malgré les avancées prometteuses, certains obstacles doivent être résolus pour garantir l’efficacité opérationnelle et l’innocuité de ces thérapies cellulaires à usage clinique. Il est essentiel de vérifier que les cellules induites présentent des propriétés fonctionnelles comparables à celles des cellules bêta natives et d’établir des techniques efficaces pour protéger ces cellules des agressions du système immunitaire afin d’assurer leur survie et leur fonctionnalité prolongées20,21. Au fur et à mesure que ce domaine de recherche progresse, une connaissance complète et la résolution de ces obstacles seront essentielles pour tirer parti du potentiel des cellules productrices d’insuline dérivées de cellules canalaires dans le traitement du diabète de type 1 22,23,24.
Cette étude vise à évaluer l’efficacité in vivo de cellules dérivées d’îlots de Langerhans, développées dans des conditions optimales, pour la restauration du contrôle glycémique dans un modèle de rat diabétique induit par la streptozotocine.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Cette étude a respecté les recommandations d’ARRIVE, garantissant que la conception, l’exécution et le rapport de la recherche répondaient à des normes élevées en matière de bien-être animal et d’intégrité expérimentale (https://arriveguidelines.org). L’Université Medipol d’Ankara a obtenu l’approbation du comité d’éthique (AMUHADYEK-12- 09.05.2025) et l’autorisation institutionnelle. Toutes les méthodes ont été effectuées dans le respect des directives et réglementations applicables. Toutes les mesures ont été prises pour réduire au minimum la souffrance animale et pour employer le nombre minimum d’animaux nécessaire pour atteindre les objectifs scientifiques.
1. Préparation des solutions
- Solution enzymatique : Préparez une solution de collagénase avec 50 mg de collagénase de type V de Clostridium histolyticum en poudre. Préparez une solution de 50 mL en combinant la collagénase avec HBSS (contenant du Ca-Mg) pour obtenir une concentration de 1 mg/mL. Utilisez 7 ml de solution par échantillon et mettez le reste au congélateur à -20 °C.
REMARQUE : La concentration recommandée de collagénase est de 1 mg/1 mL. Avant d’être aspirée dans les seringues, la collagénase doit être mélangée à la solution HBSS pré-préparée à une concentration de 1 mg/mL. - Solution de lavage 1 : Prélever 62,5 mL de 500 mL de HBSS sans rouge de phénol. Ajoutez très soigneusement 50 ml de FBS au HBSS restant. Ajouter 5 ml de pénicilline/streptomycine (P/S), 5 ml de L-glutamine (L-Gln) et 2,5 ml de 1 M HEPES. Porter le volume à 500 mL.
REMARQUE : Avec l’ajout de rouge de phénol, le volume final se compose de 88 % de HBSS, 10 % de FBS, 1 % de P/S et 1 % de l-Gln. Pour éviter la formation de mousse et assurer la précision, incorporez soigneusement le sérum fœtal bovin étape par étape. - Milieu de culture pour cellules et solution de lavage 2 : Prélever 62,5 mL de 500 mL de milieu du Roswell Park Memorial Institute (RPMI w/L-Gln). Faites preuve de prudence pour éviter que le FBS ne mousse pendant l’ajout progressif de 50 ml à l’IPPM restant. Ajouter 2,5 ml de 1 M HEPES, 5 ml de P/S et 5 ml de L-Gln. Assurez-vous que le volume total est de 500 ml. Conserver à 4 °C.
- Solutions de gradient de densité : Préparez les solutions de densité finales en diluant la solution de densité de 1100 mg/mL avec une solution HBSS pour obtenir une plage de densité intermédiaire de 1062-1096 mg/mL. Pour assurer l’exactitude, vérifier à l’aide d’un densitomètre la masse volumique de chaque solution préparée. Utilisez la solution de concentration 1077 comme référence. Une fois les concentrations souhaitées (1062-1096 mg/mL) obtenues, transférez les solutions dans des contenants hermétiques et conservez-les dans un endroit sombre à 4 °C pour maintenir leur stabilité.
- Préparez une solution de bleu trypan à 0,4 %. Le développement cellulaire est favorisé par une solution saline tamponnée au phosphate (PBS), qui a un pH de 7,4.
- Milieu de culture cellulaire : Combiner 43,4 mL chacun de milieu du Roswell Park Memorial Institute (RPMI) et du milieu modifié de Dulbecco (DMEM-faible teneur en glucose). Ajouter 10 % de sérum de veau fœtal (FCS), 1 % d’insuline-transferrine-sélénium (ITS), 1 % de L-glutamine (L-Gln), 1 % de pénicilline-streptomycine (P/S) et 0,2 mL de 1 M HEPES. Porter le volume final à 100 ml. Conserver à 4 °C.
- Milieu de différenciation de culture cellulaire : Ajouter 43,4 mL de RPMI avec 43,4 mL de glucose à faible teneur en DMEM. Ajouter 10 % de FCS, 1 % d’insuline-transferrine-sélénium (ITS), 1 % de L-Gln, 1 % de P/S et 0,2 mL de 1 M HEPES dans le mélange. De plus, ajouter 1 μL d’isoxazole 9 (ISX-9) dilué dans 4 mL d’éthanol au milieu de différenciation. Enfin, ajouter 24 μL d’une solution de peptide de type glucagon 1 (GLP-1) à une concentration de 50 nM dans le milieu de culture cellulaire.
REMARQUE : ISX-9 et GLP-1 ne sont ajoutés frais que lors des changements de culture ; Ils sont préparés à l’avance. Une préparation fraîche est nécessaire pour tout matériel culturel. - Solution de dithizone (DTZ) : Dissoudre 100 mg de dithizone dans 20 mL de sulfoxyde de diméthyle (DMSO) et bien mélanger. Ajouter 30 mL de HBSS à la solution obtenue et remuer jusqu’à l’obtention d’un mélange homogène. Filtrez la solution à l’aide de filtres de 0,2 ou 0,4 μm. Ajouter 50 mL de HBSS à la solution filtrée. Étiquetez la solution avec la date de préparation. Une fois que les solides sont complètement décomposés, faites passer la solution à travers un dispositif de filtrage de 0,4 μm. Mettez la solution filtrée dans des tubes de 2 ml et utilisez-les immédiatement, après décongélation. Conservez la solution préparée à -20 °C.
- Solution de Krebs : Dans un contenant de 250 ml, ajoutez 1,68 g de chlorure de sodium (pour 115 mM), 0,50 g de bicarbonate de sodium (pour 24 mM), 0,09 g de chlorure de potassium (pour 5 mM), 0,05 g de chlorure de magnésium (pour 1 mM), 0,09 g de chlorure de calcium (pour 2,5 mM) et 0,25 g d’albumine sérique bovine (pour 0,1 %). Ajouter 6,25 ml de 1 M HEPES. Ajustez le volume à 250 ml en ajoutant de l’eau déminéralisée et remuez jusqu’à ce que tout soit combiné. Ajustez le pH sur une plage de 7,3 à 7,5, en utilisant 1 M de NaOH ou 1 M de HCl. Filtrez à travers un filtre de 0,22 μm. Conservez les solutions à température ambiante. Dans un bain-marie à 37 °C, ajoutez les solutions lorsqu’elles sont prêtes à être utilisées.
- Solution à haute concentration de glucose : Mesurez et ajoutez 149,1 mg de D-(+)-glucose dans un tube. Ajouter 50 ml de solution de Krebs dans le tube et bien mélanger en secouant. Filtrez à travers un filtre de 0,22 μm.
- Solution à faible concentration de glucose : Combiner 1 mL de solution à haute concentration de glucose de 16,7 mL avec 9 mL de solution de Krebs.
2. Isolement du pancréas chez le rat
- Commencer par une cohorte de trois rats de laboratoire Wistar Albino (3 mois/mâle) pesant entre 220 g et 280 g. Anesthésier les animaux à l’aide d’une combinaison de kétamine (35-50 mg/kg) et de xylazine (5-10 mg/kg). Vérifiez la profondeur de l’anesthésie par l’absence de réponse de retrait de la pédale. Appliquez une pommade vétérinaire sur les yeux pour les empêcher de se dessécher.
- Commencez le processus chirurgical par une incision abdominale médiane de 3 à 4 cm le long de la ligne blanche avec des ciseaux. (Figure 1A). Effectuez une manipulation délicate du foie en exerçant une légère pression physique avec les doigts sur la cage thoracique pour élever le diaphragme. Extériorisez le foie et placez-le sur de la gaze stérile pour plus de stabilité.
- Préparez une solution normalisée de collagénase à une dose de 28 mg/g de poids corporel et aspirez 7 ml (environ 7 g) dans la seringue pour rats pesant entre 250 et 300 g. Modifiez le volume de la solution en fonction du poids corporel de chaque animal.
- Inciser le canal pancréatique. À l’aide de ciseaux vasculaires fins, coupez le canal près du foie. Utilisez les positions anatomiques par rapport au pancréas et au système vasculaire environnant pour identifier le conduit. Utilisez des indices de localisation tels que les vaisseaux sanguins et les caractéristiques des tissus à proximité pour assurer la précision. Faites une coupe parfaite à cet endroit pour l’occlusion.
REMARQUE : L’incision était minime, trop petite pour être mesurée avec précision, mais suffisamment large pour permettre l’insertion d’un cathéter. L’incision permet un placement lisse et efficace du cathéter, assurant un traumatisme minimal aux tissus environnants. - Insérez un cathéter avec un intracket intégré dans l’ouverture canalaire générée (Figure 1B). Une fois correctement placé, fixez le cathéter à l’aide d’une pince chirurgicale (par exemple, une micro-pince) pour éviter de le déloger.
- Administrer la solution enzymatique de collagénase par perfusion contrôlée par dépression progressive et intentionnelle du piston.
- Après le gonflage, utilisez des instruments chirurgicaux fins pour séparer soigneusement le tissu pancréatique des structures environnantes. Effectuez l’excision rapidement et avec des manœuvres précises et douces pour minimiser les dommages aux tissus. Immédiatement après le retrait, placez le pancréas dans un tube de 50 ml sur de la glace pour arrêter toute activité enzymatique.
- L’ensemble du processus devrait prendre environ 60 secondes pour un pancréas25. De plus, jusqu’à ce que tous les pancréas se soient engorgés, gardez la collagénase et les pancréas retirés sur de la glace.
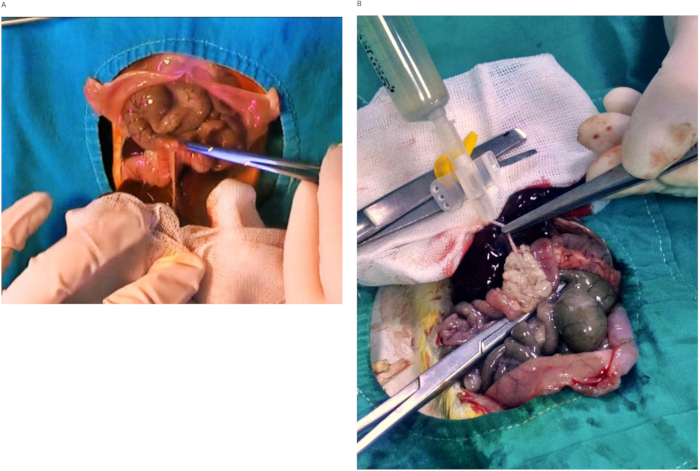
Figure 1 : Traitement pancréatique. (A) Le clampage de l’ouverture du canal pancréatique dans le duodénum et (B) l’inflation de la collagénase de type 5 permet d’obtenir une image du pancréas. Veuillez cliquer ici pour voir une version agrandie de cette figure.
3 Isolement des cellules canalaires du tissu pancréatique
- Après l’extraction chirurgicale, incuber le pancréas dans un bain-marie à 37 °C pendant 12 min.
- Ajouter 25 ml de solution de lavage 1 dans le tube pour neutraliser l’activité de la collagénase. Secouez manuellement le tube pour favoriser la dégradation du tissu pancréatique. Effectuez toutes les procédures ultérieures sous un champ stérile à flux laminaire.
- Gardez tous les supports sur de la glace. Centrifugez les échantillons à 4 °C, à 100 x g pendant 1 min, et réglez le frein au réglage maximum. Jetez le surnageant. À la pastille cellulaire, ajoutez 25 mL de solution de lavage 1 et remettez le mélange en suspension.
- Effectuez à nouveau la centrifugation et jetez le surnageant. À la pastille, ajouter 25 ml de solution de lavage 1 et remettre en suspension. Filtrez le tissu pancréatique traité à travers un treillis en acier de 425 μm pour éliminer tout fragment vasculaire résiduel ou de tissu non digéré.
- Après filtration, porter le volume à 25 mL avec la solution de lavage 1. Effectuer une centrifugation 1x à 100 x g pendant 1 min à 4 °C. Retirez le surnageant.
- Transférez la pastille dans un nouveau tube à l’aide d’une pipette en plastique stérile après avoir ajouté 50 ml de milieu RPMI. Centrifuger à nouveau l’échantillon à 100 x g pendant 1 min à 4 °C. Jetez le surnageant et conservez la pastille pour une analyse plus approfondie.
REMARQUE : Toutes les étapes restantes ont été effectuées à l’intérieur d’armoires à flux laminaire dans des conditions stériles adaptées aux expériences de culture cellulaire. - Ajouter 10 mL de solution de densité 1,077 à la pastille acquise après la dernière, puis la perturber doucement et l’homogénéiser en tapotant le bord du tube avec le doigt.
REMARQUE : La plage de densité pour isoler les cellules des îlots pancréatiques du tissu pancréatique environnant est d’environ 1,077, contrairement à la densité du milieu, qui est d’environ 1,00126. Par conséquent, nous avons utilisé la solution de densité 1,077 pour cet objectif. - Ajouter 10 mL de RPMI et centrifuger à 600 x g pendant 12 min à 4 °C avec les freins desserrés. Cette procédure a permis d’établir une division basée sur la densité à l’intérieur des tubes, ce qui a entraîné l’accumulation de cellules d’îlots dans une couche juste en dessous de la couche RPMI, positionnée directement sous la couche RPMI.
- Si l’on enlevait les deux cellules des îlots pancréatiques, on éliminait les IPAM. L’objectif de cette étape était de purifier les cellules des îlots pancréatiques afin d’améliorer leur élimination des tissus pancréatiques, ce qui a permis d’obtenir un processus d’isolement des cellules canalaires plus pur.
- Retirer tout tissu pancréatique supplémentaire dans un nouveau tube de 50 ml à l’aide d’une pipette. Ajouter 10 ml de solution de densité 1,096 à la pastille de tissu.
- Ensuite, ajoutez lentement 10 ml de gradient de solution de densité 1,062 à l’aide d’une seringue. Faites attention à maintenir une distribution homogène des composants. Faites un dégradé en empilant les solutions dans l’ordre de la plus dense à la moins dense.
- Ajouter 10 ml de RPMI sur le dessus. Tubes de centrifugation à 600 x g pendant 12 min à 4 °C sans freins. Après la filature, différentes couches de densité sont visibles. Les cellules canalaires se trouvent dans la couche intermédiaire, sous la couche RPMI.
- Retirez délicatement les cellules canalaires à l’aide d’une pipette Pasteur jetable et placez-les dans un tube séparé de 50 ml. Ajouter 25 mL de solution de lavage 2 et mélanger doucement la suspension en tapotant le tube avec un doigt.
- Faites tourner le tube à 100 x g pendant 1 min et jetez le surnageant. Effectuez deux autres cycles de centrifugation avec la pastille. Après le dernier lavage, ajoutez 2 ml de solution de lavage 2 à la pastille27.
4. Isolement et culture de cellules canalaires
- Inoculer les cellules récoltées dans une fiole T25 et ajouter 5 mL de liquides de culture cellulaire préchauffés. Maintenir l’incubateur à 5 % de CO2et 37 °C.
REMARQUE : Il est important de maintenir des températures physiologiques stables pour que la culture cellulaire fonctionne, c’est pourquoi toutes les solutions ont été chauffées à environ 37 °C avant d’être utilisées. - Après 24 heures, aspirez le milieu avec précaution. Rincez les cellules deux fois avec la solution de lavage 2. Ajouter du milieu de culture cellulaire frais et remettre le ballon dans l’incubateur. Les cellules qui adhéraient à la surface du ballon étaient appelées cellules canalaires.
- Remplacez le milieu de culture tous les 3 jours. Si la couleur du milieu change très rapidement, cela signifie qu’il perd des nutriments et devient plus acide, ce qui indique que le milieu doit être changé plus fréquemment.
- Cellules de passage une fois que les cellules dans les flacons atteignent une confluence de 80 %. Lavez avec 1 à 2 ml de PBS 2x et débarrassez-vous de tout support supplémentaire.
- Ajouter 2 mL de solution de dissociation enzymatique (sans rouge de phénol) pour démarrer le processus de dégradation enzymatique et séparer les cellules de la surface du ballon.
- Incuber pendant 2 à 3 minutes et évaluer le détachement cellulaire au microscope 10x. Si les cellules restent partiellement attachées, incuber à 37 °C pendant 2 minutes supplémentaires.
- Une fois que les cellules ont été complètement détachées de la surface du ballon, arrêtez la digestion enzymatique en ajoutant environ 8 ml de milieu de croissance cellulaire, soit 4 fois le volume de la solution de dissociation enzymatique. Tapotez doucement les parois de la fiole.
REMARQUE : Le tapotement, qui peut aider les cellules à se séparer, réduit le temps d’incubation global et empêche les enzymes d’endommager la membrane cellulaire, garantissant que cela se produit après un contact à long terme avec la solution de dissociation enzymatique. - Après avoir ajouté le milieu de culture cellulaire, transférez la suspension cellulaire dans des tubes de 15 ml et centrifugez à 150 x g pendant 10 min à 25 °C avec un léger réglage de décélération (vitesse 9 pause) pour granuler les cellules.
- Jetez le surnageant. Remettre en suspension la pastille de cellule dans une solution de lavage de 6 à 8 ml 2. Répétez la centrifugation comme ci-dessus. Jetez le surnageant. La procédure a été répétée pour garantir l’élimination complète de la solution de dissociation enzymatique.
- À l’aide d’un pipetage doux, remettre la pastille en suspension dans 5 mL de milieu de culture cellulaire frais pour obtenir une suspension cellulaire uniforme. À ce stade, effectuez le comptage des cellules.
- Mélangez 10 μL de suspension cellulaire avec 10 μL de bleu trypan et comptez les cellules à l’aide d’un hémocytomètre.
- Grainer 1 × 10⁶ cellules par fiole T25 en utilisant la suspension comptée.
REMARQUE : À ce moment-là, la plupart des cellules avaient été identifiées comme des cellules canalaires. Un bon nombre de cellules ont été ensemencées dans chaque boîte en fonction du comptage des cellules effectué. D’après ce que nous avons vu dans les expériences, les cellules ont été réparties dans deux flacons T25 différents une fois qu’elles ont atteint le meilleur niveau de confluence dans un flacon. Cela a été fait pour maintenir l’efficacité de la prolifération à un niveau élevé. Nous avons réussi à séparer les cellules canalaires du tissu pancréatique du rat en utilisant cette méthode. Après avoir été séparées avec succès, les cellules ont été préparées pour d’autres expériences conformément au plan d’étude. - Poursuivre la culture jusqu’au passage 4. Passage des cellules si nécessaire pour maintenir des conditions de croissance optimales.
REMARQUE : À partir du passage 4, il y a eu une augmentation notable du nombre de cellules entre les jours 3 et 9. Étant donné que les cellules ont tendance à être moins capables de se diviser après plus de cycles, cette méthode s’est assurée qu’il y avait suffisamment de cellules viables. Une fois que les cellules canalaires se sont suffisamment développées, elles ont commencé à se transformer en cellules ressemblant à des îlots. D’après ce que nous avons découvert, les cellules entre les stades 3 et 6 ont les taux de prolifération les plus rapides. Le passage 4 montre une augmentation particulièrement notable du nombre de cellules canalaires. Cependant, après le passage 6, il y a eu un déclin de la capacité de prolifération. Le protocole a été modifié en fonction de ces résultats pour obtenir le bon nombre de cellules tout en conservant leur viabilité et leur utilité28.
5. Différenciation des cellules canalaires en amas d’îlots
- Récoltez le passage de 4 cellules canalaires en utilisant la procédure de passage standard. Laver deux fois avec 1 à 2 ml de PBS pour éliminer le milieu résiduel et les cellules détachées.
- Ajouter 2 mL de solution enzymatique de dissociation (sans rouge de phénol) dans la fiole. Incuber à 37 °C pendant 2 à 3 minutes et surveiller au microscope 10x.
- Si les cellules restent attachées, incuber pendant encore 2 minutes. Arrêtez la réaction enzymatique en ajoutant 8 ml de milieu de croissance cellulaire.
- Transvaser la suspension dans un tube de 15 mL et centrifuger à 150 × g pendant 10 minutes à 25 °C, en réglant 9 pour accélérer et ralentir.
- Jetez le surnageant. Remettre le granulé en suspension dans une solution de lavage de 6 à 8 ml 2. Centrifugez et jetez le surnageant.
- Remettre la pastille finale en suspension dans 5 mL de milieu frais. Comptez les cellules comme décrit précédemment.
- Grainez 1 × 10⁵ cellules par puits dans une plaque à six puits, en ajoutant 3 mL de milieu par puits. Incuber à 37 °C, 5 % CO2.
- Remplacez le milieu tous les 3 jours pendant les 7 premiers jours. Ajustez la fréquence si la couleur moyenne change rapidement.
- Passer progressivement au milieu de différenciation après 7 jours. Poursuivre la culture pendant 15 jours au total (7 jours de croissance + 8 jours de différenciation). Changez de milieu tous les 2 jours lors de la différenciation.
- Le jour 8, commencez la phase de différenciation. Après 4 jours, laver les cellules deux fois avec du PBS et ajouter 500 μL de solution de dissociation enzymatique.
- Incuber 2-3 min, en arrêtant la réaction en ajoutant 2 mL de milieu de croissance. Centrifugeuse à 150 x g pendant 10 min à 25 °C. Réintroduire en suspension et réensemencer 1 x 10⁵ cellules par puits dans des plaques à six puits.
- Le 15e jour, effectuez une analyse microscopique complète pour caractériser clairement et confirmer la formation d’agrégats cellulaires en forme d’îlots24.
6. Quantification de la concentration en zinc dans les cellules canalaires différenciées par la dithizone
- Décongeler et équilibrer la solution DTZ à partir d’un stockage à -20 °C. Ajouter 3 à 4 gouttes de solution DTZ dans chaque puits des cellules différenciées de 15 jours. Observez au microscope. Identifier les cellules productrices d’insuline par coloration rouge28 (Figure 2).
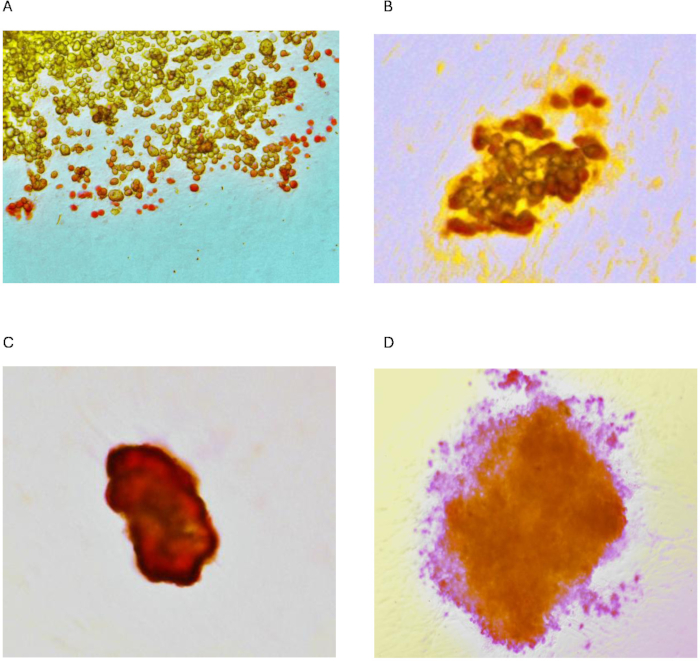
Figure 2 : Images au microscope de cellules canalaires en forme d’îlots. Images au (A) jour 11 de la culture (20x), (B) jour 13 de la culture (20x), (C, D) jour 15 de la culture (20x). Les cellules ont été visualisées après coloration à la dithizone. Veuillez cliquer ici pour voir une version agrandie de cette figure.
7. Test de stimulation du glucose
- Semez 1 x 10⁴ grappes en forme d’îlots par puits dans une plaque de 24 puits avec 1 mL de milieu de différenciation par puits.
- Le 15e jour, stimulez les cellules avec du glucose. Retirer le milieu existant et ajouter 1 mL de solution à faible teneur en glucose (1,67 mM). Incuber 1 h à 37 °C.
- Prélever le milieu et transférer dans des tubes de 2 ml. Ajouter 1 mL de solution à haute teneur en glucose (16,7 mM). Incuber 1 h. Recueillir le milieu pour l’analyse. Prélever le milieu de culture cellulaire à 1 heure d’intervalle entre l’ajout de différentes solutions de glucose.
- Effectuez l’ELISA de l’insuline en suivant les instructions du fabricant. Une fois retirée du sachet en aluminium, laissez la microplaque s’équilibrer à la température ambiante avant de commencer la procédure ELISA.
- Ajouter 10 μL de réactif dans les puits d’échantillon, de contrôle et d’étalon. Ajouter 75 μL de solution conjuguée de travail. Séparez la plaque et incubez pendant 2 h à température ambiante en secouant (700-900 tr/min).
- Puits de lavage 6x avec 350 μL de tampon de lavage. Ajouter 100 μL de substrat de 3,3′,5,5,5,5-tétraméthylbenzidine (TMB) par puits. Fermez les plaques et incubez 15 min dans l’obscurité en secouant (700-900 tr/min) à température ambiante.
- Ajouter 100 μL de solution d’arrêt par puits et mélanger en agitant doucement la plaque pour arrêter le processus. Éliminer les bulles et lire l’absorbance à 450 nm. Mesurer pendant 30 min après l’ajout de la solution d’arrêt27.
8. Greffe d’îlots et de cellules canalaires semblables à des îlots
- Anesthésier les rats à l’aide de kétamine (100 mg/kg) et de xylazine (10 mg/kg). Désinfectez et drapez le site chirurgical. Faites une incision médiane de 2 à 3 cm.
- Déplacer les intestins et exposer la veine porte à l’aide d’écarteurs. Effectuez une veinotomie et insérez un cathéter prérempli de solution saline (Figure 3A).
- Injecter 100 à 500 μL de suspension cellulaire dans la veine porte. Retirez le cathéter et fermez la veinotomie à l’aide de sutures ou d’adhésif. Fermez l’abdomen et surveillez la récupération, en fournissant une analgésie au besoin (Figure 3B).
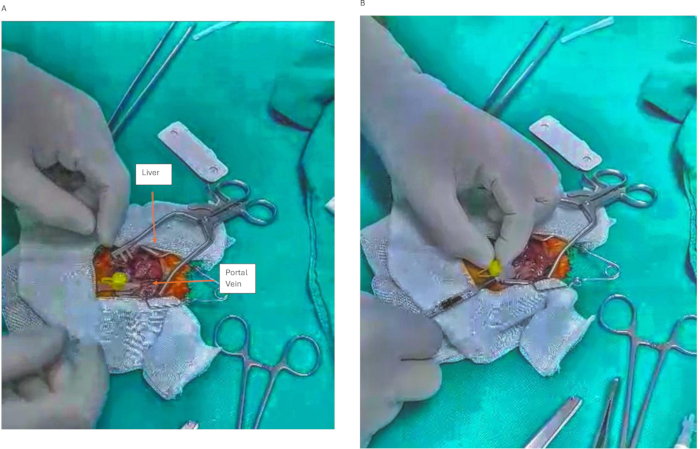
Figure 3 : Transplantation d’îlots et de cellules d’îlots. (A) Intracath intraveineux stérile utilisé pour la transplantation d’îlots et de cellules d’îlots. (B) Transplantation d’îlots et de cellules d’îlots dans une seringue stérile. Veuillez cliquer ici pour voir une version agrandie de cette figure.
9. Rats diabétiques induits par la streptozotocine (STZ)
- Rats rapides 12 h. Administrer 45 mg/kg de STZ par voie intrapéritonéale, dissous dans un tampon de citrate froid (pH 4,5).
REMARQUE : Le jeûne de 12 heures avant l’injection de STZ améliore l’expression de GLUT2, ce qui facilite le transport du glucose dans les cellules bêta pancréatiques. Ce processus augmente l’absorption de STZ dans les cellules, ce qui entraîne des dommages plus importants aux cellules bêta. Ce mécanisme facilite la progression d’une hyperglycémie plus importante et améliore l’efficacité du modèle du diabète. - Confirmer le diabète 48 à 72 heures après l’injection avec une glycémie >250 mg/dL. Classer les rats qui atteignaient habituellement des valeurs de glycémie supérieures à 250 mg / dL comme diabétiques et les incorporer dans l’expérience29.
10. Préparation des îlots et des cellules d’îlots et de cellules semblables pour la transplantation
- Récoltez les cellules après traitement avec la solution de dissociation enzymatique pendant 1 min. Grattez les cellules qui adhèrent à la surface. Remplacez-le par un milieu frais et prélevez les cellules.
- Centrifugeuse à 300 x g pendant 5 min. Remettre la pastille en suspension dans 100-150 μL de solution saline. Effectuez le comptage des cellules et ajustez le nombre de cellules à 1000 IEQ ou 800 îlots par rat ou 1 x 10⁵ cellules ressemblant à des îlots par rat.
11. Greffe de veine porte
- Anesthésier les animaux par injection intrapéritonéale de kétamine (100 mg/kg) et de xylazine (10 mg/kg).
- Désinfectez la région abdominale de l’animal avec une solution stérile (bétadine ou éthanol à 70 %). Enveloppez la zone chirurgicale avec un champ stérile.
- Faites une incision médiane, d’environ 2 à 3 cm de longueur, pour accéder à la cavité abdominale.
- Déplacez les intestins pour révéler le foie. Fixez les lobes gauche et droit du foie à l’aide d’écarteurs stériles. Exposez la surface ventrale du foie pour localiser la veine porte.
- Pré-rincez le cathéter en polyéthylène (PE-10 ou PE-50) avec une solution saline et remplissez-le entièrement. Utilisez une pince microchirurgicale pour tenir une branche de la veine porte, généralement la branche latérale gauche ou droite.
- Effectuez une veinotomie mineure (environ 1-2 mm). Insérez soigneusement le cathéter dans le site de la veinotomie. Pour éviter le déplacement, utilisez un matériau de suture ou une pince pour ancrer le cathéter, généralement à l’aide d’un fil de suture 6-0.
- Vérifiez le positionnement précis du cathéter en administrant progressivement des solutions salines stériles. Le cathéter a progressivement délivré la cellule d’îlot préparée et la suspension de cellules d’îlot dans la veine porte. Le volume total est de 100 à 500 μL.
- Une fois la perfusion terminée, retirez le cathéter et utilisez un adhésif pour tissu stérile ou des sutures résorbables pour sceller le site de la veinotomie.
- Effectuer la gestion des hémorragies. Repositionnez tous les tissus entourant le foie et suturez les muscles abdominaux à l’aide de fil résorbable. Fixez la peau avec des sutures ou des clips.
- Gardez l’animal sous surveillance dans un environnement chaud. Fournir des analgésiques appropriés pour la gestion de la douleur au sortir de l’anesthésie (par exemple, buprénorphine 0,1 mg/kg). Observer les animaux pendant 48 h. Examinez les signes d’infection, d’œdème au site chirurgical ou d’hémorragie30.
12. Surveillance de la glycémie
- Évaluez les taux de glucose sanguin initiaux. Tenez soigneusement le rat et utilisez une lancette pour créer une petite coupure au bout de la queue. Retirez délicatement la première goutte de sang à l’aide d’un coton-tige stérile.
- Appliquez la deuxième goutte de sang sur la bandelette de test de glucose et notez le taux de glucose de base31.
13. Test de tolérance au glucose intrapéritonéale
REMARQUE : Les rats subissent le test de tolérance au glucose intrapéritonéale (IPGTT) pour évaluer l’efficacité de l’élimination du glucose dans leur circulation sanguine. Ce test offre un aperçu du métabolisme du glucose, de la sensibilité à l’insuline et d’éventuelles conditions diabétiques. Le test de tolérance au glucose intrapéritonéal a été effectué le 15e jour et le 15e jour après la transplantation. La principale raison de la mise en œuvre d’une durée de jeûne désignée avant l’IPGTT est de stabiliser les taux de glucose de base et d’assurer un état métabolique constant. La période de jeûne facilite l’épuisement des réserves de glycogène hépatique, ce qui permet une évaluation plus fiable de la réponse de tolérance au glucose. Le jeûne de 6 heures réduit les effets postprandiaux, tandis que le jeûne d’une nuit (environ 12 à 16 heures) peut avoir des implications distinctes, influençant potentiellement la sensibilité à l’insuline et le métabolisme du glucose.
- Soumettez les rats à une période de jeûne de 6 heures, avec seulement un accès à l’eau autorisé pendant la nuit, en veillant à ce que la durée du jeûne ne dépasse pas 12 heures. Assurez-vous d’une période de jeûne uniforme pour tous les sujets afin de réduire la variabilité des mesures de glucose.
- Avant d’administrer du glucose, pesez les rats. Pour préparer une solution stérile, dissoudre 20 g de glucose dans 100 mL de solution saline stérile.
REMARQUE : La posologie standard est généralement de 2 g de glucose/kg de poids corporel (2 g/kg). Le volume total donné est déterminé par le poids corporel de l’animal. - Évaluez les taux de glycémie de base. Tenez le rat et utilisez une lancette pour faire une petite incision au bout de la queue. Prélevez délicatement la première goutte de sang à l’aide d’un coton-tige stérile.
- Appliquez la deuxième goutte de sang sur la bandelette de test de glucose et notez le taux de glucose de base.
- En fonction du poids corporel du rat, administrer la quantité appropriée de solution de glucose à raison de 2 g/kg.
- Avant l’administration intrapéritonéale (IP) de la solution de glucose, manipulez doucement le rat. Injectez du glucose dans la cavité péritonéale, et non dans le tissu sous-cutané ou un organe, et assurez-vous qu’il s’agit d’une administration correcte.
- Après l’injection de glucose, prélevez des échantillons de sang à des intervalles spécifiés pour surveiller les niveaux de glucose. Les intervalles de temps typiques sont de 15, 30, 60, 90 et 120 minutes après l’injection.
- À chaque point, prélevez du sang en coupant la veine de la queue. Avant chaque prélèvement sanguin, assurez-vous que la queue est essuyée avec un tampon imbibé d’alcool.
- À chaque moment désigné, mesurez votre glycémie et documentez à l’aide d’un glucomètre.
- Pendant le test, surveillez les rats pour détecter tout signe d’inconfort ou d’effets indésirables. Pour minimiser le stress des animaux entre les mesures, maintenez un environnement chaud et calme.
- Après la dernière mesure de la glycémie, nettoyez les plaies de la queue et réconfortez les animaux29.
14. Analyse de l’insuline par ELISA après prélèvement sanguin
REMARQUE : Les étapes de ce protocole consistent à prélever du sang dans l’aorte abdominale d’un rat, puis à utiliser la méthode ELISA (enzyme-linked immunosorbent assay) pour tester la présence d’insuline.
- Anesthésier le rat avant le prélèvement sanguin comme décrit précédemment. Placez le rat anesthésié en position couchée sur une plate-forme chirurgicale stérile.
- Rasez la région abdominale et désinfectez la zone à l’aide d’une solution d’éthanol à 70 % ou d’iode pour assurer la stérilité.
- Faites une incision médiane avec un scalpel pour pénétrer la peau et les couches musculaires et exposer la cavité abdominale.
- Rétractez les intestins pour accéder à l’aorte abdominale située à côté de la colonne vertébrale. À l’aide d’une seringue héparinisée, insérez l’aiguille dans l’aorte abdominale en inclinant légèrement.
- Prélever du sang (habituellement de 1 à 3 ml, selon la taille du rat) dans la seringue. Appliquez une aspiration progressive et constante pour éviter le collapsus vasculaire ou l’hémolyse du sang.
- Placez le sang recueilli dans un tube à centrifuger et conservez-le sur de la glace.
- Si l’animal doit être euthanasié après la procédure, effectuez l’euthanasie conformément aux directives éthiques de l’établissement.
- Centrifuger le sang prélevé à 300 x g pendant 10 à 15 min à 4 °C pour assurer la séparation du plasma ou du sérum. Transférez le surnageant dans un nouveau tube et conservez-le à -80 °C pour une analyse ultérieure de l’insuline.
REMARQUE : Il est important d’éviter l’hémolyse pendant le prélèvement sanguin, car cela peut affecter la précision des résultats ELISA (Figure 4)29.
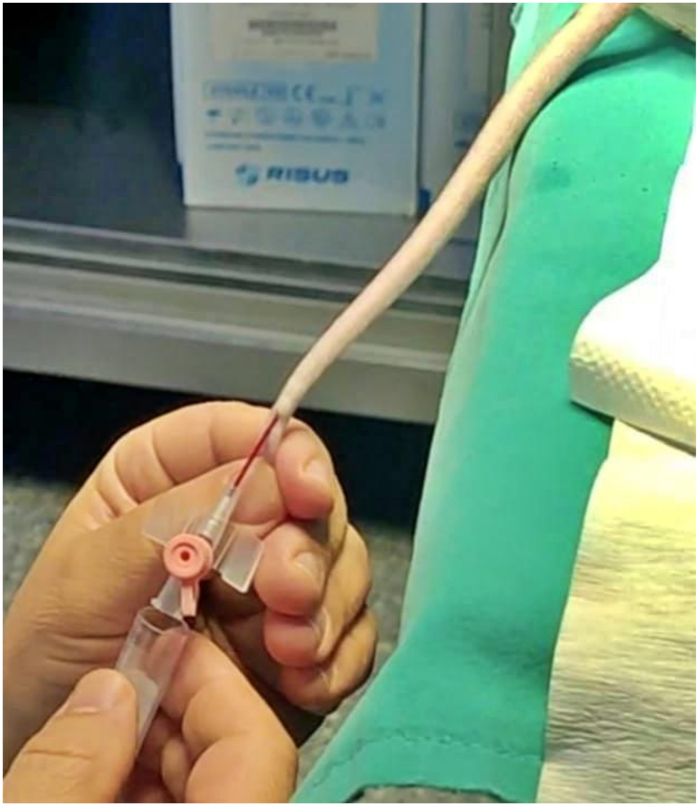
Figure 4 : Des échantillons de sang ont été prélevés de la veine caudale de rats dans des tubes sanguins pour l’analyse de l’insuline à la fin de l’expérience, le 15e jour après la transplantation. Veuillez cliquer ici pour voir une version agrandie de cette figure.
15. Mesure de l’insuline par ELISA
- Préparez le kit ELISA d’insuline selon les instructions du fabricant. Laissez tous les réactifs, étalons et échantillons atteindre la température ambiante avant de commencer le test.
- Déterminez le nombre requis de puits sur la plaque ELISA pour les étalons, les témoins et les échantillons de sérum de rat.
- Préparez les échantillons de sérum de rat pour l’analyse en les diluant comme indiqué dans le protocole du kit ELISA, par exemple, dilution 1:10 dans le PBS.
- Préparez des étalons d’insuline par dilution en série pour générer une courbe standard, par exemple allant de 0 à 10 ng/mL.
- Distribuez des étalons, des témoins et des échantillons de sérum de rat dilué (généralement de 50 à 100 μL par puits) dans les puits indiqués de la plaque ELISA. Distribuez la solution d’anticorps de détection fournie avec le kit dans chaque puits pour assurer une distribution uniforme.
- Incuber la plaque pendant le temps spécifié (généralement 1 à 2 h) à température ambiante ou selon les instructions fournies.
- Après l’incubation, s’assurer que les puits sont lavés avec le tampon de lavage désigné, généralement du PBS contenant 0,05 % de Tween-20, afin d’éliminer les substances non liées. Effectuez l’étape de lavage 3x à 5x selon les instructions du kit, en vous assurant que tout liquide restant est complètement éliminé après chaque lavage.
- Placez la solution de substrat dans chaque puits. Le substrat interagira avec l’anticorps lié à l’enzyme, provoquant un changement de couleur ; L’intensité de la couleur est liée à la quantité d’insuline présente dans l’échantillon. Incuber la plaque dans l’obscurité pendant la durée indiquée par le kit, généralement de 15 à 30 min.
- Ajouter la solution d’arrêt à chaque puits pour terminer la réaction colorimétrique. Le changement de couleur se stabilisera après l’ajout de la solution d’arrêt, qui est généralement jaune.
- Mesurez immédiatement la densité optique (DO) de chaque puits à l’aide d’un lecteur de plaques réglé sur 450 nm (ou comme spécifié par le kit).
- Générez une courbe standard en traçant les concentrations connues des étalons d’insuline par rapport aux valeurs de densité optique (DO) correspondantes.
- Calculez la concentration d’insuline dans les échantillons de sérum de rat à l’aide de la courbe standard et des valeurs OD correspondantes. Les taux d’insuline doivent être exprimés en ng/mL ou dans d’autres unités appropriées29.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Analyse en microscopie optique
Au cours de l’examen des cellules canalaires du 14ejour, l’analyse par microscopie optique a révélé que les cellules se regroupaient et formaient une structure en forme d’îlot. Ce changement structurel indique qu’après une certaine période, les cellules canalaires changent leurs caractéristiques morphologiques en entrant dans un ordre organisationnel et en acquérant une apparence d’îlot. La tendance des cellules à se regrouper est prob...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
L’étude de la capacité fonctionnelle de cellules ressemblant à des îlots de Langerhans provenant de différentes sources a suscité un intérêt considérable dans la recherche sur le diabète. Les premières recherches montrent que ces cellules peuvent libérer de l’insuline lorsque les niveaux de glucose sont élevés, ce qui suggère qu’elles pourraient être capables d’imiter les fonctions des îlots pancréatiques naturels. Les chercheurs ont utilisé la coloration à la dithizone pour vérifier la ressemblance phénotypique des cell...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Aucun conflit d’intérêts potentiel n’a été signalé par l’auteur.
Remerciements
Les auteurs tiennent à remercier l’équipe du laboratoire pour leurs contributions à l’étude.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Chlorure de sodium à 0,9 % | Sahar Pharma | Pour l’ablation du pancréas et la transplantation cellulaire | |
| Pipette sérologique de 10 mL - stérile | Corning | 4488 | Pour l’isolement |
| Plaque à 24 puits | Corning | 353047 | Pour GSIS ; |
| Pipette sérologique de 25 mL - stérile | Corning | 4489 | Pour isolement |
| 70 % d’éthanol ; | ISOLAB | 64-17-5 | Pour la désinfection de la |
| bétadine chez le rat | Baticonol | ; 1186 | Pour la désinfection des rats |
| Biocholl 1077 | Sigma | L6715-BC | Pour la purification du pancréas |
| Biocoll, Densité 1,10 g/mL | Sigma | L6155-BC | Pour la purification du pancréas |
| Lecteurs de glycémie et bandelettes de test de glucose | On Call Plus | Pour la mesure de la glycémie | |
| BSA | Sigma | A9418 | Pour la préparation du krebs |
| CaCl2 | Sigma | 57647902 | Pour la préparation de la composition du |
| cathéter : Cathéter en polyéthylène (intracathéter intraveineux) | Bicakcilar | 24G ; et 14G | Pour le pancréas et le foie ; |
| Centrifugeuse | Thermo | ST1R Plus | Pour l’isolation ; |
| Collagénase de type V, &ge ; 1 unité FALGPA/mg solide, >125 CDU/mg solide ; | Sigma | C9263- 1G | Pour la digestion du pancréas |
| D-(+)-glucose ; | Sigma | 50-99-7 | Pour GSIS et IPGTT |
| Dithizone (DTZ) | Sigma | D5130 | Pour la détermination des îlots |
| DMSO | Sigma | D8779 | Pour résoudre en DTZ |
| Dulbecco' s Aigle modifié' s Moyenne (DMEM&mdash ; faible taux de glucose) ; | Gibco | 11885084 | Pour la culture cellulaire |
| Tube Eppendorf | ISOLAB | Pour le lavage cellulaire | |
| Tube Falcon (50 mL) | ISOLAB | LB. IS.078.02.009 | Pour l’isolement |
| fœtal bovin (FBS) | Sigma | N4637 | Pour l’isolement et la culture du pancréas |
| Aiguille fine et suture (taille 6-0 ou 7-0) | PROLENE Blue 18" ; | Aiguille P-1 | 8697G | Pour l’ablation du pancréas et la transplantation cellulaire |
| peptide 1 de type glucagon (GLP-1) ; | Aladdin | rp174144 | Pour la culture cellulaire |
| , solution saline équilibrée de Hank (HBSS avec Ca-Mg) ; | Capricorne | HBSS-1A | Pour la préparation enzymatique |
| HBSS sans calcium, sans magnésium, sans rouge de phénol | BIOCHROM | · L2015 | Pour l’isolement du pancréas |
| HEPES | Lonza | Pour la culture cellulaire | |
| Insuline Elisa | Alpco | 80-INSRT-E01 | Pour l’insuline elisa |
| insuline-transfertrine-sélénium (ITS) | Gibco | ITS -G | Pour la culture cellulaire |
| Isoxazole 9 (ISX-9) ; | Aladdin | I304735-10mg | Pour la culture cellulaire |
| KCl | Sigma | 329820207 | Pour la préparation des krebs |
| Kétamine HCl 200 mg/mL | NexGen | Pour l’anesthésie des rats Armoires | |
| flux laminaire | Travail Ildam | BSC-1100IIA2-X | Pour l’isolement et la période de culture |
| Lancettes | Ayset | 28 G | Pour la mesure de la glycémie |
| L-glutamine ; | Sigma | 59202c | Pour l’isolement et la culture du pancréas |
| MgCl2 | Sigma | 329759772 | Pour la préparation du lecteur de microplaques krebs |
| BioTek Synergy | H1 Lecteur multimode | Pour agitateur de microplaques d’insuline elisa | |
| VWR | ; 444-0270 | Pour insuline elisa | |
| Microscope microchirurgical | EMZ-200TR | 3.9X ; | Pour l’ablation du pancréas et la greffe de cellules |
| Ciseaux et pinces microchirurgicaux | Aesculap | Pour l’ablation du pancréas et la transplantation cellulaire | |
| Insert de culture cellulaire suspendu Millicell, polyéthylène téréphtalate 8.0µ ; m ; | MILLIPORE | PIEP30R48 ; | Pour GSIS ; |
| NaCl | Sigma | 7647-14-5 | Pour la préparation du krebs |
| NaHCO3 | Sigma | 144-55-8 | Pour la préparation du krebs |
| Pipette Pasteur 3 Ml | BIOSIGMA | Pour l’isolement | |
| pénicilline/streptomycine ; | Sigma | Pour l’isolement et la | |
| Solution saline tamponnée au phosphate (PBS) ; | BIOCHROM | ·ère·s ; L1815 | Pour le passage cellulaire |
| Écarteur (pour la stabilisation du foie et des tissus conjonctifs) | Aesculap | Pour l’ablation du pancréas et la transplantation cellulaire | |
| Roswell Park Memorial Institute Medium (RPMI w/L-Gln) | Capricorn | RPMI-A | Pour l’isolement et la culture du pancréas |
| Steril Cotton Tipped | Dynarex | Pour l’ablation du pancréas et la transplantation cellulaire | |
| Seringue stérile (10 mL) | Ayset | 32MM 22G | Pour Réaction Collegenase |
| Chronomètre | Kenko | KK613D | Pour IPGTT |
| Streptozotocine (STZ) ; | Sigma | 18883-66-4 | Pour les rats diabétiques Unité |
| filtre de seringue (GP-0.22 µ ; m-3 mm) | Millex | SLGP033RS | Pour la stérilisation des milieux de culture cellulaire |
| Fiole T25 | Thermo | 130189 | Pour la culture |
| Réactifs TrypLE Express | Gibco | Pour le passage cellulaire | |
| bain-marie | Travail Ildam | ALB128 | Pour la réaction de la collegenase |
| Xylazine 2 % p/v Solution pour injection | Rompun | Pour l’anesthésie des rats |
Références
- Nichols, G. A., Kimes, T. M., Harp, J. B., Kou, T. D., Brodovicz, K. G. Glycemic Response and Attainment of A1C Goals Following Newly Initiated Insulin Therapy for Type 2 Diabetes. Diabetes Care. 35 (3), 495-497 (2012).
- Shapiro, A. M. J., et al. Islet transplantation in seven patients with type 1 diabetes mellitus using a glucocorticoid-free immunosuppressive regimen. New Engl J Med. 343 (4), 230-238 (2000).
- Barton, F. B., et al. Improvement in Outcomes of Clinical Islet Transplantation: 1999-2010. Diabetes Care. 35 (7), 1436-1445 (2012).
- Jacobson, A., et al. Biomedical Risk Factors for Decreased Cognitive Functioning in Type 1 Diabetes: An 18-year Follow-Up of the Diabetes Control and Complications Trial (DCCT) Cohort. Diabetologia. 54 (2), 245-255 (2010).
- Rovner, A. J., et al. Development and Validation of the Type 1 Diabetes Nutrition Knowledge Survey. Diabetes Care. 35 (8), 1643-1647 (2012).
- Knopp, B., Perumareddi, P. An Atypical Presentation of Type 1 Diabetes. Arch Clin Cases. 8 (3), 46-49 (2021).
- Low, J. C., et al. Do Obese Children With Diabetic Ketoacidosis Have Type 1 or Type 2 Diabetes. Primary Care Diabetes. 6 (1), 61-65 (2012).
- Xu, X., et al. β cells can be generated from endogenous progenitors in injured adult mouse pancreas. Cell. 132 (2), 197-207 (2008).
- Dorrell, C., et al. Transcriptomes of the major human pancreatic cell types. Diabetologia. 54 (11), 2832(2011).
- Kim, B., et al. Differentiation of human labia minora dermis-derived fibroblasts into insulin-producing cells. Exp Mol Med. 44 (1), 26(2012).
- Campbell, S. C., et al. Selenium stimulates pancreatic beta-cell gene expression and enhances islet function. FEBS Lett. 582 (15), 2333-2337 (2008).
- Shaer, A., Azarpira, N., Vahdati, A., Karimi, M. H., Shariati, S. Differentiation of Human-Induced Pluripotent Stem Cells Into Insulin-Producing Clusters. Exp Clin Transplantat. 13 (1), 68-75 (2015).
- Koh, S. H., et al. Differential Effects of Isoxazole-9 on Neural Stem/Progenitor Cells, Oligodendrocyte Precursor Cells, and Endothelial Progenitor Cells . PLoS One. 10 (9), e0138724(2015).
- Tsakmaki, A., Fonseca Pedro, P., Pavlidis, P., Hayee, B., Bewick, G. A. ISX-9 manipulates endocrine progenitor fate revealing conserved intestinal lineages in mouse and human organoids. Mol Metabol. 34, 157-173 (2020).
- Khan, S., Sur, S., Newcomb, C. J., Appelt, E. A., Stupp, S. I. Self-assembling glucagon-like peptide 1-mimetic peptide amphiphiles for enhanced activity and proliferation of insulin-secreting cells. Acta Biomaterialia. 8 (5), 1685-1692 (2012).
- White, A. M., et al. Engineering Strategies to Improve Islet Transplantation for Type 1 Diabetes Therapy. ACS Biomater Sci Eng. 6 (5), 2543-2562 (2020).
- Li, X., Meng, Q., Zhang, L. The Fate of Allogeneic Pancreatic Islets following Intraportal Transplantation: Challenges and Solutions. J Immunol Res. 2018, 1-13 (2018).
- Marín-Cañas, S., et al. Pancreatic ductal cells may have a negative effect on human islet transplantation. PLoS One. 14 (7), e0220064(2019).
- Webb, M. A., et al. The Impact of Potential Islet Precursor Cells on Islet Autotransplantation Outcomes. Cell Transplant. 22 (6), 1041-1051 (2013).
- Vendrame, F., et al. Recurrence of Type 1 Diabetes After Simultaneous Pancreas-Kidney Transplantation, Despite Immunosuppression, Is Associated With Autoantibodies and Pathogenic Autoreactive CD4 T-Cells. Diabetes. 59 (4), 947-957 (2010).
- Barron, E., et al. Associations of Type 1 and Type 2 Diabetes With COVID-19-related Mortality in England: A Whole-Population Study. Lancet Diabetes Endocrinol. 8 (10), 813-822 (2020).
- Rezania, A., et al. Maturation of human embryonic stem cell-derived pancreatic progenitors into functional islets capable of treating pre-existing diabetes in mice. Diabetes. 61 (8), 2016-2029 (2012).
- Blum, B., et al. Functional β-cells maturation is marked by an increase in the glucose threshold for insulin secretion and by expression of urocortin3. Nat Biotechnol. 30 (3), 261-264 (2012).
- Karimi, N., Ozcan, G. B. Rat Ductal Cell-Derived Differentiation into Islet-Like Cells. Methods Mol Biol. , 1-15 (2024).
- Dagli Gul, A. S., Fadillioglu, E., Karabulut, I., Yesilyurt, A., Delibasi, T. The effects of oral carvacrol treatment against H2O2-induced injury on isolated pancreas islet cells of rats. Islets. 5 (4), 149-155 (2013).
- Noguchi, H., et al. Evaluation of Osmolality of Density Gradient for Human Islet Purification. Cell Transplant. 21 (2-3), 493-500 (2012).
- Boyuk, G., Yigit, A. A., Aydogan, I. Co-culture of rat luteal cells with islet cells enhances islet viability and revascularization. In Vitro Cell Dev Biol Animal. 54, 640-647 (2018).
- Karimi, N., Boyuk Ozcan, G. Isolation Procedure for Rat Pancreatic Ductal Cells. Methods Mol Biol. , (2024).
- Karakose, M., et al. Comparison of the Ovary and Kidney as Sites for Islet Transplantation in Diabetic Rats. Transplant Proc. 48, 2216-2220 (2016).
- Gou, W., Cui, W., Cui, Y., Wang, H. Minimizing post-infusion portal vein bleeding during intrahepatic islet transplantation in mice. J Vis Exp. (171), e62530(2021).
- Geiger, M. C., et al. Evaluation of Metabolic Control Using a Continuous Subcutaneous Glucose Monitoring System in Patients with Type 1 Diabetes Mellitus who Achieved Insulin Independence after Islet Cell Transplantation. Cell Transplant. 14 (2-3), 77-84 (2005).
- Farina, M., et al. 3D Printed Vascularized Device for Subcutaneous Transplantation of Human Islets. Biotechnol J. 12 (9), 1700169(2017).
- Biancone, L., et al. Platelet-Activating Factor Synthesis and Response on Pancreatic Islet Endothelial Cells: Relevance for Islet Transplantation. Transplantation. 81 (4), 511-518 (2006).
- Lee, Y. S., Lee, C., Choung, J. S., Jung, H. S. Glucagon-Like Peptide 1 Increases Β-Cell Regeneration by Promoting Α- To Β-Cell Transdifferentiation. Diabetes. 67 (12), 2601-2614 (2018).
- Akinci, E., Banga, A., Greder, L. V., Dutton, J. R., Slack, J. M. W. Reprogramming of pancreatic exocrine cells towards a beta (β) cell character using Pdx1, Ngn3 and MafA. Biochem J. 442 (3), 539-550 (2012).
- Kalwat, M. A., et al. Isoxazole Alters Metabolites and Gene Expression, Decreasing Proliferation and Promoting a Neuroendocrine Phenotype in Β-Cells. Acs Chem Biol. 11 (4), 1128-1136 (2016).
- Kroon, E., et al. Pancreatic endoderm derived from human embryonic stem cells generates glucose-responsive insulin-secreting cells in vivo. Nat Biotechnol. 26 (4), 443-452 (2008).
- García-Ocaña, A., et al. Transgenic Overexpression of Hepatocyte Growth Factor in the β-Cell Markedly Improves Islet Function and Islet Transplant Outcomes in Mice. Diabetes. 50 (12), 2752-2762 (2001).
- Vegas, A. J., et al. Long-term glycemic control using polymer-encapsulated human stem cell-derived beta cells in immune-competent mice. Nat Med. 22 (3), 306-311 (2016).
- Zhang, W. J., et al. Evaluation of islets derived from human fetal pancreatic progenitor cells in diabetes treatment. Stem Cell Res Ther. 4 (6), 141(2013).
- El-Kersh, A. O. F. O., El-Akabawy, G., Al-Serwi, R. H. Transplantation of human dental pulp stem cells in streptozotocin-induced diabetic rats. Anat Sci Int. 95 (4), 523-539 (2020).
- Lee, D. Y., Park, S. J., Nam, J. H., Byun, Y. Optimal aggregation of dissociated islet cells for functional islet-like cluster. J Biomater Sci Pol Ed. 19 (4), 441-452 (2008).
- Brissova, M., et al. Intraislet Endothelial Cells Contribute to Revascularization of Transplanted Pancreatic Islets. Diabetes. 53 (5), 1318-1325 (2004).
- Maxwell, K. G., Kim, M. H., Gale, S. E., Millman, J. R. Differential function and maturation of human stem cell-derived islets after transplantation. Stem Cells Transl Med. 11 (3), 322-331 (2022).
- Brissova, M., et al. Pancreatic Islet Production of Vascular Endothelial Growth Factor-A Is Essential for Islet Vascularization, Revascularization, and Function. Diabetes. 55 (11), 2974-2985 (2006).
- Chow, L. W., Wang, L., Kaufman, D. B., Stupp, S. I. Self-assembling Nanostructures to Deliver Angiogenic Factors to Pancreatic Islets. Biomaterials. 31 (24), 6154-6161 (2010).
- Assady, S., et al. Insulin Production by Human Embryonic Stem Cells. Diabetes. 50 (8), 1691-1697 (2001).
- Homma, J., Sekine, H., Shimizu, T. Tricultured Cell Sheets Develop into Functional Pancreatic Islet Tissue with a Vascular Network. Tissue Engineering Part A. 29 (7-8), 211-224 (2023).
- Loganathan, G., et al. Culture of Impure Human Islet Fractions in the Presence of Alpha-1 Antitrypsin Prevents Insulin Cleavage and Improves Islet Recovery. Transplaxt Proc. 42 (6), 2055-2057 (2010).
- Hilderink, J., et al. Controlled aggregation of primary human pancreatic islet cells leads to glucose-responsive pseudoislets comparable to native islets. J Cell Mol Med. 19 (8), 1836-1846 (2015).
- Choi, H., Shinohara, M., Ibuki, M., Nishikawa, M., Sakai, Y. Differentiation of Human-Induced Pluripotent Stem Cell-Derived Endocrine Progenitors to Islet-like Cells Using a Dialysis Suspension Culture System. Cells. 10 (8), 2017(2021).
- Ding, Y., Xia, S., Zhang, H., Chen, Q., Niu, B. Loureirin B Activates GLP-1R and Promotes Insulin Secretion in Ins-1 Cells. J Cell Mol Med. 25 (2), 855-866 (2020).
- O'Mara, B. A., Liehuaa, L., Ahrén, B. Stromal Derived Factor 1 Alpha (SDF-1a) in a Dual Therapy With the DPP-4 Inhibitor 1 Vildagliptin Does Not Enhance Beta Cell Function but Improves Glucose Clearance After Oral Glucose in Streptozotocin Diabetic Mice. J Chem Biol Ther. 1, 110(2016).
- Caporarello, N., Parrino, C., Trischitta, V., Frittitta, L. Insulin Receptor Signaling and Glucagon-Like Peptide 1 Effects on Pancreatic Beta Cells. Plos One. 12 (8), e0181190(2017).
- Schwenk, R. W., et al. GLP-1-oestrogen Attenuates Hyperphagia and Protects From Beta Cell Failure in Diabetes-Prone New Zealand Obese (NZO) Mice. Diabetologia. 58 (3), 604-614 (2014).
- He, Y., et al. Reversal of Early Diabetic Nephropathy by Islet Transplantation under the Kidney Capsule in a Rat Model. J Diabetes Res. 2016, 1-12 (2016).
- Yun, F., Zhaorigen, B., Han, X., Li, X., Yun, S. Islet-Like Cells Induced from Umbilical Cord Mesenchymal Stem Cells with Neonatal Bovine Pancreatic Mesenchymal Exosomes for Treatment of Diabetes Mellitus. Hormone Metabolic Res. 56 (06), 463-470 (2024).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible