Cet article présente un modèle de co-culture de cellules de thèque bovine et de cellules de granulosa. Cette méthode a le potentiel de servir de base fiable pour des analyses axées sur l’étude de la communication paracrine et du transport du substrat entre les cellules somatiques à l’intérieur du follicule.
Article de méthode
Un système de co-culture modifié pour comprendre les interactions entre les cellules de la granulosa-thèque dans l’ovaire bovin
Dans cet article
Résumé
Résumé
Une co-culture fiable de la granulosa (GC) et des cellules thèques (TC) a le potentiel de faciliter une compréhension plus complète des interactions, des voies de signalisation et de l’échange de substrat entre les deux compartiments cellulaires du follicule ovarien bovin. À l’aide d’inserts de culture cellulaire disponibles dans le commerce, un modèle de co-culture reproductible de GC et de TC bovins a été établi. Il a été observé que les cellules primaires de la thèque et de la granulosa nécessitent beaucoup plus de temps pour se fixer à la membrane d’insertion par rapport aux lignées cellulaires. Initialement, les CT ont été ensemencés sur la membrane d’insertion inversée, avec un tube tronqué servant de récipient d’inoculation pour éviter les fuites de fluide. Après une période d’incubation de 72 h, l’insert a été inversé, ce qui a permis de cultiver les GC du côté opposé de la membrane. Cette co-culture a ensuite été soumise à 6 jours supplémentaires d’incubation à 37 °C et 5 % de CO2, avec un échange de milieu tous les deux jours. L’expression de gènes marqueurs a indiqué des modèles spécifiques au type de cellule, CYP17A1 étant très abondants dans les CT et non exprimés dans les GC. Inversement, CYP19A1 ont montré des niveaux élevés dans les GC et seulement de faibles niveaux dans les CT. L’analyse hormonale a confirmé la présence d’un système de co-culture physiologique, comme en témoigne la synthèse de l’œstradiol. Ce modèle de co-culture modifié soutient des études reproductibles de la signalisation paracrine et du transport du substrat entre les cellules somatiques du follicule.
Introduction
Au cours de la folliculogenèse, une poussée d’hormone lutéinisante (LH) déclenche une cascade de changements physiologiques dans l’ovaire, conduisant finalement à la libération d’un ovocyte mature pendant l’ovulation 1,2. Ce processus est étroitement régulé par les cellules somatiques folliculaires, qui fournissent un soutien essentiel à la maturation des ovocytes et assurent le bon fonctionnement ovulatoire3. Le follicule est composé de deux types de cellules somatiques stéroïdogènes, une couche interne de cellules de la granulosa (GC) et une couche externe de cellules de la thèque (TC). Parmi ceux-ci, les GC subissent les changements morphologiques et fonctionnels les plus prononcés à la suite de la poussée de LH, soulignant leur rôle essentiel dans l’orchestration des dernières étapes du développement folliculaire4. Par conséquent, les GC sont d’un intérêt considérable dans l’analyse des facteurs qui pourraient influencer la folliculogenèse, l’ovulation et la lutéinisation.
Un modèle de culture cellulaire de GC bovins imitant un statut œstradiol-actif a déjà été établi 5,6,7,8,9,10,11. Ce modèle de culture sans sérum permet une analyse fiable de la physiologie des GC et des analyses effectrices possibles dans les voies de signalisation, la régulation des gènes et la synthèse hormonale 12,13,14. Cependant, la structure folliculaire est beaucoup plus complexe, comme le souligne l’hypothèse 2-cellules-2-gonadotrophine15. Cela souligne la dépendance et la nature interconnectée des types de cellules dans le contexte de la synthèse des stéroïdes compartimentée entre les deux couches.
Un certain nombre d’études ont décrit des modèles de culture de CT qui sont similaires aux systèmes de monoculture de GC précédemment établis 16,17,18. Cependant, un système de co-culture de cellules de thèque et de granulosa porcine a été rapporté, dans lequel les deux populations cellulaires sont cultivées dans une seule boîte à un rapport de 4:1 de GC àTC 19,20,21. Dans ce modèle, il a été possible de montrer qu’il existe un système fonctionnel et une interaction entre les cellules de la granulosa et de la thèque, révélant une plus grande quantité d’œstradiol dans le système de co-culture que dans la mono-culture. Cependant, il convient de noter que ce modèle n’est pas en mesure d’analyser de manière adéquate l’interaction et l’échange de substrat entre les cellules de la granulosa et de la thèque, car les deux types de cellules pourraient être affectés différemment. Par conséquent, l’analyse aux niveaux moléculaires des GC et des TC indépendamment les uns des autres n’est presque pas possible sans une procédure de tri élaborée, qui pourrait elle-même affecter la physiologie cellulaire. De plus, il est important de considérer que ce modèle peut ne pas reproduire avec précision la situation avant la poussée de LH, lorsque les GC et les TC sont séparés par une membrane basale3. Chez le bovin, un système de culture cellulaire basé sur la membrane a été proposé, dans lequel les deux types de cellules sont cultivés de part et d’autre d’une membrane de collagène, reflétant ainsi plus précisément la situation in vivo 22,23,24,25,26.
Adaptant le concept initial d’un système membranaire, cette méthode visait à établir un modèle de co-culture pour les GC et TC bovins avec des inserts de culture cellulaire afin de permettre de futures études de la signalisation paracrine entre les deux compartiments cellulaires. La méthode présentée utilise des inserts de culture cellulaire suspendus disponibles dans le commerce au lieu d’un système de membrane personnalisé, offrant des avantages tels qu’une reproductibilité plus élevée, une qualité standardisée et une meilleure stabilité du produit. Cette approche garantit la cohérence entre les expériences, ce qui en fait un outil précieux pour les chercheurs qui étudient les interactions entre les cellules folliculaires. La procédure de culture comprend un ensemencement initial de 1,7 à 1,8 x 10cellules à 5 thèques sur la face inférieure de l’insert, suivi d’environ 1,0 x 10cellules à 5 granulosa sur la face supérieure après inversion et une pré-incubation de 72 heures. Les cultures sont maintenues dans un milieu défini dans des conditions standard (37 °C, 5 % CO2) et les milieux sont remplacés tous les deux jours. Pour permettre l’échange de paracrine entre les compartiments, des inserts de culture cellulaire de 0,4 μm en polyester, tels que le polyéthylène téréphtalate (PET), ont été utilisés (disponibles dans le commerce). Les membranes de cette taille de pores permettent la diffusion de macromolécules solubles, telles que les hormones, les facteurs de croissance et les protéines, tout en empêchant la migration cellulaire27,28.
En permettant la séparation spatiale tout en maintenant la communication paracrine, ce système de co-culture fournit un environnement physiologiquement pertinent pour l’étude des interactions entre les cellules de la granulosa et de la thèque, les voies de signalisation et l’échange de substrat. Le modèle est particulièrement adapté aux études nécessitant des conditions contrôlées, telles que la régulation hormonale, l’analyse de l’expression génique ou les tests de médicaments. Les chercheurs intéressés par la dynamique folliculaire, la physiologie de la reproduction ou les troubles ovariens peuvent trouver cette méthode applicable à leurs études. De plus, l’utilisation d’inserts standardisés permet une adaptation facile à différents besoins expérimentaux, y compris les modifications de la durée de la culture, des types de cellules ou des conditions de traitement.
Protocole
Les ovaires de bovins ont été obtenus dans un abattoir commercial local. Dans ce dispositif expérimental, la préparation des ovaires est effectuée dans les 2 h suivant la réception. La collecte des sous-produits de l’abattoir ne nécessite pas d’approbation éthique selon la loi allemande.
REMARQUE : L’isolement et la cryoconservation des GC bovins ont déjà été décrits et démontrés dans un précédent rapport de méthode6 et peuvent être effectués en conséquence.
1. Préparation des réactifs et préparation pour la dissection du follicule ovarien
- Préparez 1 PBS (pH 7,4) complété par 100 UI de pénicilline, 0,1 mg/mL de streptomycine et 0,5 μg/mL d’amphotéricine pour le transport des ovaires. La solution peut être conservée à 4 °C jusqu’à 4 semaines.
- Préparez la solution de digestion contenant 10 tampons de sel de Hanks complétés par 25 mM d’HEPES, 100 UI de pénicilline, 0,1 mg/mL de streptomycine et 0,5 μg/mL d’amphotéricine. La solution de digestion peut être conservée à 4 °C pendant 2 à 3 semaines.
- Remplissez 1 mL de solution de digestion dans des tubes de 1,5 mL pour chaque follicule disséqué prévu et préchauffez la solution à 37 °C.
- Ajouter 10 μL de collagénase NB8 pour obtenir une concentration de 0,1 % de la solution de digestion peu de temps avant la préparation.
- Préparez les plats suivants pour les procédures de préparation, d’isolement et de lavage.
- Des boîtes en verre d’un diamètre minimum de 3 cm pour placer les ovaires pour la dissection.
- Une plaque à 6 puits avec 1 mL de PBS (complété par des antibiotiques) pour le lavage.
- Une boîte à 12 puits avec environ 10 μL de solution de digestion.
- Pour la cryoconservation, préparez une solution de congélation composée de 80 % de sérum de veau fœtal (SCF) et de 20 % de DMSO.
REMARQUE : La concentration finale de DMSO pour la cryoconservation sera de 10 %.
2. Dissection folliculaire avec digestion ultérieure des cellules thèques bovines
- Effectuer les procédures de digestion cellulaire ainsi que le travail de culture cellulaire sous un banc à flux laminaire.
- Lavez les ovaires 2 à 3 fois dans 1 PBS (complété par des antibiotiques, voir étape 1.1) pour éliminer le sang et les autres résidus de la surface. Placez les ovaires dans un gobelet, remplissez-le de 1x PBS pour que les ovaires soient couverts, et jetez ensuite la solution. Répétez cette étape 3 à 4 fois jusqu’à ce que les ovaires soient propres.
- Placez un ovaire dans une boîte en verre et sélectionnez des follicules de 5 à 11 mm, mesurés à l’aide d’une règle, pour la dissection.
- Aspirez le liquide folliculaire à l’aide d’une seringue de 3 mL et d’une aiguille de 18 G en perforant un follicule sélectionné. Jetez le liquide folliculaire.
- Ouvrez le follicule avec des ciseaux, en commençant par l’endroit où l’aiguille a été insérée lors de l’aspiration. Utilisez une paire de jumelles pour une coupe précise.
- Utilisez une pince à épiler sur le bord tranchant du follicule pour saisir la couche la plus interne, la thèque interne.
- Essayez de décoller la thèque interne de la face interne de la paroi ouverte du follicule.
REMARQUE : Selon l’âge ou le stade du follicule, la couche de cellules thèques peut être plus facilement décollée, ce qui permet d’obtenir une couche de thèque intacte.
- Placez la couche de cellules thèques dans une boîte remplie de 1x PBS (complété par des antibiotiques, voir étape 1.1.) pour éliminer les cellules de granulosa restantes.
- Grattez doucement les cellules de la granulosa de la face interne de la membrane à l’aide d’un scalpel. Les cellules doivent se détacher facilement en grands amas.
- Placez la couche de cellules thèques dans un nouveau plat rempli de 1x PBS pour la laver.
- Rincez soigneusement la membrane en faisant tourbillonner le 1x PBS frais pour éliminer toutes les cellules lâches.
REMARQUE : À partir de l’étape suivante, travaillez sous la boîte de flux laminaire.
- Transférez la thèque interne dans la solution de digestion préparée de la plaque à 12 puits (voir étapes 1.2 et 1.3.3) et coupez-la en petits morceaux, probablement de 1 à 3 mm, à l’aide d’un scalpel.
REMARQUE : Il est recommandé de digérer les cellules thèques de différents follicules indépendamment pour éviter l’obstruction des tissus de différentes origines. - Transférez les extraits de thèque dans un tube de réaction préparé de 1,5 mL (voir les étapes 1.2.1 et 1.2.2). Incuber la thèque dans un incubateur à secousses thermos à 800 tr/min à 37 °C pendant 45 à 50 min.
- Après avoir agité pendant 30 min, commencez à faire tourbillonner les tubes de réaction pendant 3 à 5 s et remettez-les dans l’incubateur à agiter.
- Répétez cette étape 3 à 4 fois pendant le temps d’incubation restant.
- Après l’incubation, remettre en suspension les cellules digérées à l’aide d’une pipette.
- Éliminer les tissus non digérés par filtration à l’aide de la passoire cellulaire de 100 μm placée sur un tube de 50 mL, et procéder immédiatement au comptage et à la cryoconservation des cellules pour éliminer le milieu de digestion.
3. Comptage et cryoconservation des CT
- Pour compter le nombre de cellules viables, préparez un tube avec 1,5 μL d’une solution de bleu de trypan à 0,25 %. Les cellules vivantes resteront non colorées, tandis que les cellules mortes apparaissent bleues en raison de l’accès du bleu de trypan à travers les barrières cellulaires brisées.
- Ajouter 15 μL de suspension cellulaire digérée à la solution de bleu de trypan et mélanger délicatement.
- Placez 10 μL du mélange dans les deux chambres d’un hémocytomètre. Comptez le nombre de cellules vivantes (= incolores) dans un grand carré par chambre.
- Déterminez le nombre de cellules vivantes avec la moyenne des deux carrés de chambre en suivant les directives standard. Notez que la proportion de cellules vivantes peut différer entre les ovaires.
- Congeler des parties non digérées de la suspension de cellules thèques (voir l’étape 2.9) pour une comparaison en tant que témoin non cultivé et pour effectuer une évaluation de la contamination croisée potentielle avec les GC (comme le montre la figure 2).
- Transférez le tissu non digéré de chaque thèque interne disséquée qui reste dans la crépine cellulaire de 100 μm (voir étape 2.10) dans un tube marqué.
- Congelez le tube dans de l’azote liquide avant de le stocker à -80 °C.
- Effectuer la cryoconservation des cellules thèques isolées afin de faciliter une meilleure planification des cultures cellulaires, en tenant compte notamment du nombre de cellules requises.
- Centrifuger la suspension cellulaire digérée à 500 x g pendant 5 min à température ambiante (en moyenne 20 °C). Jetez le surnageant.
- Dissoudre soigneusement la pastille de cellule dans 1 mL de FCS à 100 %. Ajouter 1 mL de produit de congélation (voir l’étape 1.4) à la solution cellulaire. La concentration finale de DMSO pour la cryoconservation est de 10 %. Transférez le mélange dans les flacons cryogéniques de 2 ml spécifiés.
- Placez les flacons dans un appareil plus froid pour une diminution contrôlée de la température. Dans cette configuration, un conteneur de congélation spécifique a été utilisé, qui garantit un taux de congélation de -1 °C/min lorsqu’il est placé pendant au moins 4 h à -80 °C. Ensuite, les flacons peuvent être stockés dans des systèmes de stockage d’azote liquide.
4. Préparations pour les travaux de culture cellulaire
- Coupez le couvercle d’un tube de réaction de 1,5 ml. Ensuite, coupez le tube de réaction à environ 1 cm de l’ouverture à l’aide d’un scalpel (de préférence réchauffé) ou d’un coupe-tuyau approprié. Ensuite, autoclavez les tubes et les couvercles coupés. Les couvercles peuvent être nécessaires pour les procédures ultérieures de la culture cellulaire (voir étape 5.5).
REMARQUE : Assurez-vous que les tubes de 1,5 ml sont bien ajustés sur l’insert choisi. - Assurez-vous d’enduire les inserts avec 0,02 % de collagène R pour la fixation des GC et des TC dans la culture.
REMARQUE : Effectuez la procédure de revêtement sous une hotte à flux laminaire stérile.- Utilisez de l’eau purifiée (adaptée à la culture cellulaire) pour préparer une solution de collagène R à 0,02 %. Préparez 80 μL de cette solution pour chaque insert de culture cellulaire requis.
- Placez l’insert à l’envers dans le couvercle d’une assiette à 24 puits. Ajoutez délicatement 40 μL de solution de collagène R à la membrane de l’insert, en veillant à ce qu’il reste en place. Laissez sécher la solution de collagène R pendant 4 à 5 h sous le capot à flux laminaire.
- Retournez l’insert et suspendez-le dans les puits de la plaque à 24 puits pour enrober à nouveau le deuxième côté avec 40 μL de solution de collagène R. Laissez sécher à nouveau la solution pendant 4-5 h.
- Irradiez les inserts avec de la lumière UV pendant 10 à 15 minutes pour diminuer la contamination.
- Les inserts doivent être conservés dans la plaque à 24 puits (de préférence dans le sac d’accouchement stérile) et au réfrigérateur à 4 °C et peuvent être utilisés jusqu’à 4 semaines.
- Préparez le support 8,10 comme suit :
REMARQUE : Effectuez la procédure de préparation du milieu sous une hotte stérile à flux laminaire.- Complétez le milieu essentiel α-minimial (α-MEM) avec 2 mM de L-glutamine, 0,084 % de bicarbonate de sodium, 0,1 % de BSA, 20 mM de HEPES, 4 ng/mL de sélénite de sodium, 5 μg/mL de transferrine, 10 ng/mL d’insuline et 1 mM d’acides aminés non essentiels.
REMARQUE : Pour assurer la cohérence, il est recommandé de préparer à l’avance suffisamment de milieu pour l’ensemble de l’expérience. Le fluide préparé peut être conservé à 4 °C. Pour la configuration décrite, utilisez bien 750 μL par culture cellulaire. - De plus, ajoutez 100 UI de pénicilline, 0,1 mg/mL de streptomycine et 0,5 μg/mL d’amphotéricine dans le milieu préparé.
- Préchauffez le média à 37 °C dans un bain-marie.
REMARQUE : Après le préchauffage du milieu, les antibiotiques sont stables pendant environ 48 h. Par conséquent, n’aliquote que la quantité souhaitée de milieu pour le réchauffement. - De plus, complétez le α-MEM avec 20 ng/mL d’hormone folliculo-stimulante (FSH), 50 ng/mL de R3 IGF-1 et 2 μM d’androstènedione pour un environnement cellulaire physiologique 7,8,10,11.
REMARQUE : Ajoutez ces composants peu de temps avant le début de la culture ou de l’échange de milieux. Afin d’éviter une activité compromise, il est impératif d’éviter les cycles répétés de gel-dégel des solutions mères de FSH et d’IGF-1.
- Complétez le milieu essentiel α-minimial (α-MEM) avec 2 mM de L-glutamine, 0,084 % de bicarbonate de sodium, 0,1 % de BSA, 20 mM de HEPES, 4 ng/mL de sélénite de sodium, 5 μg/mL de transferrine, 10 ng/mL d’insuline et 1 mM d’acides aminés non essentiels.
5. Co-culture des TC et des GC
- Préparez la chambre d’inoculation pour la culture des cellules thèques (Figure 1A).
- Placez l’insert revêtu à l’envers dans une plaque plus grande (par exemple, une plaque à 12 puits).
- Placez le tube coupé et autoclavé sur un insert inversé (voir étape 4.1). Assurez-vous que le tube est fermement fixé sur l’insert pour éviter les fuites de fluide.
- Décongelez rapidement les cellules thèques cryoconservées dans un bain d’eau à 37 °C pendant 3 à 5 minutes et transférez la suspension cellulaire immédiatement après décongélation dans le milieu préchauffé.
- Centrifuger la suspension de cellules thèques à 500 x g pendant 3 min à température ambiante (en moyenne 20 °C) et jeter le surnageant. Ajoutez le α-MEM complété et remettez soigneusement les cellules en suspension.
- Grainer 1,7-1,8 x 10⁵ cellules par insert dans la chambre d’inoculation dans un volume final de 200 μL de milieu. Incluez au moins trois répétitions techniques par condition.
- Pour fermer la boîte de culture cellulaire avec un couvercle, il peut être nécessaire d’augmenter la distance entre la boîte et le couvercle lors de l’utilisation de la chambre d’inoculation.
- Utilisez les capuchons coupés et autoclavés des tubes de réaction de 1,5 mL (voir l’étape 4.1) et placez-les dans chaque coin des plaques de culture cellulaire. Les capuchons serviront de supports pour soulever légèrement le couvercle de la plaque, offrant suffisamment d’espace pour la chambre d’inoculation tout en couvrant adéquatement la boîte de culture.
- Fermez soigneusement la plaque de puits, en vous assurant qu’elle reste stable et qu’elle ne touche pas la membrane ou la chambre.
- Transférez délicatement la plaque dans un incubateur de culture cellulaire humidifié.
- Incuber les cellules de la thèque pendant 3 jours à 37 °C avec 5 % de CO2 pour permettre la fixation des cellules sur la membrane.
- Retournez l’insert après 3 jours de culture pour préparer l’ensemencement avec des GC (Figure 1B).
- Préparez une plaque de 24 puits et remplissez-la de 500 μL de média dans chacun des puits souhaités.
- À l’aide d’une pipette, retirer tous les milieux de la chambre d’inoculation. Retirez délicatement la chambre d’inoculation de l’insert à l’aide d’une pince à épiler.
- Placez l’insert avec les cellules de thèque attachées dans la plaque à 24 puits préparée, en vous assurant que les TC sont orientés vers le bas (voir la figure 1B pour plus de détails).
- Pour ensemencer des cellules de granulosa à partir de la cryoconservation, effectuez les étapes 5.2 et 5.3.
- Ensemencer environ 1,0 x 10⁵ cellules par insert dans un volume final de 250 μL de milieu qui est placé à l’intérieur de l’insert.
- Ensuite, incubez la co-culture à 37 °C avec 5 % de CO2 pendant six jours supplémentaires.
- Effectuer un remplacement du milieu toutes les 48 heures après l’ensemencement du GC lorsque seulement les deux tiers du milieu de culture sont remplacés. Cela devrait réduire le stress de la procédure et aider à s’adapter aux nouveaux milieux ajoutés.
6. Analyse ultérieure de cellules de thèque et de granulosa en culture
- Effectuer une évaluation morphologique des cellules de la thèque et de la granulosa tout au long de la culture cellulaire à l’aide d’un microscope à contraste de phase pour surveiller l’attachement et la propagation des deux types de cellules (voir la figure 3).
- Pour l’analyse des hormones stéroïdiennes, prélevez le milieu et congelez-le à -20 °C. Utilisez une méthode appropriée pour analyser les concentrations d’hormones stéroïdes souhaitées (par exemple, dans ce flux de travail, l’œstradiol a été analysé via RIA 5,29).
REMARQUE : Une analyse d’hormones stéroïdes aide à évaluer l’état physiologique de la culture7. - Pour analyser l’expression des gènes, il faut d’abord isoler l’ARN à l’aide d’une technique appropriée (par exemple, des procédures en kit).
REMARQUE : Sachez que pendant la procédure d’isolement, les deux types de cellules sont préparés indépendamment l’un de l’autre.- Dissociez les cellules des deux côtés de la membrane à l’aide d’un réactif approprié (p. ex., trypsine ou accutase). Placez le milieu de dissociation à la fois dans l’insert (par exemple, 200 μL d’accutase) et dans les puits de la plaque (par exemple, 500 μL d’accutase) de sorte que la membrane soit complètement entourée par le milieu de dissociation.
- Collectez les cellules de la granulosa de l’insert, tandis que les cellules de la thèque détachées peuvent être collectées du puits. Transférez chaque type de cellule dans un tube de 1,5 ml.
- Centrifugez les cellules à 500 x g pendant 3 min et jetez le surnageant.
- Lyse les cellules, isole l’ARN et mesure ensuite la concentration de l’ARN.
REMARQUE : Le protocole peut être arrêté après la lyse des cellules pour la plupart des procédures d’isolement afin que les échantillons puissent être stockés à -20 °C à court terme. Pour un stockage plus long, les cellules lysées peuvent être stockées à -80 °C. - Par la suite, synthétisez l’ADNc pour mesurer l’abondance des transcrits d’intérêt par qPCR. La synthèse de l’ADNc utilise 100 ng d’ARN avec des amorces aléatoires d’hexamère et d’oligo-dT. Pour la qPCR, des amorces spécifiques au gène ont été utilisées comme décrit précédemment 5,30. En bref, les conditions de cycle étaient les suivantes : pré-incubation à 95 °C pendant 5 min, dénaturation à 40 cycles à 95 °C pendant 20 s, recuit à 60 °C pendant 15 s, extension à 72 °C pendant 15 s et acquisition fluorescente en un seul point pendant 10 s. Un étalon externe de cinq concentrations différentes (5x10-12-5x10-16 g d’ADN/réaction) a été co-amplifié. Pour la normalisation de l’abondance des transcrits, la moyenne géométrique de RPLP0 et TBP a été calculée.
- Pour éliminer la contamination croisée potentielle, évaluez la pureté des préparations cellulaires de thèque et de granulosa en analysant l’expression génique des marqueurs spécifiques cellulaires CYP17A1 et CYP19A1 à partir des préparations cellulaires fraîchement isolées de TC et de GC (Figure 2).
REMARQUE : Une évaluation statistique doit inclure un minimum de trois répétitions de cultures cellulaires différentes. Dans ce dispositif expérimental, un test t ou l’ANOVA à un facteur a été effectué après vérification de la normalité et de la variance.
Résultats
Bien que les CT et les GC aient été isolés à l’aide de techniques de séparation mécanique bien établies basées sur la compartimentation folliculaire, l’expression des gènes spécifiques au type cellulaire CYP17A1 et CYP19A1 a été évaluée pour éliminer le risque de contamination croisée. CYP17A1 était exprimée exclusivement dans les CT fraîchement isolés, tandis que CYP19A1 était principalement exprimée dans les GC fraîchement isolés (Figure 2).
Le système de co-culture permet de compartimenter les cellules de la thèque bovine et de la granulosa sur les côtés opposés d’un insert membranaire, imitant ainsi l’organisation spatiale in vivo. Après trois jours de culture, les CT présentaient une morphologie aplatie et allongée lorsqu’ils se répandaient sur la surface de la membrane d’insertion recouverte de collagène, indiquant une fixation réussie (Figure 3A). Lorsqu’ils ont été cultivés seuls pendant toute la période de 9 jours, les CT ont continué à proliférer et ont atteint la confluence au jour 9 (figure 3B). En revanche, les GC cultivés seuls pendant 6 jours sur la membrane d’insertion recouverte de collagène ont développé un phénotype de type fibroblaste, caractéristique des GC in vitro (Figure 3C). De plus, comme décrit précédemment, les GC avaient tendance à former des grappes, une caractéristique typique de ces cellules en culture 5,7,31,32. Dans le système de co-culture, aucune différence morphologique apparente n’a été observée dans les TC ou les GC par rapport à leurs monocultures respectives appariées dans le temps (Figure 3D), ce qui indique que l’environnement basé sur l’insertion maintient un comportement cellulaire normal. Cependant, en raison de limitations techniques, l’évaluation microscopique de la co-culture reste difficile, en particulier pour distinguer et évaluer la morphologie des CT indépendamment des autres cellules. Pour pallier ces limitations, un protocole optimisé pour la fixation cellulaire est actuellement à l’étude conformément à l’exploration de stratégies alternatives pour l’identification cellulaire en l’absence d’anticorps spécifiques aux cellules pour l’immunomarquage.
La fonctionnalité du système de co-culture a été évaluée en analysant la production d’hormones et l’expression de gènes marqueurs clés pour les TC et les GC33,34, confirmant les rôles stéroïdogènes spécifiques au type de cellule. Une comparaison entre le modèle de monoculture GC et le modèle de co-culture a révélé des niveaux similaires d’œstradiol (E2) produits in vitro. Cependant, comme prévu, la monoculture de TC n’a produit que des quantités négligeables d’E2, ce qui est conforme à l’hypothèse de la 2-cellule-2-gonadotrophine (Figure 4A)15, qui stipule que les cellules thèques n’ont pas la capacité de synthétiser E2 indépendamment.
Afin d’évaluer davantage la pertinence physiologique des conditions de culture, l’expression des gènes marqueurs clés33 a été examinée. Conformément à l’hypothèse de la 2-cellule-2-gonadotrophine, CYP19A1 était principalement exprimée dans les GC, tandis que CYP17A1 était principalement détectée dans les CT, un modèle observé dans des conditions de monoculture et de co-culture (Figure 4B, C). Notamment, l’abondance de CYP19A1 de transcrits était plus élevée dans les GC du système de co-culture par rapport à la monoculture de GC, malgré l’absence de différences observées dans les concentrations d’œstradiol.
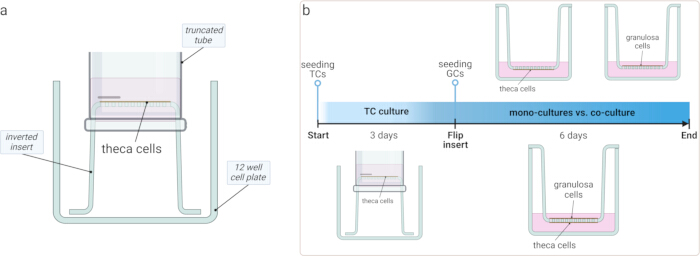
Figure 1 : Représentation schématique de l’installation de culture cellulaire. (A) Un schéma illustrant la chambre d’inoculation construite sur mesure, qui utilise un tube tronqué sur l’insert inversé pour empêcher les fuites de milieu tout au long de la période de culture initiale. (B) Chronologie de la procédure expérimentale : les CT ont été cultivés sur l’insert inversé pendant trois jours pour permettre la fixation. L’insert a été retourné et les GC ont été ensemencés du côté opposé, suivis de six jours supplémentaires de culture. L’étude a comparé les CT et les GC cultivés séparément au système de co-culture TC-GC. Veuillez cliquer ici pour voir une version agrandie de cette figure.
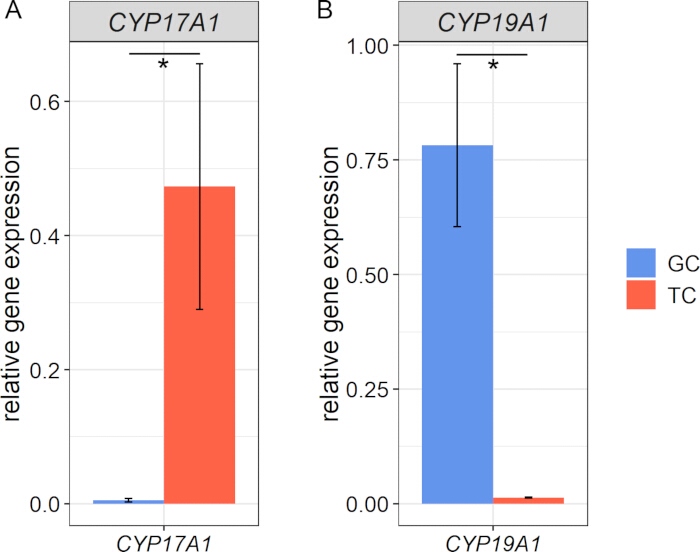
Figure 2 : Expression génique de marqueurs spécifiques au type cellulaire dans les cellules de la granulosa et de la thèque fraîchement isolées. (A) CYP17A1 était exclusivement exprimée dans les CT, tandis que (B) CYP19A1 était principalement détectée dans les GC, confirmant la spécificité et la pureté initiale des populations cellulaires isolées avant la culture. Les données sont présentées sous forme d’expression relative normalisée à la moyenne géométrique des gènes de référence RPLP0 et TBP. Les moyennes et l’erreur-type des moyennes sont indiquées, les données ont été testées pour la normalité et la variance, les astérisques indiquent des différences significatives (n = 3, test t). Veuillez cliquer ici pour voir une version agrandie de cette figure.
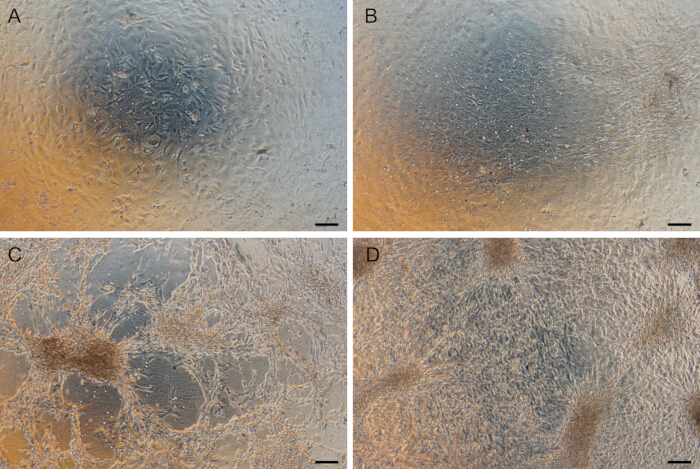
Figure 3 : Morphologie des cellules de thèque et de granulosa en culture. (A) Les CT cultivés pendant 3 jours ont été fixés à la membrane d’insertion recouverte de collagène. (B) Les CT ont atteint la confluence après toute la période de 9 jours dans la monoculture. (C) Les GC présentent le phénotype typique de type fibroblaste après 6 jours de culture. (D) La co-culture des CT et des GC ne montre aucune différence morphologique apparente par rapport aux monocultures respectives appariées dans le temps. Cette image a été prise après 6 jours de culture GC et 9 jours de culture TC (au point final de l’expérience de co-culture). Barres d’échelle 100 μm. Veuillez cliquer ici pour voir une version plus grande de cette figure.
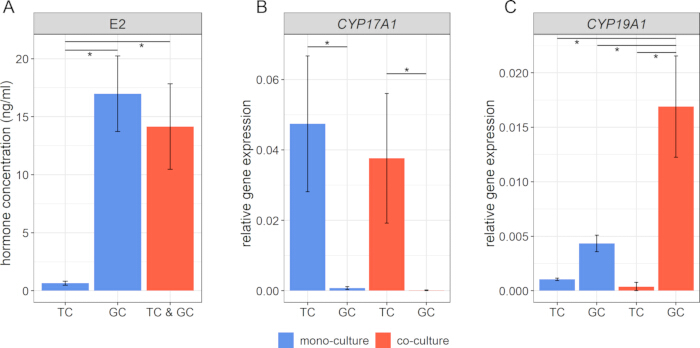
Figure 4 : Analyse des marqueurs fonctionnels dans le système de co-culture. (A) Les concentrations hormonales d’œstradiol (E2) confirment la fonctionnalité physiologique du système de culture cellulaire. (B, C) L’analyse de l’expression génique du marqueur TC CYP17A1 et du marqueur GC CYP19A1 démontre l’identité et l’état fonctionnel des deux populations cellulaires. La moyenne géométrique des gènes de référence RPLP0 et TBP a été utilisée pour calculer l’expression relative. Les moyennes et l’erreur-type des moyennes sont indiquées, les données ont été testées pour la normalité et la variance, les astérisques indiquent des différences significatives (n = 3, ANOVA à un facteur). Veuillez cliquer ici pour voir une version agrandie de cette figure.
Discussion
La condition préalable à la réalisation de ce modèle de co-culture est une isolation bien réalisée des deux types de cellules afin d’éviter toute contamination croisée. La pureté des deux préparations cellulaires a été évaluée par l’expression génique du marqueur spécifique du CT CYP17A1 et du marqueur spécifique du GC CYP19A1. Comme nous l’avons montré précédemment, la technique d’isolement des GC et des CT n’a montré aucune contamination croisée pertinente30.
Ce modèle de co-culture permet la culture simultanée de cellules de thèque et de granulosa sur les côtés opposés d’une membrane, imitant leur organisation spatiale au sein du follicule et soutenant l’état physiologique des deux populations cellulaires3. La validité du modèle est renforcée par son profil de production d’hormones et ses modèles d’expression génique qui s’alignent sur l’hypothèse 2-cellules-2-gonadotrophine15. Comme prévu, les faibles niveaux d’œstradiol dans la monoculture de CT confirment que les cellules thèques seules sont incapables de synthétiser l’œstradiol, ce qui confirme les connaissances établies sur la stéroïdogenèse folliculaire35. Malgré l’expression plus élevée de CYP19A1 dans les GC co-cultivés, les niveaux d’œstradiol sont restés comparables à ceux de la monoculture de GC, suggérant l’influence de mécanismes de régulation tels que la disponibilité du substrat, l’inhibition de la rétroaction ou les différences d’activité enzymatique. Une exploration plus approfondie des voies de signalisation et des mécanismes sous-jacents est justifiée, en tant que sujet d’études futures. Néanmoins, la mise en place d’un système fonctionnel de co-culture de CT et de GC bovins est impérative, comme le prévoit cette étude. La présente étude s’est concentrée sur la production d’œstradiol et les niveaux d’expression de l’ARNm de CYP17A1 et CYP19A1 en tant qu’indicateurs clés de la fonctionnalité du modèle de co-culture. Les deux représentent des marqueurs sensibles de la fonction de la granulosa et des cellules thèques 4,8,36 et sont directement alignés avec l’hypothèse 2-cellule-2-gonadotrophine15. Tout en reconnaissant l’importance de l’expression des protéines, le manque d’anticorps fiables a empêché leur évaluation précise ; Par conséquent, une analyse exhaustive des concentrations de protéines dépassait la portée de cette enquête initiale.
En général, ce modèle est une évolution du modèle de culture 2D traditionnel, qui imite en partie la structure du follicule ovarien3. Les résultats soutiennent un état physiologique des deux compartiments cellulaires révélé par l’expression de marqueurs sensibles pour la physiologie GC et TC.
Un avantage par rapport aux modèles de culture 2D traditionnels est de faciliter les interactions paracrines entre les cellules thèques et granulosa tout en maintenant leur séparation spatiale, imitant mieux la structure folliculaire in vivo. En revanche, les systèmes de co-culture sur boîte, où les TC et les GC sont mélangés dans un seul puits, manquent de cette organisation structurelle. Des études utilisant de tels systèmes ont généralement appliqué un rapport GC :TC de 4:1 19,20,21, mais cette approche ne reflète pas la compartimentation observée in vivo et pourrait donc ne pas être réalisable pour analyser l’échange de substrat. De plus, les altérations trouvées au niveau cellulaire ne sont pas facilement détectées, lorsque ce mélange GC-TC doit être trié de manière complexe.
Les modèles de co-culture tridimensionnelle pour les cellules de la granulosa et de la thèque restent rares, mais les premières tentatives ont donné des résultats prometteurs. Le groupe de Kotsuji 22,23,24,37 a précédemment décrit l’interaction des cellules de la granulosa et de la thèque en culture en utilisant une membrane de collagène comme séparateur physique. Cependant, ce système reposait sur une membrane de collagène sur mesure, ce qui rendait la reproductibilité et la standardisation difficiles. En revanche, le modèle de co-culture présenté bénéficie des inserts de culture suspendus disponibles dans le commerce, qui améliorent la reproductibilité, la normalisation et la qualité du produit, assurant une applicabilité plus large dans tous les laboratoires. Bien que le modèle présenté ici ait entraîné une production d’œstradiol plus élevée que les modèles précédents, la comparaison de ces modèles est difficile, car il manque d’unité des suppléments de culture cellulaire, en particulier les concentrations utilisées26 ou l’utilisation supplémentaire d’IGF-1 22,23,24,37.
L’une des étapes les plus cruciales de la procédure est la culture des CT dans la chambre d’inoculation. Il est essentiel de s’assurer que la chambre est solidement placée sur l’insert inversé pour éviter les fuites de fluide, qui pourraient autrement compromettre la fixation et la survie du TC. Par conséquent, il est conseillé d’appuyer fermement sur la chambre d’inoculation sur l’insert inversé à l’aide d’une pince à épiler et d’inspecter visuellement l’emplacement de la chambre d’inoculation. De plus, le retrait de la chambre d’inoculation et le retournement de l’insert au bout de trois jours nécessitent une précision technique. Une formation technique peut être nécessaire pour effectuer cette étape sans perturber et/ou endommager les cellules attachées. Une densité cellulaire supérieure aux niveaux optimaux de 1,0 x 10⁵ cellules par insert peut entraîner une différenciation des GC, affectant potentiellement la production stéroïdogène. De plus, la méthode de cryoconservation présentée a donné une viabilité après décongélation de 80 à 90 % pour les deux types de cellules.
Bien que le modèle décrit offre un système physiologique et reproductible pour étudier les interactions entre la granulosa et les cellules thèques, certaines limites doivent être prises en compte. La méthode est également adaptable à d’autres espèces ; Cependant, les différences spécifiques à une espèce peuvent nécessiter une optimisation des paramètres de culture cellulaire, tels que les densités cellulaires, le moment ou la composition des milieux. L’évolutivité de ce modèle est limitée à la disponibilité des inserts de culture cellulaire, mais elle pourrait être suffisante pour la plupart des études d’effecteurs. Enfin, ce modèle de co-culture est un pas de plus vers l’imitation de la situation in vivo du follicule, mais il lui manque encore toute la complexité du follicule ovarien.
En conclusion, le modèle présenté peut être facilement modifié pour répondre à différents besoins expérimentaux, tels que l’allongement de la période de culture, l’ajustement du nombre ou des ratios de cellules, ou l’incorporation de facteurs supplémentaires. Avec le développement ultérieur, ce système représente un outil précieux pour l’étude de la fonction folliculaire, de la stéroïdogenèse et de la signalisation cellulaire entre les deux compartiments cellulaires. De plus, il présente un potentiel d’applications en toxicologie de la reproduction, fournissant une plate-forme contrôlée pour évaluer l’impact de différents composés sur les cellules folliculaires.
Déclarations de divulgation
Tous les auteurs déclarent qu’ils n’ont pas de conflits d’intérêts.
Remerciements
Nous tenons à exprimer notre gratitude à Veronica Schreiter, Maren Anders et Olivier Seidel pour leur excellente assistance technique. De plus, nous tenons à remercier l’abattoir commercial « DANISH CROWN Teterower Fleisch GmbH » (Allemagne), auprès duquel nous avons obtenu les ovaires pour cette étude.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 10x solution saline équilibrée de Hank HBSS (w Mg/Ca, rouge de phénol) | Bio& Vendre | BS. N° L201-10 | se dissoudre dans de l’eau ultrapure ; ajuster le pH à 7,4 de la solution de digestion (HBSS et HEPES) et effectuer une filtration stérile avant utilisation |
| Aiguille 18 G, 40 mm, diamètre 1,2 mm | Roth | 281T.1 | Aiguille jetable, coupe courte |
| Seringue de 3 ml (Omnifix Luer) | Roth | LY22.1 | |
| l’accutase | Merck | N° A6964 | branche d’activité : Sigma-Aldrich |
| amphotéricine B (250 & micro ; g/ml) | Bio& Vendre | BS. AB17.01050 | |
| androstènedione | Merck | 46033 | nous utilisons une solution mère de 10 mM, diluée dans de l’éthanol à 100 %; branche d’activité : Supelco |
| jumelles Carl Zeiss Technival2 | Carl Zeiss Iéna | sans objet | utilisé avec la lumière incidente Schott KL 1600 LED |
| BSA (5 %) | Merck | A3311 | branche d’activité : Sigma-Aldrich |
| crépine à cellules (100 & micro ; m taille des pores) | Sarstedt | 83.3945.100 | Montage sur tubes de centrifugation de 50 ml |
| collagène R (0,2 %) | Serva | 47254 | |
| Collagénase NB8 (10 %) | Nordmark | S1745601 | |
| Conteneur de congélation de cellules CoolCell LX ; | Merck | CLS432002 | produit de Corning |
| Flacons de cryoconservation (2 ml) | TPP Faust | TPP89020 | |
| Plat de culture, 12 puits, fond plat | TPP Faust | TPP92112 | |
| Plat de culture, 24 puits, fond plat | TPP Faust | TPP92424 | |
| Plat de culture, 6 puits, fond plat | TPP Faust | TPP92006 | |
| DMSO | Roth | 4720.1 | |
| DPBS sans Ca2+, Mg2+ | Bio& Vendre | BS. N° L182-10 | Dissoudre dans de l’eau ultra-pure et à l’autoclave avant utilisation |
| œstradiol, 17b-[2,4,6,7-3H] | Hartmann Analytik | ART1555 | |
| sérum de veau fœtal (FBS Superior stabil) | Bio& Vendre | FBS. Réf. S0615 | |
| FSH (~7 000 UI/mg ; de l’hypophyse humaine) | Merck | Réf. F4021 | Nous préférons utiliser une solution mère de 2 µ ; g/ml, dilué dans 0,9 % de NaCl ; branche d’activité : Sigma-Aldrich |
| inserts de culture cellulaire suspendus (0,4 & micro ; m taille des pores) | cellQART | 9320412 | lors de la commande, soyez conscient des différentes propriétés des inserts ; nous préférons une membrane PET transparente pour la microscopie à contraste de phase |
| HEPES (1 M) | Roth | 9105.2 | ajuster le pH à 7,4 de la solution de digestion (HBSS et HEPES) et effectuer une filtration stérile avant utilisation |
| Holo-transferrine (bovins) | Merck | Réf. T1283 | se dissoudre dans de l’eau stérile ; branche d’activité : Sigma-Aldrich |
| mini-kit d’ARN innuPREP 2.0 | IST innuscreen | Référence 845-KS-2040250 | |
| insuline (10 mg/ml ; à partir du pancréas bovin) | Merck | I0516 | dissoudre dans 1x PBS ; branche d’activité : Sigma-Aldrich |
| L-Glutamine (200 mM) | Bio& Vendre | BS. K0283 | |
| LR3-IGF-1 | Merck | I1146 | Nous utilisons une solution mère de 200 µ ; g/ml, dissous dans 10 mM de HCl et 1x PBS avec 1 mg/ml de BSA ; branche d’activité : Sigma-Aldrich |
| Spectrophotomètre NanoDrop 1000 | ThermoScientific | sans objet | Mesure de la concentration en ARN |
| NEA (100x) | Bio& Vendre | BS. N° K0293 | |
| pénicilline/streptomycine (10 000 UI/10 mg/ml) | Bio& Vendre | BS. A2213 | |
| Eau purifiée, adaptée à la culture cellulaire | Merck | W3500 | branche d’activité : Sigma-Aldrich |
| Kit de synthèse d’ADNc SensiFAST | Bioline | BIO-65054 | fourni par le partenaire de distribution BioCat |
| bicarbonate de sodium (7,5 %) | Bio& Vendre | BS. N° L1713 | |
| sélénite de sodium | Merck | S9133 | se dissoudre dans de l’eau stérile ; branche d’activité : Sigma-Aldrich |
| agitateur thermique TS-100C | Fischer Scientific | 12357627 | utilisé avec le bloc HC18 (réf. 12337627) |
| &alpha ;-MEM | Bio& Vendre | BS. F0915 |
Références
- Adams, G. P., Jaiswal, R., Singh, J., Malhi, P. Progress in understanding ovarian follicular dynamics in cattle. Theriogenology. 69 (1), 72-80 (2008).
- Forde, N., et al. Oestrous cycles in Bos taurus cattle. Anim Reprod Sci. 124 (3-4), 163-169 (2011).
- Hennet, M. L., Combelles, C. M. The antral follicle: A microenvironment for oocyte differentiation. Int J Dev Biol. 56 (10-12), 819-831 (2012).
- Christenson, L. K., et al. Research resource: Preovulatory LH surge effects on follicular theca and granulosa transcriptomes. Mol Endocrinol. 27 (7), 1153-1171 (2013).
- Baufeld, A., Vanselow, J. Increasing cell plating density mimics an early post-LH stage in cultured bovine granulosa cells. Cell Tissue Res. 354, 869-880 (2013).
- Baufeld, A., Vanselow, J. A Tissue culture model of estrogen-producing primary bovine granulosa cells. J Vis Exp. (139), e58208(2018).
- Gutierrez, C. G., Campbell, B. K., Webb, R. Development of a long-term bovine granulosa cell culture system: Induction and maintenance of estradiol production, response to follicle- stimulating hormone, and morphological characteristics. Biol Reprod. 56 (3), 608-616 (1997).
- Hamel, M., Vanselow, J., Nicola, E. S., Price, C. A. Androstenedione increases cytochrome P450 aromatase messenger ribonucleic acid transcripts in non-luteinizing bovine granulosa cells. Mol Reprod Dev. 70, 175-183 (2005).
- Chandrasekher, Y. A., Fortune, J. E. Effects of oxytocin on steroidogenesis by bovine theca and granulosa cells. Endocrinology. 127 (2), 926-933 (1990).
- Silva, J. M., Price, C. A. Effect of follicle-stimulating hormone on steroid secretion and messenger ribonucleic acids encoding cytochromes P450 aromatase and cholesterol side-chain cleavage in bovine granulosa cells in vitro. Biol Reprod. 62 (1), 186-191 (2000).
- Gong, J. G., McBride, D., Bramley, T. A., Webb, R. Effects of recombinant bovine somatotrophin, insulin-like growth factor-I and insulin on bovine granulosa cell steroidogenesis in vitro. J Endocrinol. 143 (1), 157-164 (1994).
- Baufeld, A., Koczan, D., Vanselow, J. L-lactate induces specific genome-wide alterations of gene expression in cultured bovine granulosa cells. BMC Genomics. 20 (1), 273(2019).
- Baddela, V. S., Sharma, A., Plinski, C., Vanselow, J. Palmitic acid protects granulosa cells from oleic acid induced steatosis and rescues progesterone production via cAMP dependent mechanism. Biochim Biophys Acta Mol Cell Biol Lipids. 1867 (8), 159159(2022).
- Sharma, A., et al. Elevated free fatty acids affect bovine granulosa cell function: a molecular cue for compromised reproduction during negative energy balance. Endocr Connect. 8 (5), 493-505 (2019).
- Hillier, S. G., Whitelaw, P. F., Smyth, C. D. Follicular oestrogen synthesis - The two-cell, two- gonadotrophin model revisited. Mol Cell Endocrinol. 100, 51-54 (1994).
- Campen, K. A., Lavallee, M., Combelles, C. M. H. The impact of bisphenol S on bovine granulosa and theca cells. Reprod Domest Anim. 53 (2), 450-457 (2018).
- Glister, C., Richards, S. L., Knight, P. G. Bone morphogenetic proteins (BMP) -4, -6, and -7 potently suppress basal and luteinizing hormone-induced androgen production by bovine theca interna cells in primary culture: could ovarian hyperandrogenic dysfunction be caused by a defect in thecal BMP signaling. Endocrinology. 146 (4), 1883-1892 (2005).
- Wrathall, J. H., Knight, P. G. Effects of inhibin-related peptides and oestradiol on androstenedione and progesterone secretion by bovine theca cells in vitro. J Endocrinol. 145 (3), 491-500 (1995).
- Shores, E. M., Picton, H. M., Hunter, M. G. Differential regulation of pig theca cell steroidogenesis by LH, insulin-like growth factor I and granulosa cells in serum-free culture. J Reprod Fertil. 118 (2), 211-219 (2000).
- Gregoraszczuk, E. L., Ptak, A., Karniewska, M., Ropstad, E. Action of defined mixtures of PCBs, p,p'-DDT and its metabolite p,p'-DDE, on co-culture of porcine theca and granulosa cells: steroid secretion, cell proliferation and apoptosis. Reprod Toxicol. 26 (2), 170-174 (2008).
- Rak, A., Drwal, E., Wróbel, A., Gregoraszczuk, E. Resistin is a survival factor for porcine ovarian follicular cells. Reproduction. 150 (4), 343-355 (2015).
- Kotsuji, F., Tominaga, T. The role of granulosa and theca cell interactions in ovarian structure and function. Microsc Res Tech. 27 (2), 97-107 (1994).
- Orisaka, M., et al. Effects of ovarian theca cells on granulosa cell differentiation during gonadotropin-independent follicular growth in cattle. Mol Reprod Dev. 73 (6), 737-744 (2006).
- Tajima, K., et al. Role of granulosa and theca cell interactions in ovarian follicular maturation. Microsc Res Tech. 69 (6), 450-458 (2006).
- Tajima, K., et al. Effects of ovarian theca cells on apoptosis and proliferation of granulosa cells: changes during bovine follicular maturation. Biol Reprod. 66 (6), 1635-1639 (2002).
- Allegrucci, C., Hunter, M. G., Webb, R., Luck, M. R. Interaction of bovine granulosa and theca cells in a novel serum-free co-culture system. Reproduction. 126 (4), 527-538 (2003).
- Santaguida, S., et al. Side by side comparison between dynamic versus static models of blood-brain barrier in vitro: A permeability study. Brain Res. 1109 (1), 1-13 (2006).
- Pardridge, W. M. The Isolated Brain Microvessel: A Versatile Experimental Model of the Blood-Brain Barrier. Front Physiol. 11, 398(2020).
- Schneider, F., Brüssow, K. P. Effects of a preovulatory administered depot gonadotrophin-releasing hormone agonist on reproductive hormone levels and pregnancy outcome in gilts. Reprod Fertil Dev. 18 (8), 857-866 (2006).
- Nimz, M., Spitschak, M., Schneider, F., Fürbass, R., Vanselow, J. Down-regulation of genes encoding steroidogenic enzymes and hormone receptors in late preovulatory follicles of the cow coincides with an accumulation of intrafollicular steroids. Domest Anim Endocrinol. 37, 45-54 (2009).
- Amsterdam, A., May, J. V., Schomberg, D. W. Synergistic effect of insulin and follicle-stimulating hormone on biochemical and morphological differentiation of porcine granulosa cells in vitro. Biol Reprod. 39 (2), 379-390 (1988).
- Monga, R., Sharma, I., Datta, T. K., Singh, D. Characterization of serum-free buffalo granulosa cell culture and analysis of genes involved in terminal differentiation from FSH- to LH-responsive phenotype. Domest Anim Endocrinol. 41 (4), 195-206 (2011).
- Bao, B., Garverick, H. A. Expression of steroidogenic enzyme and gonadotropin receptor genes in bovine follicles during ovarian follicular waves: A review. J Anim Sci. 76 (7), 1903-1921 (1998).
- Bao, B., et al. Changes in messenger ribonucleic acid encoding luteinizing hormone receptor, cytochrome P450 side chain cleavage, and aromatase are associated with recruitment and selection of bovine ovarian follicles. Biol Reprod. 56 (5), 1158-1168 (1997).
- Orisaka, M., Tajima, K., Tsang, B. K., Kotsuji, F. Oocyte-granulosa-theca cell interactions during preantral follicular development. J. Ovarian. Res. 2 (1), 9(2009).
- Gilbert, I., Robert, C., Dieleman, S., Blondin, P., Sirard, M. A. Transcriptional effect of the LH surge in bovine granulosa cells during the peri-ovulation period. Reproduction. 141 (2), 193-205 (2011).
- Kotsuji, F., Kamitani, N., Goto, K., Tominaga, T. Bovine theca and granulosa cell interactions modulate their growth, morphology, and function. Biol Reprod. 43 (5), 726-732 (1990).
Réimpressions et autorisations
