Ici, nous décrivons une procédure simple et rapide pour détecter l’ADN d’agents pathogènes d’abeilles, tels que Lotmaria passim et Nosema ceranae, à l’aide d’une lyse cellulaire prête à l’amplification, d’une amplification par polymérase recombinase et de tests CRISPR/Cas12a.
Article de méthode
Détection sur site de l’ADN des parasites trypanosomatidés et de Nosema ceranae par lyse alcaline couplée au système RPA/CRISPR/Cas12a
Dans cet article
Avis d’erratum
Important: There has been an erratum issued for this article. View Erratum Notice
Résumé
Résumé
La détection précoce sur place des agents pathogènes microscopiques est essentielle à la gestion efficace et à la santé des colonies d’abeilles domestiques. À l’heure actuelle, l’étalon-or pour la détection moléculaire des agents pathogènes des abeilles est la qPCR ou la RT-qPCR. Nous présentons ici une alternative rapide, sensible et rentable pour la détection d’agents pathogènes d’ADN déployable sur le terrain. Cette méthode combine la lyse cellulaire directe, prête à l’amplification, de l’abdomen des abeilles ouvrières avec l’amplification par polymérase recombinase (RPA), le trans-clivage des sondes rapporteures médié par CRISPR/Cas12a et la détection par des tests à flux latéral. Nous avons réussi à valider ce protocole chez des abeilles infectées par Nosema ceranae et Lotmaria passim. Le protocole décrit peut être réalisé à l’aide d’un simple bloc de chaleur ou à température ambiante et est potentiellement applicable à tout agent pathogène à base d’ADN ou au microbiote intestinal de l’abeille. L’ensemble du processus dure environ 180 minutes et atteint une sensibilité comparable à celle de la qPCR, détectant aussi peu que 96 copies de parasite/μL. En conclusion, cette approche offre un outil prometteur pour un diagnostic fiable et rapide sur le terrain des infections d’abeilles domestiques sans avoir besoin d’un équipement de laboratoire complexe, ce qui la rend idéale pour la surveillance des colonies sur place.
Introduction
Les abeilles sont des espèces clés impliquées dans la pollinisation des plantes et sont essentielles à la reproduction des plantes, à la biodiversité et à la sécurité alimentaire1. Leurs services de pollinisation profitent à un large éventail de cultures à forte valeur économique, contribuant environ 235 à 577 milliards de dollars par an à l’agriculture mondiale. Cependant, le déclin mondial des populations d’abeilles a suscité de graves inquiétudes en raison de ses conséquences potentielles sur la stabilité écologique et la productivité des cultures, qui ont entraîné une perte estimée de 4,8 à 16,3 milliards de dollars dans les pays pauvres très endettés2. La disparition massive des abeilles implique de multiples interactions entre plusieurs facteurs : l’application de pesticides, la perte d’habitat, le changement climatique et les infections par des agents pathogènes, notamment des virus, des bactéries, des champignons et des protistes.
Parmi ces micro-organismes, Nosema spp., un champignon microsporidien qui perturbe le fonctionnement de l’intestin, et les parasites trypanosomatidés - en particulier Lotmaria passim - sont largement répandus dans les colonies d’abeilles du monde entier3, 4. Des découvertes récentes montrent que les infections à L. passim , même lorsqu’elles sont asymptomatiques, peuvent réguler à la baisse les gènes liés au système immunitaire et modifier le métabolisme énergétique chez les abeilles, compromettant potentiellement leur résilience en cas de stress supplémentaire5. De même, les infections à Nosema spp. réduisent la longévité des abeilles, suppriment la fonction immunitaire et perturbent la dynamique de butinage de la colonie, entraînant une réduction de la production de miel et une augmentation de la mortalité des colonies. De plus, les co-infections impliquant à la fois Nosema spp. et les trypanosomatidés peuvent avoir des effets synergiques, exacerbant le stress physiologique et affaiblissant les défenses de l’hôte. Ces résultats soulignent l’importance de surveiller plusieurs agents pathogènes simultanément.
Pour faire face à ces menaces, il faut mettre au point des outils de diagnostic rapides et précis, qui dépendent à leur tour d’une compréhension plus approfondie de la biologie, de la transmission et des stratégies de survie de ces agents pathogènes6. La détection de ces agents pathogènes par les méthodes traditionnelles, notamment la microscopie optique et l’amplification moléculaire, reste fiable mais se heurte à certaines limites. Des exemples de qPCR, de RTqPCR (nécessite un cycle à différentes températures) et de méthodes isothermes, telles que l’amplification médiée par boucle (LAMP, fonctionne à température constante), ont été développés pour les parasites fongiques, viraux, bactériens ou protozoaires 6,7,8,9,10. Cependant, la mise en œuvre de ces méthodes nécessite un équipement spécialisé, ainsi qu’un personnel formé et des installations de laboratoire bien équipées, ce qui limite leur praticité pour les applications sur le terrain et la surveillance à grande échelle. Pour résoudre ces problèmes, de nouvelles techniques moléculaires ont été développées - l’amplification de cibles d’ADN avec l’amplification par polymérase recombinase (RPA), associée à la détection basée sur CRISPR/Cas12a - une approche rapide, spécifique et sensible. La méthode fonctionne de manière isotherme et produit des résultats visuels qui la rendent adaptée aux diagnostics sur site ou sur le lieu d’intervention, selon Shao et al.11 et Xiao et al.12.
La RPA est une méthode d’amplification de l’ADN simple et rapide qui fonctionne à une température constante, généralement entre 37 °C et 42 °C. Il s’appuie sur des enzymes recombinases, des protéines de liaison à l’ADN simple brin et une polymérase à déplacement de brin pour amplifier l’ADN sans avoir besoin de cycle thermique. La RPA est particulièrement adaptée aux tests sur site et aux diagnostics sur le terrain en raison de sa vitesse, de ses exigences minimales en matière d’équipement et de sa compatibilité avec les échantillons bruts 11,12,13. Pour améliorer la spécificité, le produit RPA peut être détecté à l’aide de l’endonucléase Cas12a, qui fonctionne également dans la même plage de température. Cas12a se lie à un ARN guide CRISPR (ARNg), un ARN court qui guide Cas12a vers la séquence cible amplifiée et se lie à la séquence complémentaire de l’ADN. Lors de la liaison, Cas12a s’active et présente une activité de clivage collatéral (trans), en particulier contre l’ADN simple brin (ADNsb). Cela permet d’utiliser des molécules rapporteures d’ADNsb marquées avec des fluorophores ou de la biotine, qui peuvent générer des signaux de fluorescence ou visuels, y compris des lectures de bandes de flux latéral. Ensemble, la RPA et CRISPR/Cas12a forment une puissante plateforme de diagnostic moléculaire rapide, sensible et adaptée à une utilisation sur le terrain ou dans des environnements à ressources limitées12.
Pour améliorer encore la praticité de cette approche de diagnostic moléculaire, nous avons également mis en œuvre une méthode simplifiée de lyse cellulaire prête à l’amplification (ARCL) basée sur la lyse à l’hydroxyde de sodium (NaOH) de l’abdomen des abeilles11,14, éliminant ainsi le besoin d’une préparation d’échantillon approfondie et de réactifs de laboratoire. Cette technique d’extraction rapide des acides nucléiques, combinée à l’amplification isotherme et au système de détection CRISPR/Cas12a, permet un flux de travail véritablement déployable sur le terrain qui réduit considérablement le temps et les coûts. Il est important de noter que le test maintient la qualité, la sensibilité élevée et la spécificité comparables à celles de la qPCR, la référence actuelle pour la détection des agents pathogènes chez les abeilles.
Ici, nous avons appliqué avec succès cette méthodologie pour la détection de Nosema ceranae et de L. passim chez les abeilles mellifères (Figure 1). Nous avons comparé cette méthode aux tests qPCR standard et validé ses performances en utilisant des échantillons naturellement infectés. Nos résultats montrent que cette approche est une alternative pratique et fiable pour la surveillance sur le terrain de la santé des abeilles, avec un fort potentiel pour la surveillance à grande échelle et les efforts d’intervention précoce dans l’apiculture.
Protocole
Toutes les procédures ont été menées conformément aux lignes directrices institutionnelles et nationales pour le travail avec les invertébrés et l’utilisation du plus petit nombre d’abeilles nécessaire pour la validation de concept. Les abeilles ont été transportées dans des ruches spécialisées, ventilées et à une température appropriée, et entreposées en laboratoire à -20 °C jusqu’à l’analyse.
1. Lyse alcaline HotSHOT
- Préparation de la solution
- Tampon de lyse-préparation HotSHOT de 100 mL
- Peser 99,993 mg de NaOH et 8,32 mg d’EDTA, ajouter 90 ml d’eau distillée et mélanger. Ajuster le pH à 12 et le volume à 100 mL ; autoclave.
- 40 mM de Tris-HCl, pH 5
- À 484,544 mg de Tris, ajoutez 90 mL d’eau déminéralisée, ajustez le pH à 5 avec HCl et portez le volume à 100 mL.
- Tampon de lyse-préparation HotSHOT de 100 mL
- Protocole de lyse
- Disséquez l’abdomen de l’abeille à l’aide d’un scalpel stérile et transférez le tissu disséqué dans un tube de microcentrifugation de 1,5 ml.
REMARQUE : Pour la détection des agents pathogènes, seuls les abdomens ont été utilisés, et les autres parties du corps ont été jetées. - Ajoutez 400 μL de tampon HotSHOT, faites macérer le tissu à l’aide d’un pilon jetable et homogénéisez-le davantage par vortex.
REMARQUE : Le pilon peut être réutilisé s’il est décontaminé en incubant le matériau pendant la nuit dans une solution de NaOH 0,1 N, puis rincé à l’eau double désionisée, suivi d’un cycle d’autoclave et d’un séchage ultérieur dans un incubateur. - Incuber l’homogénat à 95 °C pendant 10 min pour lyser les cellules. Après l’incubation, placez immédiatement le tube sur de la glace pour qu’il refroidisse.
- Pour neutraliser la réaction, ajoutez un volume égal (400 μL) de 40 mM de Tris-HCl, ce qui donne une concentration finale de 20 mM de Tris-HCl dans la solution.
REMARQUE : Cette procédure de lyse est illustrée à la figure 2.
- Disséquez l’abdomen de l’abeille à l’aide d’un scalpel stérile et transférez le tissu disséqué dans un tube de microcentrifugation de 1,5 ml.
2. Amplification isotherme par RPA
REMARQUE : La conception des amorces a été réalisée à l’aide de l’outil logiciel eprimer3 (https://www.bioinformatics.nl/cgi-bin/emboss/eprimer3), bien que d’autres outils de conception d’amorces puissent être utilisés.
- Préparation des solutions de travail
- Solutions d’amorçage RPA
- Préparer des solutions mères à une concentration de 100 μM selon les instructions du fabricant. Par exemple, reconstituer 10,0 nmol d’apprêt lyophilisé dans 100 μL d’eau traitée au pyrocarbonate de diéthyle (DEPC) et stocker à -20 °C. Préparer des solutions de travail à une concentration de 10 μM en diluant la pâte 1:10 ; mélanger 90 μL d’eau traitée au DEPC avec 10 μL de la solution mère de 100 μM dans un tube de 0,2 mL. Conservez ces solutions à -20 °C.
- Solutions d’amorçage RPA
- Protocole RPA
- Préparez le mélange maître en fonction du nombre de réactions à effectuer. Inclure à la fois un témoin négatif (en remplaçant l’ARCL par de l’eau traitée au DEPC) et un témoin positif utilisant de l’ADN pathogène (dans cet exemple, l’ADN de la culture cellulaire L . passim promastigotes et des abeilles positifs pour Nosema spp. (spores détectées par microscopie)) (Tableau 1).
REMARQUE : Préparez toujours le mélange maître RPA sur de la glace et utilisez des pointes filtrantes pour éviter toute contamination. - Transvaser une aliquote de 46,5 μL du mélange maître dans chaque tube de 0,2 mL.
- Ajouter de l’acétate de magnésium (MgOAc) et de l’ADN matrice dans les capuchons des tubes, en suivant les volumes spécifiés dans le tableau 2. Centrifugez brièvement les tubes pour mélanger le contenu et initier la réaction RPA.
REMARQUE : Pour une meilleure reproductibilité, vortex et centrifugez brièvement tous les composants avant utilisation. Des témoins positifs et négatifs doivent être inclus dans chaque lot pour valider la réaction. - Incuber les échantillons à 39 °C pendant 40 min pour la réaction d’amplification RPA.
REMARQUE : Après l’incubation, les réactions RPA peuvent être directement utilisées pour la détection en aval (par exemple, tests basés sur CRISPR/Cas12a), décrite dans la section 3.
- Préparez le mélange maître en fonction du nombre de réactions à effectuer. Inclure à la fois un témoin négatif (en remplaçant l’ARCL par de l’eau traitée au DEPC) et un témoin positif utilisant de l’ADN pathogène (dans cet exemple, l’ADN de la culture cellulaire L . passim promastigotes et des abeilles positifs pour Nosema spp. (spores détectées par microscopie)) (Tableau 1).
3. Détection de l’ADN pathogène par CRISPR/Cas12a
REMARQUE : La détection après RPA peut être effectuée de différentes manières. Dans ce protocole, nous détaillerons la détection par fluorescence (FAM-TTTTTTTT-MGB) et par bandelettes immunochromatographiques (Biotin-TTTTTTTT-FITC).
Effectuez toutes les procédures dans un endroit propre et exempt d’ADN (p. ex., un espace dédié à la PCR). Nettoyez les surfaces de travail et les pipettes avec de l’eau de Javel à 0,5 %, puis de l’éthanol à 70 %. Utilisez toujours des embouts filtrants et portez des gants. Manipulez l’ADN ou le matériel amplifié dans une zone distincte de la zone de préparation du réactif. Décongelez tous les réactifs sur de la glace et maintenez des conditions froides tout au long de la préparation.
- Préparation des solutions de travail
- ARNcr
REMARQUE : La conception de l’ARNc de Nosema ceranae et de Lotmaria passim a été réalisée à l’aide de l’outil de conception d’ARN/ADN guide CRISPR (EuPaGDT) http://grna.ctegd.uga.edu/. Pour la conception personnalisée d’ARNcr, d’autres logiciels tels que GPP sgRNA Designer (https://portals.broadinstitute.org/gpp/public/analysis-tools/sgrna-design) ou CHOPCHOP (https://chopchop.cbu.uib.no/) peuvent être utilisés.- Pour préparer une solution mère d’ARNcr de 100 μM, reconstituer 10 nmol de chaque ARNc lyophilisé avec 100 μL d’eau traitée au DEPC et stocker à -20 °C. Pour préparer une solution de travail de 1 μM, effectuer une dilution de 1:100 en mélangeant 1 μL de la solution mère de 100 μM avec 99 μL d’eau traitée au DEPC dans un tube de 0,2 mL (figure 3).
REMARQUE : Les deux solutions doivent être conservées à -20 °C.
- Pour préparer une solution mère d’ARNcr de 100 μM, reconstituer 10 nmol de chaque ARNc lyophilisé avec 100 μL d’eau traitée au DEPC et stocker à -20 °C. Pour préparer une solution de travail de 1 μM, effectuer une dilution de 1:100 en mélangeant 1 μL de la solution mère de 100 μM avec 99 μL d’eau traitée au DEPC dans un tube de 0,2 mL (figure 3).
- Préparation Cas12a
REMARQUE : Le Cas12a peut être fourni à des concentrations de 1 μM ou 100 μM.- S’il est fourni à 100 μM, diluez-le dans une solution de travail de 1 μM avant de l’utiliser en mélangeant 1 μL de l’enzyme Cas12a 100 μM avec 99 μL du diluant fourni dans la trousse (dilution 1:100, figure 3).
REMARQUE : La concentration de l’enzyme Cas12a peut être ajustée en fonction du type d’échantillon. Comme l’enzyme est stockée dans un diluant à base de glycérol, il est important de s’assurer que le volume d’enzyme ajouté ne dépasse pas 20 % du volume total de la réaction afin d’éviter d’éventuels effets inhibiteurs.
- S’il est fourni à 100 μM, diluez-le dans une solution de travail de 1 μM avant de l’utiliser en mélangeant 1 μL de l’enzyme Cas12a 100 μM avec 99 μL du diluant fourni dans la trousse (dilution 1:100, figure 3).
- Préparation des solutions de sondes FAM et Biotine
REMARQUE : La sonde FAM est fournie sous forme lyophilisée.- Pour préparer une solution mère de 100 μM, remettre la sonde en suspension en ajoutant 1 μL d’eau traitée au DEPC pour 1 nmol de sonde (p. ex., pour 102 nmol, ajouter 102 μL d’eau traitée au DEPC). Conservez la solution mère à -20 °C. Pour l’utilisation dans le mélange maître de détection, diluer la substance mère à l’échelle 1:10 (90 μL d’eau traitée au DEPC avec 10 μL de 100 μM de FAM) pour obtenir une solution de travail de 10 μM (figure 3).
- ARNcr
- Protocole de détection CRISPR/Cas12a
- Détection par fluorescence (sonde FAM)
- Dans un tube de microcentrifugation de 1,5 mL, préparer le mélange réactionnel comme décrit au tableau 3, à l’exclusion des amplicons.
- Mélangez soigneusement à l’aide d’un vortex et répartissez le mélange dans des tubes PCR.
- Ensuite, ajoutez 4 μL d’amplicon RPA (décrit à l’étape 2.2) dans chaque tube.
- Incuber les réactions à 37 °C pendant 120 min dans un thermocycleur doté d’une capacité de lecture de fluorescence, enregistrant la fluorescence toutes les minutes.
- Facultatif : À la fin de l’incubation, transférez les réactions dans des tubes de 0,2 mL et visualisez à l’aide d’un système de documentation sur gel pour l’imagerie.
- Détection à l’aide d’une sonde à biotine dans un test à flux latéral
- Dans un tube de microcentrifugation de 1,5 ml, ajouter les composants indiqués au tableau 4.
- Préparez le mélange comme décrit à la section 3.2.1, mélangez et répartissez-le dans une plaque de PCR. Enfin, ajoutez 4 μL d’amplicon dans les puits respectifs.
- Incuber pendant 120 min dans un thermocycleur (sans lecture de fluorescence) ou un bloc thermique à 37 °C.
- Transférez les échantillons dans des tubes de 0,2 mL et effectuez la détection avec des bandelettes immunitaires. Pour ce faire, ajoutez 50 μL de tampon courant et 10 μL de mélange réactionnel dans chaque tube et insérez la bandelette directement dans le tube. Incuber pendant 15 min à température ambiante et lire les résultats après 10 min d’immersion, comme illustré à la figure 3.
- Détection par fluorescence (sonde FAM)
Résultats
Ici, nous avons décrit une méthode rapide sur site utilisant la lyse alcaline de l’abdomen des abeilles ouvrières couplée à l’amplification RPA et à la détection basée sur CRISPR/Cas12a par des approches de fluorescence et/ou de flux latéral. Le schéma de l’ensemble du flux de travail est représenté à la figure 3, et le schéma de la lyse alcaline HotSHOT de l’abdomen des abeilles ouvrières est illustré à la figure 4. Les résultats représentatifs du test RPA/CRISPR/Cas12a sont présentés à la figure 5. Pour détecter L. passim et N. ceranae, un thermocycleur a été utilisé pour quantifier les unités de fluorescence relative (UFR) à l’aide d’une sonde marquée FAM (Figure 4A). Les réactions RPA ont été réalisées à l’aide de 10 ng d’ADN, et les données de fluorescence ont été tracées dans un graphique (Figure 4B). À l’étape finale de l’essai, des échantillons dans des tubes coniques ont été photographiés à l’aide d’un système d’imagerie sur gel (figure 4C). Pour la détection à l’aide d’une sonde marquée à la biotine, les échantillons ont été incubés dans un thermobloc (figure 4A) ; la solution de détection a été préparée conformément aux instructions du fabricant et appliquée sur une bande d’écoulement latéral (figures 4B et C). La méthode a permis de détecter avec succès les deux agents pathogènes des abeilles.
Pour déterminer l’efficacité des réactions RPA, nous avons comparé cette méthode à la qPCR standard utilisant de l’ADN purifié d’abeilles à l’aide du kit référencé (voir le tableau des matériaux). Au total, 32 échantillons d’abeilles ont été analysés avec des amorces ciblant le gène de la β-tubuline de L. passim pour les deux méthodes, puis détectés par clivage trans-CRISPR/Cas12a de sondes fluorescentes. En conséquence, 12 échantillons se sont révélés positifs par qPCR, tandis que RPA/CRISPR/Cas12a a détecté L. passim dans 16 échantillons (Figure 5A). Cela indique que les performances de réaction RPA sont plus sensibles que celles de la PCR, en tant que méthode d’amplification de l’ADN de référence.
De même, nous avons déterminé la limite de détection (LOD) pour la qPCR et la RPA couplée à la détection CRISPR/Cas12a pour l’ADN de L. passim en tant que modèle pathogène en utilisant des dilutions en série de l’ADN de L. passim allant de 66 ng à 6 fg. La qPCR a détecté aussi peu que 6 pg, ce qui correspond à environ 96 parasites (Figure 5B). En comparaison, la LD pour l’APR correspondait à 96 parasites (figures 5C, D).
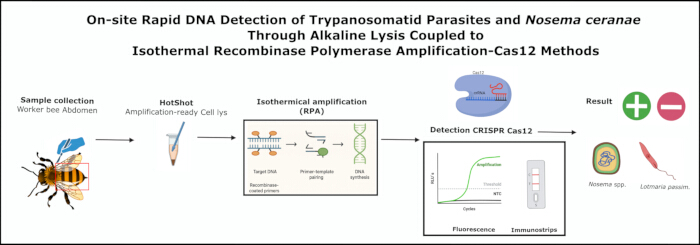
Figure 1 : Flux de travail général de la lyse alcaline HotSHOT couplé à l’amplification RPA et aux méthodes de détection Cas12 chez les abeilles. Abréviations : RPA = amplification par polymérase recombinase ; CRISPR = répétitions palindromiques courtes groupées et régulièrement espacées ; Cas = protéine associée à CRISPR. Veuillez cliquer ici pour voir une version agrandie de cette figure.
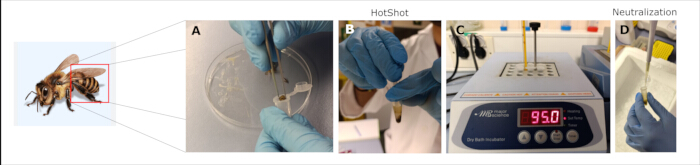
Figure 2 : Traitement de la lyse cellulaire prête pour l’amplification avec le tampon HotSHOT. (A) Coupez l’abdomen de l’abeille avec un scalpel et mettez-le dans un tube à centrifuger ; (B) à l’aide d’un pilon, faire une macération avec 400 μL de HotShot ; (C) incuber sur un thermobloc à 95 °C pendant 10 min ; et (D) neutraliser avec 400 μL de Tris-HCl 40 mM. Veuillez cliquer ici pour voir une version agrandie de cette figure.
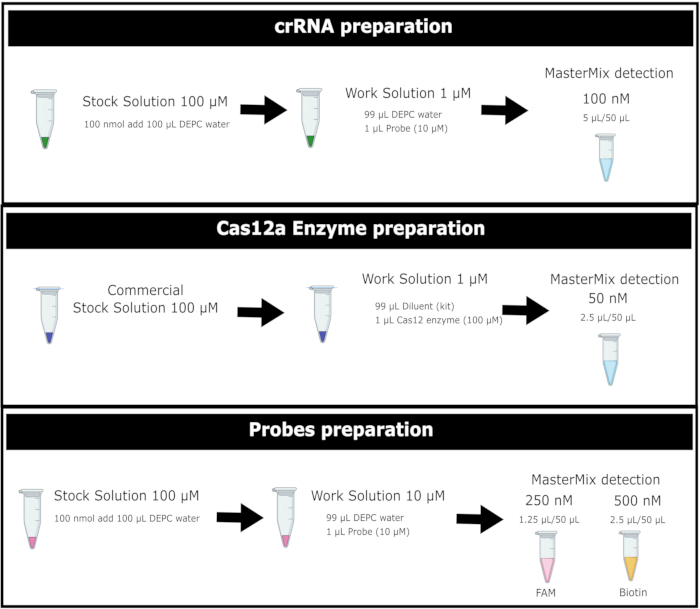
Figure 3 : Flux de travail général pour la préparation de l’enzyme Cas12a et des solutions de sonde rapporteure marquées à la FAM et à la biotine. Abréviations : DEPC-water = eau traitée au pyrocarbonate de diéthyle ; ARNcr = ARN CRISPR ; Cas12 = type de protéine associée à CRISPR. Veuillez cliquer ici pour voir une version agrandie de cette figure.
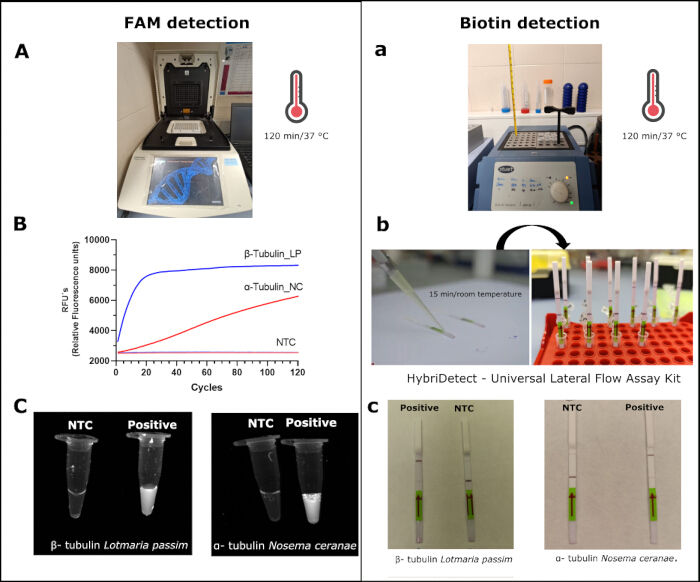
Figure 4 : Détection de Lotmaria passim et Nosema ceranae par la méthode CRISPR/Cas12a avec des sondes FAM et biotine. Pour la détection de la MAF, (A) les échantillons sont incubés dans un thermocycleur ; (B) les unités de fluorescence relative (UFR) de L. passim et de N. ceranae ; (C) visualisation des mêmes échantillons dans le cadre d’un système de photodocumentation. Dans les tests à la biotine, (a) un échantillon incubé dans un bloc thermique ; b) des échantillons ont été ajoutés dans une bandelette immunitaire du kit (voir le tableau des matériaux) ; c) les résultats après l’incubation. Abréviations : LP = Lotmaria passim ; NC = Nosema ceranae ; NTC = aucun contrôle de modèle ; RFU : unités de fluorescence relative Veuillez cliquer ici pour voir une version agrandie de cette figure.
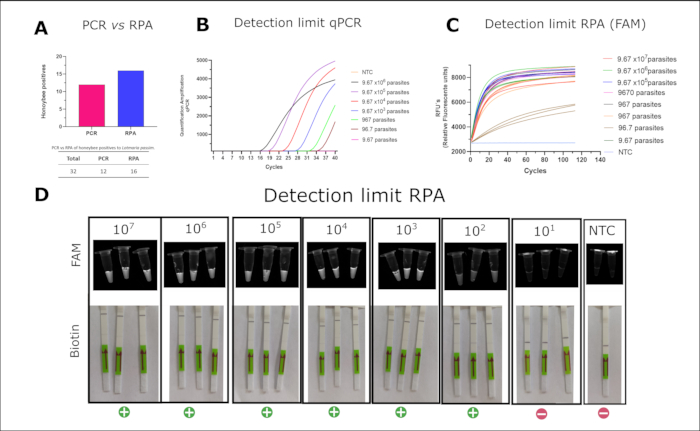
Figure 5 : Comparaison entre la qPCR et la RPA, et limite de détection de Lotmaria passim. (A) Détection de L. passim dans des échantillons d’abeilles mellifères à l’aide de la qPCR et de la RPA conventionnelles. (B) Limite de détection qPCR de L. passim à l’aide de SsoFast EvaGreen. (C) Limite de détection de L. passim à l’aide de CRISPR/Cas12a avec une sonde marquée FAM ; (D) visualisation de la même détection CRISPR/Cas12a (à partir de C) sous un système d’imagerie sur gel (rangée du haut), et résultats de flux latéral correspondants à l’aide de CRISPR/Cas12a avec une sonde marquée à la biotine (rangée du bas). Abréviations : RPA = amplification par polymérase recombinase ; qPCR= réaction en chaîne par polymérase quantitative. Veuillez cliquer ici pour voir une version agrandie de cette figure.
| Réactif | Concentration finale | 10 μL | 50 μL |
| 2x tampon de réaction | 1x | 5 μL | 25 μL |
| dNTP (10 mM) | 1,8 million d’euros | 1,8 μL | 9 μL |
| 10x E-Mix de base | 1x | 1 μL | 5 μL |
| Amorce avant (10 μM) | 480 nM | 0,5 μL | 2,4 μL |
| Amorce inversée (10 μM) | 480 nM | 0,5 μL | 2,4 μL |
| 20x Mélange de réaction de noyau | 1x | 0,5 μL | 2,5 μL |
| DEPC Eau | -- | 0,7 μL | 3,7 μL |
Tableau 1 : Composants Mastermix pour RPA avec des volumes finaux de 10 μL et 50 μL, et les concentrations de travail correspondantes :
| Réactif | Concentration finale | Réaction de 10 μL | Réaction de 50 μL |
| 280 mM de MgOAc | 1,8 million d’euros | 0,5 μL | 2,5 μL |
| ADN | 10 à 0,1 ng | 1 μL | 2 μL |
Tableau 2 : Volume de réactifs à ajouter par échantillon dans une réaction de RPA
| Réactif | [stock] | [finale] | 1x (μL) |
| Enzyme Cas12a | 1 μM | 50 nM | 2.5 |
| ARNc | 1 μM | 100 nM | 5 |
| Sonde FAM | 10 μM | 250 nM | 1.25 |
| Tampon NEB 10x | 10 fois | 1x | 5 |
| Amplicon RPA | - | - | 4 |
| Eau | - | - | 32.25 |
| Total | 50 |
Tableau 3 : Concentrations de réactifs pour faire un mélange de détection de FAM par la méthode CRISPR/Cas 12a.
| Réactif | [stock] | [finale] | 1x (μL) |
| Enzyme Cas12a | 1 μM | 50 nM | 2.5 |
| ARNc | 1 μM | 100 nM | 5 |
| Sonde à biotine | 10 μM | 500 nM | 2.5 |
| Tampon NEB 10x | 10 fois | 1 fois | 5 |
| Amplicon RPA | - | - | 4 |
| Eau | - | - | 31 |
| Total | 50 |
Tableau 4 : Concentrations de réactifs pour faire un mélange de détection de la biotine par la méthode CRISPR/Cas 12a.
Discussion
Dans cette étude, nous avons développé et validé un protocole de diagnostic moléculaire pratique pour détecter les agents pathogènes des abeilles. Le flux de travail intègre la lyse cellulaire prête pour l’amplification, l’amplification isotherme à l’aide de la RPA et la détection hautement spécifique via CRISPR/Cas12a. Parmi les méthodes d’extraction chimique de l’ADN évaluées, le protocole de lyse alcaline HotSHOT offre des avantages significatifs en termes de coût, de rapidité et de simplicité. Il produit efficacement des lysats prêts à l’amplification sans avoir besoin de kits commerciaux. Cette méthode s’est avérée fiable dans diverses applications, notamment la détection d’agents pathogènes chez les abeilles 14,15,16,17,18. Les conditions alcalines à haute température perturbent les membranes cellulaires et la liaison hydrogène entre les brins d’ADN, libérant de l’ADN simple brin adapté à l’amplification en aval. Bien que les limites potentielles incluent la présence d’inhibiteurs de PCR ou une neutralisation sous-optimale, la lyse alcaline s’est avérée efficace dans divers organismes tels que les archées19, les bactéries20 et les champignons14, et est compatible avec la PCR, la qPCR et les méthodes isothermes telles que LAMP21 et RPA12.
Entre nos mains, le système RPA/CRISPR/Cas12a a fait preuve d’une forte spécificité et d’une sensibilité satisfaisante. L’utilisation d’ARNcr ciblant les régions conservées de chaque agent pathogène a permis une identification précise sans réactivité croisée avec l’ADN de l’hôte ou des micro-organismes non apparentés. Des applications antérieures de ce système chez les abeilles ont permis d’atteindre des limites de détection d’environ 6,5 × 10² et 6,2 × 101 copies/μL pour les virus de l’aile déformée de types A et B 8,12. Cependant, ces tests n’ont pas été optimisés pour les conditions sur le terrain avec une extraction rapide de l’ARN et/ou de l’ADN. Dans ce travail, nous avons adapté la méthode spécifiquement pour les agents pathogènes de l’ADN - N. ceranae et L. passim - permettant une détection compatible sur le terrain.
Nos résultats montrent que RPA/CRISPR/Cas12a a surpassé la PCR conventionnelle dans l’identification des échantillons positifs (16 contre 12), probablement en raison de l’amélioration du signal utilisant l’activité de clivage collatéral CRISPR/Cas12a, qui reste efficace même dans les lysats bruts. L’amélioration de la sensibilité par rapport aux méthodes basées sur la PCR a déjà été signalée dans différents modèles d’agents pathogènes tels que Yersinia enterocolitica22, Diaporthe aspalathi23 ou Vibrio vulnificus24. De plus, l’analyse quantitative a révélé une limite de détection équivalente de RPA/CRISPR/Cas12a et de qPCR dans des conditions de laboratoire (~96 copies de parasites/μL). Cela implique une bonne performance de la méthode avec une spécificité comparable à celle de la qPCR TaqMan, en raison de la reconnaissance de séquence supplémentaire fournie par l’ARNcr. De plus, le test ne nécessite qu’un équipement minimal, ne dépend pas d’un thermocycleur ou d’un lecteur de fluorescence et peut être visualisé à l’aide de bandelettes à flux latéral comme précédemment développé pour d’autres agents pathogènes25,26. Cela simplifie l’interprétation et rend le test très accessible aux techniciens de terrain et aux apiculteurs.
Le protocole actuel donne des résultats solides, mais d’autres améliorations sont possibles. Pour adapter le test afin de cibler d’autres agents pathogènes d’abeilles basés sur l’ADN, il suffirait de reconcevoir les amorces RPA et les ARNcr. Pour les virus à ARN, le protocole peut être étendu pour inclure une étape de transcription inverse (RT-RPA) comme démontré précédemment pour plusieurs maladies infectieuses virales 26,27,28, y compris DWV-A et DWV-B chez les abeilles 15. De plus, le temps total de dosage - actuellement d’environ 180 minutes - peut probablement être réduit grâce à l’optimisation du protocole pour réduire le timing de chaque étape. Une autre alternative serait la RPA/CRISPR/Cas12a à un pot qui combine tous les réactifs RPA/CRISPR/Cas12a en une seule réaction. Cette méthodologie tout-en-un a été appliquée avec succès pour la détection d’un large éventail d’agents pathogènes viraux et bactériens 25,26,29. En outre et malgré le fait que les sondes d’ADNsb ont été étendues et popularisées pour la détection de Cas12a, certaines études ont rapporté la capacité de Cas12a de sondes d’ADN double brin à clivage trans-clivant (ADNdb) qui peuvent être utiles à tester en raison de la stabilité de l’ADNdb30. Cela permettrait d’obtenir un délai d’obtention du résultat inférieur à 30 minutes, ce qui améliorerait encore l’applicabilité sur le terrain. La lyophilisation des réactifs RPA et CRISPR améliorerait également la stabilité des réactifs et éliminerait le besoin d’une chaîne du froid, ce qui augmenterait l’adéquation avec les environnements éloignés ou à faibles ressources. La performance réussie de RPA/CRISPR/Cas12a à l’aide de réactifs lyophilisés a été déterminée avec succès pour la détection de la pleuropneumonie à Actinobacillus31 et des virus infectieux respiratoires28,32, y compris le SARS-Cov226.
En résumé, cette étude présente une plateforme de diagnostic moléculaire entièrement sur le terrain, rentable et portable pour la détection des agents pathogènes des abeilles. Cette méthodologie, telle qu’elle se présente, durerait environ 180 minutes, mais son chronométrage total pourrait encore faire l’objet d’améliorations. Bien que nous nous soyons concentrés sur L. passim et Nosema spp. comme cibles de validation de concept, le système est modulaire et adaptable à un large éventail d’agents pathogènes d’abeilles basés sur l’ADN (c’est-à-dire les larves de Paenibacillus ou Melisococcus plutonious) ainsi que pour la surveillance des symbiotes commensales d’intérêt. Cette approche élargit l’accès au diagnostic moléculaire au-delà des laboratoires traditionnels et soutient les stratégies d’intervention précoce en apiculture. Plus largement, nos résultats démontrent la viabilité des technologies basées sur CRISPR dans des applications de diagnostic prêtes à l’emploi.
Déclarations de divulgation
Les auteurs n’ont aucun conflit d’intérêts à divulguer.
Remerciements
Ce travail a été soutenu par la subvention « Nouveaux outils moléculaires pour la surveillance rapide des maladies des abeilles dans les ruchers de la province de Grenade » (GOPG-GR-23-0002) dans le cadre de l’appel à l’aide aux groupes opérationnels de l’Association européenne de l’innovation (AEI) en matière de productivité agricole et de durabilité du gouvernement andalou. Nous saluons également le soutien du Programme espagnol de production de connaissances et de renforcement scientifique et technologique du système R+D+I, subvention PID2021-126938OB-I00 financée par MCIN/AEI/10.13039/501100011033 et par « ERDF/EU ». Nous avons grandement apprécié l’aide et les ressources fournies par les apiculteurs de l’Asociación de Pequeños Apicultores de Granada (APAG) et de la Cooperativas Agroalimentarias de Granada (FAECA). L’étude fait partie de la thèse de doctorat de D. Pedro García Olmedo. Programme de doctorat en biologie fondamentale et des systèmes (Université de Grenade, UGR).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Tubes Eppendorf sans DNAse ni ARNASE de 0,2 mL | Axygen | Référence MTC-02-C | |
| Tubes Eppendorf de 1,5 mL sans DNAse ni RNAse | Axygen | Référence MTC-150-C | |
| 10 &mu ; L pointes filtrées à faible rétention | LabClinics | Référence 5-063-P5-0 | |
| 100 &mu ; L pointes filtrées à faible rétention | LabClinics | Référence 5-120-P5-0 | |
| 1000 &mu ; L pointes filtrées à faible rétention | LabClinics | Référence 5-203-P4-0 | |
| BH-200 Series Stuart Chauffage à bloc sec | Cole-Parmer | EW-36610-00 | |
| Eau traitée au DEPC | Ambicon | Référence AM9906 | |
| EDTA | Sigma-Aldrich | 798681 | |
| EnGen Lba Cas12a (Cpf1) | Biolabs de la Nouvelle-Angleterre | M0653T | |
| Sigma-Aldrich | Sigma-Aldrich | 64-17-5 | |
| Hcl | Sigma-Aldrich | 7647-01-0 | |
| Pilons en microtubes | Fisherbrand | 12141364 | |
| Milenia GenLine HybriDetect | Milenia | MGHD 1 | |
| NaOH | Sigma-Aldrich | 221465 | |
| RPA kit TwistAmp Liquid Basic | TwistAmp | ; TALQBAS01 | |
| Lames de scalpel | Swann-Morton | 201 | |
| Pipette Chanel Simple PIPETMAN P1000L Micropipette Éjection métallique | Gilson | F144059M | |
| Pipette Single Chanel PIPETMAN P100L Micropipette Éjection Métallique | Gilson | F144057M | |
| Pipette Chanel Unique PIPETMAN P10L Micropipette Éjection métallique | Gilson | F144055M | |
| Hypochlorite de sodium | |||
| Système de détection PCR en temps réel Touch | BioRad | Le CFX96 | |
| Tris-HCl | Sigma-Aldrich | Réf. T1503 | |
| TwistAmp Liquide de base | Tournant | TALQBAS01 |
Références
- Goulson, D., Nicholls, E., Botías, C., Rotheray, E. L. Bee declines driven by combined stress from parasites, pesticides, and lack of flowers. Science. 347 (6229), 1255957(2015).
- Murphy, J. T., Breeze, T. D., Willcox, B., Kavanagh, S., Stout, J. C. Globalisation and pollinators: pollinator declines are an economic threat to global food systems. People and Nature. 4 (3), 773-785 (2022).
- Zattara, E. E., Aizen, M. A. Worldwide occurrence records suggest a global decline in bee species richness. One Earth. 4 (1), 114-123 (2021).
- Carreira de Paula, J., et al. Promastigote EPS secretion and haptomonad biofilm formation as evolutionary adaptations of trypanosomatid parasites for colonizing honeybee hosts. NPJ Biofilms Microbiomes. 10 (1), 27(2024).
- Requier, F., et al. First large-scale study reveals important losses of managed honeybee and stingless bee colonies inLatin America. Sci Rep. 14 (1), 10079(2024).
- Babin, A., Schurr, F., Rivière, M. P., Chauzat, M. P., Dubois, E. Specific detection and quantification of three microsporidia infecting bees, Nosema apis, Nosema ceranae, and Nosema bombi, using probe-based real-time PCR. Eur J Protistol. 86, 125935(2022).
- Cameron, T. C., Wiles, D., Beddoe, T. Current status of loop-mediated isothermal amplification technologies for the detection of honeybee pathogens. Front Vet Sci. 8, 659683(2021).
- Schurr, F., et al. Validation of quantitative real-time RT-PCR assays for the detection of six honeybee viruses. J Virol Methods. 270, 70-78 (2019).
- Xu, G., et al. Triplex real-time PCR for detection of Crithidia mellificae and Lotmaria passim in honeybees. Parasitol Res. 117 (2), 623-628 (2018).
- D'Alvise, P., Seeburger, V., Gihring, K., Kieboom, M., Hasselmann, M. Seasonal dynamics and co-occurrence patterns of honeybee pathogens revealed by high-throughput RT-qPCR analysis. Ecol Evol. 9 (18), 10241-10252 (2019).
- Shao, G., Zhu, X., Hua, R., Chen, Y., Yang, G. Development of a copro-RPA-CRISPR/Cas12a assay to detect Echinococcus granulosus nucleic acids isolated from canine feces using NaOH-based DNA extraction method. PLoS Negl Trop Dis. 18 (12), e0012753(2024).
- Xiao, Y., Fei, D., Li, M., Ma, Y., Ma, M. Establishment and application of CRISPR-Cas12a-based recombinase polymerase amplification and a lateral flow dipstick and fluorescence for the detection and distinction of deformed wing virus types A and B. Viruses. 15 (10), 2041(2023).
- Li, Z., et al. Cas-OPRAD: a one-pot RPA/PCR CRISPR/Cas12 assay for on-site Phytophthora root rot detection. Front Microbiol. 15, 1390422(2024).
- Osmundson, T. W., Eyre, C. A., Hayden, K. M., Dhillon, J., Garbelotto, M. M. Back to basics: an evaluation of NaOH and alternative rapid DNA extraction protocols for DNA barcoding, genotyping, and disease diagnostics from fungal and oomycete samples. Mol Ecol Resour. 13 (1), 66-74 (2013).
- Truett, G. E., et al. Preparation of PCR-quality mouse genomic DNA with hot sodium hydroxide and Tris (HotSHOT). BioTechniques. 29 (1), 52-54 (2000).
- Klintschar, M., Neuhuber, F. Evaluation of an alkaline lysis method for the extraction of DNA from whole blood and forensic stains for STR analysis. J Forensic Sci. 45 (3), 669-673 (2000).
- Galanis, A., et al. Bee foraging preferences, microbiota and pathogens revealed by direct shotgun metagenomics of honey. Mol Ecol Resour. 22 (7), 2506-2523 (2022).
- Xiang, Z., et al. A simple alkali lysis method for Plasmodium falciparum DNA extraction from filter paper blood samples. Mol Biochem Parasitol. , 254(2023).
- Shwani, A., Zuo, B., Alrubaye, A., Zhao, J., Rhoads, D. D. A simple, inexpensive alkaline method for bacterial DNA extraction from environmental samples for PCR surveillance and microbiome analyses. Appl Sci. 14 (1), 141(2024).
- Fowler, E. V., et al. Development of a cost-effective, morphology-preserving method for DNA isolation from bulk invertebrate trap catches: tephritid fruit flies as an exemplar. PLoS One. 18 (2), e0281759(2023).
- Yuan, J., et al. CRISPR-Cas12a-mediated hue-recognition lateral flow assay for point-of-need detection of Salmonella. Anal Chem. 96 (1), 220-228 (2024).
- Xiao, Y., et al. Ultra-sensitive and rapid detection of pathogenic Yersinia enterocolitica based on the CRISPR/Cas12a nucleic acid identification platform. Foods. 11 (14), 2160(2022).
- Dong, J., et al. Comparative evaluation of PCR-based, LAMP and RPA-CRISPR/Cas12a assays for the rapid detection of Diaporthe aspalathi. Int J Mol Sci. 25 (11), 5773(2024).
- Zhang, X., et al. CRISPR/Cas12a combined with recombinase polymerase amplification for rapid and sensitive detection of Vibrio vulnificus in one tube. Acta Biochim Biophys Sin. 55 (2), 322-326 (2023).
- Li, P. R., et al. An RPA-assisted CRISPR/Cas12a assay combining fluorescence and lateral flow strips for the rapid detection of enterotoxigenic Bacillus cereus. J Agric Food Chem. 72 (24), 14000-14010 (2024).
- Sun, Y., et al. One-tube SARS-CoV-2 detection platform based on RT-RPA and CRISPR/Cas12a. J Transl Med. 19 (1), 74(2021).
- Aman, R., et al. iSCAN-V2: a one-pot RT-RPA-CRISPR/Cas12b assay for point-of-care SARS-CoV-2 detection. Front Bioeng Biotechnol. 9, 800104(2022).
- Peng, R., Lu, Z., Liu, M., Hu, F. RT-RPA-assisted CRISPR/Cas12a for rapid and multiplex detection of respiratory infectious viruses based on centrifugal microfluidics. Sens Actuators B Chem. 399, 134838(2024).
- Liu, Y., et al. One-tube RPA-CRISPR Cas12a/Cas13a rapid detection of methicillin-resistant Staphylococcus aureus. Anal Chim Acta. 1278, 341757(2023).
- Nguyen, L. T., Smith, B. M., Jain, P. K. Enhancement of trans-cleavage activity of Cas12a with engineered crRNA enables amplified nucleic acid detection. Biochemistry. 59 (17), 1474-1481 (2020).
- Hao, J., et al. Application of a lyophilized CRISPR/Cas12a and RPA assay for rapid detection of Actinobacillus pleuropneumoniae. Microchem J. 206, 111443(2024).
- Lin, C., et al. A universal all-in-one RPA-Cas12a strategy with de novo autodesigner and its application in on-site ultrasensitive detection of DNA and RNA viruses. Biosens Bioelectron. 239, 115609(2023).
Réimpressions et autorisations
Erratum
Formal Correction: Erratum: On-site DNA Detection of Trypanosomatid Parasites and Nosema ceranae Through Alkaline Lysis Coupled to RPA/CRISPR/Cas12a System
Posted by JoVE Editors on 8/14/2025. Citeable Link.
This corrects the article 10.3791/68874
