Ce protocole décrit une méthode évolutive pour l’expansion des produits de thérapies cellulaires adoptives (ACT), à savoir les cellules T du récepteur chimérique de l’antigène (CAR) et les cellules Killer induites par les cytokines (CIK), utilisant des dispositifs d’expansion rapide perméable aux gaz (G-Rex), démontrant une croissance efficace et robuste dans un contexte cliniquement pertinent.
Article de méthode
Génération efficace et rapide de cellules tueuses induites par CAR-T et cytokines dans des dispositifs évolutifs GMP
* These authors contributed equally
Dans cet article
Résumé
Résumé
Les thérapies cellulaires adoptives (ACT) ont progressé rapidement ces dernières années, jouant un rôle central dans l’immunothérapie contre le cancer et influençant significativement les résultats des traitements. Une étape cruciale dans le développement de la thérapie cellulaire, tant au stade préclinique que clinique, est le processus de fabrication. Les méthodes de culture statique conventionnelles nécessitent une manipulation cellulaire fréquente et sont souvent limitées par une réduction de l’échange gazeux et de l’apport en nutriments, ce qui peut compromettre le rendement cellulaire et le phénotype. Ici, nous présentons un protocole étape par étape, reproductible et évolutif pour l’expansion ex vivo de deux produits ACT, à savoir les cellules du récepteur chimérique des antigènes (CAR)-T et les cellules Cytokine-Induced Killer (CIK), en utilisant des dispositifs d’expansion rapide perméable aux gaz (G-Rex). Les dispositifs G-Rex sont spécifiquement conçus pour améliorer l’échange de nutriments et soutenir les cultures à haute densité avec une intervention minimale de l’utilisateur. Parmi les différentes approches ACT, les cellules CAR-T ont démontré un succès remarquable dans le traitement des cancers hématologiques, facilitant un progrès rapide de la recherche expérimentale vers des applications cliniques. En plus des cellules CAR-T, les cellules CIK ont également été largement utilisées dans des essais cliniques en raison de leur phénotype caractéristique et de l’absence d’événements indésirables liés au traitement ainsi que de la maladie greffe contre hôte (GvHD). Ce protocole décrit les étapes techniques clés pour les deux types cellulaires, en commençant par l’isolement et l’ensemencement des cellules mononucléaires du sang périphérique (PBMC). En résumé, les PBMC sont stimulés par des anticorps anti-CD3/CD28, suivis d’une transduction lentivirale pour étendre les cellules CAR-T, ou par l’interféron-γ (IFN-γ), l’anticorps anti-CD3 et l’interleucine 2 (IL-2) pour obtenir des cellules CIK. La cytométrie en flux est utilisée pour surveiller la viabilité et le phénotype des cellules, et des tests fonctionnels sont réalisés pour confirmer le potentiel thérapeutique du produit cellulaire et valider la scalabilité de l’approche. Dans l’ensemble, ce protocole offre une solution pratique pour produire un grand nombre de cellules effectrices en contexte préclinique, facilitant l’application clinique auprès de plusieurs populations de cellules immunitaires. Enfin, il propose une solution évolutive pour la fabrication de cellules effecteurs à haut rendement.
Introduction
La thérapie cellulaire adoptive (ACT) est devenue un pilier important des thérapies avancées pour le traitement du cancer. Cette approche repose sur l’administration ex vivo de produits cellulaires étendus afin d’obtenir une efficacitéantitumorale 1. À ce jour, de nombreux types cellulaires ont été utilisés dans l’ACT, allant des approches antigène-spécifiques (TI)7, par exemple le tueur naturel (NK)2, le tueur induit par cytokines (CIK)3,4, le tueur naturel T (NKT)5 ou les cellules Tγδ 6, jusqu’à des cellules très spécifiques et personnalisées, telles que les lymphocytes infiltrants tumoraux (TIL)7 et les thérapies à base de cellules modifiées, par exemple le récepteur antigénique chimérique (CAR)1. 8 et les cellules réceptrices T (TCR) 9,10.
Les cellules CAR-T sont des lymphocytes T génétiquement modifiés générés par transduction virale ex vivo pour exprimer un récepteur immunitaire synthétique conçu pour reconnaître une cible moléculaire spécifique. La structure CAR se compose d’un anticorps Fragment variable à chaîne unique (scFv) spécifique à l’antigène, combiné à des domaines de signalisation intracellulaires, y compris la chaîne TCRζ et des molécules costimulatrices. Lors de l’engagement de l’antigène, le domaine intracellulaire délivre des signaux d’activation qui favorisent la prolifération des lymphocytes T et l’activitéantitumorale 11.
Les cellules CIK forment une population hétérogène de lymphocytes T activés qui acquièrent l’expression de CD56 lors de l’expansion ex vivo à partir de cellules mononucléaires du sang périphérique (PBMC) ou du sang du cordon ombilical (UCB)12. Cette expansion implique une stimulation avec de l’interféron-γ (IFN-γ), un anticorps monoclonal anti-CD3 et de l’interleukine-2 (IL-2), suivie d’une culture en IL-2 pendant 14 jours. Les cellules CIK ressemblent fonctionnellement aux cellules NK et T, exerçant une activité antitumorale via à la fois des mécanismes indépendants et dépendants du complexe majeur d’histocompatibilité (CMH) 13,14,15,16. Ces propriétés permettent aux cellules CIK d’être utilisées à la fois dans des contextes thérapeutiques allogéniques et autologues avec un risque minimal de maladie greffe contre hôte (GvHD) 17.
En pratique clinique, les thérapies cellulaires CAR-T et CIK nécessitent l’administration d’un grand nombre de cellules. Les cellules CAR-T sont infusées à 50 à 200 millions de doses par patientde 18 ans. De même, les cellules CIK sont généralement administrées à des doses allant jusqu’à 10 milliards de cellules par perfusion, les patients recevant souvent plusieurs perfusions selon le protocolede traitement 19. Les méthodes traditionnelles de culture cellulaire utilisant des fioles ou plaques sont inefficaces, longues et nécessitent des passages fréquents, rendant l’expansion à grande échelle irréalisable et augmentant le risque de contamination. Les systèmes automatisés ou semi-automatisés utilisant des cultures en sacs ou des bioréacteurs permettent une expansion à grande échelle mais présentent des limitations, c’est-à-dire la contrainte de cisaillement ou la nécessité d’ajustements de densité et de perfusions fréquentesdu milieu 20,21, ainsi que la manipulation d’un lot à la fois, ce qui entraîne des coûts élevés tant dans le milieu académique que industriel. Dans cette situation difficile, une alternative est représentée par le dispositif d’expansion rapide perméable aux gaz (G-Rex), une méthode de culture statique comportant une membrane en silicium au fond du puits, qui assure un échange efficace d’oxygène et une hauteur accrue des récipients, permettant une capacité de médium à haut volume. Ainsi, le système soutient la croissance cellulaire sans remplacement du milieu ni ajustement dedensité 22,23. Les systèmes G-Rex-M ont démontré une capacité d’évolutivité jusqu’à 5000 mL et sont compatibles avec les systèmes automatisés de récolte, offrant une plateforme de culture fermée et sans contamination, facilement transférable du milieu académique au clinique pour le développement de médicaments de thérapie avancée (ATMP)24.
Dans la procédure décrite, nous avons tiré parti des avantages et caractéristiques des dispositifs G-Rex pour optimiser le protocole d’expansion des cellules CAR-T et CIK. Nous avons démontré que les deux types cellulaires peuvent être efficacement étendus et étendus à grande échelle, en maintenant un phénotype et un profil fonctionnel cohérents à travers différents systèmes de culture. Un aperçu schématique du protocole d’expansion pour les cellules CIK et CAR-T est présenté à la Figure 1.
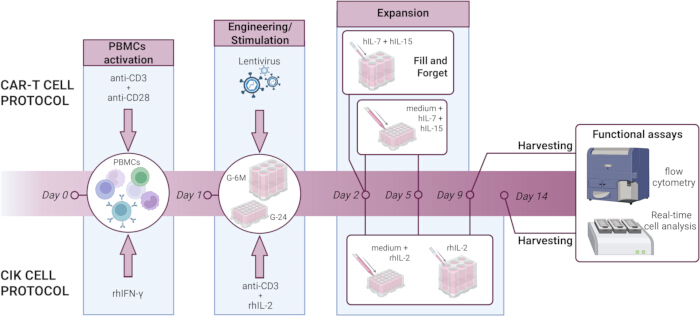
Figure 1 : Aperçu des protocoles d’expansion cellulaire CAR-T et CIK utilisant des dispositifs de culture G-24 ou G-6M. Les cellules CAR-T et CIK sont développées à partir de PBMC isolées à partir du jour 0. Pour l’expansion des cellules CAR-T, les PBMC sont stimulés au jour 1 avec des anticorps anti-CD3 et anti-CD28, génétiquement modifiés au jour 2, puis cultivés avec une supplémentation en hIL-7 et hIL-15 tous les 3-4 jours, la récolte finale pour les tests fonctionnels étant donnée au jour 9. Dans le format G-6M, la supplémentation en cytokines est limitée au jour 2, sans qu’aucune alimentation supplémentaire en cytokines ne soit nécessaire pendant toute la période de culture. Pour l’expansion des cellules CIK, les PBMC sont stimulés au jour 1 avec rhIFN-γ et au jour 2 avec un anticorps anti-CD3 et rhIL-2, qui sont ensuite administrés tous les 3 à 4 jours. Chez G-24, un changement de milieu est nécessaire en même temps que le supplément de cytokines. Les cellules CIK sont prélevées au jour 14 pour des tests fonctionnels en aval. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Protocole
Des manteaux buffy anonymisés provenant de donneurs sains précédemment testés pour l’absence de contamination par des agents pathogènes (par exemple, VIH, HCV, HBV, syphilis) ont été obtenus à la Banque de sang de l’hôpital de Padoue avant consentement écrit éclairé. Les échantillons de sang étaient manipulés dans des armoires de biosécurité certifiées, et le personnel portait un équipement de protection individuelle (EPI) approprié.
REMARQUE : Toutes les procédures impliquant des vecteurs lentiviraux ont été réalisées selon les conditions de Biosécurité de niveau 2 (BSL-2), conformément aux directives institutionnelles. La manipulation des vecteurs lentiviraux nécessite des précautions supplémentaires, notamment un double gant. Les déchets bio-dangereux (y compris les matériaux viraux, les cellules transduites et les échantillons d’origine humaine) étaient autoclavés avant leur élimination, tandis que les déchets chimiques (y compris les colorants fluorescents et les réactifs) devaient être séparés selon les protocoles institutionnels des déchets dangereux. Notez que les exigences spécifiques en biosécurité peuvent varier selon les établissements et doivent être vérifiées avant la mise en œuvre du protocole.
1. Isolement des PBMC
- Isolez les PBMC à partir de manteaux buffy de donneurs sains ou d’échantillons de sang périphérique par centrifugation au gradient de densité. Diluez la couche buffy avec un volume égal de solution stérile 1x Phosphate Buffer Saline (PBS) et superposez soigneusement le sang dilué sur le même volume de Lymphoprep dans un tube conique de 50 mL. La dilution avec 1x PBS n’est pas nécessaire pour le sang périphérique. Centrifugez à 400 x g pendant 20 minutes à température ambiante sans frein.
- Après centrifugation, prélever la couche de PBMC à l’interface plasma-Lymphoprep et la laver avec un PBS stérile 1x. Centrifugez et resuspendez les PBMC dans un milieu de culture cellulaire hématopoïétique (CM) complétés à 1 % de pénicilline/streptomycine (ci-après cCM). Évaluer le nombre de cellules et la viabilité à l’aide du test d’exclusion Trypan Blue.
2. Expansion des cellules CAR-T à partir des PBMC dans des vaisseaux de culture G-24
- Activation des PBMC (Jour 0)
- Resuspendre 2 x 10⁶ PBMC fraîchement isolés dans 2 mL de cCM complétés avec 5 % de sérum bovin fœtal (FBS) (ci-après cCM-F), obtenant une densité finale de semis de 1 x 10⁶ PBMCs/cm2/mL, puis transférer dans un puits d’un récipient de culture G-Rex (G-24) à 24 puits. Semez autant de puits que le nombre de conditions de transduction différentes à effectuer au jour 1 (étape 2.2 - jour 1).
- Ajoutez 4 μl d’anticorps anti-CD3 (grade fonctionnel pur, concentration finale : 0,2 μg/mL) et 20 μl d’anti-CD28 (grade fonctionnel pur, concentration finale : 1 μg/mL) directement dans chaque puits pour activer les lymphocytes T. Culture des cellules dans un incubateur humidifié maintenues à 37 °C, 5 % de CO2.
- Transduction des lymphocytes T avec vecteurs lentiviraux (Jour 1)
- Après stimulation nocturne, prélever et compter les lymphocytes T activés à l’aide du test d’exclusion Trypan Blue pour évaluer la viabilité. Calculer 1 x 10⁶ cellules activées viables pour chaque puits de G-24 (surface de puits de 2cm 2), correspondant à une densité de semis de 0,5 x 10⁶ cellules/cm². Transférez les cellules dans un tube et centrifugez à 300 x g pendant 5 minutes.
- Préparer le milieu de transduction pour chaque puits en combinant le volume vectoriel lentiviral approprié, basé sur la concentration (TU/mL) de la préparation du vecteur lentiviral (ici, lentivirus CD19-CAR-BBζ obtenu à l’hôpital de recherche pour enfantsSt. Jude 25 ; multiplicité d’infection (MOI) 20), avec 5 μl de l’amplificateur de transduction protamine sulfate (la solution de 8 mg/mL est obtenue en dissolvant le sulfate de protamine dans 1x PBS et en filtrant stérilement avec un filtre à 0,2 μm ; concentration finale de 50 μg/mL). Utilisez un milieu CM complété à 5 % de FBS sans ajout de pénicilline/streptomycine pour atteindre un volume final de 0,8 mL/puits (0,4 mL/cm²). Pour le contrôle non transduit (UTD), préparez le milieu de transduction décrit en évitant l’ajout du vecteur lentiviral.
- Resuspendez les cellules granulées (étape 2.2.1) dans 0,8 mL/puits de milieu de transduction et plaquez-les dans un nouveau puits G-24. Incubez toute la nuit à 37 °C, 5 % de CO2.
REMARQUE : Si la transduction de plusieurs puits avec le même vecteur lentiviral est prévue, préparez un mélange maître du milieu de transduction contenant le virus et le sulfate de protamine à la concentration souhaitée. Mélangez soigneusement pour assurer l’homogénéité. Ensuite, on ajoute 0,8 mL de ce mélange maître dans chaque tube de cellules granulées pour garantir des conditions de transduction constantes sur tous les échantillons.
- Culture et expansion des cellules CAR-T (jour 2 à jour 9)
- Le deuxième jour, augmenter le volume de culture à un volume final de 8 mL/puits en ajoutant 7,2 mL de cCM-F frais, complétés par de l’interleukine-7 humaine (hIL-7) et de l’interlleucine-15 humaine (hIL-15) à une concentration finale de 10 ng/mL chacune (volume de cytokines calculé en tenant compte d’un volume total de 8 mL par puits).
- Le jour 5, rafraîchir le milieu de culture en retirant soigneusement 6 mL de milieu conditionné de chaque puits sans perturber les cellules au fond du puits, puis en les remplaçant par 6 mL de cCM-F frais complétés par hIL-7 et hIL-15 (concentration finale : 10 ng/mL calculée en tenant compte d’un volume total de 8 mL par puits). Si vous travaillez avec plusieurs puits, préparez un mélange maître de milieux cCM-F complétés par des cytokines hIL-7 et hIL-15 afin d’assurer une répartition uniforme des cytokines.
- Au jour 9, les cellules CAR-T sont efficacement étendues et prêtes pour des applications en aval. Pour prélever les cellules CAR-T, retirez doucement et jetez 5 mL de milieux conditionnés. À l’aide d’une pipette de 1000 μL, resuspendez les cellules CAR-T dans les 3 mL restants de milieu et déplacez-les vers un tube de 15 mL. Comptez les cellules CAR-T et vérifiez leur viabilité à l’aide du test d’exclusion Trypan Blue. En général, environ 3 x 10 cellulesCAR-T de 7 (3,24 ± 1,67 x10 cellules 7) sont obtenues de chaque puits G-24 (Tableau supplémentaire 1).
3. Expansion du CIK dans les vaisseaux de culture G-24
- Activation des PBMC (Jour 0)
- Graine 1 x 10⁶ PBMC fraîchement isolées pour chaque puits d’un récipient de culture G-24, ce qui correspond à une densité de 0,5 x 10⁶/cm2, dans 8 mL de cCM complétés par de l’interféron-γ humain recombinant (rhIFN-γ, concentration finale : 1000 UI/mL). Incubez les cellules à 37 °C, 5 % de CO2.
- Stimulation et expansion des cellules CIK (jour 1 à jour 14)
- Le premier jour, 22-24 heures après la stimulation rhIFNγ, ajoutez directement à chaque puits 4 μL d’anticorps anti-CD3 (concentration finale : 50 ng/mL) et 4 μL d’interleukine-2 humaine recombinante (rhIL-2, concentration finale : 500 UI/mL). Incubez les cellules à 37 °C, 5 % de CO2.
- Tous les 3 à 4 jours (les jours 5, 9 et 12 de culture cellulaire), remplacer 6 mL de milieu conditionné par du cCM frais et rhIL-2 (concentration finale : 500 UI/mL), en calculant la concentration finale de rhIL-2 par rapport au volume complet de 8 mL.
- Au jour 14, prélever les cellules CIK en éliminant 5 mL de milieux conditionnés et en les resuspendant dans les 3 mL restants de milieu conditionné. Transférez les cellules dans un tube de 15 mL et évaluez le nombre total de cellules et la viabilité cellulaire à l’aide du test d’exclusion Trypan Blue. En général, environ 8 x 10 cellulesCIK en vrac (8,6 ± 4,58 x10 cellules 7) sont obtenues à partir de chaque puits (Tableau supplémentaire 2).
REMARQUE : Lors des changements de milieu, aspirez soigneusement le surnageant, en veillant à ne pas perturber la population cellulaire ni à entrer en contact avec la membrane perméable au gaz. Des dommages à la membrane peuvent altuer l’échange gazeux et affecter négativement la viabilité cellulaire.
4. Fabrication à grande échelle des cellules CAR-T et CIK
REMARQUE : Les protocoles d’expansion des cellules CAR-T et CIK décrits dans les sections 2 et 3 peuvent être facilement adaptés à des dispositifs de culture G-Rex plus grands, notamment le format G-6M. Lors de la transition du format G-24 (surface : 2cm 2) au dispositif G-6M (surface : 10cm 2), toutes les concentrations et densités sont maintenues constantes, tandis que tous les volumes et quantités absolues sont proportionnellement multipliés par 5 pour correspondre à la surface augmentée. Cela signifie que la densité d’ensemencement cellulaire, les concentrations de supplémentation en milieu et les concentrations de cytokines restent inchangées, mais que les volumes totaux de mieux, le nombre de cellules ensemencées et les quantités absolues de cytokines ajoutées seront proportionnellement augmentés. Cette fonctionnalité de scalabilité permet une transition fluide des protocoles de recherche à petite échelle vers la fabrication préclinique ou clinique précoce sans nécessiter de modifications significatives du protocole, maintenant ainsi des caractéristiques cohérentes des cellules effectrices.
- Expansion des cellules CAR-T dans les dispositifs au format G-6M
- Effectuer l’activation des PBMC au jour 0 et la transduction lentivirale au jour 1, comme décrit dans la Section 1, en maintenant toutes les concentrations et densités tout en augmentant les volumes et les quantités absolues d’un facteur de 5 fois.
- Le deuxième jour, portez le volume de culture à un total de 100 mL avec un milieu cCM-F. Calculer et ajouter hIL-7 et hIL-15 pour atteindre la concentration finale de 10 ng/mL en conséquence.
REMARQUE : Contrairement au format G-24, la conception plus haute du dispositif G-6M permet un volume moyen plus important, assurant un apport constant en nutriments et cytokines tout au long de la période de culture sans avoir besoin de remplacement du milieu (approche « Remplir et oublier » ). Par conséquent, aucune cytokine supplémentaire n’est nécessaire au cinquième jour. - Pour prélever les cellules CAR-T au jour 9, éliminez environ 90 mL de milieu de chaque puits à l’aide d’une pipette sérologique et remettez les cellules dans les 10 mL restants. Transférez les cellules dans un tube de 15 mL et utilisez-les pour les tests ultérieurs.
- Expansion des cellules CIK dans les dispositifs au format G-6M
- Effectuez l’ensemencement des PBMC au jour 0 en suivant le protocole décrit à la Section 3 et augmentez tous les volumes et réactifs d’un facteur de 5 pour correspondre au format plus large de l’appareil (G-6M).
- Le premier jour, ajustez le volume de culture à un total de 100 mL avec un média cCM. Ajouter une concentration finale de 500 UI/mL de rhIL-2 et 50 ng/mL d’anti-CD3 dans chaque puits.
- Supplémentez 500 UI/mL de rhIL-2 tous les 3-4 jours (jours 5, 9 et 13) dans chaque puits sans changement de moyen.
- Prélever les cellules CIK au jour 14 en retirant environ 90 mL de milieu de chaque puits à l’aide d’une pipette sérologique. Resuspendez les cellules des 10 mL restants, déplacez-les dans un tube de 15 mL, puis utilisez-les pour les tests ultérieurs.
5. Caractérisation du phénotype des cellules effectrices par cytométrie en flux
REMARQUE : À la fin du protocole d’expansion, une analyse des marqueurs de surface par cytométrie en flux est réalisée sur les cellules CAR-T et CIK afin d’évaluer leur phénotype, incluant des états de différenciation distincts, c’est-à-dire Naïve (CD45RA+CD62L+), Mémoire centrale (CM, CD45RA-CD62L+), Mémoire effectrice (EM, CD45RA-CD62L-) et Mémoire effectrice CD45RA-positive (EMRA, CD45RA+CD62L- ; Figure supplémentaire 1A-B).
- Collectez 3 x 10 cellules de5 pour chaque tube de coloration. Lavez les cellules dans 1x PBS avec 1 % de FBS (PBS-F), centrifugez à 300 x g pendant 5 minutes, puis remettez le granule cellulaire dans 50 μL de solution de mélange d’anticorps préparée dans un tampon de coloration (1 partie de tampon de coloration brillante et 1 part de PBS-F) selon le panneau de coloration souhaité (Tableau 1 et Tableau 2).
- Incubez les cellules pendant 20 minutes à 4 °C à l’abri de la lumière, puis lavez les cellules colorées et centrifugez-les. Si une seconde étape de coloration est nécessaire, effectuez la coloration avec le mélange spécifique d’anticorps, comme décrit précédemment (étape 5.1).
- Enfin, lavez les cellules et colorez avec un colorant de viabilité, ici Fixable Viability Stain 780 (FVS780), dans 50 μL de 1x PBS, incubant pendant 15 minutes à 4 °C protégé de la lumière. Une étape de lavage n’est pas nécessaire après la coloration de viabilité. Après l’incubation, ajoutez 200 μL de 1x PBS à chaque échantillon, puis procédez à l’acquisition cytométrique en flux. La stratégie de verrouillage détaillée est présentée dans la Figure supplémentaire 1A-B.
| Cible | Clone | Fluorochrome | Concentration/Dilution | But | |
| Première étape de coloration | rhCD19-His | / | / | 2 μg/mL | Détection de molécules CAR |
| Incubation à 4 °C pendant 20 minutes | |||||
| Étape de lavage | |||||
| Deuxième étape de coloration | Son | GG11-8F3.5.1 | PE | 1/50 | Détection de molécules CAR |
| CD3 | UCHT1 | BV510 | 1/40 | Lignage | |
| CD4 | SK3 | BV650 | 1/40 | Lignage | |
| CD8 | RPA-T8 | BV421 | 1/20 | Lignage | |
| CD45RA | HI100 | PerCP-Cy5.5 | 1/83 | Maturation | |
| CD62L | DREG-56 | FITC | 1/10 | Guidage, activation | |
| Incubation à 4 °C pendant 20 minutes | |||||
| Étape de lavage | |||||
| Troisième étape de coloration | FVS780 | / | / | 1/5000 | Discrimination entre cellules vivantes et mortes |
| Incubation à 4 °C pendant 15 minutes | |||||
Tableau 1 : Panneau anticorps utilisé pour la coloration des cellules CAR-T. Panel de coloration utilisé pour évaluer l’expression de la CAR, le phénotype des cellules T et le statut de différenciation. Un clone d’anticorps, une concentration et un fluorochrome conjugué pour chaque cible d’intérêt sont rapportés.
| Cible | Clone | Fluorochrome | Dilution | But | |
| Première étape de coloration | CD56 | HCD56 | PE | 1/40 | Lignage |
| NKG2D | 1D11 | APC | 1/83 | Activation | |
| CD3 | UCHT1 | BV510 | 1/40 | Lignage | |
| CD4 | SK3 | BV650 | 1/40 | Lignage | |
| CD8 | RPA-T8 | BV421 | 1/20 | Lignage | |
| CD45RA | HI100 | PerCP-Cy5.5 | 1/83 | Maturation | |
| CD62L | DREG-56 | FITC | 1/10 | Guidage, activation | |
| Incubation à 4 °C pendant 20 minutes | |||||
| Étape de lavage | |||||
| Deuxième étape de coloration | FVS780 | / | / | 1/5000 | Discrimination entre cellules vivantes et mortes |
| Incubation à 4 °C pendant 15 minutes | |||||
Tableau 2 : Panneau d’anticorps utilisé pour la coloration des cellules CIK. Panel de coloration utilisé pour évaluer les sous-populations CIK, le phénotype et le statut de différenciation. Un clone d’anticorps, une concentration et un fluorochrome conjugué pour chaque cible d’intérêt sont rapportés.
6. Évaluation de l’activité cytotoxique spécifique des cellules CAR-T et CIK
REMARQUE : L’activité cytotoxique des cellules CAR-T et CIK est mesurée en les co-cultivant avec les cellules cibles au ratio effecteur-cible (E :T) souhaité. Le type de test dépend du type de cellules cibles, qu’elles proviennent de tumeurs solides ou de cancers hématologiques. Dans ce protocole, nous décrivons un test de cytométrie en flux à base de colorants fluorescents pour les cellules en suspension et un test d’analyse cellulaire en temps réel (RTCA) basé sur l’impédance pour les cellules adhérentes.
- Essai de cytométrie en flux à base de colorants fluorescents
REMARQUE : La cytotoxicité spécifique à l’antigène face aux malignités hématologiques peut être évaluée à l’aide d’un test de cytométrie à flux à base de colorants fluorescents. Avant la co-culture, les cellules cibles sont marquées avec un colorant fluorescent pour permettre leur identification. Après co-culture avec les cellules effectrices, la mort cellulaire cible est évaluée par coloration avec un colorant de viabilité. L’analyse cytométrique en flux permet de quantifier la destruction spécifique à l’antigène, en fonction de la proportion de cellules fluorescentes positives aux colorants.- Pour chaque condition de coculture, collectez 2 x 10 cellulescibles de 5 et resuspendez-les dans 400 μL de milieu de culture complet afin d’atteindre une concentration finale de 5 x 10cellules de 5 mL. Ajoutez un colorant fluorescent à une concentration finale de 5 μM (ici colorant Cell Trace Violet, CTV). Incubez pendant 30 minutes à 37 °C, protégé de la lumière. Après l’incubation, lavez les cellules une fois avec un milieu complet et resuspendez le pellet à une concentration finale de 4 x 10⁵ cellules/mL.
- Distribuez 500 μL de la suspension à cellules cibles colorées (ici 2 x 10⁵ cellules Raji comme modèle de cellule cible CD19+ ) dans des tubes propres de 5 mL selon le dispositif expérimental. Confirmez la coloration réussie par cytométrie en flux en identifiant les cellules cibles comme étant positives au colorant fluorescent (SSC-A versus CTV). Environ 98 % des cellules fluorescentes positives au colorant sont recommandées.
- En parallèle, compter et préparer les cellules effectrices (ici 5 x 10⁶ cellules CAR-T CD19) pour chaque condition de coculture. Lavez les cellules et resuspendez-les dans un milieu de culture complet à la concentration appropriée pour correspondre au rapport effecteur/cible (E :T) souhaité. Ajoutez 500 μL de suspension de la cellule effectrice à chaque tube correspondant contenant les cellules cibles.
- Pour obtenir un rapport E :T de 25:1, ajoutez 5 cellules CAR-T CD19 de 106 effecteurs à 2 cellules cibles de5 Raji dans chaque tube, et préparez autant de tubes que nécessaire pour la conception expérimentale.
- Incubez les co-cultures pendant 6 h à 37°C dans un incubateur humidifié contenant 5 % deCO2. Inclure une condition témoin contenant uniquement des cellules cibles pour mesurer la mort cellulaire spontanée. Ce contrôle est important pour distinguer la mort de fond de la cytotoxicité spécifique aux cellules efectoures.
- Lavez les cellules co-cultivées et colorez-les avec un colorant vitalité FVS780 dilué dans 1x PBS (dilution finale 1:5000). Incubez pendant 15 minutes à 4 °C, protégé de la lumière. Lavez les cellules et remettez la dernière pellete cellulaire dans 600 μL de tampon PBS-F. Procéder à l’acquisition par cytométrie en flux pour évaluer la cytotoxicité spécifique à la cellule effectrice.
- Exécutez la stratégie de filtration du cytomètre en flux comme suit : identifier les cellules cibles comme des cellules positives au colorant fluorescent (SSC-A versus CTV), puis, au sein de cette population, calculer le pourcentage de cellules cibles mortes (SSC-A contre FVS780, Figure supplémentaire 1C). Calculer la lyse spécifique en soustrayant la mort spontanée des cellules cibles ( %FVS780+ dans le CTV+ dans la condition cible uniquement) de la cytotoxicité spécifique à la cellule effectrice ( %FVS780+ dans le CTV+ dans la coculture effecteur-cible).
- Analyse cellulaire en temps réel (RTCA)
REMARQUE : Le test RTCA est une méthode permettant d’évaluer l’activité cytotoxique des cellules effectrices par rapport aux cellules ciblesadhérentes 26. La mort des cellules cibles est détectée par une différence dans le signal d’impédance due au détachement des cellules du puits de la plaque E engagée dans le dispositif xCELLigence. Effectuer le test RTCA en suivant le protocole recommandé par le fabricant afin d’assurer une performance optimale et une reproductibilité.- La sous-culture cible les cellules un jour avant le test (jour -1) pour s’assurer qu’elles atteignent une confluence de 60 % à 80 % au jour 0. Cette étape est cruciale pour maintenir les cellules en prolifération active au début de l’expérience. Il est préférable d’utiliser des cellules cibles entre les passages 5 à 20, avec un minimum d’une semaine (3-4 passages) après le dégel afin d’assurer une performance optimale des cellules.
- Le jour 0, ajoutez soigneusement 50 μL de milieu de culture à chaque puits de la plaque E, engagez la plaque à l’intérieur de l’appareil et acquérez le signal de fond. Ensuite, il faut remettre la plaque sur la cagoule pour l’étape de semis de cellule.
- Comptez les cellules cibles et transférez le nombre total requis dans un tube propre. Resuspendre les cellules dans un volume approprié de milieu de culture pour atteindre la concentration désirée pour l’ensemencement dans la plaque E, et transférer 100 μL de cellules cibles dans chaque puits (ici 4 x 10⁴ cellules MCF-7 comme modèle de lignées cellulaires tumorales adhérentes). Gardez la plaque à l’intérieur de la hotte à température ambiante pendant au moins 30 minutes pour garantir une fixation uniforme des cellules cibles. Engagez la plaque à l’intérieur de l’appareil à 37 °C dans un incubateur à CO2 et commencez l’acquisition en temps réel (intervalle d’acquisition de 15 min pendant 22 heures).
REMARQUE : Effectuez la titration des cellules cibles avant d’utiliser une nouvelle lignée cellulaire cible, comme suggéré par le fabricant. - Le premier jour (environ 20-22 heures après l’ensemencement de la cellule cible), comptez les cellules effectrices et resuspendez-les dans un milieu de culture frais, en ajustant la concentration cellulaire pour obtenir le rapport effecteur/cible (E :T) souhaité. Par exemple, pour obtenir un rapport E :T de 10:1, ajoutez 4 cellules CIK de 10effecteurs à 4 cellules cibles de4 x 10 4 MCF-7 pour chaque puits.
- Préparez chaque condition de traitement en doublons techniques à l’aide d’une plaque stérile à fond en U à 96 puits et équilibrez-la pendant 15 minutes à 37°C. Dispensez 50 μL de suspension de la cellule effectrice pour chaque condition à l’aide d’une pipette multi-canaux. Replacez la plaque E dans l’instrument et poursuivez l’acquisition en temps réel (intervalle d’acquisition de 15 min pendant 24 heures). Calculez la lyse spécifique à l’aide de l’équation suivante :
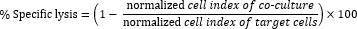
Résultats
Le protocole décrit ici offre un flux de travail efficace et robuste pour l’expansion et l’ingénierie ex vivo des cellules effectrices issues de PBMC isolées, à savoir les cellules CAR-T et CIK. Cette méthode nécessite une manipulation minimale des cellules et tire parti de la capacité d’échange gazeux des dispositifs G-Rex, offrant une disponibilité nutritionnelle et une oxygénation supérieures aux systèmes de culture statiqueconventionnelles 23,24. Un avantage clé de ce protocole est sa scalabilité intrinsèque, allant des dispositifs à petite échelle à 24 puits (G-24), adaptés aux études précliniques, aux dispositifs 6M plus grands (G-6M), compatibles avec les besoins de fabrication translationnelle ou clinique, sans nécessiter de modifications du protocole autres que l’échelle proportionnelle.
Grâce à ce protocole, les cellules CAR-T et CIK ont été développées avec succès en parallèle à partir de PBMC donneurs sains dans les formats G-24 et G-6M, comme décrit dans les sections 2 à 4. À la fin de la période de culture, les deux types cellulaires présentaient une expansion et une viabilité de repliement élevées, avec une prolifération comparable entre les deux formats de dispositifs (Figure 2, Tableau supplémentaire 1, Tableau supplémentaire 2), soulignant la reproductibilité du protocole à différentes échelles de culture.
Pour valider la scalabilité des dispositifs de culture, les cellules effectrices ont été caractérisées davantage de manière phénotypique et fonctionnelle. Pour les cellules CAR-T CD19, nous avons quantifié l’expression de CAR et évalué les sous-ensembles CD4+ et CD8+, notant une prédominance des cellules T CD19 CAR+ CD8+ (Figure 3A-B, Tableau supplémentaire 1). Pour les cellules CIK, nous avons évalué la fréquence des populations de T (CD3+CD56-), NK (CD3-CD56+) et CIK (CD3+CD56+) (Figure 3D), ainsi que l’expression du récepteur activateur NKG2D (Figure 3E, Tableau supplémentaire 2). De plus, nous avons observé des phénotypes globalement comparables et l’expression de marqueurs spécifiques de population entre les formats de culture G-24 et G-6M pour les cellules CAR-T et CIK. Le statut de différenciation des produits cellulaires CAR-T et CIK CD19 a été analysé par coloration CD62L et CD45RA (Figure 3C-F, Tableau supplémentaire 1, Tableau supplémentaire 2), révélant des phénotypes de mémoire et d’effecteurs similaires entre des cellules cultivées aux formats G-24 et G-6M. Ces résultats démontrent que l’augmentation à l’échelle du processus ne compromet pas l’intégrité phénotypique ni le statut de différenciation des populations cellulaires effectrices élargies.
Enfin, pour évaluer la puissance fonctionnelle, nous avons utilisé des tests de cytotoxicité spécifiques à la cible. Les cellules CAR-T et CIK du CD19 développées dans l’un ou l’autre dispositif ont toutes deux montré une activité cytolytique puissante, confirmant le maintien des propriétés fonctionnelles à l’échelle (Figure 4). Dans l’ensemble, ces résultats soutiennent l’adéquation des produits étendus pour des applications en aval dans les modèles précliniques et potentiellement les essais cliniques.
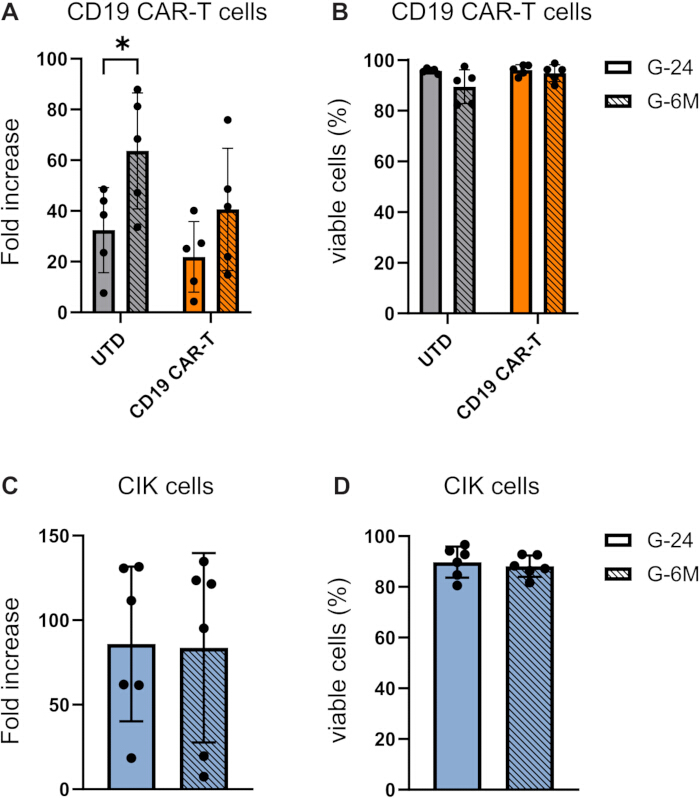
Figure 2 : Prolifération et viabilité des cellules CAR-T et CIK CD19. Les cellules CAR-T (n = 5) et CIK (n = 6) développées à partir de PBMC dans les plaques G-24 et G-6M ont été collectées respectivement aux jours 9 et 14 d’expansion afin de réaliser le comptage cellulaire et l’évaluation de l’augmentation du pliage (A-C) et du pourcentage (B-D) des cellules viables. Les histogrammes représentent l’expression moyenne ± l’écart-type (DE), et les points indiquent les donneurs uniques (voir le Tableau Supplémentaire 1 et le Tableau Supplémentaire 2 pour les valeurs individuelles). Les données ont été analysées par le test t par paires multiples à deux queues (A-C) ou par le test de rang par paires multiples à deux queues (B-D), avec correction de Holm-Sidak pour comparaisons multiples (*p < 0,05). Veuillez cliquer ici pour voir une version agrandie de cette figurine.

Figure 3 : L’évaluation du phénotype des cellules CAR-T et CIK CD19 s’est développée dans les dispositifs G-24 et G-6M. L’expression des molécules de CAR sur les cellules CAR-T CD19 (n = 5) a été analysée par cytométrie en flux afin d’évaluer (A) l’efficacité de transduction dans les protocoles d’expansion G-24 et G-6M, ainsi que l’expression des sous-populations (B) CD4+/CD8+ et (C) naïves/mémoire dans le sous-ensemble CD3+CAR+. Le phénotype des cellules CIK en vrac (n = 6) a été analysé par cytométrie en flux pour étudier (D) le pourcentage de CIK (CD3+CD56+), NK (CD3-CD56+) et T (CD3+CD56-), ainsi que l’expression de (E) NKG2D et (F) de la sous-population naïve/mémoire dans le sous-ensemble CD3+CD56+ (G-24 n=5, G-6M n=6). Naïve (CD45RA+CD62L+), mémoire centrale (CM, CD45RA-CD62L+), mémoire effectrice (EM, CD45RA-CD62L-), et mémoire effectrice CD45RA-positive (EMRA, CD45RA+CD62L-). Les histogrammes représentent l’expression moyenne ± SD, et les points indiquent les donneurs individuels (voir le Tableau Supplémentaire 1 et le Tableau Supplémentaire 2 pour les valeurs individuelles). Les données ont été analysées par le test t à deux queues par paires multiples (B-C-D-F) ou par le test de rang apparié par Wilcoxon à deux queues (A-E), avec correction de Holm-Sidak pour comparaisons multiples (*p < 0,05). Veuillez cliquer ici pour voir une version agrandie de cette figurine.
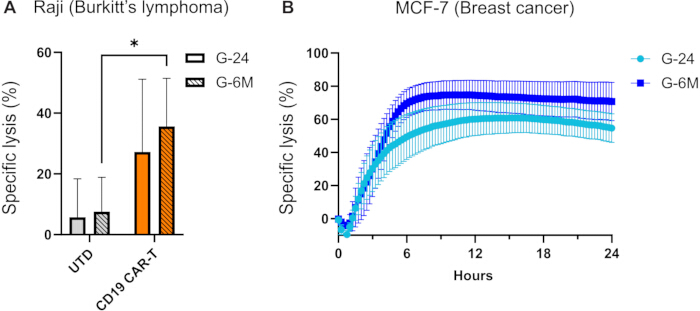
Figure 4 : Évaluation de la cytotoxicité des cellules CAR-T et CIK CD19. (A) La lyse spécifique des cellules CAR-T CD19 (orange, n = 5) ou des cellules non transduites (UTD) (grises, n = 5) contre la lignée cellulaire Raji du lymphome de Burkitt (sous forme de modèle de lignées cellulaires en suspension) a été réalisée par un test de tuerie basé sur la cytométrie à flux de 6 heures. Les résultats sont présentés comme la lyse spécifique moyenne ± SD. (B) La cytotoxicité des cellules CIK cultivées soit en G-24 (bleu clair, n = 7), soit en G-6M (bleu foncé, n=6) contre la lignée cellulaire MCF-7 du cancer du sein (en tant que modèle de lignées cellulaires adhérentes) a été surveillée toutes les 15 minutes pendant 24 heures à l’aide d’un analyseur cellulaire en temps réel. Les résultats sont présentés comme la lyse spécifique moyenne ± SEM. Les données ont été analysées par test de Mann-Whitney, correction de Holm-Sidak pour comparaisons multiples (*p < 0,05). Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Figure supplémentaire 1 : Stratégie de gating utilisée pour les analyses de cytométrie en flux. Des graphiques représentatifs illustrant les stratégies de filtrage pour (A) la caractérisation phénotypique des cellules CAR-T et (B) les cellules CIK, ainsi que (C) le test de cytotoxicité à base de colorants fluorescents. Veuillez cliquer ici pour télécharger ce fichier.
Tableau complémentaire 1 : Croissance, viabilité et phénotype des cultures de cellules CAR-T CD19 provenant de donneurs individuels. Le nombre total de cellules, l’augmentation du repli, la viabilité et la caractérisation phénotypique des cellules T CD19-CAR prélevées au jour 9 de culture dans des dispositifs G-24 et G-6M sont montrés pour chaque donneur. Veuillez cliquer ici pour télécharger ce fichier.
Tableau complémentaire 2 : Croissance, viabilité et phénotype des cultures cellulaires CIK provenant de donneurs individuels. Le nombre total de cellules, l’augmentation du repli, la viabilité et la caractérisation phénotypique des cellules CIK prélevées au jour 14 de culture dans des dispositifs G-24 et G-6M sont montrés pour chaque donneur. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Ce protocole décrit la mise en œuvre d’une plateforme efficace et évolutive pour la génération de deux produits ACT différents, à savoir les cellules CAR-T et CIK, à partir de PBMC utilisant des systèmes de culture G-Rex. Nous avons mis en œuvre des essais fonctionnels et phénotypiques de preuve de concept pour valider la scalabilité de l’approche. Nous avons montré que le phénotype et l’activité des cellules étendues sont maintenus lors de l’échelle, garantissant l’adéquation du système pour des applications de recherche et la traduction clinique directe. En effet, nous avons démontré avec succès que les cellules CAR-T et CIK peuvent être développées efficacement avec un rendement cellulaire élevé, tout en maintenant un phénotype effecteur fonctionnel et une cytotoxicité spécifique à l’antigène à travers différents dispositifs de culture.
Combiné à la technologie de membrane perméable au gaz des dispositifs de culture, ce protocole d’expansion permet une cinétique d’expansion plus rapide, réduit la manipulation manuelle et permet des rendements élevés et constants chez les donneurs. Ces caractéristiques rendent le protocole hautement reproductible et moins laborieux comparé aux systèmes de culturestandards 20,21, qui impliquent souvent plusieurs échanges de médias et un risque accru de perte et de contamination cellulaire.
De plus, ce protocole permet une transition fluide à toutes les échelles de fabrication : des systèmes ouverts à petite échelle (G-24, adaptés à la recherche préclinique et au dépistage, par exemple, des constructions CAR, des combinaisons de cytokines ou de la variabilité du donneur) aux systèmes ouverts à plus grande échelle (G-6M, pour la validation pré-GMP), et finalement vers des systèmes fermés à plus grande échelle (pour la production GMP). Comme décrit dans cette étude, la progression des systèmes ouverts à petite échelle vers des systèmes ouverts à plus grande échelle ne nécessite que des ajustements proportionnels des volumes et de l’entrée des cellules par rapport à la taille de l’appareil, ce qui représente un avantage pratique significatif. De même, la seule implémentation nécessaire pour la transition des systèmes ouverts à des systèmes fermés pour la fabrication GMP, et donc pour adapter le protocole G-6M à la production GMP à grande échelle, est l’utilisation de réactifs de qualité GMP appropriés et de dispositifs à systèmes fermés (G-10M-CS d’une surface de 10cm 2, correspondant à un puits G-6M unique, ou G-100M-CS d’une surface de 100 cm²). correspondant à l’équivalent ouvert du G-100M) sans aucune modification ultérieure du protocole lui-même. Ces dispositifs fermés diffèrent de leurs homologues ouverts par l’intégration de connexions de tubes stériles pour la manipulation automatisée des milieux, qui fonctionnent en conjonction avec une pompe de manutention de liquides (GatheRex) pour créer un environnement entièrement fermé. Cette approche à système fermé élimine les échanges manuels de supports et réduit les risques de contamination, ce qui en fait un environnement idéal pour les environnements de fabrication conformes aux GMP où la stérilité et la reproductibilité sont primordiales. Notamment, la scalabilité représente une caractéristique essentielle pour combler le fossé entre la découverte précoce et la traduction clinique, en particulier dans les milieux académiques ou biotechnologiques précoces avec des ressources limitées.
La mise en œuvre ultérieure de ce protocole vers une conformité complète aux BPG devrait envisager la transition des milieux contenant FBS vers des formulations sans sérum/xénogènes, en s’alignant sur les tendances réglementaires actuelles de la FDA et de l’EMA, afin d’éliminer la variabilité d’un lot à l’autre, d’éliminer les risques potentiels de contamination xénogénique et d’améliorer la conformitéréglementaire 27.
De plus, l’intervention minimale requise par le système d’expansion proposé offre une plateforme idéale pour mettre en œuvre un profilage phénotypiquemultidimensionnel 28 en réduisant les artefacts induits par la procédure qui pourraient perturber l’analyse phénotypique lors des procédures de fabrication. De plus, au-delà des cellules CAR-T et CIK, le système pourrait être très adaptable à d’autres populations de lymphocytes et aux cellules immunitaires modifiées, élargissant ainsi son utilité dans le développement del’immunothérapie 29,30.
Bien que le protocole soit robuste et ne nécessite pas de modifications, quelques étapes sont particulièrement cruciales pour réussir. Pour l’expansion des cellules CIK, le moment de l’ajout des cytokines est essentiel pour assurer une différenciation et une expansion optimales. Pour les cellules CAR-T, la transduction doit avoir lieu 24 heures après activation pour maximiser l’efficacité, et les aliquotes lentivirales ne doivent être décongelées qu’une seule fois, car les cycles répétés de congélation-dégel réduisent significativementl’efficacité de transduction 31.
La variabilité biologique des préparations cellulaires primaires contribue naturellement aux différences dans les taux d’expansion et l’activité fonctionnelle, reflétant la diversité des donneurs. Cette variabilité inévitable et intrinsèque peut être gérée efficacement en réalisant des expansions parallèles à partir de multiples donateurs, garantissant des résultats robustes et reproductibles à travers les expériences.
En conclusion, ce protocole permet une expansion rapide, évolutive et fiable des lymphocytes effecteurs fonctionnels directement à partir des PBMC, offrant une flexibilité à la fois pour la recherche en phase précoce et la traduction clinique à grande échelle. Ce système peut être facilement adapté à divers types cellulaires et modifications génétiques, offrant une plateforme polyvalente pour le développement de l’immunothérapie.
Remerciements
La construction CAR a été fournie sous MTA par l’hôpital de recherche pour enfants St. Jude. Ce travail a été soutenu par la subvention ScaleReady G-Rex 2025 ; Université de Padoue - SOMMAGGIO_BIRD24_01 ; Fondation AIRC sous 5x1000 2019 - ID. 22759 programme ; Alleanza Contro il Cancro, Progetto CAR-T_2 RCR-2023-23684268. Cette recherche a reçu un financement « Ricerca Corrente » du ministère italien de la Santé pour couvrir les frais de publication. Les figurines ont été créées avec le logiciel GraphPad Prism 9 et BioRender.com.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Tampon de tache brillant | BD Biosciences | 566349 | |
| Anticorps CD28, anti-humain | Miltenyi Biotech | 130-093-375 | Clone 15E8 |
| Anticorps CD3, anti-humain | Miltenyi Biotech | 130-093-387 | Clone OKT3 |
| CD3 BV510 | BD Biosciences | 740147 | Clone UCHT1 |
| C.314 APC (NKG2D) | Biolégende | 320808 | Clone 1D11 |
| CD4 BV650 | BD Biosciences | 563875 | Clone SK3 |
| CD45RA PerCP-Cy5.5 | BD Biosciences | 563429 | Clone HI100 |
| CD56 PE | Biolégende | 318306 | Clone HCD56 |
| CD62L FITC | BD Biosciences | 555543 | Clone FREG-56 |
| CD8 BV450 | BD Biosciences | 562428 | Clone RPA-T8 |
| Kit de prolifération des cellules violettes CellTrace | ThermoFisher scientifique | C34557 | |
| Diméthylsulfoxyde (DMSO) | ThermoFisher scientifique | D2650 | |
| Dulbecco & prime ; s Solution tamponnée phosphate (D-PBS) | Sigma Aldrich | D5652 | |
| Plaque E 16 | Agilent | 5469813001 | |
| Sérum bovin fœtal (FBS), valeur | ThermoFisher Scientific | A5256701 | |
| Stain de viabilité réparable 780 (FVS780) | BD Biosciences | 565388 | |
| Plaque G-Rex à 24 puits ; | Wilson Wolf | 80192M | |
| Plaque de puits G-Rex 6M ; | Wilson Wolf | 80660M | |
| Solution tampon HEPES | Lonza | ECM0180D | |
| Son anticorps | Miltenyi Biotech | 130-120-718 | |
| Albumine humaine 20 % | CSL Behring | ||
| Protéine recombinante IL-15 humaine | PeproTech | 200-15 | |
| Protéine recombinante IL-7 humaine | PeproTech | 200-07 | |
| LSRFortessa X-20 | BD Biosciences | ||
| Lymphoprep | STEMCELL Technologies | 18060 | |
| MCF-7 | ATCC | HTB-22 | Lignée cellulaire du cancer du sein ; |
| Pénicilline et Streptomycine | Lonza | ECB3001D | |
| Solution physiologique (0,9 % de chlorure de sodium) | Monico | ||
| Protamine Sulfate | Sigma Aldrich | P3369 | |
| Raji | ATCC | CCL-86 | Lignée cellulaire du lymphome de Burkitt ; |
| IFN-gamma humaine recombinante | R& Systèmes D | 285-IF-100/CF | |
| IL-2 recombinant (Proleucine) | Novartis | ||
| rhCD19-His | Invitrogen | A42607 | |
| Institut commémoratif Roswell Park 1640 (RPMI-1640) | Euroclone | ECB9006L | |
| Stable L-Glutamine | Lonza | ECB3004D | |
| Solution Trypan-Blue | Sigma Aldrich | T8154 | |
| Analyse cellulaire en temps réel xCELLigence | Agilent | ||
| Milieu cellulaire hématopoïétique sans sérum X-VIVO 15 | Lonza | 02-053Q |
Références
- Rosenberg, S. A., Restifo, N. P. Adoptive cell transfer as personalized immunotherapy for human cancer. Science. 348 (6230), 62-68 (2015).
- Shimasaki, N., Jain, A., Campana, D. NK cells for cancer immunotherapy. Nat Rev Drug Discov. 19 (3), 200-218 (2020).
- Cappuzzello, E., et al. How can cytokine-induced killer cells overcome CAR-T cell limits. Front Immunol. 14, 1229540(2023).
- Sharma, A., Schmidt-Wolf, I. G. H. 30 years of CIK cell therapy: Recapitulating the key breakthroughs and future perspective. J Exp Clin Cancer Res. 40, 388(2021).
- Bayatipoor, H., et al. Role of NKT cells in cancer immunotherapy-from bench to bed. Med Oncol. 40, 29(2022).
- Hayday, A., Dechanet-Merville, J., Rossjohn, J., Silva-Santos, B. Cancer immunotherapy by γδ T cells. Science. 386, 6717(2024).
- Rohaan, M. W., van den Berg, J. H., Kvistborg, P., Haanen, J. B. A. G. Adoptive transfer of tumor-infiltrating lymphocytes in melanoma: A viable treatment option. J Immunother Cancer. 6, 102(2018).
- June, C. H., O'Connor, R. S., Kawalekar, O. U., Ghassemi, S., Milone, M. C. CAR T cell immunotherapy for human cancer. Science. 359 (6382), 1361-1365 (2018).
- Fesnak, A. D., June, C. H., Levine, B. L. Engineered T cells: The promise and challenges of cancer immunotherapy. Nat Rev Cancer. 16, 566-581 (2016).
- Zhang, J., Wang, L. The emerging world of TCR-T cell trials against cancer: A systematic review. Technol Cancer Res Treat. 18, 1533033819831068(2019).
- Sadelain, M., Brentjens, R., Rivière, I. The basic principles of chimeric antigen receptor design. Cancer Discov. 3 (4), 388-398 (2013).
- Cappuzzello, E., Sommaggio, R., Zanovello, P., Rosato, A. Cytokines for the induction of antitumor effectors: The paradigm of cytokine-induced killer (CIK) cells. Cytokine Growth Factor Rev. 36, 99-105 (2017).
- Palmerini, P., et al. A serum-free protocol for the ex vivo expansion of cytokine-induced killer cells using gas-permeable static culture flasks. Cytotherapy. 22 (9), 511-518 (2020).
- Pietà, A. D., et al. Innovative therapeutic strategy for B-cell malignancies that combines obinutuzumab and cytokine-induced killer cells. J Immunother Cancer. 9, e002475(2021).
- Pievani, A., et al. Dual-functional capability of CD3+CD56+ CIK cells, a T-cell subset that acquires NK function and retains TCR-mediated specific cytotoxicity. Blood. 118 (12), 3301-3310 (2011).
- Cappuzzello, E., Tosi, A., Zanovello, P., Sommaggio, R., Rosato, A. Retargeting cytokine-induced killer cell activity by CD16 engagement with clinical-grade antibodies. OncoImmunology. 5, e1199311(2016).
- Rambaldi, B., Rizzuto, G., Rambaldi, A., Introna, M. Genetically modified and unmodified cellular approaches to enhance graft versus leukemia effect, without increasing graft versus host disease: The use of allogeneic cytokine-induced killer cells. Front Immunol. 15, 1459175(2024).
- Rotte, A., et al. Dose-response correlation for CAR-T cells: A systematic review of clinical studies. J Immunother Cancer. 10, e005678(2022).
- Zhang, Y., Schmidt-Wolf, I. G. H. Ten-year update of the international registry on cytokine-induced killer cells in cancer immunotherapy. J Cell Physiol. 235 (12), 9291-9303 (2020).
- Garcia-Aponte, O. F., Herwig, C., Kozma, B. Lymphocyte expansion in bioreactors: Upgrading adoptive cell therapy. J Biol Eng. 15, 13(2021).
- Smith, T. A. CAR-T cell expansion in a Xuri Cell Expansion System W25. Methods Mol Biol. 2086, 151-163 (2020).
- Ludwig, J., Hirschel, M. Methods and process optimization for large-scale CAR T expansion using the G-Rex cell culture platform. Methods Mol Biol. 2086, 165-177 (2020).
- Vera, J. F., et al. Accelerated production of antigen-specific T cells for preclinical and clinical applications using gas-permeable rapid expansion cultureware (G-Rex). J Immunother. 33, 305-315 (2010).
- Bajgain, P., et al. Optimizing the production of suspension cells using the G-Rex "M" series. Mol Ther Methods Clin Dev. 1, 14015(2014).
- Talleur, A. C., et al. Allogeneic CD27-depleted cells in adoptive cell therapy. Adv Cell Gene Ther. 2, e45(2019).
- Erskine, C. L., Henle, A. M., Knutson, K. L. Determining optimal cytotoxic activity of human HER2/neu-specific CD8 T cells by comparing the Cr-51 release assay to the xCELLigence system. J Vis Exp. (66), e3683(2012).
- Eberhardt, F., et al. Impact of serum-free media on the expansion and functionality of CD19.CAR T-cells. Int J Mol Med. 52, 58(2023).
- Cadiñanos-Garai, A., et al. High-dimensional temporal mapping of CAR T cells reveals phenotypic and functional remodeling during manufacturing. Mol Ther. 33, 2291-2309 (2025).
- Wang, X., Byrne, M. E., Liu, C., Ma, M. T., Liu, D. Scalable process development of NK and CAR-NK expansion in a closed bioreactor. Front Immunol. 15, 1412378(2024).
- Noldner, P. K., et al. Improving lung cancer tumor-infiltrating lymphocyte (TIL) manufacturing. Cytotherapy. 27, 1240-1250 (2025).
- Bandeira, V., et al. Downstream processing of lentiviral vectors: Releasing bottlenecks. Hum Gene Ther Methods. 23, 255-263 (2012).
Réimpressions et autorisations
