Cet article présente un protocole pour cultiver les neurones récepteurs olfactifs des papillons de nuit, permettant une survie et une différenciation à long terme. Cette approche offre une alternative aux enregistrements in situ très complexes en utilisant la dissociation enzymatique et mécanique avec une technique de culture de colonne suspendue, permettant des études fonctionnelles comme les enregistrements patch-clamp.
Article de méthode
Cultures primaires de neurones récepteurs olfactifs chez les papillons de nuit
Dans cet article
Résumé
Résumé
Les insectes dépendent de manière cruciale de leur olfaction pour de nombreux comportements liés à l’accouplement, à l’alimentation et aux interactions sociales. Ils ont développé des neurones récepteurs olfactifs (ORN) très sensibles. Bien que les enregistrements extracellulaires in situ soient couramment utilisés pour analyser le profil de réponse, les propriétés codantes et la physiologie de ces cellules, une analyse détaillée de leurs voies de transduction du signal nécessite des enregistrements patch-clamp. Pour faciliter l’utilisation de cette technique électrophysiologique et un bon contrôle de la composition des solutions d’ORN intra- et extracellulaires, cet article décrit un protocole de culture des ORN d’insectes. Comme les ORN d’insectes sont étroitement enveloppés par des cellules accessoires, empêchant toute dissociation aiguë des ORN adultes et l’accès direct à leurs membranes, ce protocole décrit la dissection des cellules antennelles à partir des nymphes de papillon, avant la différenciation des ORN. Les antennes en développement sont dissociées enzymatiquement et mécaniquement puis cultivées à l’envers avec la « technique de la colonne suspendue » dans un milieu conditionné qui soutient la différenciation et la survie des ORN pendant plusieurs semaines. Les ORN cultivés par cette méthode conviennent aux tests fonctionnels tels que les enregistrements patch-clamp.
Introduction
Les insectes dépendent fortement de l’olfaction pour naviguer dans leur environnement, localiser les sources de nourriture, identifier leurs partenaires et éviter les prédateurs 1,2. Leur système olfactif est remarquablement efficace et finement réglé, permettant la détection d’une large gamme d’indices chimiques volatils avec une grande sensibilité etspécificité 3. Les odorants sont principalement détectés par les neurones récepteurs olfactifs (ORN), qui sont logés dans les sensilles situées sur les antennes, les principaux organes olfactifs, ainsi que sur les palpes maxillaires, qui servent de structures olfactives secondaires chez les Diptères tels que les moustiques et Drosophila4.
Pour étudier les mécanismes moléculaires sous-jacents à la transduction du signal olfactif, un accès électrophysiologique direct aux ORN individuels est essentiel. L’enregistrement par patch-clamp, une technique d’excellence en neurophysiologie, permet une caractérisation fonctionnelle détaillée des canaux ioniques, des récepteurs et des voies de signalisation. Des enregistrements in situ par patch-clamp sur les ORN d’insectes sont possibles mais techniquement difficiles en raison de la petite taille, de l’encapsulement dense au sein des cellules accessoires et de l’encapsulation cuticulaire de ces neurones. Ces difficultés ont été surmontées en patchant des dendrites externes extrudées du papillon saturnidé géant Antheraea polyphemus5 ou en patchant des ORN à partir de préparation semi-intacte ou par tranche antennale chez Drosophila 6,7. Bien que les enregistrements in situ permettent d’enregistrer des neurones normalement différenciés, ces approches présentent d’importantes difficultés techniques, soulignant la nécessité d’approches alternatives offrant des conditions expérimentales plus accessibles.
Cet article décrit un protocole robuste pour la culture des ORN à partir des antennes de papillons de nuit. Le protocole semble s’appliquer à un large éventail de Lépidoptères, bien qu’il n’ait pas encore été testé sur d’autres groupes d’insectes. La méthode permet le maintien et la croissance des ORN in vitro, offrant ainsi un accès direct à ces cellules pour les études patch-clamp8, 9, 10 ainsi que pour les études pharmacologiques et d’imagerie. Ce système de culture offre une plateforme précieuse pour l’analyse fonctionnelle des voies de transduction olfactive et des composants moléculaires impliqués, contournant de nombreuses limitations associées aux enregistrements in situ.
Protocole
Les déclarations d’approbation éthique et de conformité ne sont pas requises pour les études impliquant des insectes. Des cultures primaires d’insectes ORN ont été décrites sur le papillon du tabac Manduca sexta (Lepidoptera, Sphingidae)11, l’abeille mellifere Apis mellifera12, et le papillon du chou Mamestra brassicae (Lepidoptera, Noctuidae)13. Les protocoles décrits présentent certaines similitudes (dissection à partir du stade nymphal) et des différences (milieu de culture, surface de croissance). Le protocole décrit ici a été utilisé avec succès sans modification pour la culture des ORN de plusieurs espèces de papillons de nuit, M. brassicae, Spodoptera littoralis, Bombyx mori et Agrotis ipsilon. Toutes les étapes sont effectuées sous la hotte à écoulement laminaire (les sections 2 à 8 doivent être effectuées de façon aseptique).
1. Insectes
- Les larves arrière de S. littoralis (Lepidoptera : Noctuidae) sont sous régime artificiel et les maintiennent à 22-24 °C, 60-70 % d’humidité relative, et sous un cycle lumière :obscurité de 16:8 h comme décritprécédemment 14.
- Séparer mâles et femelles au stade nymphal. Après l’émergence, gardez les mâles adultes séparés des femelles dans des boîtes en plastique et offrez-leur un accès gratuit à une solution de saccharose à 20 %.
- Collectez de nouvelles chrysalides quotidiennement et maintenez-les à 22 °C. Dans ces conditions, la nymphose dure 14 à 16 jours. Faites des expériences avec des hommes ou des femelles.
2. Préparation d’un milieu conditionné de la culture de la grâce
REMARQUE : Le milieu de Grace utilisé pour cultiver les ORN des papillons de nuit est conditionné sur une lignée cellulaire de Manduca sexta (MRRL-CH115 ; cette lignée cellulaire est disponible sur demande). Subculture des cellules MRRL-CH1 toutes les 3 semaines (environ 80 % de confluence) à 20 °C sous air normal. Ne laissez pas les cellules dépasser 90 % de confluence, car cela entraîne un décollement cellulaire et une augmentation des niveaux de mort cellulaire. À chaque passage, effectuez les étapes suivantes.
- Détachez doucement les cellules adhérentes de la surface inférieure d’une fiole à l’aide d’une pipette de 10 mL.
- Étalez 1,5 mL de la suspension cellulaire dans 4 flasques et ajoutez 6,2 mL de substrat de Grace complétés avec 10 % de sérum bovin fœtal (FBS) dans chaque flascon.
- Deux jours après le passage des cellules, s’il n’y a pas de contamination dans les dernières fioles préparées, il faut prélever le milieu de culture des 3 flacons restants du passage précédent. Filtrez (0,2 μm) et stockez le milieu de Grace conditionné à 5 °C. Utilisez-le jusqu’à 6 mois.
3. Préparation de la papaïne
REMARQUE : La papaïne doit être stockée dans des aliquotes concentrées (100 mL à 10 mg/mL) et à -80 °C afin de minimiser la perte d’activité enzymatique au fil du temps. Par conséquent, les aliquotes de solvants papaïnes doivent être préparées séparément. L’acide éthylénédiaminetétraacétique (EDTA) et la L-cystéine sont ajoutés à lapapaïne active 16. Lorsqu’ils sont mélangés à la papaïne, leur concentration finale est de 0,5 mM d’EDTA, 1 mM de Cystéine et 1 mg/mL de papaïne (~10 U/mL).
- Aliquotes de papaïne : Diluer de la papaïne (25 mg) dans 2,5 mL de solution silée stérile Hanks Balanced Salt (HBSS) avec 20 % de glycérol. Gardez-le dans des aliquotes de 100 μL à -80 °C.
- Aliquotes de solvant papaïne : Pipeter 27 mL de mannitol et ajuster sa pression osmotique à 380 mOsmol/L avec du mannitol. Ajoutez 5,6 mg d’EDTA et 5,3 mg de L-Cystéine. Ajustez le pH à 6,7. Stérilisez à l’aide de filtres à faible liaison de 0,2 μm. Gardez-la à 900 μL aliquotes à -20 °C.
4. Préparation des supports culturels
REMARQUE : Tous les médias sont stériles. Les stérilisations sont effectuées à l’aide de filtres stériles à 0,2 μm.
- 3+2 moyen :
- Ajoutez 3 parts de substrat de Leibovitz (16,4 mL), 2 parts de médium de Grace (11 mL) et 2 % de pénicilline-streptomycine (0,6 mL) dans un tube de 30 mL. Ajustez la pression osmotique à 370 mOsmol/L (environ 150 mg de mannitol) et le pH à 6,7 (NaOH 1 M).
- À partir des 28 mL obtenus de milieu 3+2, filtrez et transférez 5 mL vers un tube de 7 mL. Ajoutez quelques cristaux de phénylthiourée (environ 1 à 2 mg) aux 23 mL restants du milieu 3+2, puis stérilisez et transférez 1,5 mL dans un tube de 7 mL (tube #1) et dans 6 boîtes de Petri plus tard utilisées pour disséquer les nymphes et ainsi appelées ci-dessous « boîtes de dissection ».
REMARQUE : La phénylthiourée inhibe l’activitéoxydase 17,18,19 qui entraînerait un noircissement des tissus antennes.
- Moyenne 3+2 conditionnée :
- Ajoutez 67 mg de mannitol dans un tube de 30 mL et 9 mL de médium et filtre de Leibovitz (0,2 μm). Ajoutez ensuite 2 parties de médium de Grace conditionné.
- Ajustez la quantité de mannitol selon la pression osmotique des milieux de Leibovitz et Grace afin que la pression osmotique du milieu 3+2 conditionné soit de 370 ± 15 mOsmol/L (tube #2).
- Médium HBSS : Ajoutez 12 mL de HBSS et 0,25 mL de pénicilline-streptomycine. Ajustez la pression osmotique à 370 mOsmol/L (environ 216 mg de mannitol), le pH à 6,7 (HCl 1 M), et stérilisez (tube #3).
- Milieu HBSS-EGTA : Ajoutez 2 mg d’éthylène glycol-bis (β-aminoéthyléther)-N,N,N′,N′-acide tétraacétique (EGTA) et 2 mL de la solution HBSS préparée précédemment dans un tube de 7 mL. Ajustez le pH à 6,7 (NaOH 1 M) et stérilisez (tube #4).
5. Dissection des nymphes (Figure 1)
REMARQUE : Nettoyez périodiquement les pinces avec de l’éthanol à 70 % et du papier absorbant, puis enflammez-les rapidement. La dissection sur un fond noir facilite la visualisation de l’antenne.
- Rincez les nymphes âgées de 2,5 à 3 jours sous l’eau du robinet puis sous de l’eau distillée.
- Introduisez 20 à 25 nymphes dans une boîte de Petri sous la hotte à écoulement laminaire.
- Sous le capot, flammes 2 béchers. Remplissez-en une avec 70 % d’éthanol et l’autre avec de l’eau distillée stérile (autoclave).
- Prenez 4 nymphes avec des pinces et trempez-les pendant environ 10 secondes dans 70 % d’éthanol, puis dans de l’eau distillée stérile et transférez-les sur le couvercle d’une boîte de Petri de dissection.
- Coupez la cuticule autour de chaque antenne avec une pince enflammée et transférez la paire d’antennes dans une boîte de dissection remplie de milieu 3+2 (Figure 1A,B).
- Dans le milieu 3+2, retirez tous les tissus recouvrant les tubes où se développe l’antenne afin que seuls l’antenne et la cuticule nymphale restent (Figure 1C), puis transférez les antennes (Figure 1D) vers une nouvelle antenne remplie de milieu 3+2.
REMARQUE : La figure 1E-J montre les images du processus de dissection. - Ouvrez le tube où l’antenne se développe avec de fines pinces et retirez doucement l’antenne. Retirer chaque antenne en une seule pièce facilite les rinçages suivants (étapes 7.1-7.9), car elles sont plus susceptibles de s’enfoncer au fond du tube.
- À l’aide d’une pipette Pasteur stérile, aspirez un peu de médium du plat et renvoyez-le dans le plat pour humidifier la surface interne de la pipette. Cela aide à réduire la tendance des antennes à coller au verre à l’intérieur de la pipette. Ensuite, transférez les antennes disséquées avec la pipette dans le tube de 7 mL rempli de 1,5 mL de 3+2 (tube #1).
- Répétez les étapes 5.4 à 5.8 pour 20 nymphes et rassemble 20 paires d’antennes dans le tube #1.
6. Préparation des boîtes de pétri
REMARQUE : Les cellules antennelles sont cultivées selon la technique de colonnesuspendue 20. Cela nécessite de préparer des boîtes de Petri. Cela peut se faire à l’avance.
- Couper des morceaux de verre (6-7 mm × 6-7 mm) à partir d’une glissière. Gardez-les dans de l’éthanol.
- Sous le capot, enflammez les morceaux de verre, trempez-les immédiatement dans de la vaseline stérile (autoclave) (par exemple, de la vaseline), puis placez-les dans les boîtes de Petri comme illustré à la Figure 2A.
7. Dissociation et plaque des cellules
REMARQUE : Pour les remplacements de milieux décrits ci-dessous, il est important d’éliminer autant de milieu que possible à l’aide d’une pipette Pasteur stérile, sans jeter de tissu antennal. Le bras d’une source de lumière froide aide à visualiser plus clairement les antennes flottant dans le milieu. La dissociation enzymatique et la trituration mécanique sont effectuées de manière séquentielle et non simultanée afin d’éviter de centrifuger les cellules antennelles pour éliminer la papaïne.
- Mettez une aliquote de papaïne et une aliquote de solvant papaïne à température ambiante.
- Remplacez le médium 3+2 dans le tube #1 par l’antenne disséquée par 1 mL de HBSS (du tube #3) et attendez 10 minutes.
- Remplacez le médium HBSS par 1 mL de HBSS-EGTA (du tube #4) et attendez 5 minutes.
- Remplacez le moyen HBSS-EGTA par 1 mL de HBSS et attendez 5 minutes.
- Remplacez le médium HBSS par 1 mL de HBSS et attendez 5 minutes.
- Transférez le solvant de papaïne (900 μL) à l’aliquote de papaïne (100 μL). Ajustez le pH de la dilution de papaïne résultante (0,2-0,5 μL HCl 1M) si sa couleur n’est pas la même que celle du jaune de la solution 3+2. Ne mesurez pas le pH, car cela contaminerait la solution.
- Remplacez le milieu HBSS par 1 mL de solution de papaïne fraîchement diluée et faites couver pendant 10 à 15 minutes. Effectuer une digestion enzymatique à température ambiante.
- Remplacer la solution de papaïne par 1 mL de HBSS + 50 μL de FBS et attendre 5 minutes pour inactiver l’activité de la papaïne.
- Rincez deux fois avec 1 mL de HBSS pendant 5 minutes.
- Remplacez le medium HBSS par 1 mL de medium 3+2.
- Polir au feu la pointe d’une pipette Pasteur avec un brûleur Bunsen pour réduire son diamètre d’ouverture à 50-100 μm (cela peut être évalué à l’œil simple avec suffisamment de pratique).
- Dissociez mécaniquement les cellules antennelles en pipettant doucement le milieu avec la pipette Pasteur polie au feu jusqu’à ce qu’aucun groupe cellulaire ne soit visible. Le médium doit paraître flou.
- Ajoutez 2 mL de milieu 3+2 et resuspendez les cellules du milieu avec une pipette Pasteur pour assurer une densité cellulaire homogène.
- Divisez la suspension de la cellule en 20 boîtes de Petri (environ 150 μL par vase) (Figure 2B).
- Laissez les cellules se stabiliser pendant 45 minutes.
- Remplacez le milieu 3+2 de chaque plat par 150 μL de milieu 3+2 conditionné complété avec 5 % de FBS.
- Ajoutez une gaine de couverture (Figure 2C) et scellez les plats avec du Parafilm.
- Inversez les plats (Figure 2D) et gardez-les entre deux couches humidifiées de tissu absorbant à 20 °C dans un incubateur.
8. Changement du médium culturel
REMARQUE : Remplacez la moitié du milieu de culture tous les 4 à 7 jours.
- Inspectez les plats pour détecter toute contamination potentielle. Cela entraîne généralement un changement de couleur (du jaune au rougeâtre).
- Ouvrez la vaisselle et retirez doucement les couvertures de couver. Avec une micropipette P100, retirez 75 μL de milieu et remplacez-les par 85 μL de milieu 3+2 fraîchement conditionné, complétés avec 5 % de FBS.
- Remettez les couvercères, scellez les plats avec du Parafilm et gardez-les tels qu’avant entre des couches humidifiées de tissu absorbant à 20 °C dans un incubateur.
Résultats
Ce protocole permet de maintenir les ORN d’insectes en culture pendant 3 à 5 semaines. Les ORN sont facilement identifiables par leur morphologie, caractérisée par un petit corps cellulaire rond ou en forme d’amande et des processus fins (neurites), qui sont clairement visibles après seulement une journée de culture (Figure 3A) et continuent de s’étendre sur plusieurs jours (Figure 3B-D). Deux populations de neurones peuvent être distinguées en fonction de la taille de leur soma : 5-7 μm pour la majorité des neurones, et 10-12 μm pour la minorité (Figure 3D). Il est très probable que les petits neurones soient des ORN, tandis que les gros neurones sont des neurones mécanosensoriels. Les neurones sont soit monopolaires, soit bipolaires et apparaissent isolément, en petits groupes, ou au sein d’explants antennaux non dissociés. L’identité neuronale de ces cellules a été confirmée par l’immunocytochimie avec des anticorpsanti-HRP 13 (Figure 4), un outil de référence pour le marquage des neurones en neurobiologie desinsectes 21. Après 2 semaines, les cellules non neuronales, très probablement des cellules gliales, forment une couche continue à la surface de la boîte sur laquelle les ORN poussent et étendent leurs neurites (Figure 5A,B).
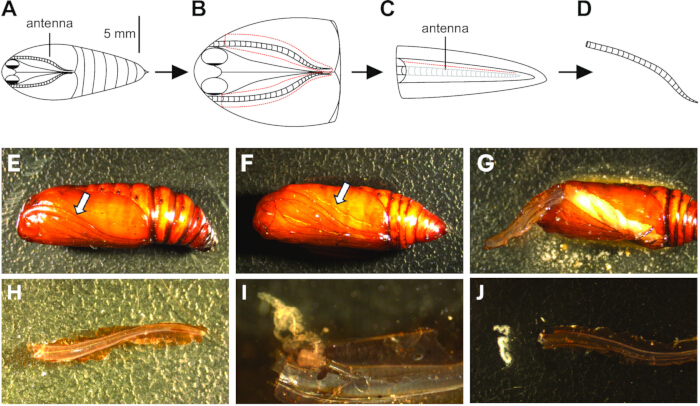
Figure 1 : Dissection des nymphes. (A) Côté ventrale d’une nymphe. (B) La cuticule est découpée autour des deux antennes (ligne rouge en pointillés), en veillant à ne pas pénétrer trop profondément dans la nymphe et à percer les tissus adultes en développement. Chaque antenne est délicatement retirée et transférée sur une antenne remplie de milieu 3+2. (C) Tous les tissus non antennaux restants attachés à la cuticule nymphale sont retirés, et l’antenne est transférée dans une nouvelle antenne avec un milieu propre 3+2. La membrane transparente qui recouvre l’antenne en développement est soigneusement découpée (ligne rouge pointillée). (D) L’antenne est délicatement retirée. (E) Image montrant l’équivalent de A. La flèche blanche pointe vers l’antenne. (F) Image montrant l’équivalent de B. La flèche blanche pointe vers l’incision réalisée dans la cuticule. (G) L’antenne est doucement soulevée (H) puis retirée. (I) Après avoir séparé la membrane dans laquelle elle se développe, l’antenne est poussée de son extrémité distale vers sa base (J) puis retirée. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
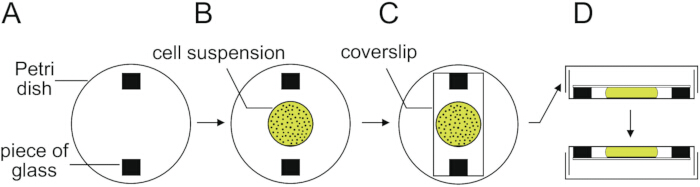
Figure 2 : La technique de colonne suspendue utilisée pour cultiver les cellules antennelles. (A) Deux morceaux de verre sont collés avec de la vaseline stérile au fond de plaques de 35 mm. (B) La suspension de la cellule est délicatement placée au centre de la plaque et laissée s’attacher à la plaque pendant 45 minutes. (C) Après changement du milieu de culture, une gaine de couverture stérile est soigneusement déposée sur les morceaux de verre, recouvrant et maintenant la suspension de la cellule en place. (D) La boîte de Petri est finalement fermée par son couvercle et scellée avec une bande de Parafilm. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
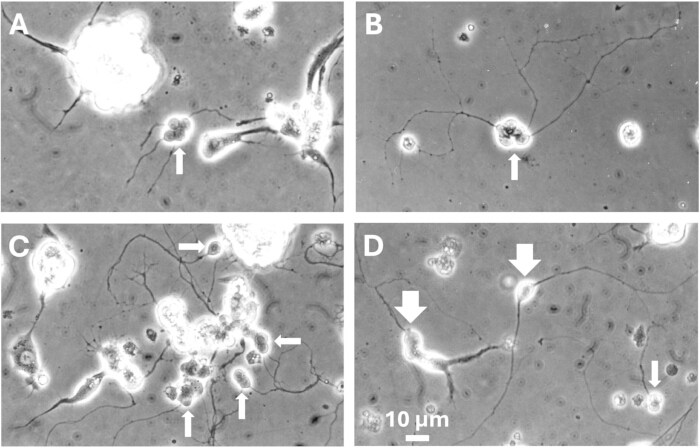
Figure 3 : Vues des jeunes cultures à partir des antennes de M. brassicae. (A) Après un jour, les neurites commencent à s’allonger. (B) Après 2 jours, les neurites apparaissent plus étendues. (C,D) Après 5 jours, le réseau de neurites devient plus dense. Les ORN (flèches blanches) sont facilement distinguables par leur morphologie. On les trouve soit seuls, soit en petits groupes. Les gros amas cellulaires, comme ceux visibles dans (C), sont très probablement des explants antennaux non dissociés. Ils peuvent contenir des neurones, comme en témoignent les neurites qui en émergent. Les petits neurones sont indiqués par de petites flèches (A-D) et 2 gros neurones sont indiqués par de grandes flèches (D). L’échelle (10 μm) est la même en A à D. Veuillez cliquer ici pour voir une version agrandie de cette figure.
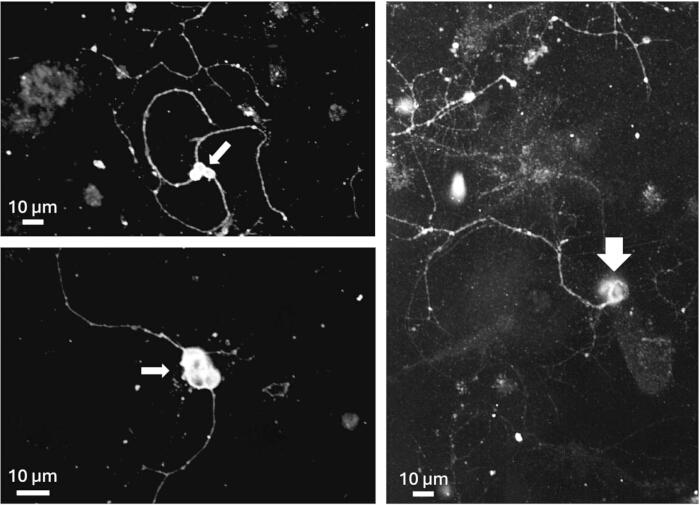
Figure 4 : Coloration anti-HRP sur les petits (petite flèche) et les gros neurones (grande flèche). L’expérience a été réalisée sur des cultures âgées de 5 jours. Barre-échelle : 10 μm. Pour le protocole détaillé, voir13. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
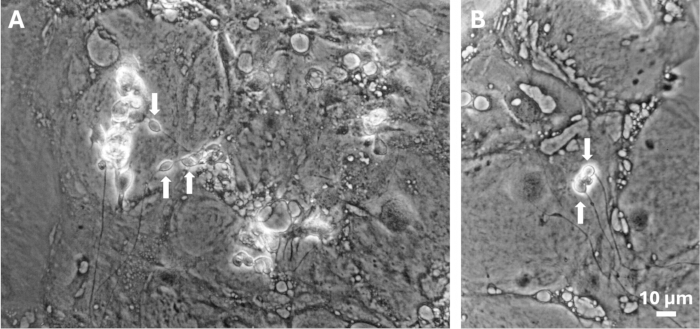
Figure 5 : Vues de vieilles cultures à partir des antennes de M. brassicae. (A,B) Après 2 semaines de culture, la surface de la plaque est recouverte d’une couche dense de cellules non neuronales. Les flèches blanches indiquent les ORN. L’échelle (10 μm) est la même en A et B. Veuillez cliquer ici pour voir une version agrandie de cette figure.
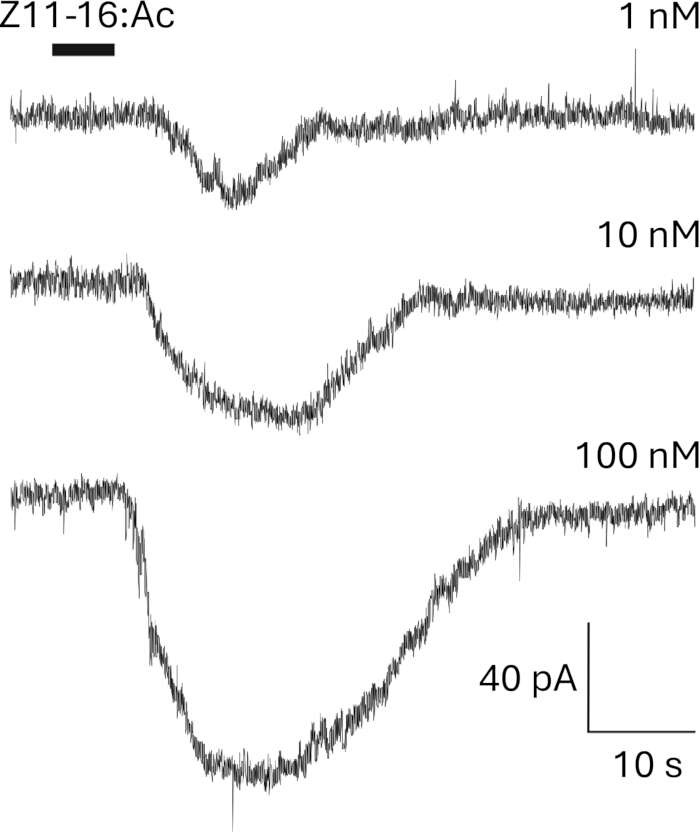
Figure 6 : Les neurones en culture depuis au moins 2 semaines répondent aux stimuli odorants. Les réponses à Z11-16 :Ac, le principal composé de phéromones de M. brassicae, peuvent être enregistrées dans la configuration de cellules entières de la technique patch-clamp. Z11-16 :Ac a été dissous dans du diméthyle sulfoxyde (DMSO) avec une concentration finale ne dépassant pas 0,1 %. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Discussion
Les étapes clés du protocole sont les suivantes : (i) Disséquer les chrysalides au bon stade du développement. Lorsque les nymphes sont trop jeunes, il y a très peu de tissu antennaire, et il est très difficile de les collecter car ils sont lâches et se dispersent très rapidement. Lorsque les nymphes sont trop âgées, les dissections antennelles sont beaucoup plus faciles, mais les ORN ne survivent pas in vitro. Dans les trois espèces différentes à partir desquelles nous avons préparé des cultures primaires d’ORN, nous avons établi expérimentalement que le stade optimal pour la dissection des nymphes ne dure qu’une demi-journée, entre 2,5 et 3 jours lorsque les nymphes sont maintenues à 20 °C. (ii) Mélange des milieux L-15 de Grace et de Leibovitz. Le milieu de Grace est couramment utilisé pour soutenir la croissance des cellules d’insectes, et le milieu L-15 de Leibovitz soutient la croissance des neurones. (iii) Retrait du FBS lors du plaquage des cellules. Si une supplémentation du milieu avec FBS est nécessaire, le milieu utilisé pour ensemencer les boîtes de Petri avec la suspension cellulaire doit être exempt de FBS, car sa présence inhibe l’attachement cellulaire et donc la survie cellulaire. (iv) Culture des cellules antennelles à haute densité. C’est crucial pour la survie des ORN. (v) Utilisation de la technique de colonne suspendue. Il favorise une meilleure croissance cellulaire et prolonge considérablement la durée de vie des cultures.
Un problème potentiel de dépannage dans le protocole est que le temps d’incubation avec la papaïne (10-15 min) doit être ajusté en fonction du lot de papaïne et du temps écoulé depuis la préparation des aliquotes de papaïne de 100 μL, car la papaïne perd progressivement son activité même lorsqu’elle est stockée à -80 °C. Comme l’apparence des antennes ne change pas de manière notable lors de l’incubation de la papaïne, le temps d’incubation ne peut pas être évalué par inspection visuelle.
La question fondamentale concerne la différenciation des ORN in vitro. Avec le protocole décrit, les ORN peuvent survivre de 3 à 5 semaines. Étant donné que les antennes sont collectées environ 10 jours avant l’émergence adulte, et que les ORN deviennent pleinement fonctionnelles 1 à 2 jours avant l’émergence — mesuré par les enregistrements EAG et le simple sensillum (observation personnelle) — cette période de survie offre théoriquement suffisamment de temps pour leur différenciation in vitro. Les ORN ont été constatés exprimer une grande diversité de canauxioniques 8,9,10,14,22,23,24,25,26. Ils réagissent aux stimuli olfactifs de manière dépendante de la dose (Figure 6), ce qui indique qu’ils suivent au moins partiellement leur évolution normale de différenciation in vitro.
Les ORN d’insectes sont enveloppés par trois cellulesaccessoires, 27, qui délimitent le compartiment sensible et contrôlent la composition ionique et protéique de la lymphe sensible dans laquelle les dendrites ORN sont baignées. Ces cellules accessoires synthétisent, en particulier, les protéines de liaison olfactive (OBP). Dans une étude précédente, nous avons observé une forte expression d’OBP dans des cultures âgées de 3 à 4 semaines, ce qui suggère que les cellules accessoires différencient également in vitro13. Une limitation de la culture est que la dendrite des ORN cultivés ne se trouve pas dans la lymphe sensible, un milieu avec une concentration de K+ plus élevée et une concentration de Na+ plus faible que l’hémolymphe28,29, ce qui crée un potentiel transépithélial entre ces deuxcompartiments 30. Inversement, la culture cellulaire donne accès aux cellules accessoires pour la caractérisation électrophysiologique, une approche qui, à notre connaissance, n’a jamais été entreprise auparavant.
Fait intéressant, des tests préliminaires réalisés sur S. littoralis suggèrent que ce protocole convient également à la culture des cellules de la trompe de papillon. Des neurones de forme similaire, qui sont très probablement des neurones récepteurs gustatifs, ont été observés, bien que en petit nombre.
Les cultures primaires offrent un accès facile aux ORN des insectes pour l’enregistrement par pince de patch. Le principal inconvénient est double : les cellules doivent être cultivées à haute densité, ce qui signifie que de nombreuses antennes doivent être disséquées ; Ce sont des cultures primaires, ce qui signifie que de nouvelles cultures doivent être préparées régulièrement. Cela en vaut cependant la peine, car malgré leur petite taille, le patchage de ces neurones est relativement facile, à condition que la culture soit de bonne qualité.
Déclarations de divulgation
Les auteurs n’ont rien à divulguer.
Remerciements
Les auteurs tiennent à remercier Monika Stengl pour le don de la lignée cellulaire MRRL-CH1.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Seringues de 10 mL | Avantor | N/A | |
| Seringues de 2,5 mL | Avantor | N/A | |
| Cache-caches de 21 mm x 26 mm ; | Avantor | WVR - 631-1335 | |
| Lames en verre de 76 mm x 26 mm | Avantor | WVR - 631-9460 | Épaisseur : 1 mm & plusmn ; 0,05 mm |
| ; Acrodisc Supor PF, 0,8/0,2 & mu ; M, 25 mm | Avantor | WVR - 514-4102 | Filtres à seringues à faible liaison |
| Autoclave | Pas de marque spécifique | N/A | |
| Bec Bunsen | Pas de marque spécifique | N/A | Il doit être opérable par une pédale |
| Corning ; Vases de culture tissulaire Falcon Easy-Grip de 35 mm x 10 mm. Corning ; 353001 | Avantor | WVR - 734-0005 | Plaques de Petri stériles pour la culture des cellules |
| D-Mannitol | Sigma-Aldrich & nbsp ; | M9546 | Conserver à température ambiante |
| Pinces Dumont #5 | N/A | ||
| EGTA | Sigma-Aldrich & nbsp ; | E4378 | Conserver à température ambiante |
| Falcon : 50 mL, 25 cm ², bouchon d’étanchéité, tissu ; traité en culture ; | Avantor | WVR - 734-0009 | Fioles de culture cellulaire |
| Sérum fœtal bovin | ThermoFisher Scientific & nbsp ; | A3160801 | Conserver à -20 & degrés C |
| Le milieu insectogène de Grace complété par l’hydrolysat de lactalbumine et le yeastolate (1x)-Gibco | ThermoFisher Scientific & nbsp ; | 11605045 | Grace’s Insect medium en supplément. Magasiner à 5 & deg ; C |
| HBSS sans calcium ni magnésium-Gibco | ThermoFisher Scientific & nbsp ; | 14170138 | Solution saline équilibrée de Hanks (HBSS). Magasiner à 5 & deg ; C |
| Pipettes sérologiques enveloppées individuellement, Falcon | Avantor | WVR - 734-0352 | Pipettes jetables stériles de 10 mL |
| Pipettes sérologiques enveloppées individuellement, Falcon | Avantor | WVR - 734-0343 | Pipettes jetables stériles de 25 mL |
| L15 moyen - Gibco & nbsp ; | ThermoFisher Scientific & nbsp ; | 11415056 | Le L-15 moyen de Leibovitz. Magasiner à 5 & deg ; C |
| Capot de culture tissulaire laminaire | Pas de marque spécifique | N/A | |
| N-Phénylthiourée | Sigma-Aldrich & nbsp ; | P7629 | Conserver à température ambiante |
| Papain | Sigma-Aldrich & nbsp ; | P5306 | Poudre lyophilisée, remplie aseptiquement. Conserver les aliquotes à -80 & degrés ; C |
| Parafilm | Sigma-Aldrich & nbsp ; | P7793 | |
| Pipettes Pasteur bouchées ; avec coton - 150 mm | Pas de marque spécifique | À l’autoclave tel quel (avec un plug en coton) et à stocker dans une boîte de stérilisation sous le capot | |
| Pénicilline-streptomycine | Sigma-Aldrich & nbsp ; | P4333 | Pénicilline-streptomycine : 5000 UI/ml + 5000 & micro ; g/ml. Stockez à -20° ; C dans 1 mL d’aliquotes stériles |
| Mesure de pH | Pas de marque spécifique | ||
| Contrôleur de pipette | Avantor | WVR - 612-7179 ; | Une alternative peu coûteuse est l’utilisation de pipette manuelle ; contrôleurs (par exemple pompe à pipette ou pompes à pipette Bel-Art) |
| Incubateur réfrigéré | PHC Europe | Modèle MIR-154-PE | Un système d’ajustement de concentration CO2 est & nbsp ; inutile pour réguler le pH des milieux d’insectes |
| Stéréomicroscope | Pas de marque spécifique | Grossissement de 10x à 64x équipé de ; Une source de lumière froide et des guides lumineux flexibles | |
| Plaques de Petri stériles pour disséquer des chrysalides | Avantor | WVR - 391-0868 | N’importe quel plat stérile peut être utilisé |
| Contenants à stériline avec bouchon à vis, 30 mL | Avantor | WVR - 215-0321 | Tubes stériles de 30 mL |
| Contenants stériline avec bouchon à vis, 7 mL | Avantor | WVR - 215-0328 | Tubes stériles de 7 mL |
| Vaseline | Sigma-Aldrich & nbsp ; | Conserver aseptiquement à température ambiante ; Vaselina |
Références
- Gadenne, C., Barrozo, R., Anton, S. Plasticity in insect olfaction: To smell or not to smell. Annu Rev Entomol. 61, 317-333 (2016).
- Hansson, B. S. Olfaction in lepidoptera. Experientia. 51, 1003-1027 (1995).
- De Bruyne, M., Baker, T. C. Odor detection in insects: Volatile codes. J Chem Ecol. 34 (7), 882-897 (2008).
- Ayer, R. K., Carlson, J. Olfactory physiology in the Drosophila antenna and maxillary palp: Acj6 distinguishes two classes of odorant pathways. J Neurobiol. 23 (8), 965-982 (1992).
- Zufall, F., Hatt, H. Dual activation of a sex pheromone-dependent ion channel from insect olfactory dendrites by protein kinase C activators and cyclic GMP. Proc Natl Acad Sci U S A. 88, 8520-8524 (1991).
- Dubin, A. E., Harris, G. L. Voltage-activated and odor-modulated conductances in olfactory neurons of Drosophila melanogaster. J Neurobiol. 32, 123-137 (1997).
- Cao, L. H., et al. Distinct signaling of Drosophila chemoreceptors in olfactory sensory neurons. Proc Natl Acad Sci U S A. 113 (7), E902-E911 (2016).
- Kadala, A., Charreton, M., Jakob, I., Le Conte, Y., Collet, C. A use-dependent sodium current modification induced by type I pyrethroid insecticides in honeybee antennal olfactory receptor neurons. Neurotoxicology. 32 (3), 320-330 (2011).
- Lucas, P., Shimahara, T. Voltage- and calcium-activated currents in cultured olfactory receptor neurons of male Mamestra brassicae (lepidoptera). Chem Senses. 27 (7), 599-610 (2002).
- Stengl, M. Intracellular-messenger-mediated cation channels in cultured olfactory receptor neurons. J Exp Biol. 178, 125-147 (1993).
- Stengl, M., Hildebrand, J. G. Insect olfactory neurons in vitro: Morphological and immunocytochemical characterization of male-specific antennal receptor cells from developing antennae of male Manduca sexta. J Neurosci. 10 (3), 837-847 (1990).
- Gascuel, J., Masson, C., Bermudez, I., Beadle, D. J. Morphological analysis of honeybee antennal cells growing in primary cell cultures. Tissue Cell. 26 (4), 551-558 (1994).
- Lucas, P., Nagnan-Le Meillour, P. Primary culture of antennal cells of Mamestra brassicae: Morphology of cell types and evidence for biosynthesis of pheromone-binding proteins in vitro. Cell Tissue Res. 289 (2), 375-382 (1997).
- Pézier, A., et al. Calcium activates a chloride conductance likely involved in olfactory receptor neuron repolarisation in the moth Spodoptera littoralis. J Neurosci. 30 (18), 6323-6333 (2010).
- Eide, P. E., Caldwell, J. M., Marks, E. P. Establishment of two cell lines from embryonic tissue of the tobacco hornworm, Manduca sexta (L). In Vitro. 11 (6), 395-399 (1975).
- Huettner, J. E., Baughman, R. W. Primary culture of identified neurons from the visual cortex of postnatal rats. J Neurosci. 6 (10), 3044-3060 (1986).
- Ryazanova, A. D., Alekseev, A. A., Slepneva, I. A. The phenylthiourea is a competitive inhibitor of the enzymatic oxidation of dopa by phenoloxidase. J Enzyme Inhib Med Chem. 27 (1), 78-83 (2012).
- Hunt, A. J., Sherman, K. D., Weintraub, S. T. Characterization of phenoloxidases from larval cuticle of Sarcophaga bullata and a comparison with cuticular enzymes from other species. Can J Zool. 65 (11), 2501-2508 (1987).
- Zufelato, M. S., Lourenco, A. P., Simoes, Z. L., Jorge, J. A., Bitondi, M. M. Phenoloxidase activity in Apis mellifera honey bee pupae, and ecdysteroid-dependent expression of the prophenoloxidase mRNA. Insect Biochem Mol Biol. 34 (12), 1257-1268 (2004).
- Lees, G., Beadle, D. J. Cell Culture Approaches to Invertebrate Neuroscience. Beadle, D. J., Lees, G., Kater, S. B. , Academic Press. London. 109-147 (1988).
- Jan, L. Y., Jan, Y. N. Antibodies to horseradish peroxidase as specific neuronal markers in Drosophila and in grasshopper embryos. Proc Natl Acad Sci U S A. 79 (8), 2700-2704 (1982).
- Pézier, A., Acquistapace, A., Renou, M., Rospars, J. P., Lucas, P. Ca2+ stabilizes the membrane potential of moth olfactory receptor neurons at rest and is essential for their fast repolarization. Chem Senses. 32 (4), 305-317 (2007).
- Dolzer, J., Krannich, S., Stengl, M. Pharmacological investigation of protein kinase C- and cGMP-dependent ion channels in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. Chem Senses. 33 (9), 803-813 (2008).
- Krannich, S., Stengl, M. Cyclic nucleotide-activated currents in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. J Neurophysiol. 100 (5), 2866-2877 (2008).
- Stengl, M. Inositol-triphosphate-dependent calcium currents precede cation currents in insect olfactory receptor neurons in vitro. J Comp Physiol A. 174 (2), 187-194 (1994).
- Laurent, S., Masson, C., Jakob, I. Whole-cell recording from honeybee olfactory receptor neurons: Ionic currents, membrane excitability and odourant response in developing worker bee and drone. Eur J Neurosci. 15 (7), 1139-1152 (2002).
- Steinbrecht, R. A. Pheromone Biochemistry. Prestwich, G. D., Blomquist, G. J. , Academic Press. Orlando. 353-384 (1987).
- Kaissling, K. E. R. H. Wright Lectures on Insect Olfaction. , Simon Fraser University, Burnaby. B.C., Canada. (1987).
- Kaissling, K. E., Thorson, J. Receptors for Neurotransmitters, Hormones and Pheromones in Insects. Sattelle, D. B., Hall, L. M., Hildebrand, J. G. , Elsevier, North Holland Biomedical Press. Amsterdam. 261-282 (1980).
- Gu, Y., Lucas, P., Rospars, J. P. Computational model of the insect pheromone transduction cascade. PLoS Comput Biol. 5 (3), e1000321(2009).