Grâce à l’imagerie en accéléré, le processus complet de régénération des sphéroïdes d’Hydra peut être suivi. Ce protocole décrit la génération de sphéroïdes Hydra , discute de diverses stratégies de montage et détaille comment réaliser une imagerie en temps réel à long terme en utilisant la microscopie confocale à disque tournant ainsi que la microscopie à fluorescence à feuilles lumineuses.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Préparation et imagerie en temps réel des sphéroïdes hydres en régénération
Dans cet article
Résumé
Résumé
Hydra est réputée pour sa capacité régénératrice exceptionnelle. Fait remarquable, de petits fragments régénérants de tissu Hydra , appelés sphéroïdes Hydra , peuvent établir un organisateur de novo. Une fois établi, cet organisateur dirige les tissus environnants pour se différencier en structures orales appropriées. En quelques jours, le sphéroïde peut se développer en un petit polype entièrement structuré. L’échelle de temps relativement courte de ce processus permet une imagerie en accéléré continu de l’ensemble du processus, offrant une opportunité unique d’étudier la dynamique spatiotemporelle de la régénération. Ici, nous présentons un flux de travail détaillé et montrons des résultats représentatifs pour générer des ensembles de données en accéléré temporel de sphéroïdes Hydra régénérants. Le protocole comprend une procédure détaillée pour la génération des sphéroïdes ainsi que des lignes directrices pour sélectionner les échantillons optimaux à imager. Nous discutons des stratégies de montage adaptées à l’imagerie à long terme d’échantillons vivants et démontrons des approches d’imagerie utilisant à la fois des microscopes confocaux à disque tournant et des microscopes à feuilles lumineuses. Les principes décrits ici sont largement applicables à d’autres systèmes modèles dans lesquels les processus morphogénétiques dynamiques peuvent être étudiés à l’aide d’imagerie à long terme.
Introduction
Hydra est un petit polype d’eau douce, surtout connu pour sa capacité exceptionnelle de régénération. Des fragments de tissu excisés au centre de son corps se replient en un sphéroïde creux composé des deux couches épithéliales de l’Hydre, l’ectoderme et l’endoderme. Pendant la régénération, ces sphéroïdes de l’Hydre établissent un organisateur de novo1. En environ 3 jours, l’axe du corps s’allonge et les cellules des extrémités de la tête et du pied se différencient. En raison de ce délai relativement court, l’ensemble du processus régénératif peut être capturé par imagerie en direct. Les ensembles de données en accéléré temporel ont joué un rôle clé pour révéler les cycles caractéristiques d’inflation et de déflation que traversent les sphéroïdes d’Hydra lors de la régénération2. L’étirement tissulaire généré par ces oscillations mécaniques entraînées osmotiquement contribue à la localisation del’organisateur 3.
Une imagerie en direct réussie à long terme nécessite une acquisition rapide de l’image pour éviter les artefacts de mouvement, tout en minimisant l’exposition à la lumière pour éviter d’endommager l’échantillon par la photo. La microscopie confocale classique à balayage à balayage unique ne répond pas à ces exigences. Cependant, des techniques avancées ont été développées. Dans ce protocole, nous nous concentrerons sur deux modalités très populaires : la microscopie confocale à disque tournant (SDCM) et la microscopie à fluorescence à feuilles lumineuses (LSFM). SDCM utilise un disque en rotation rapide avec un réseau de trous4. Cette conception permet l’excitation et la détection simultanées de plusieurs points à l’intérieur de l’échantillon, tout en conservant la confocalité. Cette acquisition parallèle accélère considérablement l’imagerie, permettant ainsi la capture sans mouvement d’échantillons en mouvement. En plus, cette exposition raccourcie réduit considérablement la phototoxicité. Cependant, en raison de la profondeur d’imagerie limitée, l’imagerie en conditions réelles de structures plus grandes est un défi.
La LSFM tire son nom de la fine couche lumineuse utilisée pour exciter les fluorophores uniquement dans ce plan5. Contrairement à un trou d’épingle, qui crée une résolution axiale en restreignant la lumière émise détectée, les microscopes à feuilles lumineuses établissent la résolution axiale en limitant plutôt le volume excité. L’objectif de détection est positionné orthogonalement, recueillant la fluorescence à un angle de 90° par rapport à la feuille lumineuse. Cela permet à un appareil photo de collecter le signal de fluorescence de l’ensemble du plan illuminé en une seule exposition, augmentant ainsi la vitesse d’acquisition et minimisant la phototoxicité. Les géométries LSFM courantes qui se construisent autour d’un ou deux objectifs de détection positionnés horizontalement ont l’avantage supplémentaire que le même échantillon peut être imagé sous plusieurs angles. Si le microscope est équipé de deux objectifs de détection, les échantillons peuvent être simultanément imagés de deuxcôtés 6. Sinon, un échantillon peut être retourné pour obtenir des vues sous plusieurs angles.
Les techniques d’imagerie utilisées pour étudier l’hydre vivante ont considérablement progressé ces dernières années, permettant d’observer les changements morphologiques associés à la régénération jusqu’à la dynamique de l’activiténeuronale 7,8,9,10. Nous développons ici les protocoles6 et 11 précédemment publiés, en mettant l’accent sur la démonstration des différentes approches d’imagerie en temps réel des sphéroïdes d’Hydra régénérants. Nous décrivons les méthodes pour générer des sphéroïdes Hydra à partir de petits fragments de tissu et fournissons des lignes directrices pour identifier des échantillons correctement repliés par les symptômes. Des instructions étape par étape sont présentées pour trois stratégies de montage couramment utilisées en imagerie en direct. Pour l’imagerie au microscope inversé, une géométrie courante pour le SDCM, les sphéroïdes sont généralement montés dans des puits d’agarose. Cela leur permet de se déplacer et de tourner librement tout en restant dans le champ de vision. Le fluoroéthylène propylène (FEP) est couramment utilisé pour le montage car son indice de réfraction (1,34) est proche de celui de l’eau (1,33). La feuille FEP peut être thermoformée en chambres d’imagerie personnalisées, adaptées aux besoins expérimentaux spécifiques. De même, l’intégration de sphéroïdes dans l’agarose dans les capillaires vitreux est une approche standard pour la LSFM. Bien que cette technique limite le nombre d’échantillons par capillaire, elle facilite la rotation nécessaire à la détection multivue. Enfin, nous démontrons comment réaliser l’imagerie en réel utilisant à la fois SDCM et LSFM, et nous discutons des considérations clés pour choisir la technique appropriée en fonction des objectifs expérimentaux. Bien que ce protocole soit optimisé pour Hydra, ses principes sous-jacents sont largement applicables à d’autres systèmes modèles qui reposent sur l’imagerie à long terme pour étudier les processus morphogénétiques dynamiques.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Toutes les procédures décrites ont été réalisées conformément aux directives éthiques des réglementations nationales suisses pour la recherche animale. Avant de commencer l’expérience, Hydra doit être nourrie normalement, 3 fois par semaine, pendant au moins 2 semaines. L’Hydre utilisée pour les expériences devrait être saine12, sans organes sexuels et sans bourgeonnement. L’hydre récemment bourgeonnée, qui peut être reconnue en raison de sa longueur plus courte comparée aux autres hydres de la colonie, doit également être évitée.
1. Préparation des sphéroïdes d’Hydre (Figure 1)
- Commencez par préparer une assiette avec un médium de dissociation (DM ; pour la recette, voir Tableau 1). Le MJ doit être à température ambiante pour l’expérience.
- Préparez le reste de l’espace de travail : placez le couvercle d’un bol de culture cellulaire de 10 cm sous le stéréoscope et remplissez-le d’une couche de milieu Hydra (HM ; pour la recette, voir Tableau 1). La plaque de culture cellulaire elle-même peut être utilisée pour collecter le tissu d’Hydra restant. Enfin, ramassez Hydra et placez-les dans un plat près du stéréoscope.
- Utilisez une pipette en verre Pasteur pour déplacer une Hydre vers le couvercle sous le stéréoscope. Il est recommandé d’émousser les pipettes Pasteur. Pour y parvenir, tenez rapidement leur pointe en feu.
- Souvent, Hydra flotte à la surface du milieu ; repipette l’Hydre jusqu’à ce qu’elle s’enfonce au fond du couvercle.
- Coupez l’hydre en deux en créant une coupe unique et droite entre les régions du corps B2 et B3 (Figure 1A,B). Soyez cohérent dans la partie du corps dont les sphéroïdes sont découpés, car cela influence fortement leur comportement.
REMARQUE : Si couper à une partie spécifique du corps n’est pas nécessaire, utilisez des sphéroïdes au centre de l’axe du corps. Pour les animaux ayant un phénotype fort (par exemple, ceux avec de nombreuses têtes ectopiques), cherchez des régions du corps qui ressemblent le mieux au centre de l’axe corporel. - Attends que l’Hydre soit complètement détendue après la coupe. Si nécessaire, repipeter les parties flottantes du corps pour les faire couler à nouveau.
- Une fois que le tissu coupé en deux s’est relâché, l’extrémité coupée du tissu restera enflée. Réalisez une seconde coupe là où le gonflement s’arrête pour former un anneau de tissu (Figure 1C). Des anneaux de tissu peuvent être découpés de chacune des moitiés de l’Hydre .
- Retirez les extrémités restantes de la tête et des pieds du couvercle. Ces parties restantes du corps peuvent être laissées à se régénérer. Une fois que les hydres se sont correctement régénérés et nourris depuis au moins deux semaines, ils peuvent être réutilisés pour d’autres expériences.
- Ouvrez les anneaux de tissu. Découpez les anneaux ouverts en plusieurs morceaux de tissu (Figure 1D). Visez des morceaux de tissu rectangulaires de ~100-150 μm par ~300-500 μm.
REMARQUE : Le nombre de morceaux pouvant être coupés par anneau est variable. Par exemple, les Hydres de la souche 105 sont généralement beaucoup plus fines que celles de la souche AEP. Si un anneau de tissu est trop petit pour générer deux morceaux de tissu appropriés, coupez l’anneau ouvert pour obtenir un morceau de mouchoir de taille appropriée et jetez l’autre morceau plus petit. - Déplacez les morceaux de tissu dans le DM à température ambiante. Minimisez la quantité de masse de mouchoir qui est déplacée avec les morceaux de tissu.
- Laissez les sphéroïdes se plier en MJ pendant 3-4 heures. Évaluez si les sphéroïdes se sont correctement repliés à l’état d’esprit. Les sphéroïdes repliés avec succès doivent avoir une forme arrondie et être entièrement recouverts par l’ectoderme (Figure 2A-D).
REMARQUE : Si plus de la moitié des sphéroïdes ne se sont pas encore pliés avec succès, laissez les sphéroïdes en DM pendant 30 minutes supplémentaires. - Sélectionnez des sphéroïdes repliés d’un diamètre de 250 à 350 μm (Figure 2E-H). Évitez les sphéroïdes contaminés par des matériaux exogènes tels que les fibres plastiques. Déplacez les sphéroïdes sélectionnés sur HM avant de monter.
REMARQUE : Si l’expérience doit être réalisée dans un milieu supplémenté (par exemple, un traitement médicamenteux), déplacez immédiatement les sphéroïdes dans ce milieu à la place. Gardez à l’esprit qu’une fois que les sphéroïdes sont déplacés dans la HM, ils commenceront à osciller.
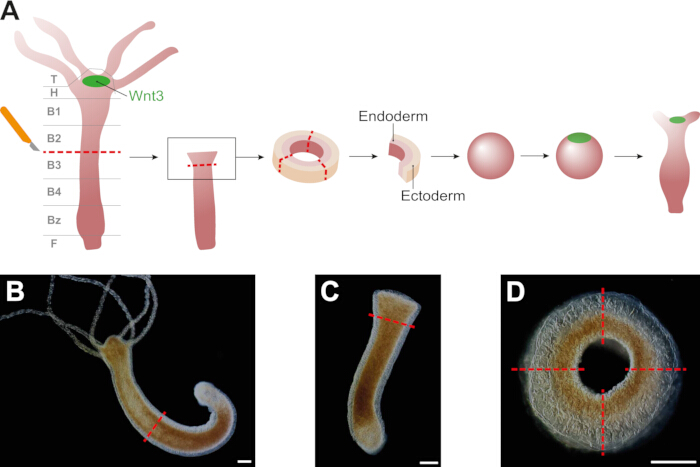
Figure 1 : Préparation des sphéroïdes Hydra. (A) Schéma montrant la génération des sphéroïdes d’Hydra. Les sphéroïdes brisent la symétrie en rétablissant un organisateur Wnt3+ qui pilote la formation, l’allongement et la différenciation des axes. (B) La première coupe est effectuée au milieu du corps, à la frontière entre les régions B2 et B3, comme indiqué dans (A). (C) Chaque moitié résultante est coupée à nouveau juste en dessous de la région gonflée. (D) Les anneaux de tissu produits sont ensuite découpés et divisés en 2 à 4 morceaux de tissu selon la taille de l’anneau. Barres d’échelle : 250 μm. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
| Moyen | Composition | Température de stockage | ||
| Médium de dissociation (DM) | 3,6 mM de KCl, 6 mM de CaCl2, 1,2 mM de MgSO4, 6 mM de citrate de sodium, 6 mM de pyruvate de sodium, 4 mM de glucose et 12,5 mM de TES (pH 6,9) | 4 °C | ||
| Hydra medium (HM) | 1 mM de CaCl2, 0,2 mM de NaHCO3, 0,02 mM de KCl, 0,02 mM de MgCl2 et 0,2 mM de tris-HCl (pH 7,4) | Température ambiante | ||
Tableau 1 : Compositions de médias et stockage.
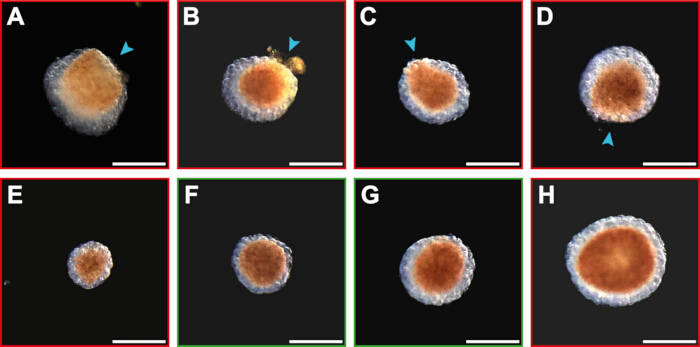
Figure 2 : Aperçu des sphéroïdes non dépliés et repliés. (A-D) Les sphéroïdes non repliés sont disposés du moins pli au presque entièrement replié. Les sphéroïdes non repliés sont reconnus par une région où l’ectoderme ne recouvre pas l’endoderme (indiquée par des pointes de flèches bleues). (E) Exemple d’un sphéroïde trop petit. (F-G) Sphéroïdes repliés de taille optimale (250-350 μm). (H) Exemple d’un sphéroïde trop grand. Les images ont été prises dans une plaque d’imagerie à fond de verre à 4 puits à l’aide du microscope hybride Revolve d’Echo (RVL2-K), en mode inversé avec un objectif 4,0x et une caméra à lumière à transmission (couleur). Barres d’échelle : 250 μm. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
2. Stratégies de montage
REMARQUE : La combinaison de la disposition du microscope et de la conception expérimentale détermine la stratégie de montage la plus adaptée pour une expérience. Ici, nous décrivons une variété de techniques de montage pouvant être utilisées pour diverses applications.
- Montage dans des puits d’agarose (Figure 3A)
- Préparez de l’agarose à 1 % dans le mélange en faisant bouillir le mélange jusqu’à ce que l’agarose soit complètement dissous.
REMARQUE : Un stock d’agarose à 1 % peut être préparé à l’avance et conservé dans une bouteille en verre bien fermée pendant 1 mois. Nous conseillons de ne pas réchauffer l’agarose plus de 5 fois. Cependant, les puits d’agarose doivent être préparés le jour de l’expérience. - Tant que l’agarose est encore liquide, recouvrir complètement le fond d’une plaque d’imagerie à fond de verre à 4 puits d’une couche de 2 mm d’épaisseur.
REMARQUE : D’autres plaques d’imagerie peuvent également être adaptées selon le système d’imagerie et le nombre de conditions à tester. Pour les expériences utilisant un traitement, veillez à compenser l’agarose. Des produits chimiques thermostables peuvent être directement mélangés à l’agarose. Préparez une solution d’agarose à 2 %, puis après l’ébullition, mélangez-la avec une solution 2x du produit chimique désiré. Couvrez l’agarose d’une solution 1x comme d’habitude. Si le produit chimique n’est pas thermostable, ajustez la concentration du produit chimique en tenant compte du volume d’agarose dans la plaque d’imagerie, et utilisez cette solution pour recouvrir l’agarose. - Laissez l’agarose prendre complètement. Ensuite, créez des puits dans l’agarose. Laissez au moins 10 mm d’agarose entre chacun des puits afin d’assurer leur intégrité structurelle.
- Tout en maintenant le piston enfoncé, poussez la pointe d’une pipette P1000 dans l’agarose jusqu’à ce qu’elle touche le bas de la plaque d’imagerie.
REMARQUE : La taille des puits d’agarose peut être ajustée, par exemple, en utilisant une pointe de taille différente ou un tampon. Il est important que les échantillons aient suffisamment d’espace pour se déplacer. - Tenez la pipette bien droite vers le haut et alignez-la avec le bas de la plaque d’imagerie. Ensuite, agitez et faites tourner la pointe de la pipette pour couper l’agarose.
- Relâchez le plongeon de la pipette et retirez lentement la pointe de la pipette de l’agarose en la déplaçant droitement vers le haut.
- Tout en maintenant le piston enfoncé, poussez la pointe d’une pipette P1000 dans l’agarose jusqu’à ce qu’elle touche le bas de la plaque d’imagerie.
- Répétez le processus de fabrication de puits jusqu’à ce que suffisamment de puits aient été créés. Si la pipette est retirée trop rapidement ou si l’agarose n’est pas complètement coupée avant le retrait, un peu d’agarose restera au fond du puits. Évitez d’utiliser ces puits car ils affecteront la qualité de l’imagerie.
- Couvrez l’agarose d’une fine couche de HM. Pour éviter l’évaporation du milieu, utilisez une plaque d’imagerie avec un couvercle.
- Libérez toute bulle d’air qui aurait pu se former dans les puits d’agarose en touchant les bulles d’air avec une pointe de pipette P20.
- Déplacez les sphéroïdes d’Hydra un par un dans la plaque d’imagerie. Si un sphéroïde ne tombe pas immédiatement dans un puits, dirigez-le dans la direction du puits en le poussant doucement avec la pipette.
REMARQUE : Deux sphéroïdes peuvent finir dans le même puits. Retirez les deux sphéroïdes par aspiration et essayez de les monter à nouveau. Sachez que la réaspiration des sphéroïdes peut endommager les sphéroïdes et/ou le puits d’agarose. Si cela arrive, continuez à utiliser différents puits et de nouveaux sphéroïdes. - Imagez les échantillons avec un microscope inversé (Figure 4A).
- Préparez de l’agarose à 1 % dans le mélange en faisant bouillir le mélange jusqu’à ce que l’agarose soit complètement dissous.
- Montage dans des puits FEP (Figure 3B)
- Préparez des pipettes en verre personnalisées qui serviront à éliminer les bulles d’air des puits FEP (Figure supplémentaire 1).
- Chauffez une pipette Pasteur en verre dans une flamme à un endroit qui permet toujours de tenir l’extrémité de la pointe. Continuez à faire tourner la pipette pour une chauffe uniforme.
- Une fois que le verre commence à ramollir, étire rapidement la pointe de la pipette en la retirant du feu.
- Rompez la zone diluée pour créer une nouvelle pointe de pipette d’environ 0,4 à 0,5 mm. Touchez rapidement la pointe de la pipette dans la flamme pour l’atténuer ; Assurez-vous que cela ne ferme pas la pipette.
- Chauffez la pipette en verre Pasteur à l’endroit où elle s’écarte. Ne faites pas tourner la pipette, mais déplacez-la hors de la flamme lorsque la pointe commence à s’affaisser. Tenez la pipette horizontalement jusqu’à ce qu’elle ait durci en forme de L.
- Créez des chambres FEP en thermoformant sous vide du feuille FEP sur des moules en aluminiumpersonnalisés 6. Les dimensions des moules peuvent être adaptées pour s’adapter à différentes tailles d’échantillons ou chambres de microscope. Pour les sphéroïdes Hydra , les puits de 0,5 mm de diamètre sont les mieux adaptés.
- Découpez le papier FEP en feuilles de 15 x 15 cm. Serrez le papier FEP à l’intérieur de la thermoformeuse et chauffez-le pendant 8 minutes.
- Placez les moules en aluminium sous le papier aluminium. Sous vide, formez le papier autour des moules pendant 30 secondes.
- Découpez manuellement les chambres de la feuille FEP thermoformée.
- Rends la chambre FEP sans poussière avec de l’air comprimé. Remplissez la chambre FEP avec du HM.
REMARQUE : En général, les chambres FEP ne possèdent pas de couvercle. Cela signifie qu’une partie du milieu s’évaporera pendant l’imagerie. Si l’évaporation du milieu pose problème, concevez une chambre qui puisse être fermée - Libérez les bulles d’air des puits à l’aide des pipettes en verre préparées précédemment. Utilisez un mouvement de cuillère pour pousser la bulle d’air hors du puits avec la pointe de la pipette.
- Une fois tous les puits débarrassés de bulles, déplacez les sphéroïdes de l’Hydre un par un dans la chambre FEP. Si un sphéroïde ne tombe pas dans un puits, poussez-le doucement vers l’intérieur avec une pipette.
REMARQUE : Si deux sphéroïdes tombent dans le même puits, retirez-les tous par aspiration par pipette et remontez-les. La conception des puits FEP déterminera quel type de microscope doit être utilisé pour l’imagerie. En général, les microscopes avec un ou plusieurs objectifs de détection positionnés horizontalement sont adaptés (Figure 4B).
- Préparez des pipettes en verre personnalisées qui serviront à éliminer les bulles d’air des puits FEP (Figure supplémentaire 1).
- Montage incrusté dans l’agarose dans des capillaires en verre (Figure 3C)
- Préparez 1 % d’agarose à faible point de fusion dans l’HM en faisant bouillir le mélange jusqu’à ce que l’agarose à faible point de fusion soit complètement dissous. Déplacez 1 mL d’agarose liquide dans un tube de microcentrifuge.
REMARQUE : Un stock d’agarose à faible point de fusion à 1 % peut être préparé à l’avance et conservé dans une bouteille en verre bien fermée pendant 1 mois. Si nécessaire, l’agarose peut être maintenue à l’état liquide en la maintenant à 37 °C. Cependant, ne chauffez pas activement l’agarose dès que les échantillons sont ajoutés. Envisagez de compléter l’agarose par un traitement (voir étape 2.1.2 du protocole) ou des billes fluorescentes à cette étape. Les perles peuvent être utilisées pour la reconstruction multivue. - Déplacez 2 à 4 sphéroïdes dans l’agarose. Insérer complètement une tige de piston dans un capillaire en verre ; La tige du piston devrait s’ajuster parfaitement.
- Insérez l’extrémité du capillaire dans l’agarose et, en tirant lentement vers le haut la tige du piston, tirez l’agarose vers le haut dans le capillaire. Commencez par aspirer de l’agarose sans sphéroïdes, puis sans arrêt, chargez les sphéroïdes incrustés dans l’agarose dans le capillaire.
REMARQUE : Pour obtenir de meilleurs résultats d’imagerie, les sphéroïdes individuels doivent être bien séparés et situés au bas de la colonne d’agarose (Figure 3C).
- Préparez 1 % d’agarose à faible point de fusion dans l’HM en faisant bouillir le mélange jusqu’à ce que l’agarose à faible point de fusion soit complètement dissous. Déplacez 1 mL d’agarose liquide dans un tube de microcentrifuge.
- Retirez le capillaire de l’agarose et nettoyez l’extérieur avec du papier de soie. Maintenez le capillaire horizontal et faites-le pivoter jusqu’à ce que l’agarose soit durci ; Cela aidera à maintenir les sphéroïdes au centre de la colonne d’agarose.
- Placez les capillaires remplis d’agarose dans la HM pour garder les échantillons hydratés. Les échantillons montés dans des capillaires vitreux doivent être imagés au microscope avec un ou plusieurs objectifs de détection positionnés horizontalement (Figure 4C).
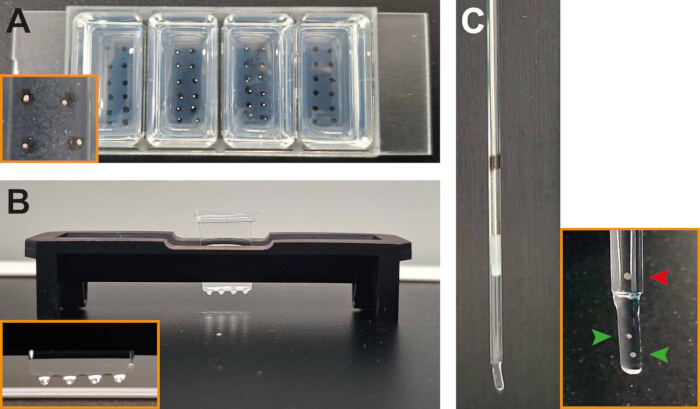
Figure 3 : Montage des sphéroïdes Hydra pour l’imagerie en direct. (A) Puits d’agarose avec (deux chambres centrales) et sans sphéroïdes (chambres extérieures). (B) Sphéroïdes montés dans des puits FEP. (C) Sphéroïdes incrustés dans l’agarose et montés dans un capillaire en verre. Pour l’imagerie, la colonne d’agarose est légèrement poussée hors du capillaire vitreux. Par conséquent, les sphéroïdes doivent être positionnés près du bas de la colonne d’agarose (pointes de flèches vertes), tout en restant bien séparés. Les sphéroïdes situés trop loin du fond (pointe de flèche rouge) ne peuvent pas être imagés efficacement. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
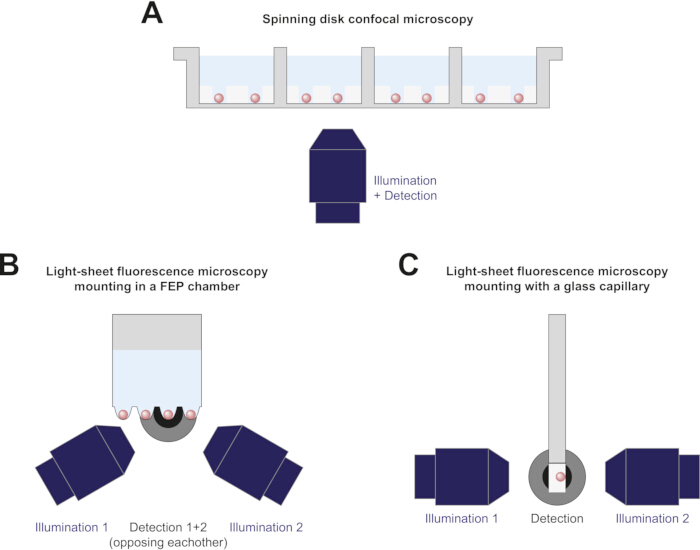
Figure 4 : Schémas des montages d’imagerie adaptés aux stratégies de montage décrites. (A) Sphéroïdes montés dans des puits d’agarose et imagés sur un microscope confocal à disque tournant inversé. (B) Sphéroïdes montés dans une chambre FEP et imagés à l’aide d’un microscope à fluorescence à feuilles lumineuses, adapté à l’imageriemulti-puits 6. Pour plus de clarté, le second objectif de détection, positionné en face de l’objectif de détection 1, n’est pas affiché. (C) Un sphéroïde intégré dans de l’agarose et monté dans un capillaire de verre pour la microscopie à fluorescence en feuilles lumineuses à l’aide d’un microscope avec une configuration alternative à (B). Veuillez cliquer ici pour voir une version agrandie de cette figurine.
3. Microscopie confocale à disque tournant
- Imagez les échantillons sur un microscope inversé équipé d’un disque tournant. Réglez la température de la chambre du microscope à 18-21 °C. Si le microscope ne peut pas être refroidi, refroidissez plutôt la pièce.
- Choisissez un objectif avec un champ de vision qui couvre l’ensemble de l’échantillon. Pour les échantillons montés dans des puits d’agarose, le champ de vision devrait idéalement couvrir l’ensemble du puits.
REMARQUE : L’utilisation d’un objectif sec est préférée, surtout pour les jeux de données en accéléré avec plusieurs échantillons. - Placez le porte-échantillon dans l’étage du microscope. Allumez la lumière transmise et réglez le temps d’exposition.
- Sélectionnez la longueur d’onde du laser, la puissance du laser et le temps d’exposition pour les fluorophores présents dans l’échantillon. Choisissez une combinaison de puissance laser et de temps d’exposition aussi faible que possible pour réduire le risque de phototoxicité mais suffisamment élevée pour obtenir un bon rapport signal sur bruit.
REMARQUE : Les échantillons vivants peuvent bouger significativement lors de l’imagerie. Dans la mesure du possible, effectuer l’acquisition simultanée de fluorescence et de lumière transmise, ou fluorescence à double laser, à l’aide de deux caméras. Si plus de deux canaux sont imagés, il faut privilégier l’acquisition simultanée des canaux là où le chevauchement précis est le plus important. - Trouvez tous les échantillons et réglez-les en plusieurs positions d’imagerie. Pour chaque échantillon, créez une pile z à partir du plan le plus proche de l’objectif et se terminant au premier plan flou. Pour les sphéroïdes Hydra , une taille de pas de 2 μm est recommandée.
REMARQUE : La création d’une pile z n’est pas toujours nécessaire. Par exemple, lorsqu’on examine le comportement oscillatoire des sphéroïdes d’Hydra en régénération, un seul plan focalisé sur le plan équateur des échantillons est suffisant. Lorsque les échantillons d’Hydra auront correctement coulé au fond du puits d’agarose et qu’un objectif approprié aura été choisi, cet avion devrait être à la portée de travail de l’objectif. - Définir les paramètres du time-lapse. Un temps de 60 à 70 heures avec imagerie toutes les 10 minutes convient pour imager la régénération complète des sphéroïdes d’Hydra . Commencez à faire des imageries.
4. Microscopie à fluorescence à feuilles lumineuses
- Imagez les échantillons avec un microscope à feuilles lumineuses avec des objectifs de détection positionnés horizontalement.
- Avant de commencer, alignez la feuille lumineuse créée par les objectifs d’illumination. Réglez la température de la chambre du microscope à 18-21 °C. Si le microscope ne peut pas être refroidi, refroidissez plutôt la pièce.
- Choisissez un objectif de détection qui peut tenir l’échantillon complet dans son champ de vision. Lorsque les échantillons ont de la place pour bouger, choisissez un objectif de détection qui y convient.
- Placez le porte-échantillon dans le microscope. Si les échantillons sont montés dans un capillaire en verre, poussez le piston vers le bas jusqu’à ce que les échantillons soient hors du verre pour ne faire une image que via l’agarose (Figure 3C).
- Configurez les réglages du microscope pour la lumière transmise, la fluorescence, les positions multiples et le time-lapse comme décrit à la section 3 (microscopie confocale à disque tournant).
- Si le microscope n’est pas équipé de multiples objectifs de détection, configurez la détection multivue pour détecter l’échantillon sous plusieurs angles. Lorsque plus de la moitié de l’échantillon peut être détectée dans une pile z, deux vues séparées par un angle de 180° suffisent. Sinon, utilisez trois à cinq vues.
- Configurez des piles z avec une taille de pas appropriée, pour les sphéroïdes Hydra une taille de pas de 2 μm est conseillée. La pile z doit couvrir complètement l’échantillon. Lors de l’imagerie d’échantillons en mouvement libre dans des puits FEP, créez une pile z qui recouvre l’ensemble du puits. Commencez à faire des imageries.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Nous avons réussi à générer des ensembles de données à long terme en accéléré pour régénérer des sphéroïdes Hydra en utilisant à la fois la microscopie confocale à disque rotatif (SDCM) et la microscopie à fluorescence à feuilles lumineuses (LSFM). La régénération s’est produite normalement dans les deux systèmes d’imagerie : les sphéroïdes ont rompu la symétrie, s’allongèrent et développèrent des tentacules et un pied en 3 jours (Figure 5A,
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
SDCM et LSFM sont toutes deux bien adaptées pour générer des ensembles de données en accéléré à long terme de sphéroïdes d’Hydra régénérants. Les principes optiques sur lesquels chaque technique repose sont distincts et, par conséquent, ils offrent des avantages et des limites uniques (Tableau 2). La SDCM est préférée lorsqu’une vue complète et haute résolution de l’échantillon n’est pas nécessaire. Plusieurs échantillons peuvent être imagés dans une seule expér...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont aucun conflit d’intérêts.
Remerciements
Nous tenons à remercier Laure Plantard du Facility for Advanced Imaging and Microscopy de FMI pour ses précieux contributions. Ce travail a été soutenu par la Fondation de recherche Novartis.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 20×/0.8 Objectif Plan-Apochromat | Zeiss | 440640-9903-000 | Pour la microscopie confocale à disque tournant |
| Objectif plongeur aquatique 20x/1.0 W Plan-Apochromat | Zeiss | 421452-9700-000 | Utilisé comme objectif de détection dans le Zeiss Lightsheet 7 |
| Support imprimé en 3D pour montage de chambre FEP | fait sur mesure | ||
| Plaque à 4 puits à fond en verre (#1.5H) | Ibidi | 80427 | |
| Agarose | Carl Roth | 3810.4 | |
| Moule en aluminium pour chambre FEP | fait sur mesure | ||
| Chlorure de calcium | Sigma-Aldrich | C4901 | |
| Air comprimé | Durable | POWERCLEAN STANDARD 400 | |
| Plaque de culture cellulaire (6 cm) | Thermo Fisher Scientific | 150288 | |
| D-(+)-glucose | Sigma-Aldrich | G8769 | |
| Feuille de FEP (épaisseur de 127 μm) | Adtech Polymer Engineering | ||
| FluoSpheres modifiés par carboxylate (0,2 μm, rouge foncé) | Thermo Fisher Scientific | F8807 | |
| Capillaire en verre | Brand | 701904 | |
| Pipette pasteur en verre (150 mm) | VWR | 612-1701 | |
| Hydra vulgaris | |||
| Logiciel d'imagerie | Visitron | VisiView | Pour la microscopie confocale à disque tournant |
| Microscope à lumière inversée | Zeiss | Axio observer 7 | Pour la microscopie confocale à disque tournant |
| Microscope à feuille de lumière | Leica | Viventis Deep LS2 | |
| Microscope à feuille de lumière | Zeiss | Lightsheet 7 | |
| Agarose à faible point de fusion | Thermo Fisher Scientific | R0801 | |
| Chlorure de magnésium | Sigma-Aldrich | M8266 | |
| Sulfate de magnésium | Sigma-Aldrich | M2643 | |
| Microscalpel | pfm medical | 200300745 | |
| Gomme à pipette | |||
| Piston transferpettor | Brand | 701932 | |
| Chlorure de potassium | Sigma-Aldrich | P9333 | |
| Brûleur Bunsen de sécurité | INTEGRA Biosciences | FIREBOY plus | |
| Caméras sCMOS | Photometrics | Prime 95B | Pour la microscopie confocale à disque tournant |
| Bicarbonate de sodium | Fluka Analytical, Sigma-Aldrich | 71630 | |
| Citrate de sodium dihydraté | Sigma-Aldrich | W302600 | |
| Pyruvate de sodium | Sigma-Aldrich | P2256 | |
| Unité de balayage confocale à disque tournant (trous de 50 μm) | Yokogawa | CSU-W1 | Pour la microscopie confocale à disque tournant |
| Stéréoscope | Leica | M80 | |
| TES | Sigma-Aldrich | T1375 | |
| Thermoformeur | Yuyao Jintai Machine Factory | Jintai JT-18 | |
| Plat de culture tissulaire (10 cm) | VWR | 734-2321 | |
| Tampon Tris-HCl | Roche Diagnostics | 10812846001 |
Références
- Bode, P. M., Bode, H. R. Formation of pattern in regenerating tissue pieces of hydra attenuata: I. Head-body proportion regulation. Dev Biol. 78 (2), 484-496 (1980).
- Fütterer, C., Colombo, C., Jülicher, F., Ott, A. Morphogenetic oscillations during symmetry breaking of regenerating hydra vulgaris cells. Europhys Lett. 64 (1), 137(2003).
- Weevers, S. L., et al. Mechanochemical patterning localizes the organizer of a luminal epithelium. Sci Adv. 11 (26), eadu2286(2025).
- Oreopoulos, J., Berman, R., Browne, M. Chapter 9 - Spinning-disk confocal microscopy: present technology and future trends. Meth Cell Biol. 123, 153-175 (2014).
- Stelzer, E. H. K., et al. Light sheet fluorescence microscopy. Nat Rev Meth Primers. 1 (1), 73(2021).
- Moos, F., et al. Open-top multisample dual-view light-sheet microscope for live imaging of large multicellular systems. Nat Meth. 21 (5), 798-803 (2024).
- Soriano, J., Colombo, C., Ott, A. Hydra molecular network reaches criticality at the symmetry-breaking axis-defining moment. Phys Rev Lett. 97 (25), 258102(2006).
- Livshits, A., Shani-Zerbib, L., Maroudas-Sacks, Y., Braun, E., Keren, K. Structural inheritance of the actin cytoskeletal organization determines the body axis in regenerating hydra. Cell Rep. 18 (6), 1410-1421 (2017).
- Hanson, A., et al. Automatic monitoring of neural activity with single-cell resolution in behaving hydra. Sc Rep. 14 (1), 5083(2024).
- Escobar, A., et al. Terminal differentiation precedes functional circuit integration in the peduncle neurons in regenerating hydra vulgaris. Neural Dev. 19 (1), 18(2024).
- Ferenc, J., Tsiairis, C. D. Studying Mechanical Oscillations During Whole-Body Regeneration in Hydra. Whole-Body Regenerat. 2450, 619-633 (2022).
- Bossert, P., Galliot, B. How to use hydra as a model system to teach biology in the classroom. Int J Dev Biol. 56 (6-8), 637-652 (2012).
- Jemielita, M., Taormina, M. J., Delaurier, A., Kimmel, C. B., Parthasarathy, R. Comparing phototoxicity during the development of a zebrafish craniofacial bone using confocal and light sheet fluorescence microscopy techniques. J Biophotonics. 6 (11-12), 920-928 (2013).
- Icha, J., Weber, M., Waters, J. C., Norden, C. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 39 (8), 1700003(2017).
- Ravichandran, Y., Vogg, M., Kruse, K., Pearce, D. J. G., Roux, A. Topology changes of hydra define actin orientation defects as organizers of morphogenesis. Sci Adv. 11 (3), eadr9855(2025).
- Maroudas-Sacks, Y., Garion, L., Suganthan, S., Popović, M., Keren, K. Confinement modulates axial patterning in regenerating hydra. PRX Life. 2 (4), 043007(2024).
- Bailles, A., et al. Anisotropic stretch biases the self-organization of actin fibers in multicellular hydra aggregates. Proc Natl Acad Sci. 122 (32), e2423437122(2025).
- Luu, P., Fraser, S. E., Schneider, F. More than double the fun with two-photon excitation microscopy. Comm Biol. 7 (1), 364(2024).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
