Ce protocole décrit les étapes essentielles pour la culture des lymphocytes T primaires, y compris leur isolement, leur activation, leur expansion et leur transfection transitoire par électroporation d’ARNm. De plus, un flux de travail et un panel d’anticorps pour l’analyse cytométrique en flux du phénotype, des marqueurs d’activation, de la viabilité et de l’expression du récepteur antigénique chimérique (CAR) sont proposés.
Article de méthode
Isolement, culture et transfection transitoire des lymphocytes T humains primaires pour générer les lymphocytes T du récepteur chimérique de l’antigène (CAR)
Dans cet article
Résumé
Résumé
Pour évaluer l’efficacité et la puissance des lymphocytes T du récepteur chimérique de l’antigène (CAR), il est essentiel d’isoler, activer, étendre, caractériser et modifier génétiquement les lymphocytes T humains primaires. Comparées aux lignées de cellules T communes, les cellules primaires peuvent fournir un système modèle plus réaliste, car elles sont très variables, capables de tuer par les cellules T et de se différencier. Ici, nous fournissons un protocole étape par étape pour toutes les étapes essentielles à la culture des lymphocytes T primaires, y compris leur isolement des produits sanguins, l’activation, l’expansion in vitro et la transfection transitoire. Nous décrivons les différences dans la cinétique d’expansion et la différenciation des lymphocytes T primaires lors de l’activation avec deux réactifs différents et fournissons un panel d’anticorps pour l’analyse cytométrique en flux du phénotype et de l’état d’activation des cellules T. Nous proposons des instructions détaillées pour l’électroporation des lymphocytes T humains avec un ARNm codant pour un CAR et pour évaluer la cinétique d’expression du CAR au fil du temps. Ce protocole fournit des recommandations sur les points temporels idéaux pour les tests de puissance et d’efficacité en aval des cellules CAR T ainsi que l’influence de différentes quantités d’ARNm sur l’intensité du signal. Compte tenu de la nature transitoire de cette méthode, elle offre une possibilité rapide et facile à mettre en œuvre de tester et de comparer de nombreux constructs CAR en parallèle.
Introduction
Les lymphocytes T humains primaires représentent un modèle physiologiquement pertinent et polyvalent pour l’étude de la biologie des cellules T ainsi que pour le développement et l’évaluation des thérapies cellulaires, y compris l’ingénierie CAR. Contrairement aux lignées cellulaires immortalisées, les lymphocytes T dérivés de donneurs sains reflètent étroitement la diversité fonctionnelle, les états d’activation, la diversité phénotypique et la dynamique de signalisation des lymphocytes T in vivo, offrant une représentation plus précise des réponses immunitaires et des performances thérapeutiques 1,2. De plus, la lignée de cellules T de Jurkat la plus couramment utilisée, issue d’une leucémie lymphoblastique, a été rapportée comme présentant une instabilité génomique lors de cultures prolongées, un phénomène courant chez les lignées cellulaires. 3 Bien que les lignées de cellules T, y compris les lignées de cellulesrapporteures 4, puissent être des outils précieux pour un dépistage précoce et permettre une lecture rapide, l’utilisation des lymphocytes T primaires chez les patients reflète plus étroitement l’application finale. Cependant, la disponibilité limitée et la qualité sous-optimale des lymphocytes T dérivés du patient restreignent souvent leur applicabilité, en particulier aux premiers stades du développement précliniquedu produit 5,6,7. L’utilisation de cellules provenant de donneurs sains minimise encore la variabilité introduite par les altérations immunitaires liées à la maladie et les traitements antérieurs, et permet une évaluation reproductible de la fonction, de l’activation et de l’expression des transgènes des lymphocytes T chez plusieurs donneurs.
Étant donné que des lymphocytes T primaires sont disponibles, les protocoles d’isolement, d’activation et d’expansion des lymphocytes T primaires sont des prérequis essentiels pour leur manipulation génétique et leurs essais fonctionnels. Les stratégies d’activation courantes utilisent soit des billes magnétiques recouvertes d’anticorps, des réactifs polymériques contenant des agonistes des lymphocytes T, soit des formulations d’anticorps solubles. Habituellement, les réactifs d’activation imitent l’activation physiologique du récepteur des lymphocytes T (TCR) via le complexe CD3 et la signalisation co-stimulante via CD28, ce qui correspond à une activation plus forte que via le seulCD3 8. L’activation avec des billes CD3/28 permet un contrôle précis de la force d’activation et du rapport bille/cellule. Après une phase initiale de stimulation, les billes peuvent soit être retirées, soit conservées dans la culture pour une activation continue. Les lymphocytes T se dilatent généralement rapidement pendant trois à quatre semaines avant que la croissance cellulaire ne ralentisse. En revanche, TransAct contient une matrice polymérique colloïdale, et l’excès de réactif peut simplement être éliminé par centrifugation et échange du surnageant. Par conséquent, il offre une alternative permettant une activation homogène en culture et ressemble à l’activation des lymphocytes T avec un stimulus plus faible que les billes CD3/28. Cependant, la prolifération est induite pendant environ deux semaines, et une restimulation est nécessaire pour des périodes d’expansion plus longues. Après l’activation initiale des lymphocytes T avec un réactif d’activation, les lymphocytes T sont cultivés et étendus in vitro pendant une à quatre semaines avant de pouvoir être utilisés pour des expériences. Notamment, le type de réactif d’activation, le choix des cytokines9, 10,11 et la période d’expansion influencent le nombre absolu de cellules T, le phénotype et l’état d’activation. En général, des conditions optimales telles que la concentration des réactifs, la densité de culture, la supplémentation en cytokines et le temps d’expansion doivent être initialement testées et déterminées empiriquement afin d’obtenir une prolifération robuste sans provoquer la mort cellulaire induite par activation ou l’épuisement des lymphocytes T. Ici, nous faisons une comparaison côte à côte de deux protocoles d’activation différents et de leur effet sur la différenciation et le profil d’activation des lymphocytes T humains primaires afin de soutenir les décisions sur le choix du réactif d’activation et le calendrier des expériences.
De plus, nous suggérons un panel cytométrique en flux utile pour analyser la composition phénotypique et le statut d’activation des lymphocytes T, en soutien à la planification expérimentale. Pour la modification génétique des lymphocytes T primaires, la transfection transitoire par électroporation de l’acide ribonucléique messager (ARNm) représente une alternative sûre, efficace et flexible à la transductionvirale 12. Bien que les vecteurs lentiviraux permettent une expression stable et à long terme des transgènes, ils nécessitent des mesures complexes de biosécurité, impliquent une intégration dans le génome de l’hôte et peuvent entraîner une expression variable selon le site d’intégration. De plus, la production de surnadants lentiviraux, suivie de la transduction des lymphocytes T et de la sélection des cellules transduites, prend du temps. En revanche, l’électroporation de l’ARNm permet une expression rapide et transitoire des gènes cibles sans intégration génomique ni composantes virales, réduisant ainsi la charge réglementaire et permettant des tests rapides et itératifs des constructions. Cela est particulièrement avantageux pour les premières phases de développement, où plusieurs candidats CAR sont sélectionnés et évalués. Dans des publications récentes, la transfection à ARNm est explorée comme plateformethérapeutique 13,14,15. Nous suggérons que la transfection transitoire avec l’ARNm16 est une approche facile à mettre en œuvre, notamment pour les laboratoires sans possibilité de réaliser des travaux lentiviraux dans un environnement de biosécurité niveau 2 (BSL-2). Une comparaison côte à côte des différents régimes d’activation avant la transduction lentivirale est disponible ailleurs17.
Ce protocole décrit l’isolement, l’activation, la culture, l’expansion et la transfection transitoire des lymphocytes T humains primaires utilisant soit des billes anti-CD3/28, soit TransAct pour l’activation et l’électroporation de l’ARNm pour l’expression transitoire de CAR. Le flux de travail décrit permet la génération reproductible de cellules CAR T fonctionnelles, adaptées à des applications en aval telles que les tests de cytotoxicité, la caractérisation phénotypique ou la modélisation in vitro des thérapies adoptives par cellules T.
Protocole
Ce protocole suit les directives éthiques de l’Université médicale de Vienne. Les propositions d’éthique ont été approuvées par le comité d’éthique de l’Université médicale de Vienne (1087/2025 et 1198/2025).
1. Isolement des lymphocytes T primaires à partir des produits sanguins
REMARQUE : Le matériau de départ peut être du sang entier, un produit d’aphérèse ou des chambres de réduction des leucocytes. Gardez l’échantillon à 4 °C jusqu’au traitement et commencez l’isolement le plus tôt possible, mais au plus tard dans les 24 heures suivant la collecte. Différentes stratégies d’isolation sont disponibles pour l’isolation des lymphocytes T, incluant la sélection négative et la sélection positive. Les sections 1.1 et 1.2 introduisent deux protocoles différents pour offrir des options d’isolation des cellules T. La manipulation des produits sanguins doit être effectuée dans un cabinet de sécurité biologique, en maintenant l’échantillon à température ambiante (RT) pendant le traitement.
- Isolement des lymphocytes T par sélection négative via centrifugation par gradient de densité
- Selon les instructions du kit, ajoutez la quantité requise de cocktail d’anticorps par mL d’échantillon. Incubez pendant le temps imparti en RT. Pour le kit d’enrichissement des lymphocytes T humains proposé : utiliser 50 μL de cocktail d’anticorps par mL d’échantillon et incuber pendant 20 minutes à la RT (par exemple, pour 5 mL d’échantillon, ajouter 250 μL de cocktail d’anticorps).
REMARQUE : Pour ce kit spécifique, une quantité minimale de globules rouges (GR) doit être présente pour un isolement réussi des cellules T (le ratio minimum recommandé est de 100 globules rouges par cellule nucléée). C’est généralement le cas lorsque des chambres de réduction du sang total ou des leucocytes sont utilisées comme matière de départ. Pour l’utilisation du produit d’aphérèse, cette stratégie d’isolation peut ne pas être efficace car le ratio des globules rouges est généralement trop bas. Par conséquent, une isolation préalable des cellules mononucléaires du sang périphérique (PBMC) suivie d’une étape d’isolation des cellules T comme décrit à la section 1.2 est recommandée. - Préparez un milieu dense (Ficoll, Pancoll ou similaire) dans un tube approprié. Pour des volumes d’échantillons inférieurs à 3 mL, utilisez 3 mL de milieu densité (dans un tube de centrifugation de 15 mL). Pour des volumes d’échantillons de 4 mL et plus, utilisez 15 mL de milieu dense (dans un tube centrifugateur de 50 mL).
- À la fin du temps d’incubation, diluez l’échantillon avec un volume équivalent de solution physiologique tamponnée phosphate (PBS) contenant 2 % de sérum bovin fœtal (FBS) et mélangez par pipetage. Cela correspond à une dilution 1:2 (par exemple, diluer 3 mL d’échantillon avec 3 mL de PBS avec 2 % de FBS). Superposez soigneusement l’échantillon dilué sur le milieu densifié à l’aide d’une pipette sérologique et d’un aide à la pipetage, en réduisant la vitesse de pipetage au minimum.
- Maintenez le tube à un angle de 45° pour augmenter la surface du milieu densité et soutenir la couche.
- Centrifugez l’échantillon à 1 200 x g, RT, pendant 20 minutes. Coupez le frein de la centrifugeuse ou réglez-le au minimum. Après centrifugation, une couche blanche doit être visible entre l’interface du milieu dense et le plasma. Cet anneau blanc et trouble contient les lymphocytes T désirés.
- Prélever les lymphocytes T en collectant soigneusement la couche à l’aide d’une pipette de transfert stérile ou d’une pipette sérologique de 2 mL, puis en les transférant dans un tube frais. Perturbez le moins possible les couches pour éviter de transporter le milieu densité ou le plasma.
- Poursuivez avec la section 1.3.
- Selon les instructions du kit, ajoutez la quantité requise de cocktail d’anticorps par mL d’échantillon. Incubez pendant le temps imparti en RT. Pour le kit d’enrichissement des lymphocytes T humains proposé : utiliser 50 μL de cocktail d’anticorps par mL d’échantillon et incuber pendant 20 minutes à la RT (par exemple, pour 5 mL d’échantillon, ajouter 250 μL de cocktail d’anticorps).
- Isolement des lymphocytes T par sélection positive à l’aide d’un kit de flux gravitationnel
- Effectuer une étape d’isolation du gradient de densité pour extraire les PBMC de l’échantillon : préparer le milieu densifié selon la section 1.1.2. Diluez l’échantillon avec un volume égal de PBS avec 2 % de FBS. Cela correspond à une dilution 1:2 (par exemple, diluer 3 mL d’échantillon avec 3 mL de PBS + 2 % de FBS).
- Superposez soigneusement l’échantillon dilué sur le milieu densifié à l’aide d’une pipette sérologique et d’un aide à la pipetage, en réduisant la vitesse de pipetage au minimum. Maintenez le tube à un angle de 45° pour augmenter la surface du milieu densité et soutenir la couche.
- Centrifugez à 400 x g, RT, pendant 30 minutes avec la pause désactivée ou réglée au minimum. Après centrifugation, une couche blanche doit être visible à l’interface du milieu densité et du plasma. Cet anneau blanc et trouble contient les PBMC, car leur densité est inférieure à celle des globules rouges.
- Récoltez les PBMC en collectant soigneusement la couche blanche et trouble et en les transférant dans un tube frais. Utilisez une pipette de transfert stérile ou une pipette sérologique de 2 mL pour cette étape et dérangez le moins possible les couches.
- Lavez les cellules collectées : ajoutez 20 mL de PBS avec 2 % de FBS. Comptez les cellules et calculez le nombre total de cellules. Centrifugez à 300 x g, 4 °C, pendant 10 minutes, avec le frein activé. Dorénavant, gardez les cellules sur la glace et travaillez avec des réactifs refroidis.
- Pipette sur le surnageant. Les calculs suivants sont utilisés pour jusqu’à 1 x 10⁷ cellules et peuvent être mis à l’échelle en conséquence. Resuspendez la granule cellulaire dans 80 μL de PBS avec 0,5 % d’albumine sérique bovine (BSA) et 2 mM d’acide éthylénédiaminetétraacétique (EDTA).
- Mélangez 10 μL de microperles CD4 avec 10 μL de microperles CD8. Ajoutez le mélange de billes aux PBMC resuspendus. Mélangez bien et faites couver pendant 15 minutes à 4 °C.
- En attendant, placez la colonne de flux gravitationnel dans le champ magnétique d’un dispositif de séparation approprié. Préparez la colonne en la rinçant avec 3 mL de PBS avec du BSA et de l’EDTA.
- Après l’étape d’incubation, lavez les cellules en ajoutant 2 mL de PBS avec du BSA et de l’EDTA. Centrifugeuse à 300 x g, 4 °C, pendant 10 minutes. Rejetez le surnageant et resuspendez jusqu’à 10⁸ cellules dans 500 μL de PBS avec BSA et EDTA.
- Appliquez la suspension à cellules sur la colonne. Les cellules marquées sont maintenues dans la colonne par le dispositif de séparation magnétique. Le flux contient des cellules non marquées (PBMC doubles CD4 et CD8 doublement négatif) et peut être collectée si désiré. Lavez la colonne 3 fois en la rinçant avec 3 x 3 mL de PBS avec du BSA et de l’EDTA. Ajoutez un nouveau tampon dès que la colonne est vide.
- Pour éluer les cellules marquées, retirez la colonne d’écoulement gravitationnel du séparateur magnétique et placez sa sortie au-dessus d’un tube de collecte frais. Pipettez 5 mL de PBS contenant BSA et EDTA sur la colonne, puis poussez fermement le plunger dans la colonne pour éluer les cellules. Poursuivez avec la section 1.3.
REMARQUE : Les kits d’anticorps magnétiques sont disponibles sous forme de kits Pan T ainsi que pour des sous-ensembles spécifiques de cellules T et peuvent être des kits de sélection positive ou négative. Dans chaque cas, les cellules marquées sont retenues par le dispositif de séparation magnétique. Pour la sélection positive, les lymphocytes T (ou leurs sous-ensembles) sont marqués avec des billes magnétiques via leur anticorps apparenté. Pour la sélection négative, toutes les cellules qui n’appartiennent pas à la population de cellules T spécifiées sont étiquetées avec des billes magnétiques. Les lymphocytes T se trouvent donc dans le flux direct.
- Gel des lymphocytes T isolés
- Laver les lymphocytes T avec 20 mL de PBS avec 2 % de FBS. Centrifugeuse à 300 x g, RT, pendant 10 minutes. Le frein peut être réactivé. Jetez le surnageant.
- Resuspendez les cellules dans 5 à 10 mL de PBS avec 2 % de FBS. Pour utiliser directement les cellules pour la culture, procédez à la section 2.4. Pour congeler les cellules, procédez à la section suivante.
REMARQUE : La congélation des cellules n’est pas nécessaire si les lymphocytes T isolés sont utilisés immédiatement pour l’activation et la culture. - Comptez les cellules en suspension et centrifugez à 300 x g, 4 °C, pendant 10 minutes. En attendant, calculez le nombre de cellules à congeler. Une aliquote de cellule T doit contenir 5 à 20 x10 6 cellules. Préparez le nombre requis de fioles cryogéniques ainsi que le milieu de congélation ( voir Tableau 1).
- Après centrifugation, jetez le surnageant et la pipette du liquide restant. Travaille vite à partir de maintenant.
- Resuspendez la granule cellulaire dans 1 mL de milieu congélant pré-refroidi pour chaque aliquote (par exemple, si cinq aliquotes sont préparées, resuspendez la pellete dans 5 mL de milieu congélant). Une suspension de cellules d’aliquote de 1 mL dans chaque cryo-flacon. Congelez immédiatement les fioles cryogéniques à -80 °C.
REMARQUE : Il est recommandé de congeler à un rythme contrôlé. Pour cela, utilisez des contenants de congélation appropriés. Transférez les cellules en azote liquide après congélation à -80 °C (par exemple, le lendemain ou dans les deux semaines).
| Composant | Concentration finale |
| Diméthylsulfoxyde | 10 % (v/v) |
| Sérum fœtal bovin | 45 % (v/v) |
| RPMI 1640 avec rouge phénol | 45 % (v/v) |
Tableau 1 : Composition du milieu de congélation. Le milieu de congélation est utilisé pour préserver l’intégrité et la viabilité des cellules pendant la congélation et le stockage.
2. Dégel, activation et expansion des lymphocytes T primaires
- Effectuer toutes les étapes dans des conditions de travail stériles à l’aide d’un cabinet de sécurité biologique.
- Pré-réchauffe le milieu Roswell Park Memorial Institute (RPMI) 1640 sans additifs à 37 °C et transférez 20 mL dans un tube centrifugeuse. Décongeler une aliquote de lymphocytes T congelés en soumettant rapidement le tube à de l’eau chaude. Arrêtez de dégeler lorsqu’une petite pellete de glace est encore visible à l’intérieur du flacon cryogénique.
- Ajoutez immédiatement 1 mL de RPMI préchauffé à la suspension de la cellule et transférez-le soigneusement dans le tube centrifugeuse. Rincez la cryo-fiole avec 1 mL de RPMI. Évitez des étapes supplémentaires de resuspension, qui soumettraient les cellules à des contraintes de cisaillement.
- Centrifugeuse à 300 x g, RT, pendant 5 minutes. Jetez le surnageant. Resuspendez la pelote cellulaire dans un milieu complet de cellules T. Le milieu complet des cellules T est composé de RPMI 1640 avec 10 % de FBS, 1 % de pénicilline/streptomicine, 5 ng/mL d’interleucine 7 (IL-7) et 10 ng/mL d’interleucine 15 (IL-15) ( voir tableau 2).
- Comptez les cellules en suspension reprise. Des cellules de semence dans un milieu complet de cellules T à une densité de 1 x 10⁶ cellules/mL dans une plaque de puits appropriée. Ajoutez la quantité requise de réactif d’activation, comme indiqué dans le manuel correspondant. Par exemple, pour activer 1 x 10cellules de 6 , semez les cellules dans 1 mL de milieu complet de cellules T dans une plaque à 24 puits. Ajoutez soit 25 μL de billes CD3/28, soit 10 μL de réactif TransAct.
REMARQUE : Si les cellules ne sont pas assez denses (c’est-à-dire que le nombre de cellules est inférieur à 1 x 10⁶ cellules/mL), centrifugez à nouveau avec les mêmes conditions qu’auparavant. Resuspendez la pelote dans la quantité appropriée de milieu complet des cellules T pour atteindre une densité de 1 x 10⁶ cellules/mL. - Incubez les cellules à 37 °C dans un incubateur avec un environnement à 5 % deCO-2 pendant jusqu’à trois semaines. Comptez les cellules tous les 2-3 jours et ajustez la densité à 0,3-0,5 x 10⁶ cellules/mL en ajoutant un nouveau milieu complet de cellules T. La densité cellulaire ne doit pas dépasser 1,5 x 10⁶ cellules/mL, car les lymphocytes T primaires pourraient ne pas revenir à la phase de croissance exponentielle s’ils sont cultivés à des densités élevées.
REMARQUE : Surtout dans les premiers jours après l’activation, des amas cellulaires macroscopiques peuvent être visibles (voir Figure 2D). Cela est attendu, car les cellules se regroupent autour du réactif d’activation lors de l’initialisation de la prolifération. En général, les cellules seront prêtes à être utilisées environ une semaine après leur activation. Cependant, le timing dépend de la configuration expérimentale et du nombre requis de cellules. Il est recommandé d’utiliser les lymphocytes T toujours dans la même plage après l’activation des réplicés biologiques (c’est-à-dire 9 à 12 jours après l’activation).
| Composant | Concentration finale |
| Sérum fœtal bovin | 10 % (v/v) |
| Interleucine 15 (IL-15) | 10 ng/mL |
| Interleukine 7 (IL-7) | 5 ng/mL |
| Pénicilline/Streptomycine 10 000 U/mL | 1 % (v/v) |
| RPMI 1640 avec rouge phénol | NA |
Tableau 2 : Composition du milieu complet des cellules T. Milieu utilisé pour la culture des lymphocytes T humains primaires après activation.
3. Coloration pour phénotype et marqueurs d’activation
- Comptez les lymphocytes T. Utilisez 0,1 x 10⁶ cellules par réaction de coloration. Calculez le volume requis de suspension de cellules et transférez-le dans un tube à fond rond en polystyrène approprié.
REMARQUE : Le nombre de cellules colorées peut être réduit à un minimum de 50 000 cellules si nécessaire. Colorer plus de cellules que la quantité requise est possible, tant que les anticorps sont en excès molaire, comme décritprécédemment 18,19. - Lavez les cellules une fois en ajoutant directement 1 mL de tampon de coloration, composé de PBS avec 0,5 % de FBS. Centrifugeuse à 300 x g, 4 °C, pendant 5 minutes. Dorénavant, gardez les cellules sur la glace et travaillez avec des réactifs refroidis.
- En attendant, préparez un mélange maître d’anticorps pour tous les tubes comme décrit dans le tableau 3. Diluez les anticorps jusqu’à la concentration finale dans le tampon de coloration. La coloration est réalisée dans un volume de 50 μL par tube. Mélangez bien, par exemple, en vortexant.
REMARQUE : Ce protocole peut être combiné avec d’autres expériences de coloration, telles que la coloration pour l’expression CAR décrite à la section 6. Un colorant vivant/mort peut être ajouté pour faciliter la fermeture des cellules vivantes. Dans ce cas, les spectres d’émission doivent être choisis en conséquence pour éviter le chevauchement avec les autres fluorophores utilisés. - Après centrifugation, jetez le surnageant et la pipette du liquide restant. Resuspendez chaque pellet dans 50 μL du mélange maître d’anticorps.
- Faites couver les tubes à 4 °C dans le noir pendant au moins 30 minutes. Cette étape d’incubation peut être prolongée jusqu’à plusieurs heures.
- Lavez les cellules en ajoutant 1 mL de tampon de coloration directement à la réaction de coloration. Centrifugez à 300 x g, 4 °C, pendant 5 minutes et jetez le surnageant. Répétez cette section avec les mêmes conditions. Après la deuxième étape de lavage, jetez le surnageant, en laissant une petite quantité de tampon résiduel dans les tubes pour empêcher les cellules de sécher.
- Gardez les cellules colorées en granules et sur la glace jusqu’à la mesure de la dose. Resuspendez la pelote dans 100 μL de tampon de coloration juste avant la mesure.
REMARQUE : Ce protocole est optimisé pour la coloration réalisée dans des tubes à fond rond de 5 mL. La coloration sur des plaques à 96 puits est également possible en utilisant un protocole légèrement adapté. Comme les plaques ont un volume de travail plus faible, deux étapes de lavage de 200 μL avant la teinture sont conseillées. Si plus de 50 μL de suspension de cellules par puits est ensemencé, ajoutez les cellules à pellets et jetez le surnageant avant de passer aux étapes de lavage. La coloration est également effectuée à 50 μL par puits. Après la teinture, effectuez trois étapes de lavage au lieu de deux avec un tampon de coloration de 200 μL. La centrifugation est effectuée avec les mêmes réglages que ceux décrits ci-dessus.
| Couleur laser | Laser λ (nm) | Filtre d’émission | Plage de filtre (nm) | Colorant fluorescent | Antigène | Dilution finale | Type de marqueur |
| Violet | 405 | 450/45 | 427.5–472.5 | VioBlue | CD45 | 1:100 | Pan leucocyte |
| Violet | 405 | 525/40 | 505–545 | VioGreen | CD69 | 1:50 | Activation |
| Violet | 405 | 610/20 | 600–620 | Vio Bright V600 | CD45RA | 1:100 | Phénotype |
| Bleu | 488 | 525/40 | 500–545 | FITC | CD8 | 1:100 | Phénotype |
| Bleu | 488 | 690/50 | 665–715 | PerCP–Vio 700 | CD154 | 1:50 | Activation |
| Jaune/vert | 561 | 585/42 | 564–606 | EPS | CD134 | 1:50 | Activation |
| Jaune/vert | 561 | 675/30 | 660–690 | PE–Vio 670 | CD3 | 1:100 | Cellule Pan T |
| Jaune/vert | 561 | 780/60 | 750–810 | PE–Vio 770 | CD25 | 1:50 | Activation |
| Rouge | 638 | 660/20 | 650–670 | APC | CD137 | 1:50 | Activation |
| Rouge | 638 | 712/25 | 699.5–724.5 | Vio Bright R720 | CD62L | 1:100 | Phénotype |
| Rouge | 638 | 780/60 | 750–810 | APC–Vio 770 | CD4 | 1:100 | Phénotype |
Tableau 3 : Aperçu du panel d’anticorps et fluorophores proposés pour l’analyse de l’expression primaire des lymphocytes T du phénotype et des marqueurs d’activation. Un cytomètre en flux avec au moins 4 lasers et la configuration de filtres correspondante sont nécessaires pour réaliser cette expérience. Si la configuration de l’appareil diffère, les fluorophores doivent être ajustés en conséquence.
4. Transcription in vitro de l’ADN codant pour CAR afin de générer un ARNm
- Concevoir un modèle d’ADN adapté pour la transcription in vitro (IVT) dans l’ARNm. Incluez un promoteur T7 pour l’ARN polymérase T7, une séquence de Kozak, un codon de départ, une séquence peptidique signale, la séquence CAR désirée et un codon d’arrêt (Figure 1).
REMARQUE : La séquence de Kozak est un motif de reconnaissance essentiel pour l’initiation de la traduction des protéines en soutenant l’assemblage correct d’un codon de départ par le ribosome. Le peptide signal est nécessaire au traitement correct du CAR dans le Golgi et à son incorporation dans la membrane plasmique. Pour détecter l’expression du CAR, il est utile d’inclure un tag sur la partie extracellulaire du CAR (par exemple, un tag DYKDDDDK ou un tag MAP). Certaines CAR peuvent également être détectées à l’aide de leur antigène cognat soluble conjugué avec un fluorophore, ou d’anticorps contre d’autres structures courantes, telles que le domaine liant scFv (par exemple, anticorps liant anti-G4S ou anti-anticorps liant de Whitlow). - Amplifier l’ADN par réaction en chaîne par polymérase (PCR) à l’aide d’amorces flanquant la structure CAR, y compris le promoteur T7. Pour la TVI, 1 μg d’ADN CAR est nécessaire. Vérifiez la longueur correcte du produit PCR en effectuant une électrophorèse analytique sur gel d’agarose. Purifiez le produit PCR par purification en colonne à l’aide d’un kit PCR et de nettoyage de l’ADN avant de passer à l’IVT. L’ADN peut être stocké à -20 °C.
REMARQUE : Il peut être bénéfique d’inclure 5 à 10 nucléotides aléatoires dans les régions d’amorce avant et après le transcript afin d’obtenir une meilleure liaison de la polymérase. Comme une grande quantité d’ADN est nécessaire pour la TVI, le volume de la réaction PCR peut être augmenté en conséquence. - Utilisez un kit IVT incluant une étape de déplacement poly(A) pour générer un ARNm polyadénylé. Effectuez une IVT dans une armoire de sécurité biologique et nettoyez soigneusement les surfaces avec du désinfectant. Suivez les instructions du kit pour effectuer l’IVT.
REMARQUE : Allonger l’étape de transcription jusqu’à plusieurs heures peut augmenter le rendement de l’ARNm. La durée de l’étape de polyadénylation doit être maintenue constante à travers les échantillons, car elle influence directement la longueur de la queue poly (A). Cela peut, à son tour, influencer la stabilité et l’efficacité d’expression de l’ARNm in vivo20. - Purifiez l’ARNm à l’aide d’un kit de nettoyage d’ARN en colonne et déterminez la concentration d’ARNm purifié à l’aide d’un dispositif approprié.
REMARQUE : Il existe plusieurs façons d’évaluer la qualité de l’ARNm transcrit, notamment l’électrophorèse analytique sur gel avant et après l’étape de déplacement poly(A) et des méthodes basées sur le rapport d’absorption pour déterminer la concentration d’ARNm. Le rapport A260/230 recommandé est de 2,0-2,2 ; Des valeurs inférieures à 1,8 indiquent une contamination et une performance potentiellement médiocre dans les tests d’expression. L’importance des modifications et purifications de l’ARNm avant l’électroporation est décrite ailleurs 21,22,23. - Aliquotes 3 à 5 μg d’ARNm purifié (la quantité finale d’ARNm utilisée dans des expériences pour une électroporation) et stockez les aliquotes à -80 °C. Évitez les cycles répétés de gel-dégel.

Figure 1 : Représentation schématique des composants du gabarit d’ADN nécessaires à la génération d’un ARNm pour la transfection des cellules T. L’ADN modèle pour l’IVT doit contenir un promoteur T7, la séquence de Kozak, un codon de départ suivi d’un peptide signal permettant la sécrétion de la protéine vers l’espace extracellulaire, la séquence CAR désirée, et un codon stop. Abréviations ; ARNm = acide ribonucléique messager ; ADN = acide désoxyribonucléique ; CAR = récepteur antigénique chimérique ; IVT = transcription in vitro. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
5. Transfection transitoire des lymphocytes T primaires par électroporation à ARNm
- Un jour avant la transfection, diluez les lymphocytes T à une densité de 0,3 x 10⁶ cellules/mL dans un milieu complet de cellules T (voir Tableau 2). Les cellules doivent être en phase de croissance exponentielle le jour de la transfection (c’est-à-dire à une densité inférieure à 1 x 10⁶ cellules/mL) pour une expression efficace de la CAR.
- Le jour de la transfection, tout le substrat requis a pré-réchauffé à 37 °C.
- Comptez les lymphocytes T et calculez le volume requis. Utilisez 1 à 5 x10 6 cellules pour chaque ARNm CAR.
REMARQUE : Il est conseillé d’inclure toujours une transfection « MOCK » (c’est-à-dire les lymphocytes T qui subissent la procédure de transfection, mais sans ajout d’ARNm). Ces cellules peuvent également servir de témoins négatifs pour la coloration et les expériences. Gardez le numéro de cellule constant dans une expérience. - Transférez le volume requis de suspension à cellules T dans un tube centrifugeuse conique. Centrifugeuse à 300 x g, RT, pendant 5 minutes. Jetez le surnageant. Toutes les étapes de centrifugation des sections suivantes sont répétées dans ces conditions.
REMARQUE : Si le volume requis dépasse la capacité d’un tube centrifuge conique, il peut être divisé en parties égales sur deux tubes ou plus. Dans ce cas, resuspendez tous les granulés dans un volume total de 20 mL de médium RPMI et accumulez-les lors de la première étape de lavage (section 5.6). - Préparez un milieu complet des lymphocytes T dans une plaque de puits appropriée pour la récupération des cellules T après l’électroporation.
REMARQUE : Utilisez ces considérations pour le calcul : Les cellules doivent être semées à une densité d’environ 0,5-1,0 x 10⁶ cellules/mL après électroporation. Environ un tiers à la moitié des cellules meurent pendant ou après l’électroporation. Par exemple, si 2 x 10⁶ cellules sont utilisées par électroporation, un minimum de 1 x 10⁶ cellules est attendu. Pour atteindre la densité cellulaire requise, utilisez 2,0 mL de milieu T complet (dans une plaque à 12 puits). Préchauffez la plaque contenant le milieu des lymphocytes T à 37 °C jusqu’à ce que l’électroporation soit effectuée. - Effectuez la première étape de lavage avec 20 mL de RPMI avec du phénol rouge et sans compléments. Pipette RPMI sur le dessus des cellules, centrifugeuse à 300 x g, RT, pendant 5 minutes, puis jetez le surnageant.
- Effectuez la deuxième étape de lavage avec 20 mL de RPMI sans phénol rouge et sans compléments comme décrit ci-dessus.
REMARQUE : Si des cellules T provenant de plusieurs donneurs sont utilisées pour l’électroporation, les cellules peuvent être préparées en parallèle jusqu’à la section 5.8. Utilisez un seul lot de cellules T pour effectuer la dernière étape de lavage (section 5.8). Laissez les autres cellules en pellets sans jeter le surnageant et procédez à la dernière étape de lavage une fois la première opération d’électroporation terminée. - Effectuez la troisième étape de lavage avec 20 mL de substrat sérique réduit comme décrit ci-dessus.
- Lors de la dernière étape de centrifugation, récupérez toutes les aliquotes d’ARNm nécessaires dans le congélateur et conservez-les sur la glace. Étiquetez les cuvettes d’électroporation et la plaque avec le média préchauffé.
- Configurez les conditions sur le dispositif d’électroporation. Ici, un système total Gene Pulser Xcell est utilisé. Les paramètres du protocole pour les lymphocytes T primaires doivent être :
Protocole d’onde carrée : Tension : 500 V, nombre d’impulsions : 1, Durée de l’impulsion : 5 ms, Intervalle d’impulsion : 0, Diamètre de la cuvette : 4 mm
REMARQUE : Ce protocole est optimisé pour les lymphocytes T primaires. D’autres types de cellules peuvent nécessiter une adaptation des réglages, notamment de la longueur de l’impulsion. - Éliminez soigneusement le surnageant en pipettant le liquide restant sans déranger la pellete. Resuspendez la pellete cellulaire dans 100 μL de milieu sérique réduit par électroporation (par exemple, si cinq électroporations sont effectuées, resuspendez la pellete à un volume total de 500 μL).
- Utilisez 100 μL de suspension en cellules T et 3 à 5 μg d’ARNm par électroporation. Ne préparez qu’une seule électroporation à la fois. Ajoutez la suspension de cellules T au tube contenant l’ARNm, mélangez doucement. Évitez de pipetter de haut en bas. Travaille vite à partir de maintenant.
REMARQUE : Le volume de l’ARNm ajouté ne doit pas dépasser 10 μL. La quantité d’ARNm peut être ajustée si nécessaire. Lors de la comparaison des CAR ou des expériences, utilisez toujours le même nombre de cellules et d’ARNm pour chaque électroporation. C’est important, car la quantité d’ARNm est directement liée aux niveaux d’expression de la CAR (voir Figure 5). - Transférez le mélange ARNm/cellules T vers une cuvette d’électroporation. Assurez-vous que la suspension couvre le bas de la cuvette. Ne faites pas de pipette de haut en bas.
- Transférez rapidement la cuvette contenant le mélange ARNm/T au dispositif d’électroporation et effectuez l’électroporation avec les réglages préparés à la section 5.11.
- Après électroporation, récupérez soigneusement les lymphocytes T dans un milieu complet préchauffé en ajoutant 100 μL de milieu de la plaque du puits à la cuvette, puis en transférant les cellules vers la plaque. Rincez la cuvette avec 100 μL de médium.
REMARQUE : Les cellules sont sensibles aux contraintes de cisaillement après électroporation. Évitez les étapes répétées de la resuspension. - Répétez les sections 5.12 à 5.15 pour tous les constructs d’ARNm.
- Incuber les lymphocytes T transfectés à 37 °C avec 5 % deCO2. Si un autre lot de lymphocytes T est préparé, continuez la section 5.8 avec ce lot dès maintenant.
- Effectuez l’expérience correspondante dans les 24 heures.
REMARQUE : L’expression du CAR sera détectable dès 3 à 6 heures après l’électroporation. Les niveaux d’expression maximales et la cinétique peuvent dépendre du construct d’ARNm et doivent être testés lors d’expériences préliminaires. Des protocoles détaillés décrivant les tests potentiels de puissance en aval, tels que l’analyse de la cytotoxicité des cellules CAR T ou des niveaux de sécrétion de cytokines lors d’une co-culture avec des cellules cibles tumorales, sont disponibles ailleurs: 23,24,25,26,27.
6. Analyse de l’expression du CAR après électroporation
- 6 à 24 heures après l’électroporation, resuspendre et compter les lymphocytes T. Utilisez 50 000 à 100 000 cellules par réaction de coloration. Transférez le volume requis de suspension à cellules dans un tube à fond arrondi en polystyrène approprié. Les sections suivantes peuvent être réalisées en dehors d’un cabinet de sécurité biologique.
- Lavez les cellules en ajoutant 1 mL de tampon de coloration, composé de PBS avec 0,5 % de FBS. Centrifugeuse à 300 x g, 4 °C, pendant 5 minutes. Dorénavant, gardez les cellules sur la glace et travaillez avec des réactifs refroidis.
- Préparez un mélange maître avec tous les anticorps utilisés dans le panneau de teinture. Inclure un anticorps permettant la détection CAR (par exemple, via un peptide intégré comme un DYKDDDDK-tag). Diluez les anticorps comme recommandé dans un volume final de coloration de 50 μL (par exemple, pour obtenir une dilution 1:50, 1 μL d’anticorps est ajouté à 49 μL de tampon pour chaque tube).
REMARQUE : La coloration pour l’expression de CAR peut être réalisée uniquement avec un anticorps de détection CAR ou combinée à une coloration phénotypique et par marqueur d’activation. L’anticorps, ainsi que le fluorophore conjugué, peuvent être ajustés. Lors de l’échange d’anticorps et/ou de fluorophores, considérez les spectres d’excitation et d’émission respectifs. L’APC est compatible avec le colorant proposé 7-aminoactinomycine D (7-AAD) pour une coloration de viabilité simultanée. - Après centrifugation, éliminez complètement le surnageant en pipettant le liquide résiduel sans déranger la pellete cellulaire. Resuspendez chaque pellet dans 50 μL du mélange d’anticorps préparé.
- Faites couver les tubes à 4 °C dans le noir pendant au moins 30 minutes. Cette étape d’incubation peut être prolongée jusqu’à plusieurs heures.
- Lavez les cellules en ajoutant 1 mL de tampon de coloration directement au tube. Centrifugez à 300 x g, 4 °C, pendant 5 minutes et jetez complètement le surnageant en pipettant le liquide résiduel. Résuspendez les granulés cellulaires dans 100 μL de tampon de coloration par tube.
- Avant de commencer la mesure, ajoutez 2 μL de solution 7-AAD aux tubes et mélangez bien. Incuber pendant 10 minutes en RT dans le noir. Procédez immédiatement à la mise en mesure.
REMARQUE : Ne pas incuber les cellules avec 7-AAD pendant plus de 15 minutes, car cela pourrait fausser les résultats. Pour obtenir des temps d’incubation homogènes, envisagez d’ajouter le 7-AAD soit séquentiellement, soit par lots. Ce protocole est optimisé pour la coloration réalisée dans des tubes à fond rond de 5 mL. La coloration dans des plaques à 96 puits peut également être réalisée à l’aide d’un protocole légèrement modifié. Comme les plaques ont un volume de travail plus faible (maximum 250 μL), deux étapes de lavage avec 200 μL de tampon avant la teinture sont recommandées. Si plus de 50 μL de cellules sont ensemencées par puits, on comprime les cellules et on jette le surnageant avant de procéder aux étapes de lavage. La coloration est également effectuée à 50 μL par puits. Après l’incubation, effectuer deux lavages avec un tampon de coloration de 200 μL. La centrifugation est effectuée avec les mêmes réglages que ceux décrits ci-dessus.
Résultats
Activation et expansion des lymphocytes T humains primaires
Les lymphocytes T primaires ont été décongelés et activés dès le jour 0 avec des billes CD3/28 ou du TransAct, étendus pendant 23 jours et comptabilisés tous les 2-3 jours (Figure 2A). Les jours de comptage, les densités cellulaires ont été ajustées à 0,3-0,5 x 10⁶ cellules/mL. Les jours 0/2/5/9/14/20, les lymphocytes T ont été utilisés pour une analyse cytométrique en flux afin d’évaluer le phénotype et l’expression des marqueurs d’activation. Au cours de la première semaine après l’activation, les lymphocytes T se sont proliférés et se sont rapidement étendus avec les deux réactifs d’activation (Figure 2B), avec une expansion de repliement légèrement plus faible pour les lymphocytes T activés par TransAct (Figure 2C). Notamment, l’activation des lymphocytes T était également visible par analyse microscopique, avec des grappes de cellules T se formant autour des réactifs d’activation (Figure 2D).
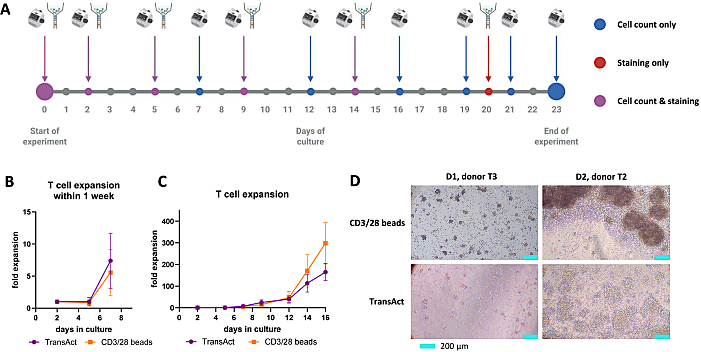
Figure 2 : Activation et expansion des lymphocytes T primaires à l’aide de deux réactifs d’activation différents. (A) Représentation schématique de la chronologie expérimentale. Les cellules ont été activées soit avec des billes CD3/28, soit avec TransAct le jour 0 et cultivées pendant 23 jours. Les points bleus représentent les jours où les cellules ont été comptées, les points rouges les jours où les cellules ont été analysées par cytométrie en flux, et les points violets les jours où les deux analyses ont été effectuées. (B) et (C) Expansion des lymphocytes T primaires durant (B) la première semaine ou (C) dans les 16 jours suivant la culture. Les valeurs indiquent la moyenne ± l’écart-type de 4 billes (CD3/28) ou 3 donneurs de cellules T saines différents (TransAct). (D) Images microscopiques représentatives des lymphocytes T activés avec un regroupement cellulaire visible aux jours 1 et 2 après l’activation. Les images ont été prises au microscope inversé. La règle correspond à 200 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
Coloration du phénotype des lymphocytes T et des marqueurs d’activation
Pour l’analyse cytométrique en flux, la stratégie de gating suivante a été appliquée (Figure 3) : une première grille (FSC-Hauteur vs. SSC-Hauteur) a été appliquée pour éliminer les débris cellulaires et les billes, suivie d’une ouverture de portail pour les cellules individuelles (FSC-Largeur vs. SSC-Surface). Le pourcentage de cellules CD3+ devrait se situer entre 98 et 100 %. Un sous-gate supplémentaire a permis de déterminer le pourcentage de lymphocytes T CD4+ (auxiliaires) et CD8+ (cytotoxiques), qui ont été ensuite indexés pour différents sous-ensembles phénotypiques de lymphocytes T en utilisant les marqueurs CD45RA et CD62L. Les cellules T CD3+ ont également été analysées pour l’expression des marqueurs d’activation (CD25/CD69/CD134/CD137/CD154).
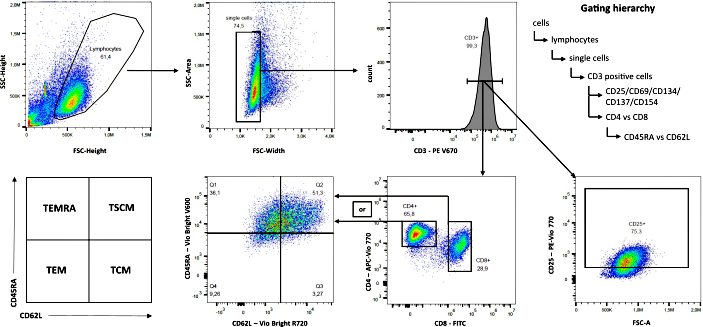
Figure 3 : Stratégie de gating pour l’analyse cytométrique en flux. Des graphiques représentatifs d’un donneur de lymphocytes T activés avec des billes CD3/28 au jour 5 sont présentées (n = 4). Abréviations ; TEMRA = cellules mémoire effecteurs T réexprimant CD45RA ; TSCM = cellules T mémoire de type cellules souches ; TEM = cellules T à mémoire effecteur ; MTC = cellules T à mémoire centrale. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Après l’activation avec les billes CD3/28, le pourcentage de cellules T CD4+ par rapport aux cellules T CD8+ a diminué au fil du temps, avec 74,3 % (± 7,4 %) des cellules T CD4+ au jour 5, qui est tombé à 14,6 % (± 3,4 %) au jour 20 après l’activation. Les lymphocytes T CD8+ sont passés de 20,7 % (± 6,4 %) au jour 5 à 82,4 % (± 3,1 %) au jour 20 (Figure 4A). Des tendances similaires ont été détectées après activation avec TransAct, avec des pourcentages légèrement plus faibles de cellules T CD8+ au jour 20 (72,5 % ± 0,7 %). Ainsi, l’expansion légèrement plus lente des cellules T observée après activation avec TransAct correspondait à un pourcentage plus faible de cellules CD8+ et un pourcentage plus élevé de cellules CD4+ durant la période d’expansion. Les différences dans la composition phénotypique des lymphocytes T étaient similaires pour les deux réactifs d’activation (Figure 4B). Cependant, les fréquences des cellules mémoire effecteurs T réexprimant CD45RA (TEMRA) étaient globalement plus élevées pour les cellules CD8+ que pour les cellules CD4+ . De manière concordante, les cellules T CD4+ présentaient des pourcentages plus élevés de cellules T à mémoire centrale (MTC) et de cellules T à mémoire de type cellules souches (TSCM) (Figure 4B).
CD134 était le seul marqueur d’activation déjà surélevé après le dégel des lymphocytes T, avec 37,6 % (± 4,1 %) des cellules T CD134+ activées avec des billes CD3/28 et 36,1 % (±4,4 %) des cellules T CD134+ pour les cellules T activées par TransAct (Figure 4C). Dans les deux stratégies d’activation, CD25, CD69 et CD134 étaient fortement augmentés au jour 2. Pour les billes CD3/28, l’expression CD69 et CD134 a atteint leur pic le jour 2, tandis que CD25 a atteint son pic au jour 5. Des résultats similaires ont été observés pour les lymphocytes T activés par TransAct. Les CD134 et CD154 n’ont été augmentés qu’au jour 14 pour les billes CD3/28 et les cellules activées par TransAct. Dans l’ensemble, les tendances observées étaient très similaires entre les deux réactifs d’activation. Cependant, l’expression de CD69 au jour 14 était légèrement plus élevée dans les lymphocytes T activés par CD3/28 que chez leurs homologues TransAct (97,1 % ± 0,9 % contre 86,5 % ± 5,1 %). Cela correspond au taux d’expansion élevé et prolongé observé avec les cellules activées par billes CD3/28. En résumé, le panel proposé de marqueurs d’activation inclut des marqueurs qui sont augmentés à la fois au début et aux moments ultérieurs après l’activation, avec une sensibilité variable entre les différents marqueurs d’activation, mais globalement, des tendances similaires pour les deux réactifs d’activation.
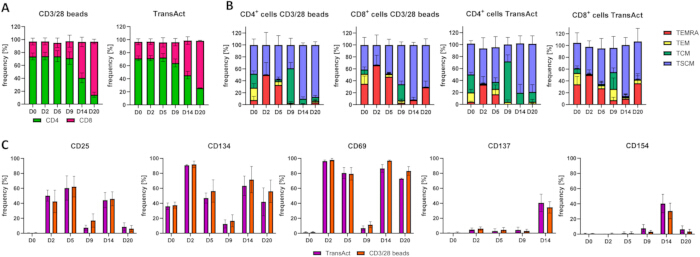
Figure 4 : Analyse de l’expression du phénotype des lymphocytes T et des marqueurs d’activation avec différents réactifs d’activation pendant une période de cultivation de 20 jours. (A) Pourcentages de cellules T CD4+/CD8+ lors de la culture après activation avec des billes CD3/28 (à gauche) ou TransAct (à droite). (B) Différenciation des cellules T après activation avec des billes CD3/28 (deux panneaux à gauche) ou TransAct (deux panneaux à droite), chacun pour les cellules CD4+ ou CD8+. Le phénotype a été évalué à l’aide des marqueurs CD45RA et CD62L. TEMRA : CD45RA+ CD62L-, TEM : CD45RA- CD62L-, TCM : CD45RA-CD62L+, TSCM : CD45RA+ CD62L+. (C) Expression des marqueurs d’activation après activation avec des billes CD3/28 ou TransAct et pendant la période d’expansion. Les fréquences [ %] de la population parente des cellules T CD3+ sont indiquées (moyenne ± écart-type de 4 [billes CD3/28] ou 3 donneurs de cellules T saines différents). Abréviations ; TEMRA = cellules mémoire effecteurs T réexprimant CD45RA ; TSCM = cellules T mémoire de type cellules souches ; TEM = cellules T à mémoire effecteur ; MTC = cellules T à mémoire centrale. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Transfection transitoire des lymphocytes T primaires et analyse de l’expression de la CAR
Les lymphocytes T primaires ont été transfectés avec l’ARNm par électroporation au jour 7 après l’activation avec des billes CD3/28 ou TransAct. Comme modèle, un codage d’ARNm pour un CAR de seconde génération ciblant le protéoglycane 4 du sulfate de chondroïtine (CSPG4) avec un co-stimulateur CD28 et un domaine de signalisation CD3ζ a été utilisé. Une étiquette DYKDDDDK (étiquette drape) a été incluse pour permettre la détection cytométrique en flux. La viabilité des cellules T et l’expression de la CAR ont été évaluées 3, 6, 24 et 48 heures après l’électroporation. La coloration a été réalisée comme décrit dans la section 6 du protocole.
Bien que la viabilité des lymphocytes T activés par billes CD3/28 et activées par TransAct soit restée faible 3 h après l’électroporation, globalement, la viabilité des cellules CAR T transfectées variait entre 51 et 85 % et ne différait pas significativement entre les deux stratégies d’activation (Figure 5A). Le CAR était déjà détectable à ce stade précoce après l’électroporation. Bien que le pourcentage de cellules CAR+ ait progressivement diminué au fil du temps, la fréquence la plus élevée de cellules CAR+ était détectable dans les 24 heures suivant l’électroporation (Figure 5B, panneau de gauche). Notamment, l’intensité du signal est restée stable dans les 6 premières heures après l’électroporation et a progressivement diminué par la suite (Figure 5B, panneau de droite). L’expression de la CAR était presque absente après 48 heures, démontrant la nature transitoire de la manipulation cellulaire et l’importance de choisir une fenêtre temporelle précoce pour les essais en aval. Des graphiques représentatifs pour l’expression CAR d’un donneur sont présentés à la Figure 5C. Pour les deux réactifs d’activation, le rapport CD4/CD8 ne différait pas entre les cellules CAR et les cellules transfectées par MOCK (Figure 5D). Conformément à nos résultats précédents, les lymphocytes T activés avec les billes CD3/28 montraient une fréquence légèrement plus élevée de cellules T CD8+ que celles activées avec TransAct. Pour l’analyse phénotypique, un donneur représentatif est indiqué en raison de grandes variations dépendantes du donneur (Figure 5E). Bien que le réactif d’activation et l’état CD4/CD8 influencent tous deux le phénotype des cellules T, l’expression de CAR ne provoque pas de changement de phénotype par rapport aux cellules transfectées par MOCK.
Pour évaluer l’influence de la concentration d’ARNm sur les niveaux d’expression, des lymphocytes T primaires ont été transfectés avec un ARNm codant pour une version mutante de GFP (muGFP) en utilisant 0,1, 0,3, 1, 3 ou 6 μg d’ARNm. Le signal GFP a été mesuré par cytométrie en flux 24 heures après l’électroporation. Comme prévu, des quantités déjà aussi faibles d’ARNm que 0,1 μg ont conduit à un signal détectable de GFP, avec une augmentation progressive de l’intensité du signal à mesure que les quantités d’ARNm augmentent. Dans nos expériences, 1 μg d’ARNm était déjà saturé, et des quantités plus importantes (3 et 6 μg d’ARNm) n’ont pas conduit à une augmentation du signal GFP (Figure 5F). Cela met en lumière la possibilité d’utiliser différentes quantités d’ARNm pour titrer les niveaux d’expression, ce qui peut être bénéfique pour tester l’influence de différents niveaux d’expression antigénique cible(28).
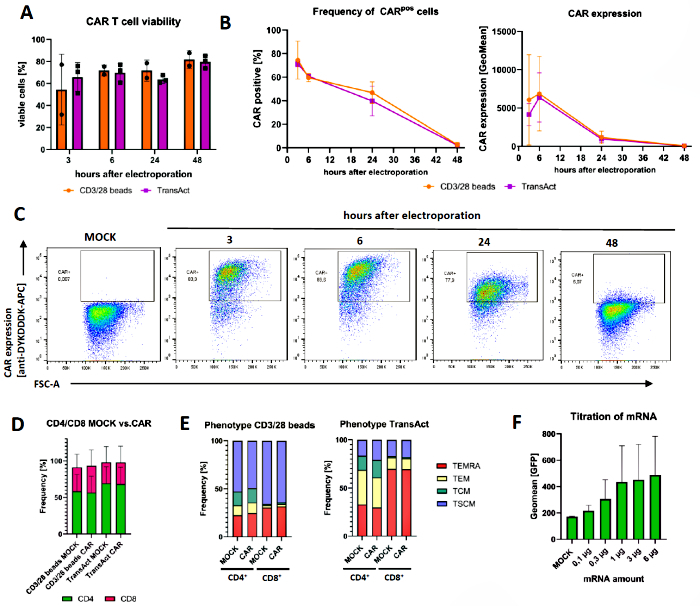
Figure 5 : Cinétique d’expression des CAR et analyse phénotypique des lymphocytes CAR T transfectés. (A) Viabilité des lymphocytes T CAR après électroporation avec un ARNm codant pour CAR. 2 μL de 7-AAD dans 100 μL de tampon de coloration ont été utilisés pour évaluer la viabilité après 10 minutes d’incubation. n = 2-3 donneurs individuels (B) Coloration pour l’expression de CAR avec un anticorps anti-DYKDDDDK (conjugué avec APC, dilution finale 1:50). Après la mise en orbite sur les cellules viables, on a analysé soit le pourcentage de cellules CAR-positives par rapport aux témoins transfectés par MOCK (panneau de gauche), soit l’intensité médiane géométrique de fluorescence (GeoMean, panneau de droite) de l’ensemble de la population. Sont présentées des moyennes de n = 3 donneurs individuels ± S.D. (C) Des graphiques représentatifs d’un donneur issus de (B) démontrant la cinétique de l’expression de la CAR au fil du temps. (D) Analyse des lymphocytes T CD4+/CD8+ et comparaison des lymphocytes T transfectés par MOCK avec des lymphocytes T transfectés par CAR, ainsi que deux stratégies d’activation différentes 24 heures après l’électroporation. Sont présentées des moyennes de n = 3 donneurs individuels ± S.D. (E) Analyse phénotypique des lymphocytes T transfectés par MOCK et CAR transfectés en (B) 24 h après l’électroporation. On le montre : un donneur représentatif de n = 3. (F) Analyse de l’expression de muGFP 24 heures après l’électroporation avec différentes quantités d’ARNm. La vérification de la grille pour les cellules vivantes a été réalisée avant que la GeoMoyenne pour la GFP ne soit quantifiée. Sont présentées des moyennes de n = 3 donneurs ± abréviations S.D. ; CAR = récepteur antigénique chimérique ; ARNm = acide ribonucléique messager ; 7-AAD = 7-aminoactinomycine ; RT = température ambiante ; muGFP = protéine fluorescente verte mutante ; S.D. = écart-type. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Discussion
L’isolement et la culture des lymphocytes T humains primaires constituent la base des études in vitro et in vivo. Il est bien établi qu’à l’activation et à l’expansion in vitro, les lymphocytes T se différencient en un phénotype de type effecteur, et que le choix des compléments de cytokines influence fortement ces destinsde différenciation 9. Les cellules CAR T cultivées avec IL-7 et IL-15 ont montré une meilleure persistance et une meilleure activité antitumorale dans les modèles murins comparées aux cellules T dilatées avecIL-229. Par conséquent, le choix à la fois des réactifs d’activation et des compléments de cytokines est important pour obtenir des lymphocytes T avec le phénotype souhaité. Nous avons comparé deux réactifs d’activation (billes CD3/28 et TransAct), qui influencent différemment la cinétique d’expansion des cellules T, le rendement et le rapport CD4/CD8, sur une période d’expansion de trois semaines. En général, les lymphocytes T se sont étendus après l’activation des billes CD3/28 ont montré un pourcentage plus élevé de cellules CD8+ et des fréquences plus basses de cellules CD4+ qu’après l’activation de TransAct. Comme les cellules T CD8⁺ se différencient préférentiellement vers un phénotype TEMRA de type effecteur, la sélection du réactif est une variable clé qui devrait correspondre aux objectifs de l’expérience. En plus des marqueurs de surface phénotypiques, la régulation à la hausse des marqueurs d’activation fournit des informations sur l’état des cellules T et les fonctions effectrices. Les CD25 et CD69 sont tous deux des marqueurs d’activation sensibles et sont généralement surélevés à des moments précoces après l’activation. Ils sont couramment utilisés pour évaluer l’activation des lymphocytes T, mais aussi d’autres types cellulaires, tels que les cellules tueuses naturelles (NK) 30,31,32. En revanche, les marqueurs d’activation CD137 et CD154 ont montré une expression plus faible dans les lymphocytes T élargis, soulignant leur potentiel à évaluer la régulation à la hausse spécifique dans les cellules CAR T lors d’une co-culture avec les cellules cibles. Notamment, lors de l’application du panel des marqueurs d’activation pour évaluer l’activité des cellules CAR T lors de la co-culture avec les cellules cibles (c’est-à-dire les cellules tumorales), un choix soigneux des marqueurs d’activation est nécessaire pour éviter une forte expression de fond de ces marqueurs sur les lymphocytes T même en l’absence de cellules cibles.
Lorsqu’on travaille avec des lymphocytes T primaires, il faut être conscient que leurs profils d’expansion et de différenciation dépendent fortement du donneur. Cependant, le stockage de l’échantillon initial à 4 °C avant l’isolement des cellules T et un temps de manipulation global court améliorent le rendement et la qualité des cellules isolées. La viabilité cellulaire est influencée par la durée des étapes de congélation et de décongélation, puisque le milieu de congélation contient des cryoprotecteurs tels que le diméthylsulfoxyde (DMSO). Bien que le DMSO soit crucial pour préserver les structures cellulaires lors de la congélation, il est toxique pour les cellules à température ambiante. Par conséquent, une manipulation rapide et une dilution du DMSO après dégel sont nécessaires. Lors de l’électroporation des cellules T, celles-ci sont les plus sensibles après l’impulsion électrique, qui vise à rendre la paroi cellulaire perméable à l’ARNm. Manipuler les cellules avec soin en évitant des contraintes de cisaillement supplémentaires et en travaillant avec des solutions pré-réchauffées peut grandement augmenter la récupération et la viabilité cellulaires. Il peut être bénéfique d’ajouter un ARNm témoin positif, tel qu’un CAR d’expression connue ou une protéine rapporteure telle que la GFP, lors du test d’une nouvelle construction CAR. Il est également recommandé d’inclure au moins des cellules transfectées MOCK (c’est-à-dire des cellules électroporées sans ARNm) comme contrôle négatif. Pour les tests fonctionnels, un codage ARNm pour un CAR dirigé contre une cible différente peut être utilisé pour évaluer l’activation spécifique du CAR.
Puisque la cinétique d’expression peut dépendre de la séquence d’ARNm, évaluer la cinétique individuellement est un outil précieux pour choisir le moment idéal pour la conduction des tests en aval. Cette méthode de transfection est principalement conçue comme un moyen rapide et facile de criblage de plusieurs constructions CAR en parallèle. En raison du court laps de temps pendant lequel la CAR est exprimée à la surface des cellules T, les tests à long terme ne peuvent pas être réalisés. Cependant, à partir d’expériences préliminaires de transfection, on peut déterminer la meilleure conception de CAR pour procéder à la transduction virale, si désiré.
Enfin, des anticorps ou leurs fluorophores conjugués peuvent être échangés pour s’adapter à la configuration expérimentale. Cependant, il est crucial de considérer les spectres d’excitation et d’émission respectifs des fluorophores afin d’interpréter les résultats de manière fiable. De plus, une coloration individuelle avec un anticorps à la fois peut être réalisée lors d’expériences préliminaires afin d’assurer une compensation correcte d’un panneau multicolore. Bien que nous n’ayons pas exigé de compensation spectrale pour le panneau d’anticorps proposé, il pourrait être nécessaire de mettre en place une matrice de compensation lorsque le panneau est modifié.
Le protocole IVT et d’électroporation présenté offre une alternative simple et flexible à la transduction virale pour introduire des constructions CAR dans les lymphocytes T humains primaires. Parce qu’il repose entièrement sur la délivrance à base d’ARN, il peut être réalisé dans des laboratoires sans accès à l’infrastructure BSL-2, ce qui réduit considérablement la barrière à la recherche sur les cellules CAR T. Bien que la transduction virale soit très efficace et principalement utilisée dans le domaine de la RCA, elle s’accompagne de préoccupations de sécurité liées à l’intégration génomique, cause potentielle de cancers secondaires, ainsi qu’à une production en main-d’œuvre eten coûts 33,34. De plus, la nature transitoire de l’expression CAR rend cette approche particulièrement adaptée au dépistage rapide et parallèle de multiples conceptionsCAR, permettant aux chercheurs de comparer les performances des constructions de manière à haut débit. L’inconvénient de cette méthode est le temps limité d’expression de CAR, qui atteint généralement un pic autour de 6 à 12 heures après l’électroporation 22,24,35,36. Avec la transfection transitoire, les cultures à long terme, telles que les tests de stimulation répétés, ne peuvent pas être réalisées en raison de la régulation à la baisse de la CAR. Cependant, nous suggérons d’identifier les constructs CAR les plus prometteurs avec électroporation d’ARNm avant d’envisager de passer à des systèmes d’expression stables avec un nombre limité de candidats.
L’électroporation de l’ARNm dans les cellules primaires est une technologie polyvalente permettant d’exprimer des protéines telles que les antigènes dans différents types cellulaires, notamment les PBMC, les lymphocytes T, les cellules B, les cellules NK etles cellules dendritiques 37. Notamment, une autre possibilité de délivrance transitoire de CAR concerne les nanoparticules lipidiques (LNP)36,38, qui permettent la délivrance d’ARNm ou d’ADN codant pour le CAR dans les cellules T sans vecteurs viraux et permettent une expression de CAR sans intégration. En revanche, le système de transposons de la Belle au boisdormant 39,40,41 permet une intégration stable sans nécessiter les composants viraux. Le choix le plus approprié de transfection ou de transduction des lymphocytes T dépend de l’application prévue et des considérations liées à la scalabilité et à la fabrication. Les cellules CAR T à ARNm ont été utilisées avec succès dans des études précliniques et cliniques contre diverses entités différentes, notamment les hématologiques et les cancers solides ainsi que les maladiesauto-immunes 42,43,44. Les CARs exprimées transitoirement offrent des avantages par rapport aux CAR exprimées de manière stable, car leur expression de surface limitée peut prévenir ou réduire les effetssecondaires 25.
En résumé, ce flux de travail fournit un protocole simple et étape par étape pour l’isolement, l’activation, la culture, l’analyse et la transfection des lymphocytes T primaires afin de générer des cellules CAR T. Il est simple à mettre en œuvre, ne nécessite pas d’installations de laboratoire BSL-2, et peut être facilement intégré dans des laboratoires équipés d’installations standard de biologie moléculaire et de culture cellulaire.
Déclarations de divulgation
Les auteurs déclarent ne pas avoir de conflit d’intérêts.
Remerciements
Ce travail a été soutenu par le Fonds autrichien pour la science (projet FWF ESP 465-B). Nous reconnaissons l’unité de cytométrie en flux des installations principales de l’Université Médicale. Nous remercions tous les donneurs bénévoles en bonne santé pour leur participation et leur don d’échantillons, ainsi que l’équipe infirmière pour leur soutien.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 1.5 mL Microcentrifuge Tubes, High Performance | VWR | 525-1164 | |
| 12-well plates, flat bottom, TC-treated | VWR | 734-2324 | |
| 24-well plates, flat bottom, TC-treated | VWR | 734-2325 | |
| 6-well plates, flat bottom, TC-treated | VWR | 734-2323 | |
| 7-AAD staining solution | Miltenyi Biotec | 130-111-568 | |
| Anti-Flag DYKDDDDK Antibody, APC, REAfinity | Miltenyi Biotec | 130-119-584 | |
| BD FACSCanto II Clinical Flow Cytometry System | BD Biosciences | FACSCanto II | |
| Bovine Serum Albumin | Merck | A4503-10G | Pour l'isolation par écoulement de gravité |
| CD134 (OX40) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-126-048 | Conjugué : PE |
| CD137 (4-1BB) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-764 | Conjugué : APC |
| CD154 (CD40L) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-142 | Conjugué : PerCP-VIO 700 |
| CD25 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-541 | Conjugué : PE-Vio 770 |
| CD3 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-352 | Conjugué : PE-Vio 670 |
| CD4 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-113-223 | Conjugué : APC-Vio 770 |
| CD4 MicroBeads, human | Miltenyi Biotec | 130-045-101 | Pour l'isolation par écoulement de gravité |
| CD45 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-775 | Conjugué : VioBlue |
| CD45RA Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-270 | Conjugué : Vio Bright V600 |
| CD62L Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-127-499 | Conjugué : Vio Bright R720 |
| CD69 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-112-800 | Conjugué : VioGreen |
| CD8 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-677 | Conjugué : FITC |
| CD8 MicroBeads, human | Miltenyi Biotec | 130-045-201 | Pour l'isolation par écoulement de gravité |
| Cellstar 96 Well Suspension Culture Plate, U-bottom | Greiner Bio-one | 650 185 | |
| Centrifuge 5810 R | Eppendorf | 5811000015 | |
| CO2 incubator ICO150 | Memmert | ICO150 | |
| CoolNat Ice Machine | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Corning CoolCell Freezer Container | Corning | CLS432000 | |
| Counting chamber, Bürker-Türk pattern, BLAUBRAND | Brand | 719520 | |
| CryoPure tubes, 2 mL, QuickSeal screw cap | Sarstedt | 72,380 | |
| CytoFLEX LX Flow Cytometer | Beckmann Coulter | C11185 | |
| Deoxynucleotide (dNTP) Solution Mix | New England Biolabs | N0447S | |
| Dimethyl sulfoxide (DMSO) Cell culture grade | AppliChem | A3672 | |
| DPBS, no calcium, no magnesium | Gibco | 14190-144 | |
| Dynabeads Human T-Activator CD3/CD28 | Gibco | 11131D | |
| Electroporation Cuvettes with 4 mm gap size, yellow cap | VWR | 732-1137 | |
| Eppendorf Research plus pipette, 0.1–2.5 µL | Eppendorf | 3123000012 | |
| Eppendorf Research plus pipette, 100–1000 µL | Eppendorf | 3123000063 | |
| Eppendorf Research plus pipette, 2–20 µL | Eppendorf | 3123000039 | |
| Eppendorf Research plus pipette, 20–200 µL | Eppendorf | 3123000055 | |
| Ethylenediaminetetraacetic acid (EDTA) | Merck | E6758-100G | Pour l'isolation par écoulement de gravité |
| Falcon 15 mL PP Centrifuge Tube, Conical Bottom | Corning | 352196 | |
| Falcon 5 mL Round Bottom Polystyrene Test Tube | Corning | 352008 | |
| Falcon 50 mL PP Centrifuge Tube, Conical Bottom | Corning | 325098 | |
| Fetal Bovine Serum, Value FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10G | Pour l'isolation par gradient de densité |
| Fisherbrand Sterile Graduated Transfer Pipets | Fisher Scientific | 13469108 | |
| Gene Pulser Xcell Total System | BioRad | 1652660 | avec module PC et module CE |
| HiScribe T7 ARCA mRNA Kit (with tailing) | New England Biolabs | E2060S | |
| Human IL-15, research grade | Miltenyi Biotec | 130-093-955 | |
| Human IL-7, research grade | Miltenyi Biotec | 130-095-367 | |
| Integra Biosciences Corp PIPETBOY acu 2 pipet aid | Fisher Scientific | NC0085685 | |
| LE Agarose | Biozym | 840004 | |
| LS Columns | Miltenyi Biotec | 130-042-401 | Pour l'isolation par écoulement de gravité |
| Microplate, 96 well, PS, V-bottom, clear, non-binding | Greiner Bio-one | 651901 | |
| Mon |
Références
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
Réimpressions et autorisations
