Ce protocole décrit une méthode pour produire et évaluer l’activité antimicrobienne et la cytotoxicité du peptide cationique Mel4 et du mimétique du peptide RK758. En intégrant la synthèse chimique, l’expression recombinante et les tests fonctionnels standardisés, il offre un flux de travail simplifié pour la production et le test de peptides et de mimiques de petites molécules.
Article de méthode
Production et test de peptides antimicrobiens et de leurs mimiques
Dans cet article
Résumé
Résumé
Les peptides antimicrobiens (AMP) et leurs mimiques synthétiques émergent comme des alternatives prometteuses aux antibiotiques conventionnels, notamment en réponse à la menace croissante de la résistance aux antimicrobiens. Les PAM naturellement présents sont des composants essentiels du système immunitaire inné et présentent une activité à large spectre contre divers agents pathogènes microbiens, tandis que leurs mimétiques synthétiques, y compris les peptidomimétiques et les analogues polymères, sont conçus pour améliorer la stabilité, réduire la toxicité et améliorer la pharmacocinétique. Cette étude vise à démontrer la production, la caractérisation et l’évaluation biologique des PAM et des mimiques de peptides de petites molécules. Les PAM sont générés à l’aide de systèmes d’expression recombinante ou de synthèse peptidique en phase solide, permettant un contrôle précis de la séquence d’acides aminés et des propriétés structurales. Les mimiques peptidiques de petites molécules sont synthétisés à l’aide de stratégies chimiques, notamment un échafaudage d’acide anthranilique (acide 2-aminobenzoïque) pour améliorer la stabilité structurelle et les performances pharmacologiques. Après synthèse, les composés sont purifiés et caractérisés chimiquement avant les essais biologiques. L’activité antimicrobienne est évaluée à l’aide de tests in vitro de concentration inhibitrice minimale (CMI), et la cytotoxicité est évaluée par rapport aux lignées cellulaires de mammifères afin de déterminer la sélectivité. Des résultats représentatifs montrent que les PAM et leurs mimiques manifestent une activité puissante contre Klebsiella pneumoniae et Escherichia coli, mettant en lumière leur potentiel antibactérien à large spectre. Dans l’ensemble, ce protocole fournit un cadre complet et reproductible pour le développement et l’évaluation systématique des peptides antimicrobiens et de leurs mimiques en tant qu’agents anti-infectieux de nouvelle génération.
Introduction
La résistance aux antimicrobiens (RAM) est devenue une menace majeure pour la santémondiale 1. Selon l’Organisation mondiale de la santé (OMS), la RAM a été directement responsable d’environ 1,27 million de décès en 2019 et a contribué à environ 4,95 millions de décès dans lemonde 2. La surutilisation et la mauvaise utilisation des antibiotiques existants ont mis en lumière l’émergence de pathogènes multirésistants, laissant des options de traitement limitées contre des microbes tels que les bactéries, champignons, virus etprotozoaires 2,3. Cette crise de la RAM a lancé la recherche de stratégies antimicrobiennes alternatives efficaces, stables et moins sujettes au développement de résistances. Parmi les candidats les plus prometteurs figurent les AMP et leurs mimiquessynthétiques 4.
Les PAM sont des molécules naturellement présentes qui jouent un rôle vital dans les systèmes immunitaires innés des humains, des animaux etdes plantes 5. Ils présentent généralement une activité antimicrobienne à large spectre par des mécanismes tels que la perturbation des membranes, l’interférence avec le métabolisme microbien et la modulation des réponsesimmunitaires 6. Par exemple, le peptide cathelicidide humain LL-37 a démontré une activité puissante contre les bactéries, les champignons etles virus 7. Cependant, malgré leur potentielprometteur 4, l’utilisation thérapeutique à grande échelle des PAM naturels est souvent limitée par leur faible abondance naturelle. De plus, obtenir leurs formes actives à partir de sources naturelles peut être difficile, car de nombreux peptides nécessitent des modifications post-traductionnelles spécifiques pour devenir fonctionnellementactifs 8.
Pour remédier aux limites associées aux PAM naturels, les chercheurs ont développé des analogues synthétiques et des mimiques peptidiques. Les mimics peuvent être de petites molécules conçues de manière rationnelle qui préservent l’efficacité antimicrobienne des PAM naturels tout en offrant une meilleure stabilité, sélectivité et performance pharmacocinétique9.
Les avancées récentes en chimie des peptides et en biologie moléculaire ont permis la production efficace de PAM grâce à des méthodes telles que la synthèse peptidique en phase solide (SPPS), la synthèse peptidique en phase liquide (LPPS) et les systèmes d’expression recombinante, offrant un contrôle précis sur des paramètres structurels clés, tels que la composition de la séquence, la distribution de charge et l’amphipathicité10. Les systèmes d’expression recombinante conviennent à la production à grande échelle ainsi qu’aux polypeptides plus longs ou plus complexes. Une fois optimisées, les méthodes recombinantes — généralement utilisant des systèmes de fermentation ou de bioréacteurs — offrent une approche rentable et évolutive pour la production industrielle de peptidesthérapeutiques 11.
Cet article démontre des approches complémentaires pour la production et l’évaluation des PAM et de leurs mimiques. Bien que la synthèse chimique en phase solide soit largement utilisée pour la génération de peptides, elle peut devenir inefficace et coûteuse pour des séquences plus longues ou des peptides fortement cationiques en raison de l’agrégation, des faibles rendements et des difficultésde purification 12. En revanche, la synthèse chimique reste très avantageuse pour générer des mimiques de peptides courts avec des modifications structurelles précises et des résidus nonnaturels 13. Les systèmes d’expression recombinante, en revanche, permettent une production biosynthétique rentable et évolutive de peptides plus longs ou structurellement complexes chez des hôtes microbiens, surmontant ainsi les limites de longueur et de rendement associées aux approches purementsynthétiques 12. En intégrant des stratégies de production chimique et biologique, ce cadre combiné offre une plus grande flexibilité, une grande scalabilité et un potentiel de translation que chacune des deux méthodes seule, ce qui le rend particulièrement adapté à la recherche mécanistique et au développement thérapeutique.
Après la production, l’évaluation biologique de ces composés est réalisée par deux tests clés. Le test d’activité antimicrobienne mesure le potentiel inhibiteur de chaque peptide ou imitateur par rapport aux micro-organismes représentatifs, fournissant des informations sur leur spectre et leur puissance. Le test de toxicité évalue la cytocompatibilité à l’aide de lignées cellulaires de mammifères afin d’assurer la sécurité et la sélectivité. En intégrant ces essais expérimentaux de conception par étapes, de synthèse et de fonctionnalités, ce protocole fournit un cadre complet pour caractériser l’efficacité et la sécurité des AMP et de leurs analogues synthétiques. Ensemble, ces méthodologies établissent une approche systématique pour développer et valider de nouveaux agents antimicrobiens afin de relever le défi mondial croissant de la RAM (RAM).
Protocole
1. Synthèse du mimétique du peptide d’anthranilamide RK758
- RK758 est synthétisé en interne à partir des principaux blocs organiques : L-tryptophane protégé par le carbamate-benzyle et anhydride isatoïque 5-bromo. Plusieurs approches synthétiques ont été rapportées ; Cependant, l’approche rapportée ci-dessous a démontré une bonne scalabilité et un rendement global, ce qui représente une amélioration par rapport aux protocoles synthétiques précédemment publiés14,15.
- Méthode 1 : Synthèse du carbamate benzyle (S)-(1-((2-((tert-butoxycarbonyl)amino)éthyl)-3-(1H-indol-3-yl)-1-oxopropane-2-yl) carbamate (2) :
- Dans une flasque à un seul col de 250 mL, équipée d’une barre de mélange magnétique, on lesté le Cbz-L-tryptophane (10,0 g, 29,6 mmol) et on dissout 30 mL de DMF et 80 mL de DCM.
ATTENTION : Le DMF est soupçonné de provoquer des malformations congénitales ; Évitez de manipuler en cas de grossesse, et ne manipulez qu’avec une hotte à fumée. - Ajoutez du HOBt (4,08 g, 29,6 mmol), du N-Boc-éthylénediamine (4,66 mL, 29,6 mmol) et de la diisopropyléthylamine (8,31 mL, 59,0 mmol) et remue pendant 15 minutes.
- Ajoutez du sel chlorhydrate EDC (11,3 g, 59 mmol). Remuez à température ambiante pendant 20 heures.
ATTENTION : Les carbodiimides, tels que l’EDC, sont connus pour sensibiliser aux réactions anaphylactiques lors d’expositions répétées ; Assurez-vous de porter des gants appropriés. - Vérifiez la TLC en utilisant du DCM/acétate d’éthyle 1:1 (v/v) pour vérifier si tout le Cbz-L-Trp a été consommé.
- Après la réaction terminée, utilisez un évaporateur rotatif pour concentrer la réaction afin d’éliminer le dichlorométhane du mélange.
- Solvez la suspension dans environ 300-400 mL d’acétate d’éthyle
REMARQUE : L’étape 1.1.1.6 produit une suspension de diméthylformamide. Utilisez suffisamment d’acétate d’éthyle pour dissoudre la suspension. - Versez la solution dans un entonnoir séparateur de 500 mL avec 50 mL d’eau. Secouez l’entonnoir séparateur.
ATTENTION : Comme un grand volume de solvant volatil est utilisé ici, il est impératif d’évacuer l’entonnoir séparateur de façon intermittente. - Égouttez la couche aqueuse, en conservant la couche d’acétate d’éthyle organique.
- Répétez l’étape 1.1.1.7-1.1.1.8 en utilisant 50 mL d’eau, 50 mL de bicarbonate de sodium aqueux saturé et 50 mL de chlorure de sodium aqueux saturé.
- Transférez la couche organique conservée dans une fiole conique de 1 L. Séchez les matières organiques en ajoutant du sulfate de sodium anhydre et en faisant tourner la fiole jusqu’à ce qu’une poudre s’écoule librement.
- Filtrez le mélange dans une fiole à fond rond de 1 L, puis concentrez-le jusqu’à la sécheresse sur un évaporateur rotatif (bain-marie à 40 °C avec un vide de 180 mbar).
- Ajoutez 50 mL d’éther diéthylique et une barre de mélange magnétique, puis mélangez la bouillie pendant 45 à 60 minutes.
REMARQUE : Il peut être efficace de gratter les solides sur la paroi de la fiole avec une spatule métallique. - Filtrez la boue pour collecter les solides précipités. Lavez le gâteau filtrant deux fois de plus avec 50 mL de portions d’éther diéthylique. Séchez les solides sous aspiration pour obtenir le composé 2 sous forme de poudre beige avec un rendement de 87 %.
- Dans une flasque à un seul col de 250 mL, équipée d’une barre de mélange magnétique, on lesté le Cbz-L-tryptophane (10,0 g, 29,6 mmol) et on dissout 30 mL de DMF et 80 mL de DCM.
- Méthode 2 : Synthèse du carbamate tert-butyl (S)-(2-(2-amino-3-(1H-indol-3-yl) propanamido) éthyle) (3)
- Dans une flasque à deux cols à fond rond de 250 mL équipée d’un septum en caoutchouc et d’un bouchon en verre, dissolvez le produit 2 (10,8 g, 22,3 mmol) dans 100 mL de méthanol en utilisant un mélange magnétique
REMARQUE : Ne graissez pas le bouchon en verre, car cela pourrait entraîner une contamination. - Pendant le remuage, ajoutez 10 % de palladium sur le carbone (1,07 g) à travers l’ouverture avec le bouchon en verre. À l’aide d’un collecteur Schlenk, faites passer de l’azote en bulles à travers le mélange pendant au moins 30 minutes.
REMARQUE : Tout gaz inerte peut être utilisé, comme l’argon ; cependant, la maison N2 est suffisante dans ce cas. - Remplacez le bouchon en verre par un adaptateur de jonction en verre meulé à deux voies, avec une ligne reliée à un ballon d’hydrogène et l’autre à un vide. Fixez du ruban PTFE autour de l’assemblage pour créer un joint hermétique.
- Ouvrez la fiole pour aspirer jusqu’à ce que le méthanol commence à bouillir, puis ouvrez rapidement la fiole vers le ballon à hydrogène. Répétez deux fois de plus.
- Surveiller la réaction par chromatographie en couches fines (en utilisant de l’acétate d’éthyle/dichlorométhane 1:1 comme éluent) en extrayant de petites aliquotes du mélange réactionnel à travers le septum caoutchouc à l’aide d’une seringue et en filtrant à travers un filtre membranaire PTFE de 40 μm.
- Sur le collecteur Schlenk, on passe le vide à l’azote. Retirez le septum en caoutchouc de la fiole et laissez l’azote purger l’hydrogène restant pendant environ 5 minutes.
ATTENTION : Le pallade sur le carbone peut s’enflammer spontanément dans l’air lorsque l’hydrogène y est adsorbé. Il est important de gérer la réaction sous une couverture gazeuse inerte. - Préparez un lit de terre de diatomée, en formant une boue de terre de diatomée dans de l’acétate d’éthyle et en transférant la bouillie dans un entonnoir filtre fritté en verre de porosité moyenne fixé à une fiole à fond rond de 500 mL, puis en aspirant un léger vide jusqu’à ce que le solvant soit juste au-dessus du niveau de la terre de diatomée
REMARQUE : La colonne de terre de diatomée doit mesurer au moins 2 à 4 cm de hauteur lorsqu’elle est chargée dans l’entonnoir.
ATTENTION : La terre diatomée/silice cristalline est hautement cancérigène et est connue pour provoquer un mésothéliome par exposition respiratoire. Il faut toujours le manipuler dans une hotte ou avec un respirateur approprié. - À l’aide d’une pipette ou autre, transférez la boue de réaction sur le dessus de la colonne de célites, en veillant à ne pas déranger la couche supérieure de célite. Répétez jusqu’à ce qu’il ne reste qu’une petite quantité de boue de réaction (<2 mL) dans la fiole
REMARQUE : Après avoir suffisamment de mousse de solvant au-dessus du lit, le contenu de la fiole peut être versé dans l’entonnoir filtrant. - De façon intermittente, tirer un léger vide sur l’entonnoir/flasque jusqu’à ce que la tête du solvant soit juste au-dessus du lit, lavez le contenu de la fiole avec de petites quantités d’acétate d’éthyle, puis répétez 3 à 4 fois
REMARQUE : La couche de palladium/carbone sur le dessus du célite ne doit jamais être exposée à l’air. - Continuez à laver le tampon jusqu’à ce que tous les produits aient été filtrés ; cela peut être vérifié en faisant couler un peu du solvant filtré sur un petit morceau de plaque de protection et en visualisant sous lumière UV.
- Retirez tout le solvant sur un évaporateur rotatif. Ajoutez une quantité minimale de dichlorométhane (5 mL) au résidu et précipitez le produit en ajoutant de l’éther diéthylique (50 mL).
- Filtrez le mélange, en conservant le précipité qui fournit un rendement intermédiaire 3 en quantité.
- Dans une flasque à deux cols à fond rond de 250 mL équipée d’un septum en caoutchouc et d’un bouchon en verre, dissolvez le produit 2 (10,8 g, 22,3 mmol) dans 100 mL de méthanol en utilisant un mélange magnétique
- Méthode 3 : Synthèse du carbamate tert-butyl (S)-(2-(2-(2-amino-5-bromobenzamido)-3-(1H-indol-3-yl)propanamido)éthyle) carbamate (4)
- Dans une fiole à cou simple séché au four de 250 mL, pesez le produit 3 (5,00 g, 14,5 mmol) et l’anhydride 5-bromoisatoïque (5) (3,50 g, 14,5 mmol). Ajoutez 50 mL d’acétonitrile anhydre.
REMARQUE : L’acétonitrile anhydre a été obtenu à partir d’un système de purification par solvant en percolant le solvant à travers une colonne d’alumine activée. - Installez la fiole d’un condenseur à reflux refroidi à l’eau et d’un tube de séchage rempli de chlorure de calcium anhydre et scellez les joints avec du ruban PTFE.
- Chauffer le mélange jusqu’à un reflux (p.p. acétonitrile = 82 °C), température du bain d’huile = 100 °C. Remuez au reflux pendant 18 heures ou jusqu’à ce que le traitement réveille une consommation de trois heures. Après l’achèvement, concentrez le mélange réactionnel jusqu’à ce qu’il soit sec sous vide.
- Aux solides, ajoutez 30 mL d’acétonitre et 50 mL d’éther diéthylique et filtrez le mélange, conservant ainsi le produit solide. Collectez le produit solide pour donner au composé titre un rendement de 4 % à 78 %.
- Dans une fiole à cou simple séché au four de 250 mL, pesez le produit 3 (5,00 g, 14,5 mmol) et l’anhydride 5-bromoisatoïque (5) (3,50 g, 14,5 mmol). Ajoutez 50 mL d’acétonitrile anhydre.
- Méthode 4 : Synthèse du carbamate tert-butyl (S)-(2-(2-(2-(2-(2-(2-naphthamido)-5-bromobenzamido)-3-(1H-indol-3-yl)propanamido)éthyle) carbamate (6)
- Dans une fiole de 50 mL séchée au four à un seul col à fond rond, dissoudrez le 2-naphthoylchlorure (572 mg, 3,0 mmol) dans 10 mL de dichlorométhane. Mets un septum en caoutchouc sur la fiole. Cette flasque sera désormais appelée « flasque A ».
REMARQUE : Le chlorure de naphthyl provenant d’un fournisseur commercial a été utilisé dans l’étude, mais les résultats ont été similaires en le générant à partir d’acide 2-naphthoïque à partir de chlorure d’oxalyle comme indiquédans le 14. - Dans une fiole séparée séchée au four de 100 mL à un seul col à fond rond, pesez le produit 4 (544 mg, 1,0 mmol). Cette fiole sera désormais appelée « Flasque B ».
- Installez Flask B avec un septum en caoutchouc et connectez-le à un collecteur Schlenk à l’aide d’une aiguille à seringue et d’un adaptateur Luer. Purgez la fiole B sous vide et remplissez avec de l’azote, répétez deux fois.
- Ajoutez 20 mL de dichlorométhane anhydre à la seringue B. Ajoutez la triéthylylamine (455 μL, 3,24 mmol) à la seringue dans la fiole B. Laissez refroidir pendant 10 minutes sous un bain de glace.
- Préparez le contenu de la fiole A dans une seringue de taille appropriée. Ajoutez la solution de la seringue à la fiole B goutte à goutte en remuant.
REMARQUE : La production d’hydrochlorure de triéthylylamine peut être observée par des fumées blanches au-dessus du solvant. Retirez du bain de glace après avoir ajouté la solution de chlorure acide. - Remuez le mélange jusqu’à consommer tout le composé 4 selon l’analyse du TLC. Concentrez le mélange jusqu’à presque la sécheresse sur un évaporateur rotatif (600 mbar, 40 °C).
- Séparez le mélange entre l’eau (30 mL) et l’acétate d’éthyle (70 mL). Incorporez les couches en secouant dans un entonnoir séparateur et en éliminant la couche aqueuse.
- Lavez le mélange organique avec des solutions aqueuses saturées deNaHCO 3 (30 mL) et NaCl. Séchez la couche organique en ajoutant du Na2SO4 anhydre jusqu’à ce qu’une poudre s’écoule librement soit observée lors du mélange.
- Concentrez jusqu’à sécheresse sur un évaporateur rotatif (170 mbar, 40 °C). Triturez les solides bruts avec de l’acétonitrile (15 mL) et de l’éther diéthylique (15 mL) pour obtenir le composé principal sous forme de solide blanc foncé avec un rendement de 70 %.
- Dans une fiole de 50 mL séchée au four à un seul col à fond rond, dissoudrez le 2-naphthoylchlorure (572 mg, 3,0 mmol) dans 10 mL de dichlorométhane. Mets un septum en caoutchouc sur la fiole. Cette flasque sera désormais appelée « flasque A ».
- Méthode 5 : Synthèse de (S)-N-(2-((1-((2-aminoéthyl)amino)-3-(1H-indol-3-yl)-1-oxopropane-2-yl)carbamoyl)-4-bromophényl)-2-naphtalamide (7)
- Traiter une suspension d’intermédiaire 6 (1,5 g, 2,15 mmol) dans du dichlorométhane (concentration finale de 0,2 M) avec du 1,2-éthanedithiol (20 % du volume par rapport au volume de DCM).
ATTENTION : Le 1,2-éthanedithiol a une odeur désagréable qui peut provoquer des nausées, même à faible concentration, manipuler dans une hotte à fumée. - Refroidissez le mélange dans un bain de glace, puis traitez avec de l’acide trifluoroacétique (même volume que le DCM). Remuez le mélange à 0 °C pendant 2 heures.
- Après l’achèvement, concentrez le mélange réactionnel en purgant avec du gaz azoté
REMARQUE : Les gaz d’échappement peuvent être bullés à travers un piège d’eau de Javel pour limiter la libération d’odeurs. - Triturez les solides bruts avec de l’éther diéthylique (10 mL) et filtrez pour collecter les solides. Lavez le gâteau filtrant deux fois avec de l’éther diéthylique (10 mL chacun), puis laissez sécher les solides sous aspiration.
- Traiter une suspension d’intermédiaire 6 (1,5 g, 2,15 mmol) dans du dichlorométhane (concentration finale de 0,2 M) avec du 1,2-éthanedithiol (20 % du volume par rapport au volume de DCM).
- Méthode 6 : Synthèse du carbamate tert-butyl (S,Z)-(3-((1H-indol-3-yl)méthyl)-1-(2-(2-naphthamido)-5-bromophényl)-1,4-dioxo-9-(phénylimino)-2,5,8,10-tétraazadodecan-12-yl) carbamate (9)
- Chargez une flasque à un seul col à fond rond avec l’intermédiaire 7 (1,0 g, 1,4 mmol), le dérivé de thiourée 8 (415 mg, 1,4 mmol) et la triéthylylamine (1,01 mL, 4,2 mmol) en N, N-diméthylformamide (5 mL).
- Refroidissez la réaction à -5 °C dans un bain de glace saumurée, ajoutez du chlorure de mercure (II) (760 mg, 2,8 mmol) et remuez pendant 16 heures.
ATTENTION : Le chlorure de mercure (II) est fatal par exposition orale, dermique et respiratoire. Il est également très toxique pour la vie aquatique. Portez des gants résistants aux produits chimiques, une protection oculaire et une protection corporelle. De plus, évitez les solutions aérosolisantes contenant du chlorure de mercure(II) et manipulez-les dans une hotte à fumée. Assurez-vous que les déchets issus de ce processus sont séparés des autres flux de déchets organiques et veillez à ce qu’aucun déchet de mercure ne pénètre dans les drains. - Après l’achapchapement, diluez le mélange avec du 2-propanol et filtrez à travers un lit de célite, recueillant le filtrat.
- Concentrez le filtrat jusqu’à la sécheresse sur un évaporateur rotatif et soumettez le résidu à une chromatographie en colonne flash sur silice en utilisant le méthanol/dichlorométhane 3:97 comme éluant.
- Analysez les fractions collectées avec TLC, puis collectez les fractions pures pour obtenir le composé titre.
- Méthode 7 : Synthèse de RK758
- La méthode pour déprotéger l’intermédiaire 8 en Boc pour former RK758 est identique à l’étape 1.1.5.
- Dissoudre le produit obtenu dans 5 mL d’acétonitrile/eau ultra-pure 1:1 (v/v), puis transférer dans un flacon en verre borosilicate à bouchon à vis. Congelez la solution dans un bain d’azote liquide, puis liofilez pour obtenir le produit.
REMARQUE : Il est important de s’assurer que le flacon utilisé est borosilicate pour éviter la fissuration lors de la congélation.
ATTENTION : L’exposition à l’azote liquide peut provoquer des engelures ou des dommages cutanés. Veillez à porter des gants appropriés et une protection oculaire.
- Méthode 1 : Synthèse du carbamate benzyle (S)-(1-((2-((tert-butoxycarbonyl)amino)éthyl)-3-(1H-indol-3-yl)-1-oxopropane-2-yl) carbamate (2) :
2. Production et purification recombinante du peptide antimicrobien hautement cationique Mel4 (KNKRKRRRRRRGGRR)
- Protocole optimisé pour la production
- Synthèse génique
- Concevoir et synthétiser la cassette du gène avec les composants suivants : HIS (6x/7x tag d’histidine pour l’isolation de peptides recombinants), tag d’isomérase cétosteroidale (KSI) pour la formation du corps d’inclusion (IB), et site de clivage du virus du tabac (TEV) (ENLYFQ↓G, S, A, M, C, H), pour une excision durable et sans produits chimiques du KSI et du His-tag du motif protéique.
- Sélectionnez l’acide aminé juste après la coupe (G, S, A, M, C, H) afin qu’il n’affecte pas l’activité de l’AMP.
REMARQUE : La glycine offre la plus grande efficacité du clivage TEV. Un seul acide aminé positionné soit à la terminale N, soit à la terminale C peut affecter les propriétés physico-chimiques des AMP, d’où leur activité. - Synthétiser la séquence génétique synthétique, y compris les régions flanquantes, avec des sites de restriction XbaI de 5' et de 3' XhoI. La séquence d’acides aminés est donnée dans le Tableau 1 et schématiquement dans la Figure 1.
- Clonage
- Digérez le vecteur pET à l’aide d’enzymes de restriction compatibles.
REMARQUE : Dans ce cas, le plasmide p15TVL (un dérivé pET15b, promoteur Ampr, T7) a été digéré avec XbaI, XhoI et ScaI (pour fendre le fragment indésirable). - Pour éviter la re-ligation des fragments digérés, traiter avec de la phosphatase alcaline intestinale de veau pendant 10 minutes à 37 °C. Digérer le gène synthétique His-KSI-Mel4 avec XbaI et XhoI dans une réaction de 20 μL.
- Purifiez les fragments de toutes les enzymes de restriction à l’aide du kit de purification PCR QIAquick. Sinon, effectuez une électrophorèse sur gel et découpez la bande associée au fragment vectoriel désiré, puis extrayez le fragment du gel à l’aide d’un kit d’extraction sur gel.
REMARQUE : Assurez-vous que les fragments purifiés sont quantifiés à l’aide d’une méthode spectrophotométrique (NanoDrop) pour optimiser la ligation.
- Digérez le vecteur pET à l’aide d’enzymes de restriction compatibles.
- Ligature et transformation
- Ligater le gène synthétique digéré inséré dans le vecteur pET. Assurez-vous que la proportion de l’insert et du vecteur est équimolaire.
- Incubez le mélange avec la ligase T4 toute la nuit à 16 °C. Se transformer en DH5α chimiquement ou électriquement par des méthodes de choc thermique ou d’électroporation, respectivement.
- Mélangez doucement des cellules deα DH5 chimiquement compétentes avec de l’ADN plasmidique et incubez sur la glace pour permettre l’attachement de l’ADN. Ensuite, on fait un choc thermique sur les cellules pendant 30 secondes à 42 °C pour faciliter l’absorption de l’ADN, puis refroidissent rapidement sur glace.
- Après la récupération dans un milieu de bouillon sans antibiotiques de 450 μL LB à 37 °C pendant une heure, placez les cellules sur un agar sélectif contenant l’antibiotique approprié.
REMARQUE : Les colonies transformées apparaissent généralement après une incubation nocturne. Pour les cellules DH5α électrocompétentes, mélangez un petit volume d’ADN plasmidique purifié sans sel (typiquement 1 à 2 μL de 10 à 100 ng dans des cellules de ~50 μL) avec des cellules dans une cuvette d’électroporation refroidie. - Après un bref refroidissement, administrez une impulsion unique (réglages courants : 1,8 kV pour une cuvette à 0,2 cm d’écart donnant une constante de ~5 ms ; ajustez pour votre appareil/cuvette), en prenant soin d’éviter les arcs en utilisant de l’ADN désalé et des réactifs glacés.
- Ajoutez immédiatement ~450 μL de LB préchauffé, récupérez à 37 °C avec un secouement pendant une heure, puis placez sur l’agar sélectif.
- Cultivez les transformants toute la nuit dans un bouillon LB pour l’isolation des plasmides à l’aide d’un kit de purification des plasmides. Vérifiez la construction plasmidique finale par PCR à l’aide des amorces du Tableau 1 et confirmez la séquence par séquençage de Sanger.
- Transformez le plasmide vérifié en hôte d’expression (chimiquement ou électrocompétent), E. coli BL21(DE3), comme ci-dessus.
- Synthèse génique
- Expression optimisée et production de corps d’inclusion (IB)
- Inocular 10 mL de bouillon (100 μg/mL d’ampicilline) et faire pousser à 37 °C pendant la nuit. Utilisez cela pour inoculer 100 mL, puis une culture de production de 1 L.
- Diluer en LB à la densité optique (OD600) de culture au temps 0 = 0,1. Utilisez un milieu LB complété avec 1 % de glucose et 100 μg/mL d’ampicilline.
- Incubez à 37 °C et surveillez la diagraphie pour atteindre la phase logarithmique (OD 600 0,5–0,6). Induire avec une faible concentration d’isopropyle β-D-1-thiogalactopyranoside IPTG, typiquement 0,1 mM.
Maintenir à 37 °C pendant 16 à 24 heures pour favoriser la formation des corps d’inclusion. - Poursuivez l’incubation pendant 16 à 24 heures. Prélever les cellules par centrifugation (5 000 x g, 4 °C) pendant 10 minutes et stocker les granulés à -80 °C.
- Lyse cellulaire et fractionnement des protéines
- Décongeler les granulés cellulaires sur de la glace et les resuspendre dans un réactif Bugbuster pour initier la lyse chimique. Centrifugez le lysat à 4 000 x g pendant 20 minutes à 4 °C. Collectez le surnageant comme fraction protéique soluble.
- Lavez le reste de pellets et resuspendez-le dans du Bugbuster à 10 % (v/v) dans de l’eau MilliQ. Soumettez la suspension à une sonication pour récupérer entièrement la fraction protéique insoluble (corps d’inclusion).
- Traiter les échantillons avec 100 μL de tampon SDS-PAGE contenant 5 % de β-mercaptoéthanol. Incubez le mélange à 95 °C pendant 5 minutes pour assurer une dénaturation complète des protéines.
- Électrophorèse SDS-PAGE
- Chargez les lysats dénaturés sur des gels SDS-PAGE à 15 % en double pour une séparation électrophorétique standard.
- Lavez un gel à l’eau pendant 1 heure. Colorez toute la nuit avec le réactif GelCode Blue Stain. On se détarde avec de l’eau le lendemain jusqu’à ce que les bandes soient clairement visibles.
- Visualisez et documentez (Figure 2A) le gel coloré pour évaluer les profils protéiques totaux (TCP) et la distribution des fractions à l’aide de l’instrument Biorad Gel Doc avec Image Lab.
- Bulottage Western (immunodétection)
- Équilibrez le gel non coloré, une membrane de nitrocellulose, les papiers filtrants et les éponges dans un tampon de transfert (20 mM Tris-HCl pH 7,4, 150 mM NaCl, 0,1 % Tween 20). Assemblez le sandwich de transfert et effectuez le transfert à 100 V pendant 1 h à température ambiante.
- Incubez la membrane dans un tampon de blocage (5 % de lait écrémé dans TBST) pendant 1 heure à température ambiante pour éviter une liaison non spécifique.
- Incubez la membrane avec l’anticorps primaire anti-HisTag de la souris (dilué à 1:1 000 dans le tampon bloquant) toute la nuit à 4 °C avec une légère agitation.
- Lavez la membrane trois fois avec TBST pendant 5 minutes chacune. Incubez la membrane avec de l’IgG anti-souris conjugué à HRP (dilué à 1:5 000 dans un tampon bloquant) pendant 1 h à température ambiante.
- Effectuez un dernier tour de trois lavages TBST. Appliquez un substrat de chimiluminescence améliorée (ECL) sur la membrane pendant 1 minute et visualisez à l’aide d’un imageur chimiluminescence ou par exposition à un film de rayons X. Documentez l’image (comme on le voit à la Figure 2B).
- Isolement de l’IB et purification d’affinité
- Resuspendez la granule cellulaire dans un tampon de lyse (100 mM Tris· Cl, pH 7,0, 5 mM EDTA, 5 mM DTT (770 mg/litre), 5 mM benzamidine · HCl (780 mg/litre)) et réalisent une lyse mécanique (par exemple, presse française/sonication). Centrifugeuse (20 000 x g, 4 °C pendant 20 minutes) pour isoler la pellete IB insoluble KSI-Mel4.
- Lavez soigneusement les granulés avec un tampon de lavage (100 mM Tris· Cl, pH 7, 5 mM EDTA, 5 mM DTT, 2 M urée, 2 % (en mois/v) Triton X-100). Solubiliser le pellet dans un maximum de 2M d’urée.
REMARQUE : La concentration d’urée utilisée pour solubiliser l’IB doit se situer dans la plage de travail de la protéase TEV. - Quantifiez l’IB isolé à l’aide du kit BCA en suivant les instructions du fabricant.
- Mélangez le Réactif Pierce B et le Réactif A dans un rapport volume/volume de 1:50. Calculez le volume total nécessaire en fonction du nombre d’étalons et d’échantillons à analyser en triple exemplaire.
- En utilisant l’albumine sérique bovine (BSA) comme référence, préparez une série de dilutions pour créer une courbe standard allant de 3 000 μg/mL à 200 μg/mL.
- À l’aide d’une plaque à 96 puits, une pipette de 25 μL de chaque standard BSA et de chaque échantillon (incluant le surnageant purifié et le précipité en resuspension) dans les puits.
- Ajoutez 200 μL du réactif de travail BCA préparé à chaque puits contenant un étalon ou un échantillon. Mélangez brièvement la plaque et incubez pendant 1 à 2 heures à 37 °C pour permettre le développement des couleurs.
- Après l’incubation, mesurez l’absorption de la plaque à 562 nm à l’aide d’un spectrophotomètre. Tracez l’absorption des étalons BSA par rapport à leurs concentrations connues pour générer une courbe standard linéaire ou quadratique.
- Déterminez la concentration en protéines des échantillons His-KSI-Mel4 ou Mel4 recombinant en comparant leurs valeurs d’absorbance avec la courbe standard générée. Les concentrations avant et après le clivage du TEV sont indiquées à la Figure 3.
- Clivage enzymatique et retrait des marques
- Réaction de clivage : Protéase TEV His-tag (rapport molaire recommandé 1:50 à 1:100 Protéase : Protéine de fusion). Incubez 16 heures à 4 °C pour une efficacité maximale.
- Retrait des étiquettes et purification par chromatographie d’affinité métallique immobilisée (IMAC) :
- Faites passer le mélange de réaction de clivage sur une colonne fraîche d’acide nickel-nitrilotriacétique (Ni-NTA). Équilibrer la résine Ni-NTA avec le tampon de liaison (tampon de lyse).
- Chargez le mélange de réaction de clivage. Les composants marqués par H (fragment KSI et protéase TEV) se lient à la résine.
- Collectez le flow-through, qui contient le peptide Mel4 recombinant non marqué avec les acides aminés résiduels G, S, A, M, C et H provenant du site de clivage TEV.
- Assurez-vous que cet acide aminé supplémentaire n’affecte pas l’activité de l’AMP en réalisant le test MIC avec du Mel4 synthétisé chimiquement comme témoin.
- Éluser le fragment KSI lié et la protéase TEV à l’aide d’un gradient tampon d’élution (500 mM d’Imidazole, 500 mM de NaCl, 20 mM tampon phosphate de sodium, pH 8).
- Effectuez le test BCA comme indiqué à l’étape 2.6.3.
3. Activité antimicrobienne
- Préparation aux médias
- Préparez le média [bouillon Mueller Hinton, ajusté en cations (CAMHB), bouillon de soja trypticase (TSB), bouillon neutralisant D/E, et agar de soja trypticase (TSA)] selon les instructions du fabricant. Préparez également 1 × de solution séline tamponnée phosphate (PBS) à partir de 10 × PBS concentrés. Ensuite, autoclave-les à 121 °C à 15 lbs/in 2.
- Préparation du stock peptidique
- Dissoudre l’AMP et imiter dans de l’eau stérile à haute concentration, par exemple 20 mM ou au moins 2 mg/mL. Si le peptide est insoluble, utilisez de l’eau stérile contenant une concentration finale de 0,01 % d’acideacétique 16. Si une adsorption sur des surfaces plastiques est attendue, compléter la solution d’origine avec 0,2 % (p/v) de BSA, car elle agit comme un agentbloqueant 17.
REMARQUE : Le diméthylsulfoxyde (DMSO) est également recommandé pour dissoudre les peptides ou mimiques insolubles dans l’eau. Préparez une solution concentrée de bouillon, comme 20 mM ou 2 mg/mL. - Filtrez la séparation du peptide à l’aide d’un filtre à seringue de 0,22 μm dans des conditions aseptiques.
- Préparez des aliquotes de la crosse AMP et stockez à -20 °C (ou selon la stabilité de l’AMP). Préparez un contrôle de solvant identique.
- Dissoudre l’AMP et imiter dans de l’eau stérile à haute concentration, par exemple 20 mM ou au moins 2 mg/mL. Si le peptide est insoluble, utilisez de l’eau stérile contenant une concentration finale de 0,01 % d’acideacétique 16. Si une adsorption sur des surfaces plastiques est attendue, compléter la solution d’origine avec 0,2 % (p/v) de BSA, car elle agit comme un agentbloqueant 17.
- Préparation de l’inoculum bactérien
- Tracez l’isolat bactérien à tester sur un milieu riche en nutriments comme la TSA afin d’obtenir des colonies pures et bien isolées.
- Incubez la plaque de façon aérobie à 36 ± 1 °C pendant 18 à 24 heures.
- Sélectionnez trois à cinq colonies morphologiquement similaires et bien isolées de la plaque de culture à l’aide d’une boucle inoculante stérile. Transférez-les dans un tube stérile contenant 5 à 10 mL de TSB ou CAMHB. Pour obtenir une suspension uniforme, frottez doucement la boucle avec des colonies bactériennes contre la paroi interne du tube incliné afin d’obtenir une suspension homogène.
- Incubez la culture de bouillon à 36 ± 1 °C tout en secouant à 180 tr/min pendant 18 à 24 heures.
- Centrifugez la culture de nuit à 3 000 x g pendant 10 minutes à 25 °C et lavez la granule bactérienne trois fois avec un PBS stérile de 1 ×.
- Dans un récipient stérile, dispensez 2 mL de 1 × PBS, puis ajoutez 50 à 100 μL de suspension bactérienne lavée, et utilisez un vortex pendant 5 à 10 secondes pour obtenir l’uniformité.
- Mesurez la densité optique à 600 nm (diamètreextérieur 600) à l’aide d’un spectrophotomètre. En résumé, ajoutez 200 μL de la suspension bactérienne à une plaque à 96 puits, ainsi que le même volume de 1× PBS qu’un blank, et mesurez le OD600 pour obtenir un équivalent de 0,1, correspondant à environ 1–2 × 10⁸ UFC/mL (vérifié par le nombre viable de plaques sur la TSA).
- Diluez la suspension ajustée à 1:100 dans le CAMHB pour obtenir un inoculum final de 106 UFC/mL.
- Disposition des plaques
- Étiquetez une plaque stérile à fond plat à 96 puits avec la souche bactérienne, le nom AMP, la date et les initiales du scientifique. Sur la plaque, marquez les emplacements pour les puits test, vierge et de contrôle sur le couvercle.
- Distribuez 200 μL de solution AMP (concentration la plus élevée) dans la première colonne de la plaque. Aux puits restants, de la colonne 2 à la colonne 12, ajoutez 100 μL de CAMHB.
- À l’aide d’une pipette multicanal, effectuez des dilutions série doubles de l’AMP de la colonne 1 à la colonne 10, en éliminant 100 μL de la dixième colonne.
- Ajoutez 100 μL de l’inoculum bactérien préparé (106 UFC/mL) dans chaque puits sauf le contrôle de stérilité (blanc). Cela donnera une concentration bactérienne finale d’environ 5 × 10⁵ UFC/mL dans les puits testés. Ajoutez 100 μL de CAMHB aux puits blancs pour porter le volume final à 200 μL. Préparez des puits triplés pour chaque concentration.
REMARQUE : Pour les AMP qui précipitent lorsqu’ils sont dilués dans le CAMHB, l’ajout d’acide acétique contenant 0,1 à 0,2 % de BSA peut résoudre le problème ; L’optimisation peut nécessiter des testsempiriques 16. Dans de tels cas, incluez des puits de contrôle des solvants (contenant du CAMHB plus de l’acide acétique et/ou du BSA). - De même, effectuer un MIC pour l’imitation de l’AMP (RK758) et un antibiotique comparateur (par exemple, la colistine).
- Couvrir la plaque avec son couvercle, sceller avec du film alimentaire pour éviter l’évaporation, puis incuber à 36 ± 1 °C pendant 18 à 24 heures.
- Inclure une souche de référence d’E. coli (par exemple, mcr-1 contenant E. coli NCTC 13846) en parallèle et traiter de manière similaire au peptide ou au mimétique peptidique.
- Après l’incubation, enregistrez le MIC.
- Détermination de la CMI
- Mesurez le OD600 de chaque puits à l’aide d’un lecteur de microplaques. Calculez le pourcentage de réduction de la croissance par rapport au contrôle de croissance non traité. La CIM est définie comme la concentration la plus basse de l’AMP qui entraîne une réduction d’au moins 90 % de l’OD600 contre18 du contrôle de croissance.
- Déterminer les valeurs de CMI d’au moins trois expériences indépendantes réalisées en triple exemplaire. Indiquez les résultats en moyenne ± écart-type pour garantir la reproductibilité.
REMARQUE : La CMI pour la souche témoin, E. coli NCTC 13846, doit être inférieure à une dilution double de la MIC attendue de la colistine. Confirmez que les contrôles du solvant contenant du DMSO, de l’acide acétique et du BSA n’ont eu aucune activité inhibitrice par eux-mêmes.
- Détermination de la concentration bactéricide minimale (MBC)
- Depuis les puits situés et au-dessus de la CIM, ainsi qu’à une concentration en dessous, on transfère 100 μL de la suspension bactérienne dans 900 μL de bouillon D/E pour préparer des dilutions en série.
- Placez 20 μL de chaque suspension diluée sur TSA en triple exemplaire pour déterminer les décomptes bactériens viables.
- Après une incubation nocturne à 36 ± 1 °C pendant 24 heures, compter les colonies, multiplier par le facteur de dilution respectif, et comparer les comptages viables avec ceux du puits témoin de la croissance, traités de la même manière.
- Le MBC est défini comme la concentration la plus faible de cet agent antimicrobien, ce qui entraîne une réduction de 99,9 % (≥ 3 log10) du nombre de bactéries viables par rapport à l’inoculum initial après 24 heures d’incubation (contrôle de la croissance) dans des conditionsstandard 19.
- Reportage
- Rapporter MIC et MBC en μg/mL et μM.
- Convertir μg/mL en μM en utilisant μM = μg/mL × 1 000/poids moléculaire (g/mol)
- Élimination des déchets infectieux
- Jetez tous les matériaux ayant été en contact avec des cultures bactériennes vivantes, y compris les plaques micro-titrées à 96 puits, les pointes de pipette et les tubes Falcon, dans des sacs désignés pour déchets biologiques.
- Autoclave : les déchets biohazard collectés à 121 °C pendant 15 à 20 minutes sous une pression de 15 psi afin d’assurer une stérilisation complète avant leur élimination, conformément aux directives institutionnelles de biosécurité.
4. Cytotoxicité
- Comptage cellulaire et ensemencement pour le test de toxicité
- Maintenir les cellules, telles que les cellules de fibroblastes de souris L929, dans un flasque de75 cm de 2 cm dans le milieu essentiel minimum (DMEM) de Dulbecco, contenant 10 % de sérum bovin fœtal (FBS) et 1 % d’antibiotiques (sulfate de streptomycine et pénicilline G), à 37 °C avec 5 % deCO2.
- Lavez les cellules avec 1x PBS et trypsizinez avec 0,25 % de trypsine-EDTA. Comptez les cellules en mélangeant 50 μL de suspension cellulaire avec 50 μL de bleu de Trypan à 0,4 % et chargez 10 μL dans un hémocytomètre.
- Compter les cellules viables (non colorées) et les cellules mortes (bleues) dans quatre cases d’angle et calculer le nombre total de cellules en utilisant : Cellules totaux = (nombre moyen de cellules vivantes × 104 × 2 [facteur de dilution]).
- Calculer la viabilité ( %) = (vivant / [vivant + mort]) × 100.
- Ajustez la concentration finale des cellules à 5 × 10⁴ cellules/mL (correspondant à 5 000 cellules/puits en 100 μL en utilisant le milieu DMEM).
- Semez 100 μL de suspension cellulaire dans chaque puits d’une plaque stérile à 96 puits. Incubez pendant 24 heures à 37 °C avec 5 % deCO2 pour permettre l’adhésion.
- Préparation des solutions de test Mel4 et RK758
- Préparez des solutions de travail de Mel4/RK758 dans du DMEM pur (sans FBS ni antibiotiques) aux concentrations cibles finales (1 000, 500, 250, 125, 62,5, 31,25, 15,6, 7,8 et 3,9 μM) en utilisant la solution d’origine préparée comme décrit à l’étape 3.2.
- Retirez le substrat de culture de chaque puits. Ajoutez 100 μL de la solution de travail correspondante 1× Mel4/RK758 directement dans les puits.
- Ajouter 100 μL de DMEM aux puits de contrôle négatif (NC) désignés.
- Ajoutez 100 μL de DMSO dans des puits désignés pour contrôle positif (PC) (Outre le DMSO, un agent cytotoxique tel que Triton X-100 est recommandé comme contrôle positif).
- Ajoutez 100 μL de 1 PBS comme contrôle blanc.
REMARQUE : Effectuez tous les traitements et témoins en triple exemplaire. Manipuler le DMSO avec des gants et une protection oculaire ; Évitez le contact cutané et éliminez les déchets de solvants selon les procédures institutionnelles.
- Essai de bromure de 3-(4,5-diméthylthiazol-2-yl)-2,5-diphényltétrazolium (MTT)
- Après 24 heures d’exposition à Mel4/RK758, aspirez soigneusement le média de test sans perturber les cellules.
REMARQUE : La durée du traitement avec des composés antimicrobiens peut varier selon le plan expérimental spécifique. - Préparez une solution de travail MTT en diluant la solution de 5 mg/mL 1:9 avec du DMEM pur (concentration finale 0,5 mg/mL).
- Ajoutez 100 μL de la solution de travail MTT à chaque puits. Couvrez la plaque de papier aluminium pour la protéger de la lumière et incubez pendant 2 heures à 37 °C jusqu’à ce que des cristaux de formazan violet se forment.
REMARQUE : MTT est photosensible et toxique. Manipuler les gants et éliminer les déchets conformément aux procédures de biosécurité institutionnelles. Éteignez toujours la lumière lors du traitement avec le réactif MTT.
- Après 24 heures d’exposition à Mel4/RK758, aspirez soigneusement le média de test sans perturber les cellules.
- Dissolution et mesure d’absorption du formazan
- Retirez soigneusement la solution MTT de chaque puits. Ajoutez 100 μL de DMSO à chaque puits pour dissoudre les cristaux de formazan.
- Placez l’assiette sur un shaker pendant 5 minutes pour assurer une dissolution complète. Mesurez l’absorbance à 570 nm à l’aide d’un lecteur de microplaques.
- Analyse des données et détermination de la concentration cytotoxique à 50 % (IC50 ou CC50)
- Soustrayez les valeurs d’absorption des blancs (PBS) de toutes les lectures et utilisez les blancs corrigés pour le calcul.
- Calculer la viabilité cellulaire ( %) à l’aide de l’équation : Viabilité ( %) =(A traité/NC (cellule)) × 100.
- Calculez le CI50 ou le CC50 à l’aide du logiciel GraphPad Prism.
REMARQUE : Répétez les expériences en triple exemplaire et déclarez les données comme moyenne ± écart-type.
Résultats
Synthèse de RK758
Des données analytiques jusqu’à l’intermédiaire 7 avaient été publiées auparavant14. Les données analytiques pour RK758 et intermédiaires 8–9 sont les suivantes :
Tert-butyl (2-(3-phénylthiouréido)éthyle)carbamate (8) :
Le produit 8 a été obtenu sous forme de solide blanc cassé (1,89 g, 87 %) ; m.p. 167,4–168,3 °C ; 1H RMN (300 MHz, DMSO-d 6) δ 9,58 (s, 1H), 7,71 (s, 1H), 7,44–7,29 (m, 4H), 7,11 (t, J = 12,0 Hz, 1H), 6,88 (br s, 1H), 3,55-3,53 (m, 2H), 3,13 (q, J = 4,0 Hz, 2H), 1,59 (s, 9H) ; 13C RMN (75 MHz, DMSO-d6) δ 180,9, 156,3, 139,5, 129,1, 124,7, 123,7, 78,2, 44,3, 28,7 ; HRMS (ESI+) : m/z calculé pour C14H21N 3O 2 SNa+ [M + Na]+ : 318,1247, trouvé : 318,1252.
tert-butyl (S,Z)-(3-((1H-indol-3-yl)méthyl)-1-(2-(2-naphthamido)-5-bromophényl)-1,4-dioxo-9-(phénylimino)-2,5,8,10-tétraazadodecan-12-yl)carbamate (9) :
Le produit 9 a été obtenu sous forme de solide blanc (0,253 g, 62 %) ; m.p. 173,4–174,9 °C ; 1H RMN (400 MHz, DMSO-d 6) δ 12,23 (s, 1H), 10,86 (s, 1H), 9,61 (s, 1H), 9,27 (d, J = 8,0 Hz, 1H), 8,57-8,54 (m, 2H), 8,44 (s, 1H), 8,11 (d, J = 4,0 Hz, 1H), 8,06-8,03 (m, 3H), 7,84 (dd, J = 4,0, 12,0 Hz, 1H), 7,78 (d, J = 12,0 Hz, 2H), 7,69–7,60 (m, 2H), 7,36 (t, J = 8,0 Hz, 2H), 7,27-7,23 (m, 5H), 7,01-6,97 (m, 3H), 4,82-4,78 (m, 1H), 3,14-3,13 (m, 10H), 1,32 (s, 9H) ; 13C RMN (100 MHz, DMSO-d6) δ 172,3, 167,8, 165,1, 156,3, 154,4, 138,9, 136,5, 135,4, 134,9, 132,6, 131,7, 129,9, 129,1, 128,7, 128,4, 128,2, 127,6, 127,6, 126,4, 124,8, 124,1, 123,6, 122,8, 121,4, 118,9, 118,7, 115,1, 111,8, 110,9, 78,4, 55,2, 42,3, 41,9, 39,4, 38,3, 29,5, 28,6, 27,9 ; SGFC (ESI+) : m/z calculé pour C45H47BrN8O5 [M + H]+ : 859,2926, trouvé : 859,2925.
(S,E)-N-(2-((1-((2-(3-(2-(2-(2-aminoéthyle)-2-phénylguanidino)éthyl)amino)-3-(1H-indol-3-yl)-1-oxopropane-2-yl)carbamoyl)-4-bromophényl)-2-naphtalamide (RK758) (10) :
RK758 a été obtenu sous forme de solide blanc cassé (0,039 g, 75 %) ; p.m. 240,0–240,9 °C ; 1H RMN (400 MHz, MeOD-d 4) : δ 8,39 (s, 1H), 8,27 (d, J = 12,0 Hz, 1H), 7,98–7,95 (m, 3H), 7,88 (d, J = 8,0 Hz, 1H), 7,79 (d, J = 4,0 Hz, 1H), 7,71-7,60 (m, 4H), 7,40 (t, J = 8,0 Hz, 1H), 7,30-7,20 (m, 4H), 7,16 (s, 1H), 7,05-6,97 (m, 2H), 4,88-4,86 (m, 1H), 3,33-3,32 (m, 3H), 3,27-3,24 (m, 5H) ; 13C RMN (100 MHz, MeOD-d4) : δ 174,3, 168,5, 166,4, 154,6, 137,1, 136,7, 135,1, 134,7, 131,4, 132,6, 131,3, 130,8, 129,8, 128,9, 127,97, 127,8, 127,9, 127,6, 127,5, 127,2, 126,8, 125,6, 123,5, 123,24, 123,2, 118,6, 117,8, 116,1, 111,1, 109,6 ; SGFC (ESI+) : m/z calculé pour C40H39BrN8O3 [M + H]+ : 759,2401, trouvé : 759,2407.
La synthèse de RK758 a été réalisée avec un rendement global de 17 % à partir de Cbz-L-Tryptophane en 7 étapes (Figure 4). Le rendement global de ce processus était de 44 % pour l’intermédiaire clé 7 et de 19 % pour le RK758. Les données RMN à 1H indiquent une haute pureté du composé final sans impuretés majeures détectables.
Le dépistage PCR en colonie a confirmé l’insertion réussie des cassettes Mel4 et His-KSI-Mel4 dans des transformants sélectionnés (Figure 5A). L’analyse PCR des plasmides isolés par miniprep a également confirmé la taille attendue de l’amplicon, soutenant l’assemblage correct des constructions avant la transformation en BL21(DE3) pour l’expression (Figure 5B).
Production et purification recombinante du peptide antimicrobien hautement cationique Mel4
Bien que Mel4 ait été obtenu commercialement auprès d’AusPep Peptide Company avec une pureté minimale de 90 %, il a été synthétisé par SPPS, et une approche recombinante a également été employée pour produire Mel4 biologiquement. À la fin du protocole, l’analyse Western blot de la protéine à cellules totales (TCP) provenant de la pelote lysée a confirmé l’expression de la protéine de fusion recombinante HIS-KSI-Mel4. Les échantillons de protéines ont été séparés par SDS-PAGE et visualisés à l’aide d’une échelle protéique comme référence de poids moléculaire. Une bande distincte correspondant au poids moléculaire attendu de la protéine de fusion HIS-KSI-Mel4 a été observée, confirmant l’expression réussie de la protéine cible dans les cellules hôtes (Figure 5B).
À partir de la séquence protéique du motif sélectionné, la composition théorique des acides aminés a été calculée et comparée aux résultats expérimentaux d’analyse des acides aminés obtenus à partir du peptide IB purifié HIS-KSI-TEV-Mel4. La comparaison a montré une bonne corrélation entre les rapports d’acides aminés prédits et déterminés expérimentalement, confirmant la précision de la séquence peptidique exprimée et son isolement réussi dans la fraction du corps d’inclusion (Tableau 2).
L’asparagine est convertie en acide aspartique et la glutamine en acide glutamique. La méthode d’analyse des acides aminés est insensible à la cystéine et au tryptophane, et ceux-ci ne sont pas analysés par cette méthode. Cette prise en compte doit être prise en compte lors de l’analyse des résultats.
Activité antibactérienne de Mel4 et RK758
Les concentrations inhibitrices minimales (MICs) de RK758, Mel4 et colistine ont été évaluées contre deux souches bactériennes Gram négatives, K. pneumoniae JIE 2709 et E. coli NCTC 13846 (Tableau 3). RK758 a présenté une CMI de 16 μg/mL (21 μM) contre K. pneumoniae et E. coli. En comparaison, Mel4 a montré des MIC de 62,5 μg/mL (26,6 μM) pour K. pneumoniae et 125 μg/mL (53,2 μM) pour E. coli, indiquant une puissance inférieure à celle de RK758. La colistine a été utilisée comme antibiotique comparateur, démontrant la CMI la plus basse de 1 μg/mL (0,87 μM) pour K. pneumoniae, tandis que la souche de référence E. coli résistante à la colistine a affiché une CMI de 8 μg/mL (6,9 μM).
Effet de cytotoxicité de Mel4 et RK758
Le potentiel cytotoxique de Mel4 et RK758 a été évalué dans les cellules fibroblastiques de souris L929 (ATCC CCL-1) à l’aide du test MTT après une exposition de 24 heures à des concentrations sérieuses. Les deux composés présentaient des courbes dose-réponse sigmoïdes typiques analysées par régression non linéaire avec le modèle « inhibiteur vs. réponse normalisée - pente variable » dans GraphPad Prism (version 9.5.1), confirmant une inhibition de la viabilité cellulaire dépendante de la concentration. RK758 affichait une valeur de CC50 de 172,6 μM, tandis que Mel4 montrait une puissance cytotoxique légèrement supérieure avec un CC50 de 147,5 μM, ce qui représente une cytotoxicité environ 1,17 fois supérieure à celle de RK758 (Figure 6 et Figure 7).
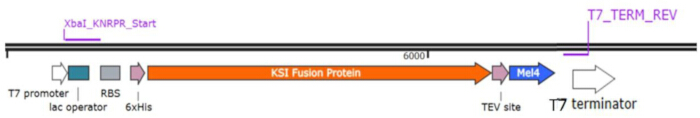
Figure 1 : Une représentation schématique de la cassette d’expression de p15TV-L-His-KSI-Mel4. Carte schématique de la construction d’expression p15TV-L montrant le promoteur T7, le site de liaison des ribosomes (RBS), le tag de purification 6×His, le partenaire de fusion de l’isomérase cétosteroidale (KSI), le site de clivage de la protéase TEV, et la séquence peptidique Mel4 suivie par le terminateur de transcription T7. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
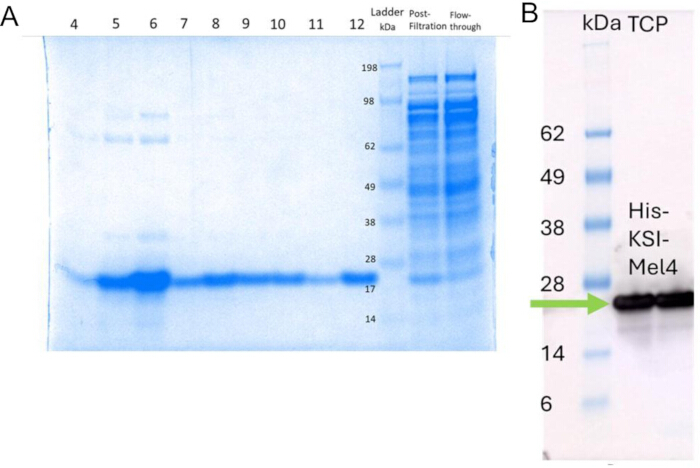
Figure 2 : Analyse SDS-PAGE et western blot de l’expression protéique recombinante. (A) SDS-PAGE des corps d’inclusion et des protéines totales après filtration et passage du lysat cellulaire brut. (B) Tache occidentale de la protéine cellulaire totale. La flèche verte indique la position de la protéine d’intérêt au poids moléculaire attendu. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
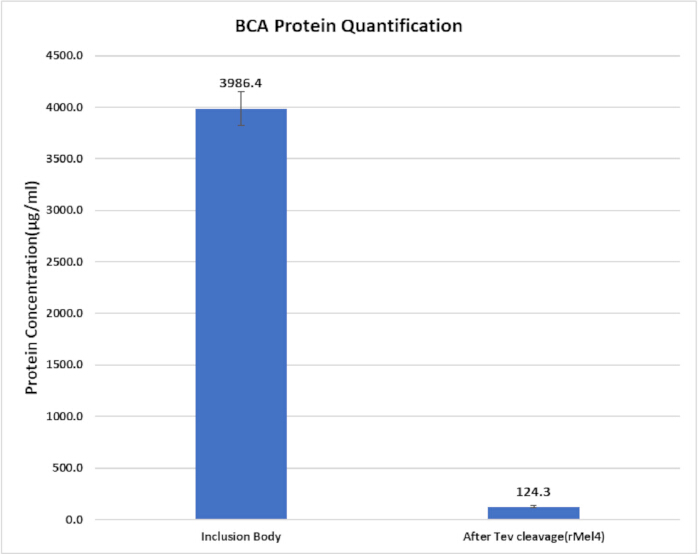
Figure 3 : Quantification des protéines recombinantes avant et après la clivage TEV. Graphique à barres montrant les concentrations de protéines déterminées par test BCA pour la fraction isolée du corps d’inclusion et le Mel4 recombinant clivé obtenu après le traitement par protéase TEV. Les barres d’erreur représentent la variation expérimentale entre les mesures. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
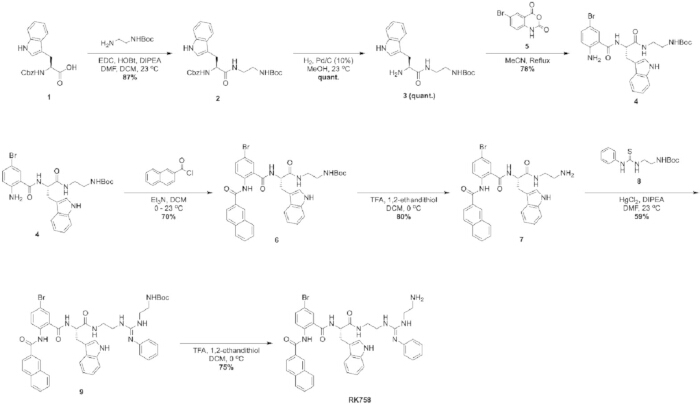
Figure 4 : Approche synthétique globale pour obtenir RK758. Schéma de réaction décrivant la synthèse chimique en sept étapes de RK758 à partir de Cbz-L-tryptophane, incluant la formation intermédiaire, les transformations des groupes fonctionnels et la déprotection finale pour obtenir le mimétique peptidique. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
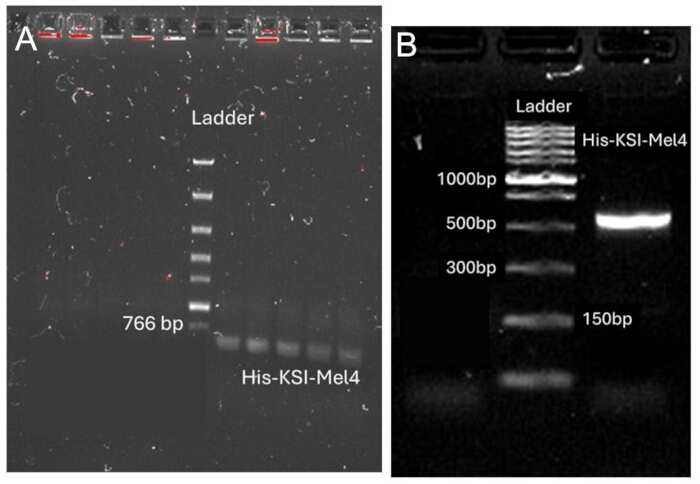
Figure 5 : Électrophorèse sur gel d’agarose des plasmides recombinants. (A) PCR de colonie de transformants pour His-Mel4 et His-KSI-Mel4. (B) Confirmation PCR des plasmides après la miniprep. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
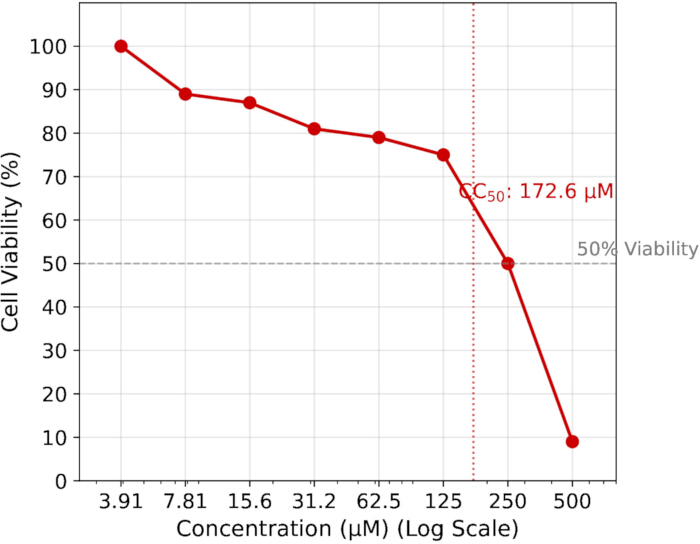
Figure 6. Cytotoxicité de RK758 face aux cellules fibroblastiques L929. Courbe dose-réponse montrant l’effet de RK758 sur la viabilité cellulaire à travers l’augmentation des concentrations. Les valeurs de CC50 ont été calculées par régression non linéaire à l’aide du modèle « inhibiteur vs. réponse normalisée - pente variable » dans GraphPad Prism, confirmant une inhibition de la viabilité cellulaire dépendante de la concentration. Les données représentent la moyenne ± DE de trois réplicés biologiques indépendants. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
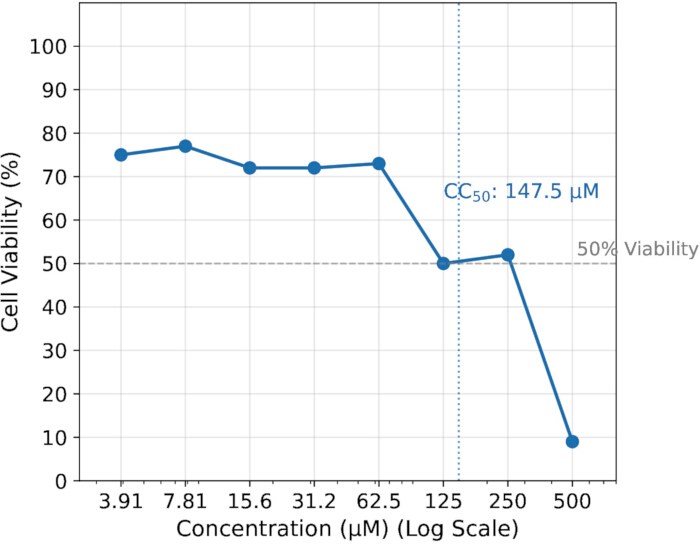
Figure 7 : Cytotoxicité de Mel4 face aux cellules L929. Courbe dose-réponse montrant l’effet dépendant de la concentration de Mel4 sur la viabilité cellulaire. Les valeurs de CC50 ont été calculées par régression non linéaire à l’aide du modèle « inhibiteur vs. réponse normalisée - pente variable » dans GraphPad Prism, confirmant une inhibition de la viabilité cellulaire dépendante de la concentration. Les données représentent la moyenne ± DE de trois réplicés biologiques indépendants. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
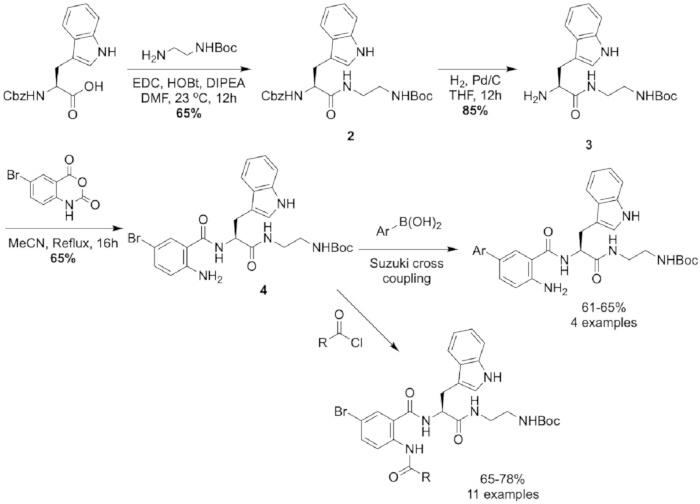
Figure 8 : Stratégie synthétique modifiée à partir de Cbz-L-tryptophane. Voie synthétique alternative illustrant la préparation d’intermédiaires d’anthranilamide utilisant le Cbz-L-tryptophane et les étapes de fonctionnisation ultérieures pour permettre la diversification structurelle. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
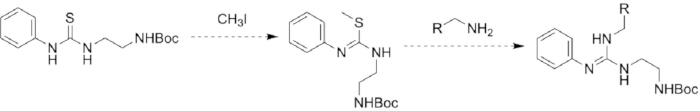
Figure 9 : Alkylation de la thiourée suivie d’une substitution nucléophile par un substrat amine. Voie de réaction proposée impliquant l’alkylation du soufre de thiourée suivie d’une substitution nucléophile par un substrat amine pour générer des produits contenant de la guanidine. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
| Section | Nom/Fonctionnalité | Séquence | |||
| Amorces | XbaI_KNRPR_Start | 5'-TAGGGGAATTGTGAGCGGATAACAATTCCCCTCTAGAAATAATT-3' | |||
| T7_TERM_REV | 5'-CCAAGGGGTTATGCTAGTTATTGCTGCTCA-3' | ||||
| Cassette Gene | Séquence d’acides aminés His-KSI-Mel4 | MDHHHHHHHHMIDETQRKATVLEYFERVNAKDLDGVVKLF ATDAVVADPVGAPPVAGEEALRAYFQRVLHEFDTHDVPGV PSGAQDGQSVALPLKATINNPQDPTGGVRLDVNLVSVFFTIG EDGLISEMRAYWGLTDIAPAGASSGRENLYFQGKNKRKRRR RRRGGRRRR | |||
| Séquence d’ADN | 5'-TAACAATTCCCCTCTAGAAATAATTTTTTGTTTAACTTTAAGAAGGA GATATACCATGGATCACCACCACCATCATCATGATTGACGAGAC GCAACGTAAAGCGACGTCTTAGAGTATTTTGAACGCGTGAATGCAA AAGACTTGGATGGCGTGTTAACTCTTTGCGACGGACCCGTGT AGCCGACCCTGTGTGCACCACCAGTGGCTGTGAGGAGGCACTC CGTGCCTACTTCCAGCGCGTTGCATGAATTGAATTTGACACCCATGTCC CGGGCGTTCCATCTGTGCTCAGGATGGCCAATCAGTCGCACTCCCAC TTAAAGCAACCATCAACAATCCTCAAGATCCAACAGGCGGGGGTCCCCCCCCCCCC TTGATGTGAACTTAGTGAGCGTATTCACGATTGGCGAAGACGGGTTAAT CTCCGAGATGCGTGTGTGTGGGGGTTGACTGATATTGCTCCGGCAGGT GCAAGCAGTGGTCGCGAGAACTTGTACTTCCAAGGTAAGAACAAGGTA AGAGACGCCCGGGGCCCCCCCGGGGGGAGGACGGAGACGTCGCTAATCGAAC TCGAGATCCGGCT-3' | ||||
Tableau 1 : Séquences d’amorce utilisées pour la vérification PCR et séquence complète de cassette génique de la construction plasmidique finale.
| Acides aminés | Calculé | Testé |
| Histidine | 4.70% | 4.70% |
| Serine | 3.60% | 3.40% |
| Arginine | 10.70% | 9.20% |
| Glycine | 9.50% | 11% |
| Acide aspartique | 11.30% | 11.50% |
| Acide glutamique | 8.90% | 8.90% |
| Threonine | 4.70% | 4.60% |
| Alanine | 9.50% | 9.70% |
| Proline | 5.30% | 5.30% |
| Lysine | 4.10% | 4.50% |
| Tyrosine | 2.40% | 2.20% |
| Méthionine | 1.80% | 1.90% |
| Isoleucine | 3.00% | 3.20% |
| Leucine | 7.10% | 7.40% |
| Phényalanine | 3.60% | 3.60% |
| Valine | 9.50% | 8.90% |
| Tryptophane | 0.60% | - |
Tableau 2 : Analyse des compositions des acides aminés.
| Souches bactériennes | CMI μg/mL (μM) | ||
| RK758 | Mel4 | Colistine | |
| K. pneumoniae JIE 2709 | 16 (21) | 62.5 (26.6) | 1 (0.87) |
| E. coli NCTC 13846 | 16 (21) | 125 (53.2) | 8 (6.9) |
Tableau 3 : CMI de RK758, Mel4, et de la colistine contre les bactéries à Gram négatif.
Discussion
Le protocole décrit ici fournit un cadre complet pour la production et l’évaluation fonctionnelle de l’AMP cationique Mel4 (qui peut être modifié pour une utilisation avec d’autres AMP) et du mimétique peptidique RK758. Ce flux de travail combine une synthèse chimique en plusieurs étapes ou expression recombinante dans E. coli avec des tests antimicrobiens et de cytotoxicité. L’intégration de ces approches offre une plateforme polyvalente pour la recherche systématique sur les AMP, permettant des comparaisons directes entre peptides synthétisés chimiquement et produits biologiquement. Plusieurs étapes de ce protocole sont particulièrement cruciales pour une production et une évaluation de l’activité réussies des peptides.
RK758 est un mimétique de peptide synthétique basé sur un échafaudage d’anthranilamide. Pendant la phase de criblage des composés pour la découverte de nouveaux mimiques d’AMP, il est difficile d’utiliser un criblage in silico pour planifier une bibliothèque de composés. Il est donc important de fonder ces mimiques sur un échafaudage qui permet la diversité dans la bibliothèque des composés. L’échafaud d’anthranilamide a été choisi pour cette raison. Un avantage supplémentaire d’un échafaudage à base d’anthranilamide est que le métabolite RK758, l’acide 5-bromoanthranilique, a démontré des propriétés antimicrobiennes.
Les travaux antérieurs optimisant la structure et l’activité antibactérienne du RK758 et de ses analogues utilisaient différentes procédures synthétiques. L’étude initiale d’optimisation de la structure a étudié l’effet de différents groupes et substituants cationiques sur le groupe phényle anthranilique. Ainsi, la synthèse a commencé avec l’ouverture de l’anneau des dérivés anhydrides isatoïques avec l’ester méthylique L-tryptophane. Le produit pouvait ensuite être modifié comme l’ont montré Kuppusamy et al.15. Une étude de suivi a examiné la structure et la localisation du groupe hydrophobe. L’étude de suivi a montré que l’échafaudage substitué par Bromo tolérait une variété de groupes hydrophobes en position naphtyle et que l’intermédiaire 4 était susceptible d’un couplage croisé Suzuki à la position bromo, comme montré à la Figure 8.
Les travaux actuels ont résolu certains des problèmes des approches précédentes. Dans l’approche illustrée à la Figure 4, malgré la synthèse de l’intermédiaire 11 rapportant une purification par trituration avec de l’éther diéthylique, les tentatives de reproduire ce résultat ont depuis donné des mélanges glumeux impurs nécessitant une purification chromatographique. De plus, l’intermédiaire 6 nécessitait également une purification chromatographique selon cette approche. Globalement, les travaux initiaux ont obtenu un rendement intermédiaire de 7 sur 21 % en six étapes à partir de l’hydrochlorure d’ester méthyle de L-tryptophane. La deuxièmeapproche 15, bien que plus faible (14 % à partir de Cbz-L-tryptophane), a produit des intermédiaires plus faciles à manipuler en moins d’étapes.
Cette étude a identifié que le couplage de Cbz-L-Trp avec N-Boc-éthylénediamine nécessitait une optimisation afin de garantir qu’aucun DMF résiduel ne reste dans le produit, comme observé lors des premières études pour augmenter cette réaction à grande échelle. L’utilisation d’un système à solvants mixtes avec un rapport 3:8 (v/v) de DMF à DCM a réduit la quantité de DMF, facilitant ainsi l’élimination lors de l’analyse ; Cependant, la substitution par des solvants chlorés pourrait susciter des inquiétudes quant à l’impact environnemental. Cette modification a également amélioré le rendement à 87 %, probablement attribué au sous-produit de l’urée issu de l’EDC précipité dans le mélange DCM, agissant comme force motrice de la réaction. L’hydrogénation a également été identifiée comme un goulot d’étranglement, car ces réactions produisent généralement >90 %. Cette étude a révélé que remplacer le THF par le méthanol donnait 3 en rendement quantitatif, contre 85 % dans les travaux précédents, et réduisait le temps de réaction à 4 h. Cela pourrait également être attribué à l’utilisation d’un matériau de départ plus pur, puisque l’étude initiale contenait probablement du DMF résiduel, ce qui aurait pu empoisonner le catalyseur au palladium. Globalement, par rapport aux approches précédentes, le rendement jusqu’à l’intermédiaire 7 s’est amélioré à 48 % en 5 étapes depuis le Cbz-L-Tryptophane. Dans des expériences antérieures (évoquées ci-dessus), le rendement global était de 21 %, avec 14 % pour les réactions de suivi, tandis que dans cette étude, un rendement global de 48 % a été atteint pour le composé 7, démontrant la diversité des analogues pouvant être synthétisés à partir de dérivés isatoïques de l’anhydride substitués de manière appropriée.
L’amine hautement désactivée dans l’anthranilamide 4 (voir Figure 8) nécessite trois équivalents de chlorure acide pour une réaction efficace. Lorsque seules des quantités stœchiométriques sont utilisées, une conversion incomplète de 4 en 6 se produit, compliquant la purification en raison des caractéristiques chromatographiques et solubiles similaires des intermédiaires 4 et 6. Les auteurs reconnaissent que cela constitue une limitation de l’échafaudage et travaillent à développer une nouvelle méthodologie pour réduire l’excès de chlorure acide nécessaire.
La réaction avant-dernière pour attacher la thiourée 8 à l’amine 7 nécessite du chlorure de mercure (II), qui est hautement toxique et extrêmement nocif pour l’environnement, ce qui pourrait empêcher cette méthode de synthèse à grande échelle. Cette approche a été utilisée dans le travail actuel, puisque l’attachement médié par le mercure (II) des thiourées se déroule à température ambiante. Une méthode alternative utilisant la thiourée 8 consiste à alkyler l’atome de soufre, suivie d’une substitution nucléophile par un substrat d’amine, comme illustré à la Figure 9. Ce type de réaction a été rapporté, cependant, dans de nombreux cas, il nécessite des températures élevées et des conditions basiques pouvant entraîner la formation de produits secondaires avec lessubstrats 20,21. Alternativement, en utilisant un substrat de thiourée méthylé similaire, une approche photocatalytique a été rapportée par Saetan et al.20. Ils rapportent que cette réaction se produit à température ambiante sous irradiation avec la lumière d’une LED blanche. Il a été rapporté que cette réaction se produit avec une variété d’amines primaires et secondaires, produisant des produits dépassant 80 %. Pour la réaction finale, la trituration avec éther diéthylique suivie d’un lyophilisage donne un produit nécessitant généralement aucune purification supplémentaire (>95 % de pureté par 1H RMN dans MeOD-d4). L’impureté principale est le 1,2-éthanedithiol résiduel, à point d’ébullition élevé, facilement détectable à son odeur distinctive ressemblant au chou. L’expression recombinante de Mel4 nécessite une induction à une densité optique optimale (OD600 0,5–0,6) et un maintien attentif de la température d’induction afin de maximiser la formation du corps d’inclusion tout en préservant la viabilitébactérienne 22.
Les tests antimicrobiens et de cytotoxicité incluent également des étapes essentielles pour obtenir des résultats précis et reproductibles. Une préparation précise de l’inocule et une dilution en série des peptides sont nécessaires, car de petites variations de densité bactérienne ou de solubilité peptidique peuvent modifier significativement les valeurs mesurées de CMI etde CMB 16. Dans les tests de cytotoxicité MTT, un comptage cellulaire précis, un ensemencement uniforme et une dissolution complète du formazan sont essentiels pour obtenir des relevés métaboliquesfiables 23.
Plusieurs modifications du protocole peuvent résoudre des défis courants. Les peptides à solubilité aqueuse limitée peuvent être dissous dans 0,01 % d’acideacétique 16 , tandis que les peptides ou mimiques peuvent également être solubilisés dans le DMSO24 ou complétés avec 0,1 à 0,2 % deBSA 17 pour éviter l’adsorption sur les surfaces plastiques lors de la détermination du CMI. Les corps d’inclusion recombinants peuvent être solubilisés et repliés en ajustant les concentrations de chlorure de guanidinium ou d’urée, suivies d’une dialyse par étapes. Pour les tests MTT, un secouement doux et une dissolution complète du DMSO peuvent réduire la variabilité des relevés d’absorption.
L’importance de ce protocole réside dans son intégration de stratégies complémentaires de production et d’évaluation, offrant des avantages par rapport aux approches standard à méthode unique. De nombreuses études se concentrent sur une seule méthode de production de peptides ou de mimétis, mais aucune approche unique n’est idéale pour tous les composés ; Choisir la méthode appropriée en fonction des propriétés peptidiques garantit un rendement et une fonctionnalité optimaux. Par exemple, la synthèse chimique permet l’incorporation précise d’acides aminés non naturels et de mimiquespeptidiques 4, ce qui peut être difficile dans les systèmes recombinants. Inversement, l’expression recombinante offre une production rentable de peptideshautement cationiques 25 qui peuvent s’agréger lors de la synthèse chimique. En combinant les deux méthodes avec des tests fonctionnels standardisés, le protocole permet une caractérisation rigoureuse de l’activité et de la cytotoxicité des AMP, dépassant la portée des tests standards de CMIseuls 26.
Comparé aux approches traditionnelles autonomes, ce protocole est largement applicable à la recherche et au développement thérapeutique des peptides antimicrobiens. Il peut être adapté pour explorer les relations structure-activité, optimiser la puissance peptidique et évaluer la toxicité. De plus, ces méthodes peuvent soutenir le criblage à haut débit des bibliothèques peptidiques, l’étude des mécanismes de résistance bactérienne et l’évaluation de thérapies combinées avec des antibiotiques conventionnels. Au-delà des applications antibactériennes, ce flux de travail peut également être appliqué aux tests antiviraux ou antifongiques de peptides, aux revêtements de surface pour le contrôle des infections, et aux applications biomédicales telles que la perturbation du biofilm ou l’immunomodulation.
En conclusion, ce protocole offre un flux de travail polyvalent et reproductible pour la production, la purification et l’évaluation fonctionnelle des PAM et des mimiques de peptides. En abordant des considérations méthodologiques cruciales, en proposant des stratégies de dépannage et en permettant des applications variées, il établit une base solide pour la recherche antimicrobienne et biomédicale.
Déclarations de divulgation
Les auteurs n’ont aucun conflit d’intérêts à déclarer.
Remerciements
Les auteurs souhaitent reconnaître le Mark Wainwright Analytical Centre and Recombinant Product Facility (RPF) de l’Université de Nouvelle-Galles du Sud. En particulier, l’installation de spectrométrie de masse bioanalytique pour l’analyse du SGFC et la facilité RMN pour l’accès aux instruments RMN.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 1,2-éthanedithiol | Oakwood ; | M03555 | |
| 100X Antibiotiques | Sigma Aldrich | A5955-20ML | |
| 1-Hydrhydrate d’éthyle-3-(3-diméthylaminopropyl)carbodiimide | Blocs combinés | SS-7536 | Désormais désigné sous le nom de EDC |
| 2-Naphthoylchlorure | Blocs combinés | OR-0173 | |
| Acide acétique ; | Ajax Finechem | R18401O | |
| Acétonitrile | VWR ; | 20060.35 | |
| Phosphatase alcaline | New England Biolabs | M0525S | |
| Albumine sérique bovine (BSA) | Sigma Aldrich | A1933 | |
| Bouillon Mueller-Hinton ajusté par cations (CAMHB) | Becton, Dickinson and Company | 212322 | |
| Cbz-L-Trp | Blocs combinés | QB-6691 | |
| Colistine & nbsp ; | Sigma Aldrich | C4461 | |
| Dey-Engley (D/E) Bouillon neutralisant | Oxoïde | R453042 | |
| Terre de diatomée (Célite 545) | Sigma Aldrich | 102693 | Taille de particule de 0,02 à 0,1 mm |
| Dichlorométhane (DCM) | VWR ; | 23366.327 | |
| Éther diéthylique | Approvisionnement en chimie | EA036 | |
| Diméthyl Sulfoxyde (DMSO) | Chem-Supply Pty Ltd ; | LCS-CHEM-0098 | |
| Dithiothréitol (TDT) | Thermo Scientific | J15397.03 | |
| Milieu de culture DMEM | Thermo Fisher Scientific & nbsp ; | UCS-BIO-0058 | |
| Hôte de E. coli BL21(DE3) | Sigma Aldrich | 70235-M | |
| Électroporateur | Thermo Scientific | NEON1SK | |
| Acétate d’éthyle | Approvisionnement en chimie | EA011-2.5L-P | |
| Acide éthylédiamine tétraacétique (EDTA) | Thermo Scientific | 118432500 | |
| Sérum fœtal bovin (FBS) | Sigma Aldrich | 12003C-500ML | |
| TEV Protease (His-étiqueté) ; | Sigma Aldrich | T4455 | |
| Hydroxybenzotriazole Hydrate | Chem-Implèx | 24755 | |
| Imidazole | Thermo Scientific | 288-32-4 | |
| Isopropyle &bêta ;-D-1-thiogalactopyranoside (IPTG) | Sigma Aldrich | I6758 | |
| Bouillon Luria-Bertani (LB), ; | Thermo Scientific | 12795027 | |
| Tampon de lyse ; | Thermo Scientific | 89822 | |
| Chlorure de mercure (II) | Sigma Aldrich | 215465 | |
| Méthanol (Grage HPLC) | VWR | A452-4K | |
| Réactif MTT | Sigma Aldrich | M2128-100MG | |
| N,N-Diisopropyléthhylamine (DIPEA) | Sigma Aldrich | 3440 | |
| N,N-Diméthyl formamide (DMF) | Approvisionnement en chimie | RP1051 | |
| NanoDrop | Thermo Scientific | ND-ONE | |
| N-Boc-éthylénediamine | Blocs combi | AM-1613 | |
| Colonne de résine d’affinité NTA | Sigma Aldrich | 70666 | |
| Palladium sur le carbone | Sigma Aldrich | 205699 | 10 % en fonction publique par semaine |
| Kit de purification des plasmides | QIAGEN | 27104 | |
| Tubes micro-titrés en polypropylène & nbsp ; | SARSTEDT ; | 72.690.008 | |
| Gel de silice pour la chromatographie en colonne flash | Silicycle | R12030B | Silica Gel 60, 230-400 mesh ; |
| Gel de silice Plaque chromatographie en couche fine | Merk | 1055540001 | Épaisseur de couche de 0,2 mm sur support en aluminium avec indicateur fluorescent de 254 nm |
| Phosphate de sodium, 0,2M tampon | Thermo Scientific | J63816. AP | |
| Plaque micro-titer en polypropylène à fond plat stérile de 96 puits avec couvercle | Corning | 3599 | |
| T4 DNA Ligase | New England Biolabs | M0202S | |
| Triéthylamine (Et3N) | Approvisionnement en chimie | TR02151000 | |
| Acide trifluoroacétique (TFA) | Sigma Aldrich | T6508 | |
| Tris-HCL | Thermo Scientific | J62848. AK | |
| Triton X-100 | Thermo Scientific | A16046.AE | |
| Bleu de trypan | MP BIOMÉDICALS AUSTRALIE PTY LTD | ||
| Trypsine-EDTA (0,25 %) | Sigma Aldrich | T4049-500ML | |
| Trypticase soja agar & nbsp ; | Becton, Dickinson and Company | 211043 | |
| Urée & nbsp ; | Thermo Scientific | 29700 | |
| Vecteur (promoteur T7) | - | plasmide de nombre élevé de copies choisi |
Références
- Naghavi, M., et al. Global burden of bacterial antimicrobial resistance 1990–2021: a systematic analysis with forecasts to 2050. Lancet. 404 (10459), 1199-1226 (2024).
- Antimicrobial resistance. , World Health Organization. Available at: https://www.who.int/news-room/fact-sheets/detail/antimicrobial-resistance (2023).
- Puri, B., Vaishya, R., Vaish, A. Antimicrobial resistance: Current challenges and future directions. Med. J. Armed Forces India. 81 (3), 247-258 (2025).
- Zhang, T., Jin, Q., Ji, J. Antimicrobial peptides and their mimetics: promising candidates of next-generation therapeutic agents combating multidrug-resistant bacteria. Adv. Biol. 9 (4), 2400461(2025).
- Pasupuleti, M., Schmidtchen, A., Malmsten, M. Antimicrobial peptides: key components of the innate immune system. Crit. Rev. Biotechnol. 32 (2), 143-171 (2012).
- Oliveira Júnior, N. G., et al. Antimicrobial peptides: structure, functions and translational applications. Nat. Rev. Microbiol. , (2025).
- Keshri, A. K., et al. LL-37, the master antimicrobial peptide, its multifaceted role from combating infections to cancer immunity. Int. J. Antimicrob. Agents. 65 (1), 107398(2025).
- Alzain, M., et al. Antimicrobial peptides: mechanisms, applications, and therapeutic potential. Infect. Drug Resist. , 4385-4426 (2025).
- Kuppusamy, R., Willcox, M., Black, D. S., Kumar, N. Short cationic peptidomimetic antimicrobials. Antibiotics. 8 (2), (2019).
- Xu, J. Peptides chemistry, manufacturing, and controls. Peptide Science: Chemical Ligation, Lead Generation, and Therapeutic Advances. , 471-508 (2025).
- Wang, Q., et al. Expression and purification of antimicrobial peptide buforin IIb in Escherichia coli. Biotechnol. Lett. 33 (11), 2121-2126 (2011).
- Cai, Z., et al. Peptide synthesis: a review of classical and emerging methods. Biofabrication. 18 (1), 012001(2026).
- Gentilucci, L., De Marco, R., Cerisoli, L. Chemical modifications designed to improve peptide stability: incorporation of non-natural amino acids, pseudo-peptide bonds, and cyclization. Curr. Pharm pseudo-peptide. Des. 16 (28), 3185-3203 (2010).
- Kuppusamy, R., et al. Tuning the anthranilamide peptidomimetic design to selectively target planktonic bacteria and biofilm. Antibiotics. 12 (3), 585(2023).
- Kuppusamy, R., et al. Guanidine functionalized anthranilamides as effective antibacterials with biofilm disruption activity. Org. Biomol. Chem. 16 (32), 5871-5888 (2018).
- Wiegand, I., Hilpert, K., Hancock, R. E. Agar and broth dilution methods to determine the minimal inhibitory concentration (MIC) of antimicrobial substances. Nat. Protoc. 3 (2), 163-175 (2008).
- Ji, S., et al. Adsorption and morphology analysis of bovine serum albumin on a micropillar-enhanced quartz crystal microbalance. J. Phys. Chem. B. 128 (41), 10247-10257 (2024).
- Yasir, M., Dutta, D., Willcox, M. D. Activity of antimicrobial peptides and ciprofloxacin against Pseudomonas aeruginosa biofilms. Molecules. 25 (17), (2020).
- Methods for the determination of susceptibility of bacteria to antimicrobial agents. terminology. Clin. Microbiol. Infect. 4 (5), 291-296 (1998).
- Saetan, T., Sukwattanasinitt, M., Wacharasindhu, S. A mild photocatalytic synthesis of guanidine from thiourea under visible light. Org. Lett. 22 (20), 7864-7869 (2020).
- Woodring, J. L., et al. Disrupting the conserved salt bridge in the trimerization of influenza A nucleoprotein. J. Med. Chem. 63 (1), 205-215 (2019).
- Terpe, K. Overview of bacterial expression systems for heterologous protein production: from molecular and biochemical fundamentals to commercial systems. Appl. Microbiol. Biotechnol. 72 (2), 211-222 (2006).
- Berridge, M. V., Herst, P. M., Tan, A. S. Tetrazolium dyes as tools in cell biology: new insights into their cellular reduction. Biotechnol. Annu. Rev. 11, 127-152 (2005).
- Deni, W. H., Gao, T., Wu, J. Protocol for reconstituting peptides/peptidomimetics from DMSO to aqueous buffers for circular dichroism analyses. STAR Protoc. 5 (1), 102850(2024).
- Lou, M., et al. Microbial production systems and optimization strategies of antimicrobial peptides: a review. World J. Microbiol. Biotechnol. 41 (2), 66(2025).
- Hancock, R. E., Sahl, H. G. Antimicrobial and host-defense peptides as new anti-infective therapeutic strategies. Nat. Biotechnol. 24 (12), 1551-1557 (2006).
Réimpressions et autorisations
