Ce protocole fournit une méthode standardisée pour isoler et enrichir les myoblastes primaires du muscle squelettique de la souris adulte et néonatale via la dissociation tissulaire, la filtration séquentielle, le préplaque et des conditions de culture définies, permettant l’établissement et le maintien de cultures de myoblast dérivées des cellules satellites pour des applications expérimentales en aval.
Article de méthode
Isolement des cellules satellites du muscle squelettique pour les études de myogenèse in vitro
* These authors contributed equally
Dans cet article
Résumé
Résumé
La régénération et la croissance des muscles squelettiques dépendent des cellules satellites, les cellules souches résidentes du tissu musculaire. Actuellement, ces cellules servent de modèle in vitro qui représente le mieux les processus myogéniques naturels. Néanmoins, l’isolement des cellules satellites est techniquement difficile car elles existent en très petit nombre au sein du muscle squelettique et la nature typiquement hétérogène des populations cellulaires isolées. Dans cette étude, nous décrivons une méthode standardisée pour isoler et enrichir les myoblastes primaires des muscles squelettiques de souris adultes et néonatales. La procédure décrit la dissection musculaire, la dissociation enzymatique, la filtration séquentielle, les étapes de préplaque pour limiter les cellules non myogéniques, ainsi que les conditions définies de culture pour établir des cultures myoblast issues des cellules satellites. Le protocole fournit des conseils pratiques sur le calendrier, la gestion et les étapes cruciales pour établir une culture réussie. Les myoblastes primaires générés grâce à ce protocole peuvent être utilisés pour diverses applications en aval, notamment des études de myogenèse, d’analyse fonctionnelle, de manipulation génétique, d’imagerie de cellules vivantes ou de tests de dépistage. Les cellules fusionnent et mûrissent de manière fiable, ce qui les rend bien adaptées à l’étude de la fusion des myoblastes, du développement musculaire, des mécanismes régénératifs pour restaurer la fonction musculaire squelettique, ainsi que de leur métabolisme.
Introduction
La capacité du muscle squelettique à se régénérer après toute atteinte à son intégrité dépend fondamentalement d’une population spécialisée de cellules précurseurs myogéniques, appelées cellules satellites (SC), nommées ainsi d’après leur position satellite le long de la myofibre. Ils se localisent sous la lame des fibres musculaires, attachées aux fibres musculairesmultinucléées 1,2,3. Les SC se caractérisent par l’expression de la protéine boîte appariée Pax7, qui est conservée chez plusieurs espèces, y compris l’humain, la souris, le singe et le porc. Pax7, identifié comme le premier marqueur détectable des SC dans les états quiescents et activés, est essentiel au développement et à la survie des SC4. Dans des conditions normales, les SC sont maintenus dans un état de repos (phase G0 du cycle cellulaire), caractérisé par une faible activité métabolique et inactifstranscriptionnellement 5,6. En cas de blessure musculaire ou de stress mécanique, elles s’activent, reprennent le cycle cellulaire, s’étendent en nombre et se différencient pour contribuer à de nouvelles myofibres ou réparer cellesendommagées 7,8,9. Au cours de ce processus, un sous-ensemble de SC doit subir un auto-renouvellement, revenant à un état d’arrêt (Pax7⁺) afin de maintenir l’intégrité à long terme du pool de cellules souches. L’auto-renouvellement se produit soit par division asymétrique, où une cellule fille conserve des caractéristiques de type tige tandis que l’autre devient un progéniteur myogénique engagé, soit par division symétrique, où les deux cellules filles maintiennent soit une identité de type tige, soit se différencient, selon le contexte physiologique et de niche 10,11,12.
Les SC jouent un rôle essentiel dans la régénération musculaire, ce qui en fait un axe clé dans la biologie du muscle squelettique, la médecine régénérative et la recherche sur la dystrophie musculaire. Comprendre comment ces cellules se comportent et fonctionnent éclaire non seulement les processus fondamentaux de réparation musculaire, mais ouvre aussi la voie au développement de thérapies pour traiter les troubles dégénérants musculaires et favoriser la régénération.
L’isolement des SC du tissu musculaire est une étape cruciale dans les études in vitro , permettant d’étudier leurs caractéristiques moléculaires, leur potentiel de prolifération, leurs voies de différenciation et leurs réponses à divers stimuli. Cependant, ce processus présente plusieurs défis techniques en raison de la structure complexe du muscle, de l’abondance relativement faible des cellules satellites par rapport à d’autres types cellulaires, et de la nécessité de préserver leur viabilité et leur caractère souche lors de l’isolement.
Actuellement, trois techniques principales sont employées pour l’isolement des SC : la méthode de préplacage, le tri cellulaire activé par fluorescence (FACS) et le tri par cellules activées magnétiquement (MACS). Chaque méthode offre des avantages et des limitations distincts en termes de pureté, rendement, viabilité cellulaire et préservation des SC.
La méthode de préplaque exploite les propriétés adhésives différentielles des cellules dérivées du muscle, les SC étant parmi les moins adhérentes. Après la digestion enzymatique du muscle squelettique, la suspension cellulaire hétérogène résultante est placée sur des plaques de culture généralement recouvertes de collagène de type I. Après 1 à 24 h (selon le protocole) d’incubation à 37°C, les cellules non adhérentes sont collectées et transférées sur une plaque recouverte de Matrigel pour une cultureultérieure 13,14,15,16. La population résultante comprend généralement à la fois des SC et des fibroblastes ainsi qu’un petit nombre d’adipocytes et de cellulesendothéliales 17,18. Répéter le processus de préplaque toutes les 24 à 48 heures pendant jusqu’à une semaine pour les SC isolés chez des souris adultes et jusqu’à 2 semaines pour les nouveau-nés peut améliorer la pureté de la population cellulaire. Bien que cette méthode soit économique et techniquement simple, elle est laborieuse et donne souvent des cultures à composition variable. La méthode de préplacage convient aux laboratoires sans FACS ou MACS, offrant un moyen simple d’enrichir les cellules satellites tout en préservant leur viabilité et leurs propriétés de type tige. Il est donc généralement recommandé de combiner cette approche avec des méthodes de purification supplémentaires afin d’améliorer la pureté globale de la population cellulaire. Dans le protocole actuel, nous avons optimisé l’étape de préplaquage en utilisant des plaques enrobées de collagène et en ajustant le timing selon le modèle. Cette adhésion différentielle accélère l’élimination des fibroblastes, raccourcissant la période de préplaque, utilisant les facteurs de croissance et réduisant à la fois le temps de manipulation et le stress cellulaire lors de l’isolement.
Le FACS est une méthode largement utilisée pour isoler les cellules satellites basée sur l’expression de marqueurs de surface spécifiques (α7-intégrine, CD34, CD29, β1-intégrine, CXCR4), permettant une haute pureté et une grande spécificité19,20. Cependant, il est souvent difficile en raison de la complexité technique, du coût élevé des anticorps et du besoin d’équipements spécialisés. De plus, le stress mécanique et biochimique imposé lors du tri peut compromettre la viabilité cellulaire. La nécessité de générer une suspension monocellulaire peut entraîner une perte cellulaire significative, tandis que la dépendance à des marqueurs fluorescents spécifiques peut conduire à une représentation incomplète de l’hétérogénéité des cellules satellites. De plus, la digestion enzymatique, utilisée pour dissocier les cellules, a le potentiel de dégrader les antigènes critiques de surface, affectant ainsi une identification et une isolation précises, et peut aussi altérer la fonction desmyoblast 21,22. Le FACS convient à l’isolement de populations très pures en peu de temps, en particulier lorsque la résolution phénotypique précise est requise. Cependant, cette méthode est moins appropriée lorsque le maintien de cellules intactes et viables est critique, en raison des contraintes mécaniques et biochimiques imposées lors du tri, ou pour les laboratoires dépourvus d’équipements spécialisés.
Le MACS, en revanche, est une technique utilisée pour isoler les cellules satellites en liant des billes magnétiques conjuguées à des anticorps contre des marqueurs de surface spécifiques des fibroblastes et des cellules immunitaires générales à leur surface, puis en les séparant des populations cellulaires indésirables à l’aide d’un champ magnétique. L’élution de la sélection négative à partir de la phase stationnaire correspond à la population cellulaire satellite d’intérêt. Le MACS permet un enrichissement efficace des cellules satellites avec une pureté et une scalabilité relativement élevées, tout en nécessitant moins d’équipements spécialisés et d’expertise technique comparé au FACS. De plus, son processus de séparation magnétique doux préserve l’intégrité cellulaire, le rendant adapté aux applications en aval telles que la culture cellulaire, l’analyse de l’expression génique et les études de transplantation. Cependant, la MACS est limitée par une pureté plus faible lorsque plusieurs marqueurs sont nécessaires, une possible liaison non spécifique ou un transfert de billes, et un manque de données quantitatives sur l’expression desmarqueurs 23,24,25.
Malgré la disponibilité de protocoles pour l’isolement des cellules musculaires squelettiques, obtenir des cultures primaires reproductibles et compositionnellement uniformes reste un défi, notamment en raison de la variabilité développementale et spécifique aux tissus. L’isolement des SC des muscles néonatals a été moins largement caractérisé que chez les muscles adultes, avec relativement moins de protocoles publiés, dont beaucoup nécessitent une optimisation supplémentaire selon les conditions techniques et l’objectifexpérimental 26,27,28. L’ajustement des paramètres, notamment la concentration enzymatique, la durée de la digestion et les conditions de culture, est souvent nécessaire pour différentes étapes de développement — notamment chez les nouveau-nés — afin d’atteindre le rendement, la viabilité et la pureté maximales des cellules satellites isolées. Dans cet article, nous démontrons un protocole optimisé pour l’isolement des cellules satellites à partir des muscles squelettiques de souris adultes et nouveau-nées (jours postnataux 6-14, P6-P14), combinant préplaque et tri MACS avec des ajustements du timing du préplaquage et de la composition du milieu. Ce protocole offre une population cellulaire reproductible à travers les stades de développement, avec des cellules isolées montrant une grande pureté et viabilité. L’immunocoloration indique que la proportion de cellules Pax7+ dépasse généralement 97 %. De plus, ces myoblastes présentent un potentiel de différenciation robuste, formant efficacement des myotubes multinucléés lors du remplacement du milieu de croissance par un milieu de différenciation. Les myotubes différenciés peuvent être observés par microscopie à contraste de phase ou vérifiés par immunocoloration pour la chaîne lourde de la myosine (MHC), un marqueur indiquant les fibres musculaires matures.
Protocole
Des souris adultes mâles (3 mois) du génotype C57BL/6J × STOCK Tyrcch Bmp5se+/+Myo6 sv/J, ainsi que des nouveau-nés mâles et femelles (jours postnataux 6-14, P6-P14) du génotype C57BL/6J x flox/MK5/flox, ont été utilisés dans cette étude. Les souris étaient élevées et élevées dans des conditions exemptes de pathogènes au sein de l’établissement animalier de l’Institut Nencki de biologie expérimentale, PAS. Tout au long des expériences, les souris ont reçu un régime alimentaire conventionnel pour rongeurs. Les soins aux animaux et l’euthanasie ont été réalisés conformément aux directives du Conseil des Communautés européennes adoptées en Pologne (loi du 15 janvier 2015 concernant l’utilisation des animaux dans la recherche). Comme toutes les études utilisaient des tissus d’animaux sans causer de souffrance, l’approbation d’un comité d’éthique n’était pas exigée. Les procédures ont été réalisées sous la supervision et l’autorisation du directeur de l’Institut Nencki de biologie expérimentale. Les approbations internes suivantes ont été accordées : 410P/2021/IBD et 487W/2022/IBD. Pour les expériences, les muscles du membre postérieur suivants ont été analysés chez des animaux adultes : gastrocnémie, solé, extenseur du doigt long et tibial antérieur. Chez le nouveau-né, l’ensemble des muscles du membre postérieur et du triceps du membre antérieur a été examiné.
Un aperçu schématique de la procédure d’isolement et de purification des myoblastes primaires des muscles des membres postérieurs chez la souris est présenté à la Figure 1.
Les informations sur les réactifs et équipements utilisés dans cette étude sont fournies dans le tableau des matériaux.
1. Dissection musculaire
- Euthanasiez la souris conformément aux directives approuvées par l’IACUC établies dans l’établissement.
- Disséquez les muscles des membres postérieurs à l’extérieur de l’armoire de biosécurité. Vaporisez les membres postérieurs avec 70 % d’éthanol et placez la souris en position allongée.
REMARQUE : La technique stérile n’est pas nécessaire pour cette étape, à part l’utilisation d’instruments de dissection autoclavés et d’éthanol à 70 % pour la décontamination de surface. - Collection de muscle
- Retirez soigneusement la peau des deux membres postérieurs à l’aide de ciseaux autoclavés pour exposer la musculature sous-jacente. À l’aide de ciseaux stériles et de pinces, faites une incision dans la peau dorsale et délicatez-la doucement pour exposer complètement les muscles des membres postérieurs. Retirez tout tissu adipeux visible et les tendons pour assurer une préparation propre.
- Retirez soigneusement le fascia entourant le ventre du muscle pour assurer une isolation plus homogène et moins de contamination. Continuez à isoler les tissus et à recueillir les muscles d’un membre postérieur. Transférez immédiatement les muscles vers une plaque de culture contenant 1x solution saline tamponnée phosphate avec 1 % de pénicilline et de streptomicine (PBS + P/S). Répétez la dissection pour le membre postérieur opposé et placez les muscles dans une seconde plaque de culture contenant PBS + P/S.
REMARQUE : La tranche d’âge optimale pour les souris nouveau-nées va du jour postnatal 6 (P6) au jour postnatal 14 (P14). En dessous de P6, l’isolement musculaire est moins précis et peut entraîner une contamination des tissus environnants, réduisant ainsi l’homogénéité des cultures. À partir de P6, l’isolement des ventres musculaires — de l’origine aux tendons d’insertion — devient plus propre et améliore ainsi la qualité globale des explants. Pour les souris nouveau-nées, les muscles de plusieurs animaux peuvent être regroupés en une seule plaque. À partir de ce moment, toutes les procédures doivent être réalisées dans des conditions stériles dans une armoire de biosécurité pour éviter toute contamination, et à température ambiante (RT) si cela n’est pas spécifié autrement.
- Vaporisez l’extérieur de la plaque avec 70 % d’éthanol avant de la transférer dans un cabinet de biosécurité stérile. À l’aide d’une seconde paire de pinces autoclavées, transférez les muscles de la plaque de culture vers le premier puits d’une plaque à 6 puits contenant PBS + P/S, puis ajoutez 2 à 3 gouttes de bétadine (100 mg/mL) pour décontaminer le tissu. Après un léger secouement pendant moins de 10 secondes, transférez rapidement les muscles à travers le deuxième et le troisième puits contenant du PBS + P/S frais pour bien rincer la bétadine et éliminer tout poil, tissu conjonctif ou autre débris restant.
REMARQUE : Les muscles ne doivent pas être exposés à la bétadine pendant une longue période, car elle peut être toxique pour les cellules.
2. Digestion musculaire
- À l’aide d’une seconde paire de pinces autoclavées, transférez les muscles lavés dans deux tubes de 1,5 mL (un tube par groupe musculaire du membre postérieur). On triche finement le tissu avec des ciseaux autoclavés jusqu’à ce que le muscle soit réduit à de petits fragments uniformes d’environ 1 à 2 mm, assurant une exposition uniforme lors de la digestion enzymatique ultérieure.
- Digestion de la collagénase
- Transférez les muscles hachés dans des tubes de dissociation tissulaire, contenant 0,2 % de collagénase dans le Milieu Eagle modifié (DMEM) de Dulbecco, filtré avec un filtre de pores de 0,2 μm. Utilisez un tube de dissociation pour chaque groupe musculaire du membre postérieur, en maintenant un ratio de 500 mg de tissu pour 3 mL de solution de collagénase.
REMARQUE : La collagénase est une enzyme protéolytique qui peut provoquer des irritations de la peau et des yeux ainsi qu’une sensibilisation respiratoire si elle est inhalée. Manipulez la poudre dans une hotte chimique et portez un équipement de protection individuelle approprié.
Un mincing complet du tissu musculaire à ce stade est essentiel pour obtenir un rendement optimal des myoblasts. Cependant, si la masse tissulaire totale dépasse 500 mg, augmentez proportionnellement la quantité de collagénase, car un excès de tissu peut compromettre l’efficacité digestive enzymatique à la concentration enzymatique décrite ci-dessous. - Incubez les échantillons pendant 30 minutes à 37 °C pour initier la digestion enzymatique.
- Transférez les muscles hachés dans des tubes de dissociation tissulaire, contenant 0,2 % de collagénase dans le Milieu Eagle modifié (DMEM) de Dulbecco, filtré avec un filtre de pores de 0,2 μm. Utilisez un tube de dissociation pour chaque groupe musculaire du membre postérieur, en maintenant un ratio de 500 mg de tissu pour 3 mL de solution de collagénase.
- Effectuer la dissociation tissulaire à l’aide d’un dissociateur tissulaire mécanique avec le programme m_muscle_01 (désigne un programme spécifique, prédéfini et optimisé sur le dissociateur consistant en une agitation mécanique contrôlée) conçu pour faciliter la digestion enzymatique tout en préservant la viabilité cellulaire. Appliquez le programme deux fois pour améliorer la perturbation mécanique des tissus.
- Si un dissociateur tissulaire n’est pas disponible, passer les muscles hachés à travers une aiguille de 20 G plusieurs fois jusqu’à obtenir une suspension homogène sans gros fragments de tissu.
Sinon, transférez le muscle haché dans un tube conique de 15 mL contenant 0,2 % de collagénase à la place.
- Si un dissociateur tissulaire n’est pas disponible, passer les muscles hachés à travers une aiguille de 20 G plusieurs fois jusqu’à obtenir une suspension homogène sans gros fragments de tissu.
- Incubez à nouveau les échantillons pendant 30 minutes supplémentaires à 37 °C pour compléter le processus de digestion.
- Répétez l’étape 2.3 une fois de plus pour assurer une dissociation mécanique complète des tissus restants.
REMARQUE : Observez attentivement la digestion musculaire à ce stade. Le tissu doit être presque entièrement dissocié, avec peu de fragments visibles restants, et le milieu digestif doit paraître trouble. Une incubation excessive endommage les cellules.
3. Filtration cellulaire
- Placez une passoire à cellules de 100 μm sur un tube conique de 50 mL. Préhumidifier la passoire avec 1 mL de milieu neutralisant (NM) préchauffé (jusqu’à 37 °C) contenant du DMEM à haute glycémie, avec 10 % de sérum bovin fœtal (FBS) et 1 % de P/S.
- Versez la suspension musculaire digérée sur la passoire préhumidifiée de 100 μm. Rincez la passoire avec 1 mL supplémentaire de NM pour éliminer les résidus de tissu.
- Dans un nouveau tube conique de 50 mL, placez un filtre de cellules de 70 μm et préhumidifiez-le avec 1 mL de milieu NM. Faites passer le filtrat de la tamoire de 100 μm à travers une tamis préhumidifiée de 70 μm afin d’éliminer davantage les cellules infiltrantes plus grosses, y compris les macrophages. Rincez la passoire de 70 μm avec 1 mL de NM pour récupérer les cellules restantes.
- Dans un nouveau tube conique de 50 mL, placez une tamoire de cellules de 40 μm et faites passer le mélange cellulaire à travers la tamoire préhumidifiée de 40 μm. Rincez la passoire de 40 μm avec 1 mL de NM pour récupérer les cellules restantes.
- Préparez une tamis à cellules de 30 μm sur un tube conique de 15 mL et préhumidifiez-la avec 1 mL de NM. Faites passer le filtrat du filtre 40 μm à travers le filtre préhumidifié de 30 μm pour affiner davantage la suspension de la cellule. Lavez la tamoire de 30 μm avec 1 mL de NM pour maximiser la récupération cellulaire.
- Centrifugez la suspension à cellules collectées à 300 × g pendant 15 minutes en RT. Confirmez qu’une pellete de globule blanc est visible au fond du tube. En travaillant sous un cabinet de biosécurité stérile, retirez et jetez soigneusement le surnageant (milieu digestif).
REMARQUE : Après centrifugation, la pastille cellulaire peut être resuspendue dans un milieu de prolifération des myoblast (MPM) et soit directement à la section 5 pour l’enrichissement des myoblasts, soit, en option, être soumise au tri cellulaire activé par magnétique (MACS, décrit ci-dessous) afin d’augmenter davantage la pureté de la population des myoblasts.
4. Tri de cellules (optionnel) à activation magnétique
- Resuspendez la granule cellulaire obtenue à l’étape 3.6 dans un tampon de tri MACS fraîchement préparé composé de 1x PBS (pH 7,2), 0,5 % de FBS et 2 mM d’EDTA. Utilisez 80 μL de tampon par gramme de tissu d’origine.
REMARQUE : Maintenez le tampon de tri MACS à 2-8 °C tout au long de la procédure. - Ajouter 20 μL de réactif de marquage magnétique pour l’isolation des cellules satellites par jusqu’à 1 g de tissu.
REMARQUE : Pour les échantillons inférieurs à 1 g, utilisez les mêmes volumes de réactifs qu’indiqué pour 1 g. Pour les échantillons supérieurs à 1 g, ajustez proportionnellement tous les volumes de réactifs (par exemple, pour 2 g de tissu, utilisez 2 fois le volume des réactifs). - Mélangez délicatement l’échantillon pour assurer un marquage homogène et faites éclore pendant 15 minutes à 2-8 °C sur la glace.
- Après l’incubation, ajustez le volume total à 500 μL avec un tampon de tri MACS pour les échantillons provenant de jusqu’à 5 g de tissu. Pour des quantités de tissu plus importantes, divisez la suspension également en plusieurs tubes afin de maintenir une efficacité optimale de séparation.
- Séparation magnétique et collecte des cellules satellites
REMARQUE : Effectuez la séparation magnétique à l’aide d’un système de séparation par cellules magnétiques selon les instructions du fabricant.- Placez une colonne de séparation dans le champ magnétique du séparateur magnétique. Lavez la colonne de séparation avec 3 mL de tampon de tri pour l’équilibrer avant l’application de l’échantillon.
- Appliquez la suspension cellulaire marquée sur la colonne et collectez la fraction éluente, qui contient la population enrichie par cellules satellites.
- Lavez la colonne avec deux portions séquentielles de tampon de tri de 1 mL. Ajouter chaque aliquote seulement après que le réservoir de la colonne se soit vidé. Collectez les cellules qui passent et combinez-les avec l’éluant de l’étape 4.5.3.
- Centrifugez la suspension combinée à 300 × g en RT pendant 10 minutes pour pelleter les cellules satellites isolées en MPM.
5. Purification des myoblast (étape de pré-plaque)
- Préparez des plaques enrobées de collagène.
- Diluez du collagène de rat de type I dans 20 mM d’acide acétique (dissous dans de l’eau distillée stérile) à une concentration de travail de 50 μg/mL, puis ajoutez-le au récipient de culture. Incubez au RT pendant 1 heure.
REMARQUE : Environ 5 mL de collagène de 50 μg/mL sont nécessaires pour recouvrir une plaque de 100 mm d’une surface de ≈80cm2. - Aspirez soigneusement la solution des plaques.
- Rincez soigneusement les assiettes 3 fois avec 1x PBS stérile en volumes égaux pour éliminer tout acide restant.
REMARQUE : Les assiettes conviennent à un usage immédiat ou peuvent être séchées à l’air libre et conservées à 2-8 °C jusqu’à ce que cela soit nécessaire.
- Diluez du collagène de rat de type I dans 20 mM d’acide acétique (dissous dans de l’eau distillée stérile) à une concentration de travail de 50 μg/mL, puis ajoutez-le au récipient de culture. Incubez au RT pendant 1 heure.
- Pellet de cellules de resuspension obtenu à l’étape 3.6 ou 4.5.4 dans 10 mL de milieu proliférant des myoblast (MPM) préchauffé à 37 °C.
- Préparez la MPM pour les myoblastes de souris adultes contenant un DMEM élevé en glucose, 20 % de FBS, 10 % de sérum de cheval (HS), 0,5 % d’extrait d’embryon de poulet (CEE), 20 ng/mL de facteur de croissance fibroblastique basique (bFGF) dissous dans del’H2Odistillé stérile, et 1 % de P/S ou MPM pour les myoblastes de souris néonatals contenant un milieu F10 (favorise une croissance plus contrôlée et sélective pour la culture néonatale, qui contient une proportion plus élevée de fibroblastes), 20 % FBS, 10 % HS, 0,5 % CEE, 20 ng/mL de bFGF et 1 % de P/S.
REMARQUE : Ajouter directement le bFGF au milieu de culture jusqu’à une concentration finale de 20 ng/mL. La bFGF est essentielle pour préserver l’état indifférencié des myoblastes et promouvoir leurprolifération 29.
L’ECE favorise également la croissance et la prolifération des myoblasts, et joue un rôle important dans le maintien des cultures saines en empêchant la fusion spontanée des myoblast 14,30,31. - Une fois que la culture atteint une plus grande pureté myogénique (généralement après trois passages), le milieu des myoblastes néonatals peut être transformé en MPM composé d’un mélange 1:1 de DMEM et F10 à haute glycémie, puis en formulation standard de MPM utilisée pour les myoblastes de souris adultes.
REMARQUE : Il est important de vérifier la pureté initiale à l’avance, car les changements de milieu éliminent l’avantage de croissance sélective des myoblastes par rapport aux fibroblastes. - Pré-plaques.
- Premier préplacage
- Myoblastes adultes : cellules germinales sur plaques recouvertes de collagène. Gardez la plaque dans un incubateur à 37 °C, CO2 , pendant 24 heures.
- Myoblastes néonatals : placez les cellules sur des plats enrobés de collagène et étouffez pendant 24 heures. Maintenir des cultures en MPM complétées par un milieu F10 (voir section 5.4), sauf indication contraire.
REMARQUE : À ce stade, l’examen microscopique révèle un mélange hétérogène de fragments et de cellules musculaires (Figure 2A).
Les fibroblastes néonatals présentent une forte capacité proliférative, une flexibilité cytosquelettique accrue (caractérisée par un réseau actine-myosine moins rigide et un renouvellement focal d’adhésion plus dynamique), et présentent des profils d’expression d’intégrine distinctifs, comparés aux fibroblastes adultes32,33. Ces caractéristiques permettent une adhésion efficace aux surfaces de culture même en l’absence de revêtements extracellulaires exogènes, tels que le collagène. Ainsi, pour les myoblastes néonatals, les plaques recouvertes de collagène pourraient être remplacées par des cultures tissulaires non revêtues standard, bien que cela puisse augmenter le nombre de pré-plaques requises.
- Deuxième préplacage
- Myoblastes adultes : À l’aide d’une pipette sérologique de 10 mL, transférez doucement les cellules encore en suspension dans le MPM vers une plaque recouverte de collagène préchauffée à 37 °C. Rincez la plaque d’origine avec 1 à 2 mL de MPM tiède pour récupérer les cellules non attachées restantes. Gardez la plaque dans un incubateur à 37 °C, CO2 , pendant 6 à 8 heures.
REMARQUE : Le processus doit être soigneusement surveillé par microscopie à contraste de phase afin de s’assurer que toutes les cellules non adhérentes, représentant l’ensemble du spectre des cellules myogéniques, sont collectées et transférées sur de nouvelles plaques de culture. - Myoblastes néonataux : Répétez un second préplaquage sur les plaques recouvertes de collagène pendant encore 16 heures, en rinçant la plaque originale avec 1 à 2 mL de MPM F10 tiède pour récupérer les cellules non attachées restantes.
REMARQUE : Les grandes cellules, principalement des fibroblastes, resteront attachées au bas de la plaque recouverte de collagène (Figure 2B et Figure 3).
- Myoblastes adultes : À l’aide d’une pipette sérologique de 10 mL, transférez doucement les cellules encore en suspension dans le MPM vers une plaque recouverte de collagène préchauffée à 37 °C. Rincez la plaque d’origine avec 1 à 2 mL de MPM tiède pour récupérer les cellules non attachées restantes. Gardez la plaque dans un incubateur à 37 °C, CO2 , pendant 6 à 8 heures.
- Premier préplacage
- Cellules de placage sur plaques recouvertes de matrigel
- Préparez une solution de Matrigel à 10 % en diluant Matrigel avec du DMEM froid. À l’aide d’une pointe de distributeur, enrobez uniformément la surface de la plaque jusqu’à ce qu’elle soit complètement couverte. Laissez Matrigel polymériser à 37 °C pendant 15 minutes.
REMARQUE : Le revêtement matrigel doit être effectué sur glace, car il polymérise rapidement à la RT. - Transférer les cellules non adhérentes d’une plaque recouverte de collagène vers une plaque recouverte de Matrigel. Rincez la plaque recouverte de collagène avec 1 à 2 mL de MPM tiède pour récupérer les cellules restantes. Gardez la plaque dans l’incubateur deCO-2 à 37 °C pendant 72 heures.
- Pour les myoblastes adultes, confirmez que la culture contient principalement des myoblastes petits et arrondis adhérents après 72 heures (Figure 2C). Quelques grands fibroblastes de forme triangulaire peuvent également être présents, mais en très faible abondance. Si un grand nombre de fibroblastes est encore présent après l’ensemencement sur Matrigel, répétez les étapes de préplaque de 2 à 6 heures, selon l’abondance des fibroblastes.
- Pour les myoblastes néonatals, effectuer des passages supplémentaires combinés à une étape de préplaque pour éliminer les fibroblastes et enrichir progressivement la population de myoblast depuis la culture initiale hétérogène.
- Préparez une solution de Matrigel à 10 % en diluant Matrigel avec du DMEM froid. À l’aide d’une pointe de distributeur, enrobez uniformément la surface de la plaque jusqu’à ce qu’elle soit complètement couverte. Laissez Matrigel polymériser à 37 °C pendant 15 minutes.
6. Maintenance et expansion des myoblastes
- Maintenez les myoblastes purifiés en culture en les incubant dans le MPM, en remplaçant le milieu tous les deux jours.
REMARQUE : Évitez de laisser les cellules dépasser 60-70 % de confluence, car une densité plus élevée peut déclencher une fusion spontanée des myoblast et initier la différenciation. - Si nécessaire, développez la culture en divisant les cellules sur plusieurs plaques recouvertes de 10 % de Matrigel.
REMARQUE : Myoblastes adultes : 2 à 3 passages sont généralement recommandés, car des passages supplémentaires augmentent l’élongation cellulaire et la fusion spontanée. Les myoblastes néonatals peuvent généralement subir 5 à 6 passages sans fusion spontanée significative.- Pour augmenter la population de myoblastes, utilisez un mélange 1:1 de DMEM et F10 à haute glycémie dans le MPM à partir du passage 3, une fois que la contamination par les fibroblastes a considérablement diminué. Au passage 4, la culture se compose généralement d’une population de myoblast presque pure ; passer à la MPM pour les myoblastes de souris néonatales.
7. Différentiation des myoblast
- Visualisez les cellules au microscope. Confirmez que les cellules sont relativement uniformes, petites, rondes ou en forme de fuseau, proliférant activement et non surpeuplées. Cela garantit que la culture est prête à la différenciation.
- Recouvrir la surface de culture tissulaire appropriée pour le plan expérimental avec un Matrigel à 10 %, comme décrit à la section 5.6.1.
REMARQUE : Bien que la qualité d’imagerie soit supérieure sur les surfaces vitreuses, les cellules myogéniques ont montré une attache et une viabilité réduites dans les chambres en verre, probablement en raison d’une adhérence plus faible des protéines Matrigel par rapport aux cultures tissulairesplastiques 34. - Détacher les cellules en ajoutant 2 mL de trypsine-EDTA à 0,25 % et incuber à 37 °C dans un incubateur CO₂ pendant 2 à 5 minutes.
- Examinez la culture au microscope pour confirmer que toutes les cellules se sont détachées. Une fois le décollement terminé, ajoutez 2 mL de milieu neutralisant (voir section 3.1).
- Centrifugez la suspension des cellules à 300 × g en RT pendant 10 minutes pour pelleter les cellules.
- Resuspendez et ensemencez les myoblastes primaires sur des plaques de culture recouvertes de Matrigel et incubez à 37 °C dans un incubateur CO₂ pendant 24 heures.
- Le lendemain, remplacer le MPM par un milieu de différenciation des myoblast (MDM) contenant du DMEM à haute glycémie, 5 % d’HS et 1 % de P/S.
REMARQUE : Pour obtenir une formation de myotubes de haute qualité, assurez-vous que les myoblastes atteignent une confluence de 80-90 % avant de passer au milieu de différenciation. Si la confluence souhaitée n’est pas atteinte le lendemain, on poursuit l’incubation jusqu’à ce qu’une densité optimale soit atteinte.
8. Immunocoloration des myoblastes et des myotubes
- Lavez les cellules deux fois avec 1 PBS pour enlever le milieu résiduel.
- Fixez les cellules dans du paraformoldéhyde à 4 % (PFA) en 1x PBS pendant 15 minutes à la RT. D’autres étapes seront effectuées à RT si cela n’est pas spécifié autrement.
REMARQUE : Le PFA est toxique. Manipulez toujours les solutions PFA dans une hotte chimique tout en portant des gants, une blouse de laboratoire et une protection oculaire. Évitez le contact direct avec la peau ou les yeux. Éliminer les déchets contenant des PFA conformément aux réglementations institutionnelles sur les produits chimiques et les biohazards. - Incubez les cellules fixes avec 50 mM de chlorure d’ammonium (NH₄Cl) pendant 30 minutes à la réanimation (de préférence sur un shaker, 50-100 tr/min) pour tremper les groupes aldéhydes libres et réduire la liaison non spécifique lors des étapes suivantes de coloration.
- Lavez les cellules pendant 3 x 5 minutes à RT avec 1x PBS (sur un shaker, 50-100 tr/min).
- Effectuer la perméabilisation des cellules avec 0,2 % de Triton X-100 en 1x PBS pendant 10 minutes (sur un shaker).
- Lavez les cellules pendant 2-3 x 5 minutes avec 1 PBS (sur un shaker).
- Bloquez la liaison des anticorps non spécifiques en incubant les cellules dans une solution bloqueante (sérum de cheval à 2 % dans 1x PBS contenant 0,02 % de Triton X-100) pendant 1,5 h à la RT (sur un shaker, 50-100 tr/min).
- Incuber les cellules toute la nuit à 4 °C avec les anticorps primaires dilués (Pax7 - 1:100 ; MHC - 1:50) dans une solution de blocage (sur un shaker, 50-100 tr/min).
- Lavez les cellules 3 x 10-15 minutes avec 1x PBS contenant 0,02 % de Triton X-100 (sur un shaker, 50-100 tr/min).
- Incuber les cellules avec des anticorps secondaires appropriés dilués 1:250 dans une solution bloqueante pendant 1 à 1,5h à RT (sur un shaker et protégés de la lumière).
- Lavez les cellules pendant 3 x 10-15 minutes avec 1x PBS contenant 0,02 % de Triton X-100 (sur un shaker, 50-100 tr/min).
- Montez les échantillons à l’aide d’un support de montage approprié et d’une couche de revêtement, comme spécifié par le plan expérimental.
- Pour un stockage à long terme, gardez les échantillons montés à 4 °C, protégés de la lumière.
Résultats
L’exécution réussie de ce protocole permet de produire des cultures primaires de myoblast hautement viables et morphologiquement distinctes, dérivées des muscles postérieurs des membres de souris adultes et néonatales. En combinant la filtration séquentielle via des filtres cellulaires de pores décroissants avec un tri cellulaire activé magnétiquement (MACS) optionnel, ce protocole permet l’isolement d’une population de myoblast hautement purifiée. Pour améliorer encore la pureté des cellules Pax7+ isolées, une étape optimisée de préplaquage a été intégrée. Après cette étape (section protocole 5), la plupart des fibroblastes et autres cellules non myogéniques restent adhérentes (Figure 3) à la surface initiale recouverte de collagène, tandis que les myoblastes restent en suspension et s’attachent ensuite aux plaques enrobées de Matrigel (Figure 2B). S’appuyant sur l’efficacité précédemment démontrée de composants spécifiques du milieu de prolifération des myoblast (MPM), notamment une forte concentration sérique, la supplémentation en bFGF et extrait d’embryon de poulet (CEE), ainsi que l’utilisation du revêtement Matrigel – cette formulation, optimisée par nous, offre un avantage prolifatif distinct pour les myoblastes par rapport aux cellules non myogéniques 14,30,31,35. Ainsi, dans les 72 heures suivant la culture en MPM, de petits myoblastes ronds à fuseaux avec un rapport nucléaire/cytoplasmique élevé devraient prédominer (Figure 2C). Une petite population de grandes cellules aplaties semblables à des fibroblastes peut subsister, représentant généralement moins de 3 % de la culture.
Le rendement cellulaire après 72 heures après l’isolement selon ce protocole dépend de l’âge des animaux donneurs. Pour les myoblastes isolés sur une souris adulte utilisant quatre muscles du membre postérieur (gastrocnémie, solère, tibial antérieur et extenseur du doigt long) des deux pattes, le rendement typique est d’environ 2 à 4 × 10⁶ cellules par animal. Plus de 97 % des cellules isolées chez des souris adultes (**p < 0,01) et néonatales (***p < 0,0001) étaient des progéniteurs myogéniques, comme l’indique l’expression de Pax7+ (Figure 4A,B), confirmant l’enrichissement élevé des progéniteurs myogéniques. Cette évaluation de pureté basée sur Pax7 a été réalisée après avoir terminé le flux de travail complet d’enrichissement, incluant le préplacage suivi du MACS et/ou de l’expansion, et non sur les premières fractions de préplaque adhérentes.
Les myoblastes néonatals ont atteint une haute pureté avec ou sans MACS (Figure 4A,B), ce qui rend ce protocole adapté aux laboratoires disposant de niveaux de soutien technique variables. Cependant, lorsque le MACS est omis, des étapes supplémentaires de préplacage sont nécessaires pour atteindre une pureté comparable.
Pour les myoblastes adultes, la comparaison statistique directe des populations triées par MACS par rapport à celles non triées n’a pas été réalisée. Cependant, compte tenu d’une capacité prolifative moindre et d’un engagement accru envers la différenciation, le MACS devrait améliorer l’enrichissement par rapport au préplacage seul.
En passant au milieu différenciatif (MDM) après avoir atteint une confluence de 80-90 %, les myoblastes fusionnent efficacement pour former des myotubes allongés et multinucléés en 48 à 72 heures. Ces myotubes sont facilement visualisés par microscopie à contraste de phase (Figure 2D) et peuvent être confirmés par immunocoloration pour la chaîne lourde de la myosine (MHC) (Figure 5A,B). La présence de structures sarcomériques organisées dans des myotubes différenciés (Figure 5B) indique une maturation structurelle compatible avec la différenciation myogénique dans ces conditions de culture.
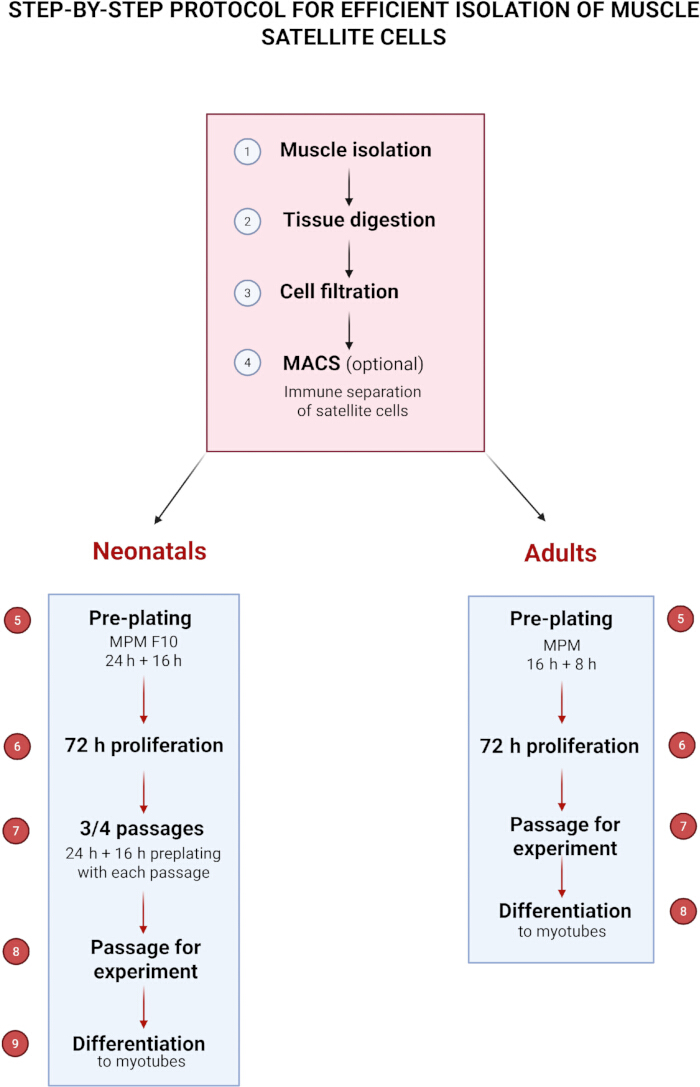
Figure 1 : Protocole étape par étape pour l’isolation efficace des cellules satellites musculaires. Veuillez cliquer ici pour voir une version agrandie de cette figure.
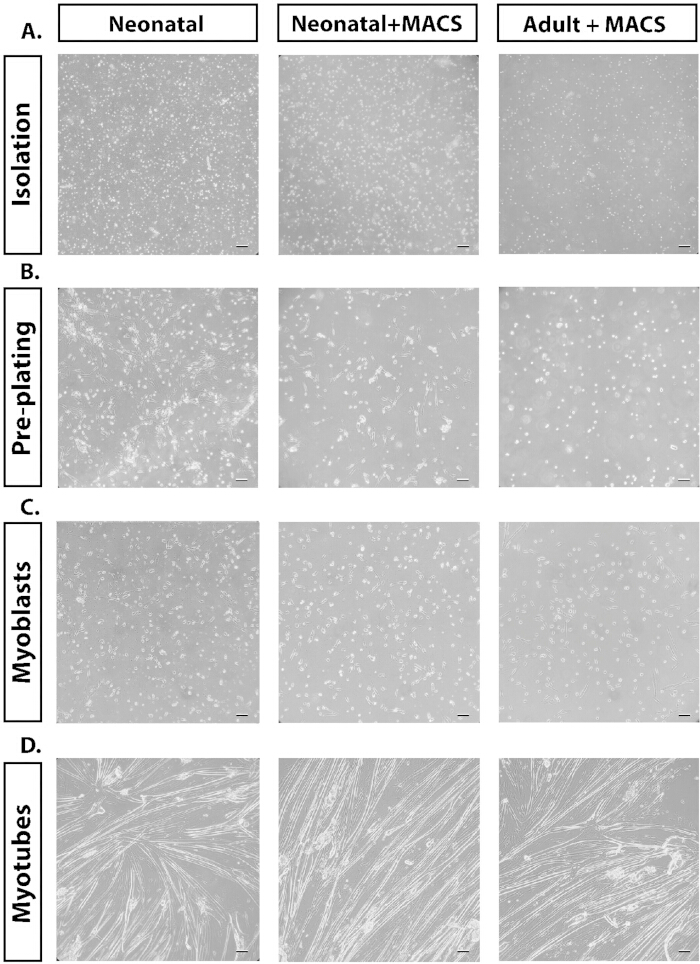
Figure 2 : Images représentatives de microscopie à contraste de phase des différentes méthodologies discutées dans le texte. (A) Images à contraste de phase (20x) de l’isolement des cellules après la digestion. (B) Contraste de phase (20x) du préplacage des cultures avec des fibroblastes attachés, ainsi que des myoblastes non attachés. (C) Contraste de phase (20x) des myoblastes en prolifération une fois attachés. (D) Contraste de phase (20x) des myotubes différenciés. Barre d’échelle = 50 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
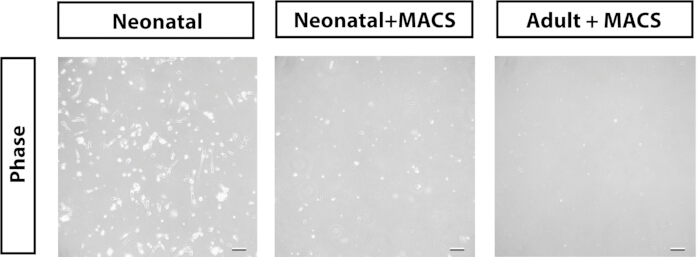
Figure 3 : Images représentatives par microscopie à contraste de phase (20×) des cellules restant attachées après la première étape de préplaque. Barre d’échelle = 50 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
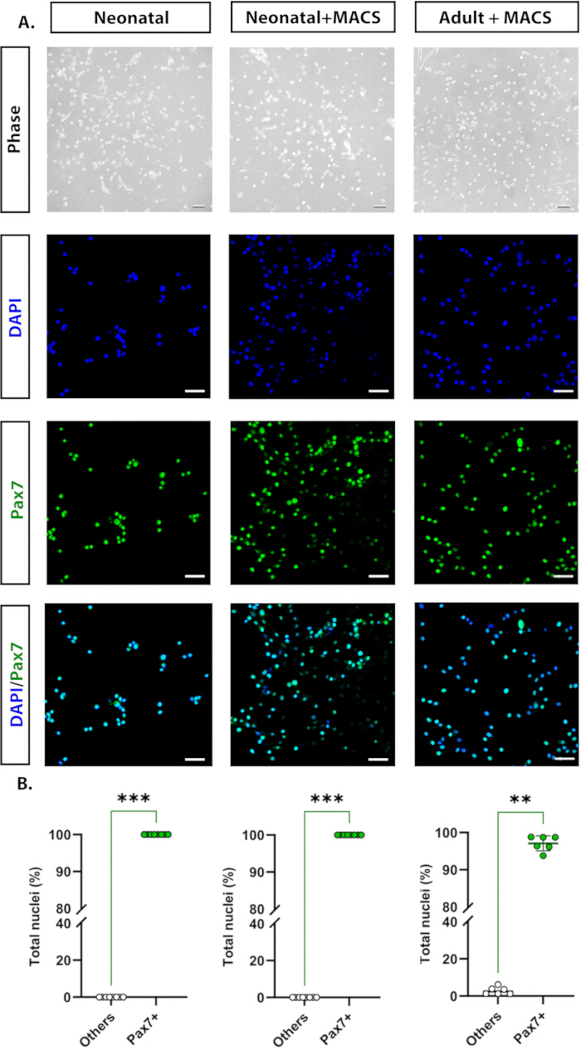
Figure 4 : Images représentatives prises au microscope à contraste de phase (20x) et immunocytochimie (40x). (A) Pax7+ (vert) et noyaux colorés avec DAPI (bleu clair), et leur localisation dans les canaux fusionnés. (B) Analyse de la pureté de la culture de myoblastes, quantifiant le pourcentage de cellules Pax7+ normalisées en noyaux par champ acquis (un champ par puits, dans au moins six puits). L’immunocoloration a été répétée au moins trois fois, avec deux à trois réplications techniques par expérience. **p < 0,01, ***p < 0,0001 (La signification statistique a été analysée à l’aide du test U de Mann-Whitney). Barre d’échelle = 50 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
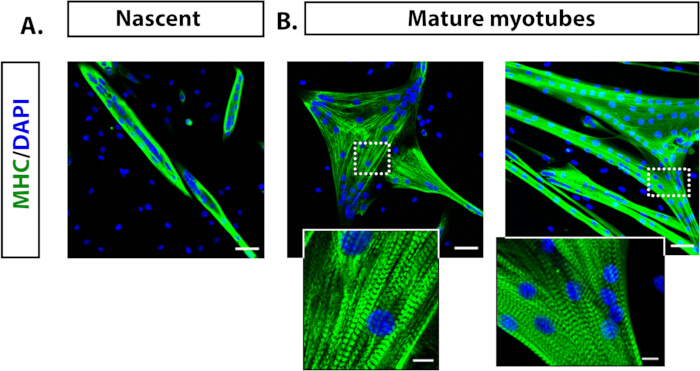
Figure 5 : Images représentatives d’immunofluorescence montrant les myotubes différenciés des myoblastes de souris adultes. (A) Myotubes naissants (3 jours en culture) imagés à 20x de MHC (vert) et noyaux colorés au DAPI (bleu clair). (B) Myotubes matures (6 jours en culture) imagés à 20x et détails de la structure du motif sarcomémique définis par la coloration de la myosine. L’immunocoloration a été répétée au moins trois fois, avec deux à trois réplications techniques par expérience. Barre-échelle = 50 μm ; barre d’échelle agrandie = 10 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
Discussion
Les cellules satellites (SC) constituent la principale population souche et progénitrice myogénique responsable de la croissance, de la réparation et de la régénération des musclessquelettiques 36,37. Leur capacité à réintégrer le cycle cellulaire et à se différencier en myofibres matures les rend indispensables pour l’étude de la biologie musculaire squelettique. Lorsqu’ils sont isolés et cultivés dans des conditions in vitro définies, les SC prolifèrent sous forme de myoblastes qui peuvent être induits à se différencier et fusionner en myotubes multinucléés, récapitulant ainsi des aspects clés de la myogenèse observés in vivo.
Notre méthode permet la récupération de populations cellulaires hautement viables et homogènes en ajustant soigneusement les paramètres clés, notamment la concentration enzymatique, la durée de la digestion et les conditions de culture, spécialement adaptée aux tissus néonatals. La combinaison de dissociation enzymatique et mécanique, suivie d’une filtration en plusieurs étapes et d’un tri cellulaire activé par magnétique (MACS) optionnel, ainsi que du préplacage, assure un rendement et une pureté élevés des cellules. Il est important de noter que ce protocole permet la génération de cultures qui éliminent généralement 97 % de progéniteurs myogéniques Pax7+ , les rendant adaptées aux tests de différenciation en aval et aux études moléculaires.
La technique de préplacage repose sur les différentes propriétés d’adhérence des fibroblastes et des SCs 16,38,39. Cette étape est particulièrement cruciale pour déterminer la pureté de la culture, et de légères déviations dans le timing ou le lavage peuvent entraîner une contamination par des fibroblastes ou une réduction de la récupération des myoblasts. L’inclusion d’une étape de préplaque précisément temporisée est particulièrement avantageuse, car elle sépare efficacement les cellules myogéniques des fibroblastes et autres populations non myogéniques. Cette approche peut être employée en l’absence d’équipement de séparation magnétique ou comme mesure supplémentaire pour augmenter encore la pureté des cultures de myoblast. Dans notre protocole, nous avons optimisé cette étape en utilisant des plaques recouvertes de collagène et une période de préplacage précisément chronométrée, ce qui sépare efficacement les cellules myogéniques des fibroblastes et autres populations non myogéniques.
Une autre avancée méthodologique du protocole actuel est l’utilisation d’un milieu de prolifération des myoblast (MPM) défini, optimisé pour les cellules adultes et néonatales. La combinaison d’une forte concentration sérique, de l’extrait d’embryon de poulet (CEE) et du facteur de croissance basique des fibroblastes (bFGF) favorise une prolifération soutenue et le maintien d’un phénotype indifférencié. La CEE, en particulier, contribue à des facteurs favorisant la croissance qui améliorent la viabilité des myoblast et retardent la fusion spontanée, tandis que la bFGF maintient l’identité des SC grâce à l’activation des voies de signalisationcanoniques 29,31. L’utilisation de surfaces recouvertes de Matrigel améliore encore l’adhérence cellulaire et l’efficacité de la prolifération cellulaire, contribuant à la haute viabilité et à l’homogénéité morphologique observées dans les 72 heures suivant l’isolement.
Lors de la transition vers le milieu de différenciation, les myoblastes purifiés fusionnent facilement en myotubes multinucléés et contractiles exprimant la chaîne lourde de myosine (MHC), démontrant ainsi un potentiel myogénique préservé et une maturation structurelle. Les cultures obtenues sont très adaptées aux études sur la régénération musculaire squelettique, la signalisation cellulaire, la régulation transcriptionnelle et la modélisation des maladies. La confluence est un facteur critique, car les cultures à très faible confluence ne progressent pas, tandis qu’une confluence excessivement élevée induit la fusion et la différenciation des myoblasts. Les myoblastes ne doivent pas être maintenus dans la même boîte de culture plus de 5 jours, quelle que soit leur confluence, car une incubation prolongée peut également favoriser la différenciation.
Malgré ces avantages, certaines étapes restent sensibles aux pannes. La digestion enzymatique doit être soigneusement calibrée pour équilibrer la dissociation tissulaire et la viabilité cellulaire. Le moment du préplacage, la densité cellulaire avant la différenciation et la manipulation douce pendant la dissociation influencent fortement le rendement, la pureté et le potentiel de fusion. Des problèmes courants tels que la contamination persistante par des fibroblastes, le faible rendement, la différenciation prématurée, une mauvaise fixation ou une formation de myotubes faible peuvent souvent être résolus par de petits ajustements dans le préplacage, la supplémentation en milieu ou la technique de plaquetage.
Dépannage et considérations pratiques :
La pureté de l’isolement et la digestion enzymatique nécessitent une attention particulière, car les variations du type d’enzyme, de la concentration, du temps d’incubation ou de la réduction des tissus peuvent fortement influencer à la fois le rendement cellulaire et la pureté de la culture. Une sous-digestion peut laisser le tissu partiellement intact, réduisant la libération des SC et bouchant la tamoire à l’étape suivante, tandis qu’une surdigestion peut ressembler visuellement à un biofilm et compromettre la viabilité cellulaire. Une optimisation minutieuse est donc essentielle pour obtenir des résultats reproductibles.
La filtration et l’utilisation de passoires sont également essentielles, car une filtration incomplète ou inefficace peut laisser des débris ou des agrégats tissulaires dans la suspension cellulaire, ce qui peut interférer avec l’attache cellulaire et réduire la pureté de la culture. L’utilisation de passages de taille appropriée, le passage délicatement de la suspension à travers eux et l’humidification préalable des filtres peuvent améliorer l’élimination des débris tout en minimisant les contraintes mécaniques sur les cellules. Si des fragments de tissu plus gros obstruent le filtre, il faut le remplacer par un nouveau tamis plutôt que de forcer la suspension à passer, car les cellules peuvent se coincer à la surface du filtre, ce qui entraîne une diminution du rendement. Répéter la filtration avec un filtre neuf lorsque nécessaire peut encore améliorer la récupération des myoblastes viables.
Une différenciation prématurée ou ratée peut survenir lorsque les cultures deviennent trop denses, car cela peut déclencher une différenciation spontanée ou une fusion prématurée, compromettant ainsi le timing expérimental. La surveillance de la densité cellulaire et l’ajustement de la densité de semis ou du volume moyen avant la différenciation sont donc essentiels. En cas de confluence excessive, la fissure partielle ou le resemis doux peuvent aider à maintenir la prolifération sans induire la formation involontaire de myotubes. Inversement, si la confluence souhaitée n’est pas atteinte avant le début de la différenciation, l’incubation doit être poursuivie jusqu’à ce qu’une densité optimale soit atteinte afin d’assurer une différenciation efficace. Maintenir les myoblastes au-delà du délai recommandé (>5 jours) augmente le risque de différenciation spontanée et réduit la capacité proliférative, quelle que soit la confluence initiale. Une évaluation régulière de la morphologie cellulaire, le respect des délais de culture et des changements rapides du milieu sont essentiels pour préserver à la fois la viabilité et le potentiel de différenciation.
La contamination persistante par les fibroblastes peut être minimisée grâce à un traitement méticuleux des tissus, incluant un retrait soigneux du tissu conjonctif et adipeux lors de la dissection musculaire. L’optimisation de l’étape de préplaque est particulièrement importante, car les fibroblastes adhérant rapidement s’attachent aux surfaces non revêtues tandis que les SC restent en suspension. L’utilisation de plaques de culture recouvertes de collagène combinée à un milieu de prolifération des myoblast défini, complétés par du bFGF, favorise l’expansion sélective des myoblast tout en limitant la croissance des fibroblastes. Une purification supplémentaire peut être obtenue par des stratégies de sélection négative telles que le MACS pour épuiser les populations de fibroblastes. Un suivi microscopique régulier est essentiel pour détecter précocement la prolifération des fibroblastes et permettre une intervention rapide.
En résumé, ce protocole améliore la reproductibilité et l’efficacité de l’isolation des myoblast primaires en intégrant une purification séquentielle, des conditions de culture optimisées et des options de purification adaptables. Il est important de noter qu’il produit de manière fiable des cellules Pax7+ hautement enrichies, qui peuvent être utilisées pour des études contrôlées sur la biologie des SCs, l’engagement myogénique et la dynamique de différenciation.
Contrairement aux protocoles optimisés pour une expansion sérielle prolongée, qui peuvent modifier le comportement cellulaire et réduire le potentiel myogénique ainsi que la capacité de fusion, notre méthode est intentionnellement conçue pour préserver des cellules dotées d’une identité myogénique robuste et d’une forte compétence en fusion. Cette orientation est avantageuse pour les applications nécessitant une pertinence physiologique, une différenciation myogénique efficace et la conservation des caractéristiques définissant les SC, en particulier dans les expériences centrées sur l’étude de la différenciation et de la régénération myogéniques.
Déclarations de divulgation
Les auteurs n’ont aucun conflit d’intérêts à déclarer.
Remerciements
L’imagerie confocale a été réalisée au Laboratoire d’Imagerie de la Structure et de la Fonction des Tissus, qui sert de centre d’imagerie à l’Institut Nencki de Biologie Expérimentale et fait partie de l’infrastructure du nœud polonais Euro-BioImagerie.
Ce travail a été soutenu par le Centre National des Sciences, Pologne (subvention Sonata 2022/47/D/NZ3/02737 à Lilya Lehka et subvention Sonata bis 2020/38/E/NZ4/00314 à Grzegorz Sumara), ainsi que par des fonds statutaires du ministère des Sciences et de l’Enseignement supérieur à l’Institut Nencki. Ce travail a été soutenu par un projet financé par le ministre de l’Éducation et des Sciences, basé sur le contrat n° 2022/semaine de semaine/05 (nœud polonais Euro-BioImaging « Nœud de microscopie optique avancée Pologne »).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 0,25 % de trypsine-EDTA ; | Gibco | 25200-056 | |
| 100 & micro ; Filtre à cellules m & nbsp ; | VWR | 732-2759 | |
| 30 & micro ; M Stool ; | Miltenyi Biotec | 130-041-407 | |
| 40 & micro ; Filtre à cellules m & nbsp ; | VWR | 732-2757 | |
| 70 & micro ; Filtre à cellules m & nbsp ; | VWR | 130-095-823 | |
| Acide acétique ; | POCH | 568760114 | Dissous dans dH2O jusqu’à une concentration finale de 20 mM et stérilisé à 0,2 & micro ; Filtre m |
| Alexa Fluor 488, anti-lapin pour l’âne | Invitrogen ; | A21206 | Dissous dans une solution de blocage (voir Section 8.7) à une dilution 1:250 |
| Alexa Fluor 488, anti-souris contre les chèvres & nbsp ; | Abcam | ab150113 | Dissous dans une solution de blocage (voir Section 8.7) à une dilution 1:250 |
| Chlorure d’ammonium (NH4Cl) ; | BioShop | AMC303.500 | Dissous dans l’eau jusqu’à une concentration finale de 50 mM |
| Médias de montage antifade | Vectashield | H-2000-10 | |
| Anticorps anti-PAX7 | Abcam | ab187339 | Dissous dans une solution de blocage (voir Section 8.7) à une dilution 1:100 |
| Facteur de croissance de fibroblaste de base ; | Corning | 354060 | Dissous dans dH2O stérile jusqu’à une concentration de stock de 10 & micro ; g/mL ; |
| Bétadine, 100 mg/mL | EGIS Pharmaceuticals | ||
| Plaque de culture cellulaire, 6 puits, Cell+ | SARSTEDT | 83.3902.300 | |
| Extrait d’embryon de poulet & nbsp ; | MP Biomédicals | 2850145 | |
| Collagène I, queue de rat | Gibco | A10483-01 | Dissous dans 20 mM d’acide acétique ; |
| Collagénase, type I | Sigma | C0130-500MG | Dissous dans du DMEM et stérilisé par un 0,2 & micro ; Filtre m |
| Tube de dissociation (douces tubes C MACS) | Miltenyi Biotec | 130-093-237 | |
| Dulbecco’s Modified Eagle Medium, glycémie élevée | Gibco | 31966-021 | |
| EDTA | Invitrogen | AM9260G | |
| Tubes centrifugeuses coniques Falcon, 15 mL | Corning | 352096 | |
| Tubes centrifugeuses coniques Falcon, 50 mL | Corning | 352070 | |
| Sérum fœtal bovin | Gibco | 10082147 | |
| Sérum pour chevaux & nbsp ; | Gibco | 26050088 | |
| Réactif de marquage magnétique (Kit d’isolation des cellules satellites) | Miltenyi Biotec | 130-104-268 | |
| Séparateur magnétique (Séparateur MidiMACS) | Miltenyi Biotec | 130-042-302 | |
| Matrigel ; | Corning | CLS356234 | Dissous dans du DMEM à 10 % de concentration ; |
| Paraformoldéhyde, 4 % dans PBS | Thermo Fisher Scientific | J61899. AK | |
| Pénicilline-Streptomycine ; | Gibco | 15140122 | |
| Solution saline tamponnée phosphate & nbsp ; | VWR | 392-0334 | |
| Colonne de séparation (colonnes LS) | Miltenyi Biotec | 130-042-401 | |
| Anticorps de la myosine du muscle squelettique, MHC | Santa Cruz | SC-32732 | Dissous dans une solution bloqueante (voir Section 8.7) à une dilution de 1:50 |
| Antenne TC, 100 x 20 mm | SARSTEDT | 83.3902 | |
| Dissociateur tissulaire (Dissociateur GentleMACS) | Miltenyi Biotec | 130-093-235 | |
| Triton X-100 & nbsp ; | Sigma-Aldrich | X100-1L |
Références
- Yeh, C. -J., Sattler, K. M., Lepper, C. Molecular regulation of satellite cells via intercellular signaling. Gene. 858, 147172(2023).
- Gonzalez, M. L., Busse, N. I., Waits, C. M., Johnson, S. E. Satellite cells and their regulation in livestock. J Anim Sci. 98 (5), skaa081(2020).
- Mauro, A. Satellite cell of skeletal muscle fibers. J Biophys Biochem Cytol. 9 (2), 493-495 (1961).
- Yin, H., Price, F., Rudnicki, M. A. Satellite cells and the muscle stem cell niche. Physiol Rev. 93, 23-67 (2013).
- Kahn, R. E., Dayanidhi, S., Lacham-Kaplan, O., Hawley, J. A. Molecular clocks, satellite cells, and skeletal muscle regeneration. Am J Physiol Cell Physiol. 324 (1), C1332-C1340 (2023).
- Abreu, P., Mendes, S. V. D., Ceccatto, V. M., Hirabara, S. M. Satellite cell activation induced by aerobic muscle adaptation in response to endurance exercise. Life Sci. 170, 33-40 (2017).
- Dueweke, J. J., Awan, T. M., Mendias, C. L. Regeneration of skeletal muscle after eccentric injury. J Sport Rehabil. 26 (2), 171-179 (2017).
- Michele, D. E. Mechanisms of skeletal muscle repair and regeneration in health and disease. FEBS J. 289 (21), 6460-6462 (2022).
- Domingues-Faria, C., Vasson, M. -P., Goncalves-Mendes, N., Boirie, Y., Walrand, S. Skeletal muscle regeneration and impact of aging and nutrition. Ageing Res Rev. 26, 22-36 (2016).
- Tierney, M. T., Sacco, A. Satellite cell heterogeneity in skeletal muscle homeostasis. Trends Cell Biol. 26 (6), 434-444 (2016).
- Troy, A., et al. Coordination of satellite cell activation and self-renewal by Par-complex-dependent asymmetric activation of p38α/β MAPK. Cell Stem Cell. 11 (4), 541-553 (2012).
- Dumont, N. A., Wang, Y. X., Rudnicki, M. A. Intrinsic and extrinsic mechanisms regulating satellite cell function. Development. 142 (9), 1572-1581 (2015).
- Danoviz, M. E., Yablonka-Reuveni, Z. Skeletal muscle satellite cells: background and methods for isolation and analysis. Myogenesis. DiMario, J. X. 798, Humana Press. 21-52 (2012).
- Gharaibeh, B., et al. Isolation of a slowly adhering cell fraction containing stem cells from murine skeletal muscle by the preplate technique. Nat Protoc. 3 (9), 1501-1509 (2008).
- Benedetti, A., et al. A novel approach for the isolation and long-term expansion of pure satellite cells based on ice-cold treatment. Skelet Muscle. 11 (1), 7(2021).
- Yoshioka, K., et al. A modified preplating method for high-yield and high-purity muscle stem cell isolation. Front Cell Dev Biol. 8, 793(2020).
- Uezumi, A., Fukada, S., Yamamoto, N., Takeda, S., Tsuchida, K. Mesenchymal progenitors distinct from satellite cells contribute to ectopic fat formation. Nat Cell Biol. 12 (2), 143-152 (2010).
- Christov, C., et al. Muscle satellite cells and endothelial cells: close neighbors and privileged partners. Mol Biol Cell. 18 (4), 1397-1409 (2007).
- Elizalde, G., Munoz, A. Z., Almada, A. E. Protocol for the isolation of mouse muscle stem cells using fluorescence-activated cell sorting. STAR Protoc. 4 (4), 102656(2023).
- Pasut, A., Oleynik, P., Rudnicki, M. A. Isolation of muscle stem cells by fluorescence-activated cell sorting. Myogenesis. DiMario, X. 798, Humana Press. 53-64 (2012).
- Lee, J. D., Sinha, B. C., Larkin, L. M., Vandenburgh, H. H. Isolation and purification of satellite cells for skeletal muscle tissue engineering. J Regen Med. 3 (2), (2015).
- Llufrio, E. M., Wang, L., Naser, F. J., Patti, G. J. Sorting cells alters their redox state and cellular metabolome. Redox Biol. 16, 381-387 (2018).
- Cusmano, A. A., et al. Efficient isolation and ex vivo differentiation of murine satellite cells. Stem Cell. Turksen, K. 2939, Springer. 37-54 (2025).
- Park, Y. G., Moon, J. H., Kim, J. A. Comparative study of magnetic-activated cell sorting and preplating for myoblast purification. Yonsei Med J. 47 (2), 179-186 (2006).
- Park, Y. G., Baek, A., Kim, S. Myoblast purifying by magnetic-activated cell sorting. Methods Cell Biol. 112, Elsevier. 439-447 (2012).
- Lee, H., Han, N. R., Kim, S. J., Yun, J. I., Lee, S. T. Development of a high-yield isolation protocol for active muscle satellite cells. Int J Stem Cells. 15 (3), 283-290 (2022).
- Cui, Y., et al. An easy and practical method for isolation, culture and identification of mouse skeletal muscle satellite cells. Int J Clin Exp Med. 9, 19424-19431 (2016).
- Ding, S., et al. Characterization and isolation of highly purified porcine satellite cells. Cell Death Discov. 3, 17003(2017).
- Pawlikowski, B., Vogler, T. O., Gadek, K., Olwin, B. B. Regulation of skeletal muscle stem cells by fibroblast growth factors. Dev Dyn. 246 (5), 359-367 (2017).
- Shahini, A., et al. Efficient and high-yield isolation of myoblasts from skeletal muscle. Stem Cell Res. 30, 122-129 (2018).
- Lee, D. H., Kwak, K. B., Park, Y. C., Chung, C. H., Ha, D. B. Purification and characterization of myoblast fusion inhibitor. Mol Cells. 1, 177-182 (1991).
- Moulin, V., et al. Fetal and adult human skin fibroblasts display intrinsic differences in contractile capacity. J Cell Physiol. 188 (2), 211-222 (2001).
- Wilson, C. G., et al. Age-dependent expression of collagen receptors in rat cardiac fibroblasts. Microsc Microanal. 17 (4), 555-562 (2011).
- Kohen, N. T., Little, L. E., Healy, K. E. Characterization of Matrigel interfaces during defined hESC culture. Biointerphases. 4 (4), 69-79 (2009).
- Wang, Z., et al. In vitro culture system supporting robust expansion of myogenic progenitors. BioRes Open Access. 3 (3), 79-87 (2014).
- Péault, B., et al. Stem and progenitor cells in skeletal muscle development and therapy. Mol Ther. 15 (5), 867-877 (2007).
- Le Grand, F., Rudnicki, M. A. Skeletal muscle satellite cells and adult myogenesis. Curr Opin Cell Biol. 19 (6), 628-633 (2007).
- Rando, T. A., Blau, H. M. Primary mouse myoblast purification and transplantation. J Cell Biol. 125 (6), 1275-1287 (1994).
- Hindi, L., McMillan, J., Afroze, D., Hindi, S., Kumar, A. Isolation, culturing, and differentiation of primary myoblasts. Bio Protoc. 7 (9), (2017).
Réimpressions et autorisations
