Cet article présente un protocole LysoTracker pour cellules vivantes afin de mesurer le remodelage lysosomal pendant la sénescence chez les fibroblastes humains IMR-90.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Profilage lysosomal avec LysoTracker pour une évaluation quantitative de la sénescence cellulaire chez les fibroblastes humains
Dans cet article
Résumé
Résumé
La sénescence cellulaire est un état stable d’arrêt du cycle cellulaire associé à des phénotypes caractéristiques, notamment une morphologie cellulaire élargie, une signalisation sécrétoire altérée et un remodelage lysosomal prononcé. Les cellules sénécentes présentent fréquemment une expansion du compartiment endo-lysosomal acide, accompagnée de changements d’acidité luminale et de capacité dégradative, créant ainsi une opportunité pour des lectures simples de cellules vivantes du remodelage des organites liés à la sénescence. Ce travail décrit un protocole d’imagerie à cellules vivantes qui utilise LysoTracker Deep Red, un colorant fluorescent acidotrope, pour fournir un proxy indirect dépendant du pH du compartiment organique acide en tant que corrélat de la charge de la sénescence. La méthode est démontrée dans les fibroblastes pulmonaires humains IMR-90 subissant une sénescence réplicative à travers le passage en série. Le protocole détaille la culture cellulaire et le suivi des passages, la coloration par LysoTracker, l’imagerie par fluorescence et la quantification par image de l’intensité du signal lysosomal et de la surface positive au signal par cellule. La coloration β-galactosidase (SA-β-Gal) associée à la sénescence sur des cultures parallèles est incluse comme marqueur de confirmation optionnel plutôt qu’en référence standard. Les résultats représentatifs montrent un signal fluorescent acidotrope plus élevé et des régions lysopositives plus larges dans les cultures à passage tardif que dans les témoins à passage précoce, ce qui correspond à une expansion du compartiment organique acide pendant la sénescence. Parce que la lecture dépend du volume du compartiment, du gradient de protons et de la disponibilité des colorants, elle est mieux interprétée comme un corrélat indirect du remodelage lysosomal plutôt que comme une mesure directe du nombre de lysosomes ou de la biogenèse. Le protocole est simple à adopter et peut être adapté à d’autres types cellulaires ou à des contraintes induisant la sénescence, offrant un complément pratique et quantitatif aux tests d’endpoint conventionnels.
Introduction
La sénescence cellulaire est un programme durable d’arrêt du cycle cellulaire activé par divers stress et déclencheurs liés auvieillissement 1,2,3,4. Les cellules sénescentes sont classiquement identifiées par une constellation de marqueurs, car aucun marqueur unique n’est complètement spécifique. Les caractéristiques principales incluent une morphologie cellulaire agrandie et aplatie, une activité β-galactosidase (SA-β-Gal) associée à la sénescence, la formation de foyers de lésions de l’ADN et un profil sécrétore pro-inflammatoire (SASP)2,4,5. Parmi ces caractéristiques, le remodelage lysosomal s’est imposé comme un trait marquant et fonctionnellement significatif dela sénescence 6,7. Les cellules sénéscentes présentent des changements lysosomaliques profonds, incluant une expansion spectaculaire de la taille et du nombre lysosomal, ainsi qu’une altération de la fonction (impliquant souvent une neutralisation partielle du pH lysosomal et l’accumulation de matière non dégradée)6,7,8,9. Cette expansion lysosomale contribue à une augmentation de l’activité SA-β-Gal, un marqueur de sénescence établi qui reflète une activité lysosomale élevée de β-galactosidase dans les cellulessénescentes 10,11,12. En effet, la coloration SA-β-Gal exploite ce phénomène en utilisant une incubation de pH sous-optimal (6,0) pour précipiter sélectivement le colorant dans les lysosomes des cellules sénécentes, qui ont accumulé l’enzyme et présentent un pH plus élevé que les cellulesjeunes 10,12,13.
Les lysosomes jouent un rôle central dans le renouvellement et la signalisation des protéines, et leur dysrégulation est désormais considérée comme une caractéristique du vieillissement et dela sénescence 1,2,4,6. Les cellules sénécentes présentent souvent un dysfonctionnement lysosomal, démontré par un pH luminal élevé, une activité enzymatique altérée et une accumulation de lipofuscine (un pigment autofluorescent des macromolécules oxydées)6,14. La biogenèse lysosomale est fréquemment augmentée ou modifiée via le réseau coordonné d’expression et de régulation lysosomale (CLEAR) sous le contrôle du facteur de transcription EB (TFEB) et des facteursapparentés 6,7,15. Ce processus peut augmenter la masse lysosomale des cellules sénescentes à mesure qu’elles s’adaptent au stress en élargissant le compartimentdégradatif 6,7,10. Inversement, les cellules sénescentes peuvent également subir un déclin fonctionnel lysosomal (par exemple, une acidité réduite), ce qui peut affecter des processus tels que l’autophagie et conférer une résistance à certaines contraintes, notamment la mort cellulaire ferroptotique 6,8. La mesure du contenu et de la fonction lysosomalement est donc centrale pour comprendre et identifier lasénescence 6,16.
LysoTracker Deep Red est une sonde fluorescente permanente par membrane qui s’accumule sélectivement dans les organites acides par piégeage par protonation à travers la membranelysosomale 16,17. Le signal résultant reflète le volume combiné des compartiments acides, la force du gradient de protons et la disponibilité locale du colorant plutôt que la masse lysosomal, et peut se déplacer avec les variations du pH lysosomal ou de l’état membranaire qui surviennent indépendamment du nombre totalde lysosomes 6,16. Dans le contexte de la sénescence cellulaire, les cellules présentent des compartiments LysoTracker-positifs élargis et plus intensément marqués par rapport aux homologues pré-sénescents9, ce qui correspond à l’expansion du compartiment organique acide et à l’augmentation de la biogenèse lysososale rapportée par des études biochimiques etultrastructurales 6,7,10. Cette approche par cellules vivantes offre plusieurs avantages par rapport à la coloration SA-β-Gal par point final conventionnel : elle permet une analyse quantitative et spatialement résolue de cellules individuelles, peut être combinée avec d’autres rapporteurs fluorescents, ne nécessite pas de fixation et capture l’hétérogénéité en rapportant des caractéristiques continues plutôt qu’un point finalbinaire 6,16. Tout au long de ce protocole, le signal LysoTracker est utilisé comme lecture du compartiment organique acide dans les cellules vivantes, et les changements dépendants de la condition sont interprétés en conséquence plutôt que traités comme une mesure absolue du nombrede lysosomes 6,16.
Ce protocole détaille l’utilisation de LysoTracker Deep Red pour profiler les modifications lysosomales des fibroblastes IMR-90 en sénescence réplicative. L’IMR-90 est une lignée normale de fibroblastes diploïdes humains (femelle, d’origine pulmonaire fœtale) largement utilisée dans la recherche sur le vieillissement ; comme d’autres fibroblastes primaires (par exemple, WI-38), les cellules IMR-90 entrent en sénescence après ~50–60 doublements de population (la limite de Hayflick) en raison du raccourcissement des télomères et de la signalisation des dommages àl’ADN 18,19. Le protocole décrit comment cultiver des cellules IMR-90 pour induire la sénescence via un passage en série, vérifier la sénescence par morphologie et coloration SA-β-Gal, et colorer les cultures vivantes avec LysoTracker Deep Red pour l’imageriefluorescente 5,10,12,13. L’acquisition et l’analyse d’images sont incluses, avec des lectures quantitatives telles que le nombre de lysosomes par cellule, la surface lysosomale totale par cellule et l’intensité moyenne de fluorescence. Les contrôles expérimentaux et les considérations de sécurité sont mis en avant, notamment la manipulation soigneuse des colorants et des fixateurs, la réduction de la phototoxicité lors de l’imagerie, et la prise en compte de l’autofluorescence cellulaire dans les cellules vieillies. La méthode est démontrée par sénescence réplicative mais peut être adaptée à d’autres modèles, notamment la sénescence induite par médicament (par exemple, traitement par doxorubicine ou étoposide) ou la sénescence prématurée induite par le stress (SIPS) paroxydants 2,3,4,19,20. Dans chaque cas, les relevés basés sur LysoTracker doivent être comparés à des contrôles appropriés (cellules proliférantes ou quiescentes) et, lorsque possible, validés avec au moins un marqueur de sénescence traditionnel (tel que SA-β-Gal ou expression p16INK4a)3,5,12,13.
Le profilage lysosomal des cellules vivantes comble un manque pratique dans les tests de sénescence en fournissant une mesure reproductible et de résolution unicellulaire d’un phénotype clé d’organite — l’expansion lysosomale — directement liée à la fonction cellulaire sénescente (par exemple, une capacité dégradative accrue et une activité sécrétoire accrues)2,3,4,6 . Parce que la coloration LysoTracker est compatible avec l’imagerie à haut débit et la cytométrie en flux, le protocole peut être adapté à des applications telles que le dépistage de drogues (par exemple, le test de sénolytiques ou de modulateurs de la fonction lysosomal)2,3,6. Dans une direction future, les caractéristiques lysosomales par cellule générées par ce protocole sont adaptées aux approches de classification en aval, y compris les modèles d’apprentissage automatique ; La formation et la validation de ces classificateurs dépassent le cadre de ce protocole. Dans l’ensemble, cette méthode (Figure 1) permet de visualiser et de quantifier la dimension lysosomale de la biologie de la sénescence, fournissant un éclairage sur la façon dont la biogenèse et la morphologie lysosomales évoluent au cours du vieillissement ou du stress, et offrant une plateforme pour tester des interventions ciblant les lysosomes dans les cellules sénécentes. Le flux de travail d’analyse d’images utilisé pour segmenter les noyaux, dériver les régions associées aux cellules, se limiter et quantifier les caractéristiques de LysoTracker, ainsi que pour reproduire les analyses par puits et par cellule présentées ici, est implémenté comme un paquet compagnon open source (SenTrackLite v0.5.0), fourni en Fichier Supplémentaire 1 et archivé avec un DOI persistant pour citation et réutilisation21.
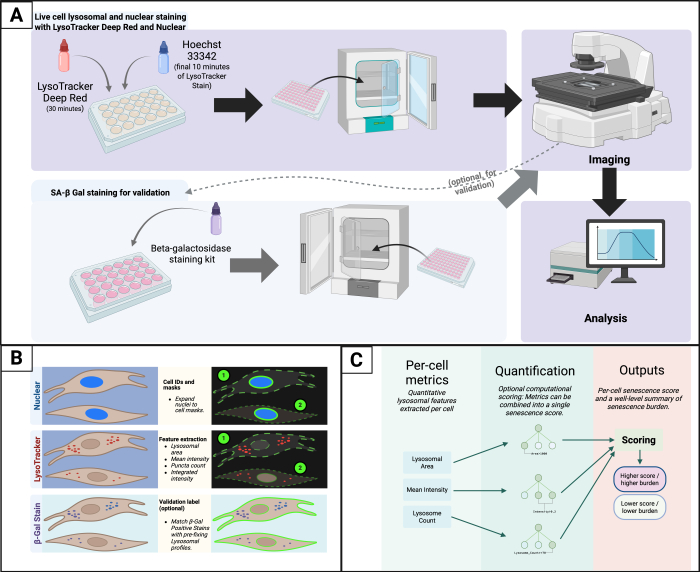
Figure 1 : Aperçu du test de sénescence lysosomale des cellules vivantes. (A) Flux de travail expérimental. Les cellules sont colorées vivantes avec LysoTracker Deep Red et un colorant nucléaire, imagées par microscopie à fluorescence standard, puis éventuellement traitées en parallèle pour la coloration SA-β-Gal à des fins de validation. (B) Mesures par cellule issues de l’image. Le canal nucléaire est utilisé pour identifier les cellules individuelles, et l’expansion ancrée dans le noyau définit une région par cellule pour extraire des mesures associées aux lysosomes à partir du canal LysoTracker. Les mesures représentatives par cellule incluent la surface lysosomale, l’intensité moyenne de LysoTracker et le nombre de lysosomes. La coloration SA-β-Gal peut être utilisée comme une étiquette de validation optionnelle lors de la génération ou de la confirmation de jeux de données de référence. (C) Quantification et sorties. Les mesures lysosomales par cellule sont combinées en un seul score ou probabilité de sénescence par cellule à l’aide d’une approche simple de notation. Les résultats incluent les valeurs par cellule et les résumés au niveau puits ou au niveau de la condition de la charge de sénescence, qui peuvent être comparés entre les conditions d’induction de sénescence ou de traitement sénolytique. Créé avec BioRender.com
Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Les cellules IMR-90 constituent une lignée cellulaire de fibroblastes humains établie et ne constituent pas la recherche sur des sujets humains. Aucune approbation éthique ni consentement éclairé n’était requis. Toutes les procédures ont été menées conformément aux directives de biosécurité de l’Université d’Albany, State University of New York, pour le travail sur des lignées cellulaires d’origine humaine sous conditions de biosécurité niveau 2 (BSL-2).
1. Présentation générale de la préparation et du flux de travail
- Définir l’objectif expérimental comme un test de profilage lysosomal de cellules vivantes utilisant la coloration Deep Red LysoTracker et un colorant nucléaire vivant pour quantifier le remodelage lysosomal comme une lecture continue de la charge de sénescence dans les cellules IMR-90. Définissez la comparaison biologique primaire comme l’un des plans suivants :
- Induction de sénescence vs. contrôle non induit apparié.
- Sénescence - conditions élevées vs. sénescence basse sur une dose ou une série chronologique.
- Condition de sénescence élevée traitée avec un sénolytique vs. Contrôle de sénescence traité par véhicule élevé.
- Séries de traitements sénolytiques comprenant à la fois un groupe à faible sénescence de référence et un groupe à sénescence élevée.
- Établir la structure minimale de contrôle pour toutes les expériences.
- Incluez un groupe témoin à faible sénescence adapté pour la densité de plaque, le moment de coloration et les paramètres d’imagerie.
- Inclure un groupe à sénescence élevée généré par un déclencheur de sénescence défini ou par la sénescence réplicative à passage tardif.
- Inclure des répliques biologiques par condition et effectuer la coloration et l’imagerie avec le même timing selon les conditions.
- Définissez les relevés de test comme des mesures directes basées sur l’image du remodelage lysosomal :
- Mesurez l’intensité moyenne par cellule de LysoTracker dans le masque lysopositif en utilisant un seuil d’intensité constant comme lecture principale du test. Au niveau de la cellule unique, cette métrique sépare les conditions de sénescence faible de celles de sénescence élevée avec la plus grande taille d’effet et est insensible à la densité nucléaire au niveau du champ (Figure supplémentaire 1).
- Enregistrez les données suivantes comme données secondaires, qui documentent l’expansion du compartiment mais sont plus sensibles aux choix de segmentation ou à la densité nucléaire au niveau du champ : une aire enrichie en lysosomes par cellule et une intensité intégrée de LysoTracker par noyau au niveau du champ. L’intensité intégrée par noyau est informative dans les champs bien peuplés mais devient instable lorsqu’un champ contient un petit nombre de noyaux, car la normalisation par noyau devient dominée par des cellules individuelles.
- Enregistrez les métriques optionnelles du nombre de points lysosomiques et de taille lorsque la résolution d’imagerie permet la discrimination des points.
- Utilisez la coloration β-galactosidase (SA-β-Gal) associée à la sénescence comme étape optionnelle de validation effectuée sur des puits parallèles ou des échantillons appariés, selon les contraintes expérimentales. Utilisez cette validation pour confirmer que les cultures de passage tardif présentent une positivité accrue du SA-β-Gal par rapport aux cultures de passage précoce.
- Standardisez le test à travers les conditions en fixant les variables suivantes avant la collecte des données :
- Concentration de travail LysoTracker (75 nM) et durée de coloration (30 min).
- Identité du colorant nucléaire et plage de concentration de travail (par exemple, Hoechst 33342 à 1 μg/mL à 2 μg/mL).
- Paramètres d’imagerie, incluant le grossissement objectif, le temps d’exposition, l’intensité d’illumination, le binning et la stratégie de mise au point.
- Format de la plaque et configuration d’imagerie (plaques à fond transparent ou plats à fond en verre), y compris la disposition des puits de répliquation.
- Sélection du seuil et normalisation de l’intensité.
- Appliquez un seuil d’intensité fixe unique au canal LysoTracker sur tous les puits d’une expérience afin de définir le masque lysopositif.
- Sélectionnez le seuil une fois lors de la mise en place du test en utilisant un ensemble d’étalonnage de champs couvrant la plage d’intensité attendue (par exemple, deux champs de sénescence faible et deux champs de sénescence élevée), et maintenez-le constant sur tous les puits de cette session ; permettre au seuil de varier par puits introduit une dépendance circulaire entre la mesure et le résultat.
- Pour des comparaisons croisées d’expériences, acquérir toutes les conditions en une seule session sous des réglages de puissance laser, d’exposition et de gain identiques, puis indiquez ces réglages dans la légende de la figure.
- Si des comparaisons d’intensité absolue sur plusieurs sessions sont nécessaires, incluez un standard de référence fluorescent (par exemple, une plaque de billes de référence ou un puits de référence fixe) et normalisez les intensités mesurées en conséquence.
REMARQUE : Ne comparez pas les valeurs brutes d’intensité entre les sessions sans réglages d’acquisition identiques ou normalisation basée sur la référence.
- Normalisation de la densité nucléaire.
REMARQUE : Parce que les cultures sénécentes présentent généralement une prolifération réduite et une densité nucléaire plus faible à des temps de semis comparables7,10, les métriques au niveau du champ basées sur le nombre absolu de pixels (par exemple, la surface totale lysopositive) peuvent être influencées par le nombre de cellules par champ.- Rapportez à la fois les valeurs brutes et normalisées par noyau (valeur brute divisée par le nombre de noyaux segmentés par Hoechst).
REMARQUE : La normalisation par noyau contrôle les confusions liées à la densité et constitue la comparaison appropriée pour l’interprétation par cellule. Pour les lectures basées sur la surface, la valeur normalisée sert de métrique principale, tandis que le total non normalisé est conservé pour complétude.
- Rapportez à la fois les valeurs brutes et normalisées par noyau (valeur brute divisée par le nombre de noyaux segmentés par Hoechst).
- Acquérir des images dans des conditions qui préservent la qualité du signal des cellules vivantes et minimisent la variabilité technique. Protégez les plaques de passage précoce et tardif de la lumière lors de la coloration et du transport, et minimisez le temps passé hors des conditions de culture contrôlée pendant l’imagerie.
- Enregistrez les images de fluorescence sous forme de fichiers TIFF monoplan, monocanal et sans perte. Utilisez un schéma de nommage cohérent qui préserve l’appariement entre les images nucléaires et LysoTracker et maintient la traçabilité pour plaquer, enchaîner, conditionner et répliquer. Utilisez un nom de base partagé avec des suffixes de canal (par exemple, _Hoechst.tif et _Lyso.tif). Stockez les images dans un dossier dédié organisé par expérience, avec des sous-dossiers selon les besoins.
REMARQUE : Un point de pause pratique est après avoir établi les cohortes de passage précoce et tardif et confirmé que les cultures de passage tardif présentent une croissance ralentie et une morphologie de type sénescence. - (Optionnel) Inclure l’oxygène comme variable expérimentale en maintenant des cohortes IMR-90 appariées dans des conditions ambiantes et de faible oxygène. Traitez tous les groupes de la même maman.
2. Culture cellulaire et induction de la sénescence réplicative
- Décongeler les fibroblastes pulmonaires humains IMR-90 selon les pratiques standard de culture cellulaire et étendre les cellules dans un milieu essentiel minimal (MEM) complété avec un sérum bovin fœtal à 10 %. Ajouter de la pénicilline-streptomycine à 1 % si cela correspond à la pratique en laboratoire et au plan expérimental. Maintenir les cellules à 37 °C en 5 % de CO₂.
- Maintenir les cultures en croissance logarithmique et en passage avant une confluence de 70 % à 80 %. Utilisez des plannings cohérents de manipulation des milieux et d’alimentation pour réduire la variabilité entre les tirages expérimentaux. Remplacez le milieu de culture complet tous les 2 à 3 jours entre les passages.
REMARQUE : Ne laissez pas le milieu rester inchangé plus de 72 heures, car la déplétion des nutriments et l’accumulation des facteurs sécrétés peuvent favoriser des phénotypes induits par le stress qui confondent la sénescence réplicative. - Définir le groupe de base à faible sénescence comme des cultures IMR-90 proliférant activement maintenues dans des conditions qui préserver un comportement de croissance normal. Ajustez la densité et la manipulation du plaque à tous les groupes expérimentaux.
- Générez un groupe à haut niveau de sénescence en utilisant l’une des approches suivantes, choisies selon des objectifs expérimentaux.
- Induire la sénescence réplicative par passage en série avec suivi par doublement de population jusqu’à ce que la prolifération ralentie et la morphologie associée à la sénescence soient visibles.
REMARQUE : Le niveau de doublement de la population (PDL) et le nombre de passages sont des mesures distinctes et sont suivies séparément. PDL fait référence aux doublements cumulatifs post-dégel et est calculé à chaque passage comme suit :
PDLi = PDLi-1 + log2 (cellules récoltées / cellules semées)18,
tandis que le passage number compte le nombre de sous-cultures depuis le dégel. Comme les cultures sont généralement divisées 1:4 à environ 70 % à 80 % de confluence, chaque passage contribue à environ deux doublements de population, de sorte que le nombre de passages et la PDL cumulée ne sont pas interchangeables.
REMARQUE : Les cultures à haute sénescence sont généralement observées à des niveaux avancés de doublement de population, lorsque la prolifération ralentit et que la morphologie associée à la sénescence devient évidente. Les seuils exacts doivent être déterminés empiriquement pour chaque lot IMR-90, car les PDL varient selon les fournisseurs. - Sénescence induite par le stress en appliquant un déclencheur de sénescence défini et en permettant une fenêtre de développement phénotypique appropriée.
- La sénescence induite par le traitement en exposant les cellules à la condition étudiée lorsque l’objectif est de tester si cette condition induit la sénescence.
- Induire la sénescence réplicative par passage en série avec suivi par doublement de population jusqu’à ce que la prolifération ralentie et la morphologie associée à la sénescence soient visibles.
- Validez que l’approche sélectionnée produit un phénotype à sénescence élevée en utilisant au moins une lecture orthogonale effectuée sur des puits parallèles. Effectuer la coloration SA-β-Gal comme méthode de validation optionnelle et documenter la fraction de cellules positives par condition lorsqu’elle est incluse.
- Une culture est considérée comme élevée en sénescence lorsque au moins 50 % des cellules présentent une coloration périnucléaire SA-β-Gal bleue sans ambiguïté après une incubation de 12 à 16 h au pH 6,0, tandis que le contrôle sénescence-bas apparié ne montre pas plus de 10 % de cellules positives sous des conditions de colorationidentiques 13.
- Les valeurs hors de ces limites indiquent une induction de sénescence incomplète ou un fond élevé et justifient une réoptimisation avant de procéder à l’imagerie.
REMARQUE : Faites une pause après avoir établi les cohortes de sénescence faible et élevée et confirmé une différence phénotypique claire par morphologie et une coloration de validation optionnelle.
- Optionnel : Conception du traitement sénolytique
- Les plaques sont des conditions de sénescence faible et élevée dans les puits de réplication et permettent aux cellules d’adhérer et de récupérer avant le traitement.
- Traiter les puits à haute sénescence avec des composés sénolytiques et inclure un contrôle à haute sénescence traité par véhicule.
- Inclure un groupe à faible sénescence traité avec le même véhicule et, le cas pertinent, la même concentration composée pour surveiller la sensibilité non sénéscente.
- Continuez à utiliser LysoTracker et la coloration nucléaire à un rythme régulier après le traitement dans toutes les conditions.
- Surveillez les cultures lors du passage tardif/progression du traitement et documentez la morphologie ainsi que les schémas de croissance. Identifier les cultures sénescentes par prolifération ralentie, morphologie élargie et aplatie, et granularité cytoplasmique accrue. Une fois l’arrêt de croissance visible, maintenir la culture comme la cohorte à haute sénescence pour la coloration et l’imagerie plutôt que la transmission ultérieure.
- Minimisez les facteurs de confusion lors de l’entretien de la culture en utilisant une préparation régulière du substrat, des horaires d’alimentation réguliers et un temps de manipulation régulier en dehors de l’incubateur. Considérez les fluctuations de température, le temps prolongé à l’extérieur contrôlé du CO₂ et le réchauffement incohérent du milieu comme des sources de variabilité technique évitable.
- Optionnel : Maintenir des cultures compatibles sous oxygène ambiant et faible taux d’oxygène. Maintenir des cultures sous 21 % d’O₂ et moins de 5 % d’O₂ en tant que cohortes séparées et maintenir chaque cohorte sous son état d’oxygène assigné lors de la manipulation de culture de routine lorsque cela est possible. Limitez l’exposition à l’oxygène ambiant lors des transferts et de la préparation par imagerie pour les cohortes à faible taux d’oxygène.
REMARQUE : Un point de pause pratique est après avoir défini et stabilisé les cohortes de passage précoce et tardif et confirmé que les cultures de passage tardif montrent une croissance ralentie constante et une morphologie associée à la sénescence.
3. Coloration lysosomale et nucléaire de cellules vivantes avec LysoTracker Deep Red et un colorant nucléaire
- Placez les cellules IMR-90 pour toutes les conditions expérimentales dans des plaques d’imagerie à fond transparent ou des plats à fond de verre. Inclure une condition témoin à faible sénescence et au moins une condition à sénescence élevée générée par le déclencheur sélectionné, et inclure des réplications biologiques pour chaque condition.
- Des cellules de graines pour obtenir une monocouche subconfluente le jour de la coloration. Notez la densité de semis et le temps entre le placage et la coloration pour chaque expérience afin de soutenir la comparaison entre les courses.
- Chauffer un milieu de culture complet jusqu’à 37 °C. Préparez une solution de travail LysoTracker Deep Red à 75 nM dans le milieu chaud et protégez-la de la lumière. La solution de travail est préparée en diluant le stock Deep Red LysoTracker de 1 mM (fourni par le fabricant dans le DMSO) à 1:13 333 dans un milieu de culture complet chauffé (par exemple, 0,75 μL de stock de 1 mM pour 10 mL de milieu chauffé).
REMARQUE : Les cellules à passage tardif et induites par le stress accumulent de la lipofuscine et d’autres matériaux autofluorescents non spécifiques qui émettent sur de larges plages de longueurs d’onde et peuvent contribuer au signal apparent de LysoTracker dans des témoins noncolorés 14. Pour estimer la contribution de l’autofluorescence dans une expérience donnée, inclure au moins un puits non coloré par condition et l’acquérir sous des environnements d’imagerie identiques. Soustrayez le signal moyen des puits non colorés des mesures de puits teintés, ou signalez à la fois les valeurs brutes et soustraites par le fond.
REMARQUE : En pratique, le signal non coloré du canal LysoTracker dans les cultures IMR-90 est faible par rapport au signal sénéscent coloré (environ 5 % à 10 % de la moyenne sénéscente colorée dans le jeu de données actuel), mais la contribution augmente avec le nombre de passages et peut devenir substantielle (plus de 20 %) dans les cultures sénécentes profondément sénécentes ou induites par desoncogènes 6,14. Vérifiez toujours la magnitude de l’autofluorescence lors de l’adoption de ce protocole pour un nouveau type de cellule ou un modèle d’induction de sénescence. - Préparez suffisamment de solution de travail LysoTracker pour tous les puits qui seront tachés pendant la fuite. Mélangez la solution de travail par une inversion douce et gardez-la protégée de la lumière jusqu’à utilisation.
- Aspirez le milieu dépensé de chaque puits. Ajoutez doucement la solution de travail LysoTracker le long de la paroi du puits pour éviter de déranger la monocouche et maintenir un volume de coloration constant à travers les puits.
- Incubez les cellules avec LysoTracker pendant 30 minutes à 37 °C dans 5 % de CO₂. Maintenir tous les groupes expérimentaux sous la même durée d’incubation et la même température.
- Ajoutez un colorant nucléaire vivant pendant les 10 dernières minutes d’incubation avec LysoTracker. Ajouter Hoechst 33342 directement au milieu contenant LysoTracker à la concentration de travail recommandée par le fabricant, par exemple de 1 μg/mL à 2 μg/mL, et mélanger par un léger balancement de la plaque.
- Retirez le substrat de coloration à la fin de l’incubation. Rincez les cellules une fois avec du sérum physiologique préchauffé au phosphate pour réduire la fluorescence de fond.
- Ajoutez un milieu de culture rouge sans phénol préchauffé ou un tampon d’imagerie immédiatement après le rinçage. Procéder directement à l’imagerie en direct et maintenir un temps constant entre l’échange de tampon et l’acquisition d’images dans tous les puits de l’expérience.
- Protégez les plaques de la lumière lors des transferts et de l’installation d’imagerie. Minimiser le temps passé en dehors des conditions de température contrôlée et de CO₂ lors de la manipulation et de l’acquisition d’images.
ATTENTION : Manipulez les teintures fluorescentes à l’aide de gants et de protections oculaires. Éliminez les liquides contenant des colorants et les consommables contaminés conformément aux procédures institutionnelles de sécurité chimique.
REMARQUE : Utilisez un point de pause après l’étape 3.9 si l’imagerie nécessite de mettre plusieurs plaques en phase. Protégez les plaques de la lumière à 37 °C et reprenez l’imagerie dès que possible pour limiter la dérive des taches.
REMARQUE : Si le plan expérimental inclut l’oxygène comme variable, maintenir chaque cohorte sous sa condition d’oxygène assignée lors de la coloration et de l’incubation, et noter le temps de manipulation en dehors de la condition assignée.
4. Coloration SA-β-Gal pour validation (optionnelle)
- Utilisez la coloration SA-β-Gal comme étape optionnelle de validation pour confirmer que la condition de sénescence élevée montre une activité accrue SA-β-Gal par rapport au contrôle de la sénescence basse. Effectuer la validation sur des puits parallèles traités dans le même format de plaque et selon le même calendrier de manipulation que les puits d’imagerie.
- Imagerie complète en direct pour les puits de validation avant fixation. Lorsque des comparaisons pré- et post-fixation du même champ sont souhaitées (Figure 2), notez les coordonnées de l’étape à l’acquisition, relocalisez manuellement chaque champ après fixation et coloration, et vérifiez visuellement la position nucléaire et la morphologie cellulaire pour confirmer que les champs correspondent avant de les inclure dans l’analyse en aval.
- Fixer les cellules à l’aide de la solution de fixation fournie dans le kit de coloration SA-β-Gal préparé à la concentration de travail recommandée de 1x contenant 2 % de formaldéhyde et 0,2 % de glutaraldéhyde. Incubez pendant 10 à 15 minutes à température ambiante. Pour référence, la solution de fixation contient 2 % (p/v) de formaldéhyde et 0,2 % (p/v) de glutaraldéhyde dans une solution saline tamponnée phosphate. La solution de coloration SA-β-Gal au pH 6,0 contient 1 mg/mL de X-gal (5-bromo-4-chloro-3-indolyl-β-D-galactopyranoside) dissous dans du diméthylformamide immédiatement avant utilisation, 40 mM de tampon acide citrique / phosphate de sodium au pH 6,0, 5 mM de ferrocyanure de potassium, 5 mM de ferricyanure de potassium, 150 mM de NaCl et 2 mM de MgCl��12,13. Les kits commerciaux correspondant à ces spécifications peuvent être utilisés de manière interchangeable, à condition que le pH du tampon de coloration soit vérifié à 6,0.
- Retirez le fixateur et rincez les puits deux fois avec du sérum physiologique tamponné de phosphate. Ajouter une solution de coloration SA-β-Gal à pH 6,0 contenant un substrat X-gal dans chaque puits.
- Scellez la plaque pour limiter l’évaporation pendant l’incubation. Placez la plaque dans un incubateur à 37 °C, sans CO₂, pendant 12 à 16 heures.
- Inspectez les puits par microscopie à champ clair et documentez le motif de coloration. Acquérir des images représentatives pour chaque condition et rapporter la fraction de cellules SA-β-Gal-positives par puits lors de la validation des résultats.
ATTENTION : Le formaldéhyde et le glutaraldéhyde sont toxiques et volatils. Préparez et utilisez une solution de fixation dans une hotte chimique et portez un équipement de protection individuelle approprié, y compris des gants, une protection oculaire et une blouse de laboratoire.
REMARQUE : Si la coloration SA-β-Gal montre un fond élevé dans le contrôle sénescence-faible ou une coloration faible dans la condition sénescence-élevée, répétez la validation après avoir ajusté la densité de plaque, la durée de fixation, la durée d’incubation et la constance de température tout en maintenant le pH tampon à 6,0.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
L’application de ce protocole aux fibroblastes IMR-90 dans des conditions de sénescence faible et élevée permet de résumer des lectures lysosomales quantitatives qui peuvent être résumées au niveau de la cellule unique et, lorsque désiré, au niveau du champ entier.
L’ensemble de données représentatif présenté dans les figures et les tableaux provient d’une seule expérience biologique comparant les cultures IMR-90 au passage 13 (P13 ; sénescence faible, ~PDL 26...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Ce protocole décrit un flux de travail d’imagerie cellulaire vivante qui mesure la sénescence via le remodelage lysosomal et permet d’obtenir des lectures quantitatives par cellule et par puits de la charge de la sénescence. Plusieurs étapes sont particulièrement cruciales pour obtenir un test fiable. Tout d’abord, le modèle biologique lui-même doit être bien contrôlé. L’induction de la sénescence réplicative dans les fibroblastes IMR-90 nécessite un suivi attentif des doublements de pop...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n’ont aucun conflit d’intérêts à divulguer.
Remerciements
La recherche a été financée par des subventions du NIH R15CA274603 à JAM et TJB, R56DE033253 à ML, ST et JAM, et R01GM125870, 1R41AG081123 à ST et JAM. Des figures schématiques ont été créées avec BioRender.com.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 24-well tissue culture plate (fond plat, TC-traitées) | CellTreat Scientific Products | 229124 | Toute plaque de culture multi-puits à fond transparent compatible avec l'imagerie de fluorescence en cellules vivantes (par exemple, des plaques en polystyrène TC-traitées à 6, 12 ou 24 puits ; des plaques d'imagerie à fond en verre peuvent être préférées pour une imagerie à plus haute résolution). |
| Kit de coloration pour la bêta-galactosidase (test de sénescence) | Cell Signaling Technology | 9860 | Tout kit commercial de SA-β-galactosidase avec tampon de coloration vérifié à pH 6,0. Pour référence, la solution de fixation contient 2% de formaldéhyde et 0,2% de glutaraldéhyde dans PBS, et la solution de coloration contient 1 mg/mL de X-gal dans DMF, 40 mM de citrate/phosphate pH 6,0, 5 mM de ferrocyanure de potassium, 5 mM de ferricyanure de potassium, 150 mM de NaCl, 2 mM de MgCl2. |
| BioRender (logiciel d'illustration scientifique) | BioRender | N/A — application web | Utilisé pour créer des figures schématiques (Figures 1–3). https://www.biorender.com |
| Gaz de dioxyde de carbone (CO2), bouteille comprimée | Airgas (ou fournisseur similaire) | N/A | CO2 de qualité médicale utilisé pour maintenir une atmosphère de 5% dans l'incubateur de culture cellulaire et la chambre d'imagerie sur scène. |
| Sérum bovin foetal (FBS), inactivé par la chaleur | Thermo Fisher Scientific (Gibco) | 10082147 | Tout FBS de qualité pour culture cellulaire, inactivé par la chaleur à 56 °C ; utilisé à 10% v/v dans le milieu de culture complet. |
| Microscope à fluorescence avec capacité en cellules vivantes | Thermo Fisher Scientific | AMF7000 | Tout microscope à fluorescence à champ large ou confocal avec contrôle de la température et du CO2 pour les cellules vivantes, des jeux de filtres pour les canaux lointains rouges (excitation ~647 nm / émission ~670 nm) et DAPI/Hoechst (excitation ~405 nm / émission ~460 nm), et un objectif 20×-40× avec un NA suffisant pour résoudre les caractéristiques lysosomales. Le système d'imagerie EVOS M7000 a été utilisé dans cette étude. |
| Colorant nucléaire Hoechst 33342 | Thermo Fisher Scientific | H3570 | Colorant d'ADN perméable aux cellules pour la coloration nucléaire des cellules vivantes (fluorescence bleue, excitation ~405 nm). Ne peut pas être utilisé de manière interchangeable avec le DAPI, qui n'est pas perméable aux cellules dans des conditions physiologiques. |
| Logiciel d'analyse d'image | Python Software Foundation | N/A | Tout environnement de calcul scientifique supportant la segmentation du noyau, l'expansion de la région noyau-cellule, le seuillage d'intensité et les statistiques d'image de base (par exemple, Python avec scikit-image, MATLAB, ImageJ/Fiji, CellProfiler). Le pipeline SenTrack (voir fichier supplémentaire S1) a été développé pour cette étude. |
| Fibroblastes pulmonaires humains IMR-90 (lignée cellulaire) | ATCC | CCL-186 | Lignée cellulaire de fibroblastes diploïdes pulmonaires foetaux humains normaux utilisée pour modéliser la sénescence réplicative ; toute lignée de fibroblastes humains de même type peut être substituée. |
| LysoTracker Deep Red | Thermo Fisher Scientific (Invitrogen) | L12492 | Colorant fluorescent acidophile pour la coloration des organites acides en cellules vivantes ; fourni sous forme de stock 1 mM dans DMSO. La concentration de travail est de 75nM dans le milieu de culture cellulaire préparé. L'émission lointain rouge (ex 647 nm / em 668 nm) minimise le chevauchement avec l'autofluorescence de la lipofuscine mais ne l'élimine pas. |
| Milieu essentiel minimum (MEM) | Thermo Fisher Scientific (Gibco) | 11-095-080 | Milieu de culture de base pour les fibroblastes IMR-90 ; complété avec 10% de FBS et 1% de pénicilline-streptomycine. Toute formulation standard du milieu essentiel minimum d'Eagle avec sels d'Earle et L-glutamine peut être substituée. |
| Solution de pénicilline-streptomycine (100×) | Thermo Fisher Scientific (Gibco) | 15140122 | Supplément antibiotique pour le milieu de culture complet ; utilisé à 1% v/v (concentration finale 100 U/mL de pénicilline, 100 μg/mL de streptomycine). Toute solution pen-strep standard peut être substituée. |
| Milieu d'imagerie sans rouge phénol | Thermo Fisher Scientific (Gibco) | A1896701 | DMEM ou HBSS sans rouge phénol utilisé pour l'imagerie de cellules vivantes afin de réduire la fluorescence de fond pendant l'acquisition. Le DMEM FluoroBrite est une option couramment utilisée ; tout tampon d'imagerie sans rouge phénol complété avec 10% de FBS peut être substitué. |
| Tampon phosphate-tamponné (PBS), pH 7,4 (1×) | Thermo Fisher Scientific (Gibco) | 10010023 | Tampon isotonique pour le lavage cellulaire et la dilution des réactifs ; tout PBS 1× stérile à pH 7,4 peut être substitué. |
| SenTrackLite v0.5.0 (logiciel) | Open-Source (Estrada / Melendez Lab) | v0.5.0 | Application Python / Tkinter open-source à fichier unique pour l'analyse d'images de sénescence lysosomale. Distribué comme fichier supplémentaire S1. Archivé sur Zenodo, doi:10.5281/zenodo.19701255. Licence MIT. Source: https://github.com/goldbader-hub/Sentrack |
| Chambre environnementale sur la scène | Thermo Fisher Scientific | AMC2000 | Chambre environnementale pour l'imagerie de cellules vivantes sur microscope avec contrôle de la température (37 °C) et du CO2 (5%). L'incubateur EVOS Onstage a été utilisé dans cette étude ; tout incubateur équivalent sur la scène peut être substitué. |
Réimpressions et autorisations
