L’objectif de ce protocole est de permettre la mesure quantitative de la durée de vie de fluorescence des sondes de Riboglow pour les flux d’imagerie reproductible à ARN in vitro, dans des cellules de mammifères vivants et dans des modèles cellulaires tridimensionnels. Nous décrivons les flux de travail de préparation des échantillons, de livraison de sondes, d’acquisition de données et d’analyse quantitative pour l’extraction de mesures de durée de vie de fluorescence non biaisées.
Article de méthode
Caractérisation des sondes de Riboglow in vitro comme base de l’imagerie à vie par fluorescence dans les cellules vivantes de mammifères et les modèles cellulaires tridimensionnels
* These authors contributed equally
† These authors contributed equally
Dans cet article
Résumé
Résumé
Près de 80 % du génome humain est transcrit en ARN, tandis que moins de 2 % codent pour des protéines, ce qui indique que la majorité des transcrits de mammifères sont non codants et participent à divers processus régulateurs. Par conséquent, la détection et la visualisation quantitative des molécules d’ARN dans les systèmes cellulaires vivants de mammifères est essentielle pour comprendre la dynamique et les interactions de l’ARN, tout en restant techniquement complexe, en particulier dans des environnements cellulaires complexes. Riboglow est un biocapteur à ARN codé génétiquement dans lequel un aptamère à ARN court se lie à une sonde de petite molécule, produisant un allumage à durée de vie de fluorescence quantifiable, détectable par microscopie d’imagerie à durée de vie à fluorescence (FLIM). Ici, nous présentons un flux de travail détaillé pour Riboglow-FLIM, incluant la préparation des échantillons, l’acquisition d’images et l’analyse quantitative des ensembles de données FLIM. L’objectif de ce protocole est de permettre la détection quantitative basée sur la durée de vie de l’ARN par fluorescence en utilisant Riboglow dans des environnements contrôlés et à cellules vivantes. Le protocole est démontré in vitro, où les changements de vie dépendants de l’ARN sont mesurés, et dans les cellules vivantes de mammifères, où l’acquisition du FLIM, la sélection de la région d’intérêt et l’analyse subcellulaire sont établies. Une mise en œuvre réussie nécessite un contrôle attentif des paramètres expérimentaux et d’acquisition. Les considérations clés pour une implémentation reproductible sont mises en avant. Ensemble, ce protocole sert de référence pratique pour la mise en œuvre de Riboglow-FLIM et l’évaluation quantitative de la visualisation de l’ARN dans les cellules vivantes.
Introduction
Ces dernières années, les avancées dans la compréhension du rôle des ARN dans la fonction cellulaire ont créé un besoin croissant de visualiser les ARN dans les cellules vivantes, en particulier dans les pathologies. Cependant, l’absence d’ARN fluorescents naturellement nécessite des systèmes de marquage modifiés, souvent combinés à des sondes fluorogéniques exogènes. En conséquence, une large gamme d’approches d’imagerie de l’ARN a été développée pour permettre la visualisation de la localisation, de la dynamique et des interactions de l’ARN dans les systèmes vivants.
Une grande catégorie de méthodes d’imagerie ARN repose sur des balises codées génétiquement. Les systèmes fluorophore-aptamère et les stratégies de marquage à base de protéines, telles que le système de la protéine de revêtement bactériophage MS2 (MCP), restent largement utilisés 1,2. Dans le système MS2, les boucles tiges d’ARN sont liées par des protéines de revêtement bactériophage fusionnées à des protéines fluorescentes pour suivre les transcrits dans les cellules vivantes. Bien qu’utile, cette approche nécessite des marqueurs d’ARN relativement grands et la production de composants protéiques supplémentaires, ce qui peut perturber le comportement de l’ARNnatif 1,2,3. Les systèmes de fluorophore aptamer, y compris Spinach4 et ses variantes suivantes telles que Broccoli5, Corn6,Mango 7 etPepper 8, permettent une activation directe de la fluorescence lors de la liaison des ligands et offrent une taille réduite de la marque. Cependant, ces systèmes peuvent souffrir d’une intensité de signal limitée, d’une fluorescence de fond et de difficultés liées au multiplexage dans des environnements cellulairescomplexes 3.
Les stratégies alternatives incluent les systèmes de trempage par fluorophore et les approches basées sur l’hybridation. Les systèmes de trempage fluorophore, y compris RhoBAST, produisent de la fluorescence lors de la perturbation de la trempe suite à la liaison de l’ARN, mais peuvent présenter un signal de fond et une sensibilité à la concentrationde la sonde 3,9. Les méthodes d’imagerie à ARN basées sur l’hybridation, telles que smFISH et les balises moléculaires, offrent une grande spécificité mais nécessitent une délivrance par sonde et sont souvent limitées dans l’imagerie à long terme des cellules vivantes en raison de la cinétique de liaison et des interactions hors cible 10,11,12. Collectivement, ces approches mettent en lumière les principaux défis de l’imagerie de l’ARN en cellulesvivantes 3,13,14. Malgré ces avancées, il existe un manque de flux de travail standardisés pour l’imagerie quantitative de l’ARN à durée de vie par fluorescence dans les systèmes biologiques complexes.
Riboglow tente de surmonter nombre de ces limites. Riboglow est un système de marquage d’ARN codé génétiquement qui combine un « tag » d’aptamère d’ARN dérivé d’un riboswitch court avec une « sonde » synthétique en fluorophore de cobalamine (Cbl) à petite molécule, permettant la visualisation des ARN de cellulesvivantes 15. Cbl, un trempant naturel, se sépare spatialement du fluorophore lors de la liaison du tag, produisant un « allumage » de fluorescence quantifiable àl’intensité 15. L’expansion de Riboglow dans la microscopie d’imagerie à durée de vie à fluorescence (FLIM) a révélé une lecture largement indépendante de la concentration du fluorophore et de l’intensité d’excitation, tampon contre la variabilité de la délivrance par la sonde et les différences entreutilisateurs 16,17. Plus important encore, la variation de l’ARN aptamère entraîne des durées de fluorescence uniques, telles que visualisées via FLIM16. Ces durées de vie orthogonales permettent l’imagerie multiplexée d’ARN, permettant de visualiser deux ARN avec un seulfluorophore 16. La plateforme a été validée à travers divers modèles de mammifères, notamment U-2 OS, HeLa, MDA-MB-231 et cellules HOS, ainsi qu’avec une visualisation simultanée de l’ARNm ACTB et de l’ARNncRNANORAD 15, 16, 17. Plus récemment, Riboglow a été utilisé pour visualiser des ARN dans des embryons animauxvivants 18. Ensemble, ces études établissent Riboglow comme un système compact et polyvalent pour l’imagerie quantitative multiplexée d’ARN.
Dans les systèmes biologiques, le FLIM a été largement appliqué à l’étude des interactions moléculaires, du métabolisme et de la dynamique cellulaire dans les systèmes vivants en raison de sa sensibilité à l’environnement moléculaire local et de sa robustesse relative à la variabilitéexpérimentale 19. Le FLIM mesure le taux de désintégration de l’état excité d’un échantillon fluorescent, généralement en utilisant le comptage de photons uniques corrélé dans le temps (TCSPC). Le TCSPC mesure le temps entre l’excitation laser d’un échantillon et l’arrivée du photon émis au détecteur, compilant les durées de vie des photons acquises en une distribution du temps d’arrivée des photons pour chaque mesure. L’imagerie basée sur la durée de vie offre un avantage important en réduisant la dépendance aux concentrations pour les parties fluorogéniques du système, y compris la sonde chargée dans les cellules, le niveau d’expression de l’ARN et les variations du chemin optique. Cependant, les expériences FLIM sont conceptuellement et techniquement exigeantes, nécessitant un contrôle attentif de l’acquisition des photons, des modèles d’ajustement et des flux de travail d’analyse.
Ici, un protocole détaillé pour Riboglow-FLIM est présenté, décrivant les flux de travail pour la préparation des échantillons, l’acquisition d’images et l’analyse quantitative des ensembles de données sur la durée de vie de la fluorescence. L’objectif de cette étude est d’établir un flux de travail reproductible pour l’imagerie quantitative Riboglow-FLIM à travers les systèmes biologiques. Riboglow-FLIM est le mieux adapté aux comparaisons quantitatives et nécessite une expertise spécialisée en matériel FLIM et en analyse. Le protocole est démontré in vitro, où les changements de vie dépendants de l’ARN sont mesurés, et dans des cellules de mammifères vivants et des systèmes cellulaires 3D où l’acquisition du FLIM, la sélection des régions d’intérêt et l’extraction quantitative de la durée de vie sont établies à l’aide de sondes de Riboglow. Ce protocole pose les bases importantes pour établir les flux de travail et principes d’acquisition FLIM pour une analyse quantitative et impartiale des données FLIM, permettant ainsi de futures applications pour Riboglow-FLIM ou d’autres systèmes basés sur FLIM. L’accent est mis sur les choix de conception expérimentale, la collecte de données impartiale et les défis courants rencontrés lors de l’acquisition et de l’analyse du FLIM. Bien que des démonstrations de détection d’ARN dans des cellules utilisant des constructions transfectées marquées par Riboglow aient déjà été rapportées, aucune ne propose un flux de travail d’acquisition et d’analyse étape par étape, notamment entre systèmes 2D et 3D. Ensemble, ce travail fournit une ressource pour mettre en œuvre Riboglow-FLIM comme outil d’imagerie d’ARN cellulaire vivant.
Protocole
1. Préparation et purification de l’ARN
- Assemblez les composants de la réaction de transcription in vitro dans un tube stérile de microcentrifuge de 1,6 mL comme spécifié par les instructions du fabricant pour le kit de synthèse d’ARN in vitro .
REMARQUE : L’ARN utilisé pour ces expériences a été synthétisé à l’aide du kit de transcription à haut rendement TranscriptAid T7 (Thermo Fisher Scientific). La synthèse d’ARN peut être réalisée selon n’importe quel protocole établi, y compris d’autres kits disponibles dans le commerce, comme démontréprécédemment 17,20,21.- En résumé, combinez le tampon de réaction de transcription, les NTP, le mélange enzymatique, l’ADN modèle et l’eau sans nucléase pour un volume total de 20 μL.
- Placez le tube et le contenu dans un incubateur à 37 °C pendant au moins 4 heures et jusqu’à toute la nuit. Purifiez l’ARN synthétisé à l’aide d’une colonne de nettoyage de l’ARN comme spécifié par les instructions du fabricant pour le kit de nettoyage ARN.
REMARQUE : Le protocole de nettoyage de l’ARN utilisé pour ces expériences était le Monarch RNA Cleanup Kit (New England Biolabs). Le nettoyage de l’ARN peut être effectué en utilisant n’importe quel protocole établi qui aboutit à un ARN purifié (ici, défini par les valeurs A260/A230 et A260/A280 supérieures à 2,0), y compris d’autres kits disponibles commercialement, comme démontréprécédemment 17,20,21. Toutes les étapes de la centrifugeuse pour le nettoyage de la colonne d’ARN sont d’une minute à 16 000 x g, sauf indication contraire.- En résumé, on peut augmenter le volume total de l’ARN synthétisé à 50 μL avec de l’eau sans nucléase, puis ajouter 100 μL de tampon de liaison suivi de 150 μL d’éthanol à 100 %.
- Chargez les 300 μL dans la colonne et insérez-les dans un tube de collecte. Centrifugez la colonne et jetez le flux direct.
- Ajoutez 500 μL de tampon de lavage à la colonne et à la centrifugeuse. Abandonnez le flux direct.
- Répétez l’étape 1.2.3 une fois de plus.
- Retirez le tube de collecte de la colonne et fixez un tube stérile de microcentrifuge de 1,6 mL.
- Ajoutez 15 μL d’eau sans nucléase à la colonne et laissez-la reposer à température ambiante pendant 1 minute.
- Éluez par centrifugation dans le tube de la microcentrifugeuse et jetez la colonne.
- Mesurez la concentration et la pureté de l’ARN purifié à l’aide d’un spectrophotomètre à microvolume.
- Blanchissez le spectrophotomètre à l’aide de 1 μL d’eau sans nucléase.
- Chargez 1 μL de l’échantillon d’ARN purifié sur le piédestal de l’échantillon et mesurez.
- Enregistrer la concentration et la pureté de l’échantillon, indiquées par les valeurs A260/A230 et A260/A280.
- Stockez l’ARN purifié à -80 °C.
2. Sondes Riboglow
REMARQUE : La procédure de synthèse pour toutes les sondes de Riboglow incluses dans cette méthode se trouve dans la littérature précédemmentpubliée 21.
- Stockez des sondes (95 μM) dans des microtubes sans RNase, protégés contre la lumière, à -20 °C lorsqu’ils ne sont pas utilisés.
- Décongelez immédiatement avant utilisation et diluez à 4,5 μM dans un tampon ARN (100 mM KCl, 10 mM NaCl, 1 mM MgCl₂, 40 mM HEPES, pH 8,0) pour les expériences d’imagerie.
3. Préparation d’échantillons in vitro
REMARQUE : Toutes les étapes impliquant de l’ARN purifié doivent être effectuées dans un environnement sans RNase, comme une hotte à fumée régulièrement traitée avec un RNasant dénaturant.
- Préparez la solution in vitro d’ARN et de sonde de Riboglow.
- Dans un tube microcentrifuge sans RNase, combinez l’échantillon d’ARN purifié avec la sonde Riboglow (Cbl-3xGly-ATTO590 ou Cbl-5xGly-ATTO590) pour obtenir une concentration finale de 5,0 μM ARN et une sonde Riboglow de 4,5 μM dans un tampon ARN (100 mM KCl, 10 mM NaCl, 1 mMMgCl 2, 40 mM pH HEPES 8,0). Faites doucement du mélange à pipetes pour homogénéiser.
REMARQUE : Il est important qu’il y ait une concentration d’ARN plus élevée que la sonde de Riboglow en solution afin de garantir que la sonde soit saturée en ARN. Si les concentrations de l’ARN ou de la sonde sont incertaines, la concentration d’ARN peut être augmentée ou la concentration de la sonde peut être réduite pour assurer une saturationde 21.
- Dans un tube microcentrifuge sans RNase, combinez l’échantillon d’ARN purifié avec la sonde Riboglow (Cbl-3xGly-ATTO590 ou Cbl-5xGly-ATTO590) pour obtenir une concentration finale de 5,0 μM ARN et une sonde Riboglow de 4,5 μM dans un tampon ARN (100 mM KCl, 10 mM NaCl, 1 mMMgCl 2, 40 mM pH HEPES 8,0). Faites doucement du mélange à pipetes pour homogénéiser.
- Enroulez le tube ou le support à tubes dans du papier aluminium et faites couver la solution à température ambiante pendant au moins 20 minutes. Procédez immédiatement à l’imagerie FLIM (étape 6) après l’incubation.
4. Culture cellulaire
REMARQUE : Les lignées cellulaires HeLa et U-2 OS sont utilisées dans ces expériences. Leurs protocoles de culture et de chargement de la sonde sont identiques. Le travail de culture cellulaire doit être réalisé dans une armoire de biosécurité (BSC) avec des techniques aseptiques standard définies par les normes et procédures d’un environnement de laboratoire BSL-2.
- Dégelez instantanément les aliquotes cellulaires congelées dans un cryotube à 37 °C et placez un milieu de culture cellulaire dans un bain marie à 37 °C.
- Au cryotube, ajoutez un volume égal de milieux de culture cellulaire chauffés. Faites doucement une pipette de haut en bas pour suspendre les cellules.
- Ajoutez la suspension cellulaire à une plaque de culture tissulaire de 90 mm et portez le volume total de milieux de culture cellulaire à 10 mL. Incubez les cellules dans un incubateur humidifié à 37 °C et 5 % deCO2 au moins toute la nuit pour qu’elles deviennent adhérentes.
- Visualisez les cellules au microscope optique pour déterminer l’adhésion et la confluence.
- Lorsque la confluence atteint 80–90 %, les cellules du passage.
- Aspirez le milieu de culture cellulaire à partir de la plaque de 90 mm. Lavez les cellules en ajoutant 4 mL de solution physiologique tamponnée phosphate (1 X PBS) et en les répartissant sur les cellules en balançant doucement la vaisselle de gauche à droite.
- Aspirez le PBS et ajoutez 2 mL de réactif dissociant. Remettez la plaque dans l’incubateur humidifié et laissez les cellules se détacher pendant 5 à 10 minutes.
- Pendant l’incubation des cellules, préparez au moins une nouvelle plaque en ajoutant 8 mL de milieu de culture cellulaire. Étiquetez la plaque avec la date, la lignée cellulaire et le numéro de passage.
- Après 5 à 10 minutes, visualisez le décollement sous un microscope optique. Les cellules détachées doivent se déplacer dans le milieu.
- Retirez la plaque de cellules détachées et transférez un volume approximatif égal de milieu de culture cellulaire fraîche sur la ou les plaques. Transférez entre 1 et 3 mL des cellules en suspension dans les nouvelles antennes selon les objectifs d’expérimentation futurs.
REMARQUE : Différentes lignées cellulaires ont des périodes de croissance et une sensibilité différentes. Pour les cellules HeLa et U-2 OS, transférer ~1 mL de suspension cellulaire d’une plaque entièrement confluente vers une nouvelle plaque mettra environ 4 jours avant de redevenir complètement confluent.
- Pour l’imagerie cellulaire, passez les cellules sur des plaques d’imagerie de 35 mm et lavez-les comme décrit ci-dessus.
5. Chargement par billes de sonde Riboglow
- Lorsque les cellules ont atteint une confluence d’imagerie appropriée, retirez la plaque d’imagerie de 35 mm de l’incubateur et aspirez le milieu. Lavez les cellules avec 1 mL de PBS 1X comme décrit ci-dessus, avec des T-motions, puis aspirez le PBS.
- Ajoutez 3 μL de sonde Riboglow 30 μM sous forme de trois gouttelettes réparties uniformément sur les cellules. Inclinez la plaque en rotation pour répartir uniformément la solution de sonde sur la surface cellulaire.
REMARQUE : La concentration de la sonde de Riboglow peut varier de 5 à 30 μM. Pour les expériences décrites ici, un support 30 μM a été utilisé. Cependant, 5 μM est couramment utilisé pour les échantillons cellulaires transfectés. - Ajoutez une fine couche de perles en verre sur la plaque à l’aide d’un distributeur de perles.
REMARQUE : Assurez-vous que les billes forment une monocouche sur les cellules et évitez d’en ajouter trop, car elles pourraient devenir difficiles à retirer. - Tapez fermement le fond de la plaque contre la surface de l’établi 8 à 10 fois pour faciliter le chargement parbilles 22.
- Découvrez rapidement la plaque et ajoutez un nouveau milieu de culture cellulaire. Remis la plaque dans l’incubateur humidifié pendant 10 minutes pour permettre à la sonde d’entrer dans les cellules.
- Après 10 minutes, retirez la plaque et aspirez le milieu de culture cellulaire, en essayant d’enlever autant de billes de verre que possible.
- Lavez la plaque plusieurs fois avec du PBS pour retirer les perles de verre restantes.
- Tenez le plat en biais, versez un petit volume de PBS en haut et laissez-le couler en recueillant les perles en cours de route. Aspirez le PBS avec des perles au fond de la plaque. Répétez 3 à 5 fois selon le besoin pour retirer la plupart des perles restantes.
REMARQUE : Ne soyez pas trop ferme avec les jets PBS pendant cette étape, car les cellules adhérentes pourraient se détacher. Si certaines perles restent après plusieurs lavages, il vaut mieux essayer d’imager avec elles plutôt que de laver accidentellement trop de cellules.
- Tenez le plat en biais, versez un petit volume de PBS en haut et laissez-le couler en recueillant les perles en cours de route. Aspirez le PBS avec des perles au fond de la plaque. Répétez 3 à 5 fois selon le besoin pour retirer la plupart des perles restantes.
- Ajoutez 1 mL de support d’imagerie clair complété par 10 % de FBS dans la boîte d’imagerie et faites éclore pendant 10 minutes. Procédez à l’imagerie FLIM (étape 6). L’imagerie doit être réalisée dans les 3 heures suivant le chargement des billes.
REMARQUE : La procédure de chargement des billes pour l’introduction de molécules fluorescentes dans les cellules de mammifères adhérents a été adaptée d’un protocole décrit ailleurs22.
6. Imagerie FLIM
REMARQUE : Ce protocole est adapté pour une utilisation avec un microscope confocal Nikon Ti2 Eclipse AX équipé de matériel FLIM/FCS et du logiciel NIS-Elements (voir les détails dans le tableau des matériaux).
- Allume le microscope dans la séquence suivante : microscope laser à balayage confocal, unité de contrôle du microscope, puis le système FLIM basé sur le comptage de photons uniques corrélé dans le temps (TCSPC), qui inclut l’unité de combinaison laser, le détecteur photomultiplicateur et le minuteur d’événements.
- Après le démarrage du microscope, allumez l’ordinateur de bureau et ouvrez le logiciel d’acquisition et d’analyse d’images.
- Dans les options de démarrage, choisissez « AX avec PicoQuant ». Attendez que le logiciel d’acquisition et d’analyse d’images démarre.
- Une fois lancé, sélectionnez « AX FLIM et FCS ».
- Installez un microscope pour l’acquisition de données sur la durée de vie de fluorescence.
- Sur la section AX pad :
- Assure-toi que Galvano soit sélectionné.
- Réglez la moyenne à 1.
- Fixez le temps d’attente à 2.
- Sur la section puissance laser :
- Baissez les curseurs laser individuels à 3–4 %.
- Réglez le curseur Tous les lasers à zéro.
- Sur la tablette TI2 :
- Assurez-vous que l’objectif 20x est sélectionné.
- Dans la zone de balayage, sélectionnez 512 x 512.
- Assurez-vous que les détecteurs corrects sont allumés. Exemple pour un système à 2 lasers :
- Détecteur 1 pour le laser 560 nm.
- Détecteur 2 pour le laser 640 nm.
REMARQUE : Selon l’expérience, un ou plusieurs lasers peuvent être utilisés. Faites un clic droit sur les détecteurs pour les activer/désactiver.
- Définissez le chemin du fichier de données.
- Va en bas de la section manette, clique sur « Configurer ».
- Allez dans l’onglet FCS PicoQuant/FLIM .
- Sous « Chemin de l’espace de travail », cliquez sur le symbole du dossier à droite.
- Sélectionnez un lieu et créez un nouveau dossier pour les expériences de la journée.
- Fermez la section de configuration.
- Sur la section AX pad :
- Sélectionnez « En direct » jusqu’à ce que la fenêtre d’acquisition d’image apparaisse, puis sélectionnez à nouveau « En direct » pour mettre en pause la collecte de photons.
- Commencez à configurer des fenêtres de collecte de données FLIM.
- Faites un clic droit sur la fenêtre de l’image en direct et cliquez sur « PicoQuant Plugin ».
- Permettre :
- Courbe de décroissance du spectacle
- Trace du temps du spectacle
- Afficher les statistiques FLIM
REMARQUE : Il est nécessaire de faire un clic droit sur l’image en direct à chaque fois pour ces trois fenêtres.
- Passez à la sous-section du protocole appropriée selon le type d’échantillon à imager.
7. Collecte de données in vitro
- Chargez l’échantillon FLIM in vitro .
- Procurez-vous un coussin coulissant noir et une housse de protection. Placez un couvercle sur le coulissage.
- Placez une gouttelette de 5 à 20 μL de l’échantillon in vitro sur la feuille de couverture.
- Chargez la lame sur l’étage du microscope.
REMARQUE : Les gouttelettes plus grandes de ~20 μL sont préférables aux petites gouttelettes car elles mettent plus de temps à s’évaporer. L’évaporation peut être encore ralentie en recouvrant la goutte d’un petit capuchon ou d’un objet de forme similaire. - Avec le joystick, manœuvrez visuellement l’objectif vers le centre de la goutte.
- Sélectionnez « En direct » et regardez le pavé de trace temporelle. Il affichera le nombre de photons reçus par les détecteurs à un moment donné.
- Trouvez la hauteur Z correcte de la gouttelette de l’échantillon.
- Continuez à ajuster la hauteur Z jusqu’à ce que le signal de la trace temporelle atteigne un maximum.
- Commencez à augmenter la puissance du laser tout en surveillant le débit de comptage sous le curseur du détecteur. Le nombre de cibles par seconde (CPS) varie, mais il est préférable d’acquérir entre 1 000 et 10 000 photons/image.
- Commencez à baisser la hauteur Z, puis remontez pour voir à nouveau la trace de temps maximal. Cela représente l’interface diapositive-goutte.
- Regardez la hauteur absolue en Z dans le coin inférieur droit et augmentez-la de ~20 μm pour déplacer la mise au point vers le centre de la chute. Le signal de trace temporelle devrait diminuer légèrement puis stagner.
REMARQUE : Lorsqu’on atteint la hauteur Z correcte, augmenter ou diminuer légèrement la hauteur z ne modifiera pas substantiellement la trace temporelle ni la couleur moyenne de l’image en direct. De plus, la bordure de la gouttelette peut être trouvée en sélectionnant le bouton « souris XY » en haut de la fenêtre en direct et en déplaçant l’image.
- Déterminez les paramètres d’acquisition.
- Regardez la courbe de désintégration et voyez à quel nombre de photons elle atteint son pic. Cela représente le nombre total de photons acquis dans trois référentiels. En utilisant ce chiffre, déterminez combien de trames sont nécessaires par acquisition. Pour l’analyse FLIM in vitro , 10 à5 photons au total sont souhaités. 10 à 15 images par acquisition devraient suffire.
- En fonction du nombre déterminé d’images, définissez la valeur « Capture ».
- Pour chaque capture, mettez l’image en temps réel, sélectionnez « Capturer », laissez collecter les données, puis appuyez à nouveau sur « En direct » et utilisez le bouton « souris XY » pour accéder à un nouvel endroit.
- Répétez l’étape 7.5 pour les réplications techniques jusqu’à ce que suffisamment de données aient été collectées.
REMARQUE : Chaque capture individuelle aboutira finalement à une valeur de fluorescence sur la durée de vie de cet échantillon. Pour collecter quinze points de données à vie, complétez l’étape 7,5 quinze fois au total. - Une fois toutes les données collectées, fermez les logiciels d’acquisition et d’analyse d’images et exportez les données de microscopie d’imagerie à durée de vie de fluorescence (FLIM).
- Ouvrez l’Explorateur de fichiers et naviguez jusqu’à l’emplacement précédemment défini pour les données.
REMARQUE : Chaque session de collecte de données FLIM aboutira à un seul dossier .sptw, où toutes les données de cette session peuvent être trouvées. NIS Elements nomme automatiquement le dossier en fonction de la date de l’expérience, et les acquisitions individuelles seront nommées en fonction du moment de l’acquisition. - Exportez le dossier .sptw et passez au traitement FLIM.
- Ouvrez l’Explorateur de fichiers et naviguez jusqu’à l’emplacement précédemment défini pour les données.
8. Collecte de données de cellules 2D
- Si ce n’est pas déjà fait, configurez la bonne disposition laser pour l’expérience cellulaire.
- Allez dans « Paramètres d’expérience » en haut à droite de la page, à côté des lasers.
- Cliquez sur « Ajouter » à côté de la boîte de coloration multicanale.
- Ajoutez les teintures désirées.
REMARQUE : La majorité des sondes Riboglow utilisent le fluorophore ATTO 590, donc ce colorant doit être ajouté pour la plupart des expériences Riboglow. - Cliquez sur Mode Expert.
- Ici, ajustez quel détecteur reçoit quels spectres d’émission. Idéalement, les spectres d’émission avec excitation/émission chevauchée devraient être acheminés vers différents détecteurs. Les détecteurs GaAsP sont préférés aux détecteurs MA, car ils ne sont pas réglables.
- À gauche, changez l’ordre de passage pour minimiser la diaphonie entre colorants avec excitation/émission qui se chevauche.
- Enregistrez les paramètres et nommez la nouvelle configuration du laser. Sélectionnez-le pour l’expérience.
REMARQUE : Cette étape ne doit être complétée qu’une seule fois par profil, elle doit être enregistrée sur le profil utilisateur pour de futures expériences.
- Ouvrez la fenêtre Aperçu XYZ en naviguant dans Affichage des contrôles d’acquisition > > Aperçu XYZ. Cette vue montre où chaque image est prise sur la scène et aide à prévenir les doublons accidentels.
- Passez au chargement des échantillons.
- Avant de charger la parabole d’imagerie, assurez-vous qu’une coloration nucléaire à cellules vivantes a été ajoutée. Le colorant met ~30 s à pénétrer les cellules et permet de visualiser les noyaux.
- Placez la plaque d’imagerie sur le microscope. Poussez la plaque aussi loin que possible vers le bas gauche sur l’étage du microscope. Collez l’échantillon à l’étage si vous utilisez des objectifs non aériens pour éviter la dérive xy.
REMARQUE : Il est nécessaire de fixer l’échantillon à l’étage du microscope pour empêcher la parabole de bouger lors de l’utilisation d’objectifs non aériens. - Passez au canal DAPI et commencez à augmenter la hauteur Z en utilisant le bouton sur le côté de la manette. Procédez lentement jusqu’à ce que les noyaux cellulaires soient mis au point.
- Ajustez les « carottes » sur le contrôleur du microscope pour ajuster la sensibilité du bouton de hauteur Z.
- Si les cellules ne sont pas visibles, il peut être nécessaire d’ajuster les coordonnées XY à une zone de la plaque avec des noyaux.
- Réglez la mise au point automatique du PFS sur « Activé » sur le panneau de contrôle du microscope.
- Sur le côté droit du panneau AX, sélectionnez la loupe à côté du bouton PFS. Le microscope commence à s’ajuster pour normaliser la hauteur Z. Une fois terminé, le bouton PFS devrait s’allumer et indiquer « au point » pour indiquer que le PFS est activé.
REMARQUE : Le Perfect Focus System (PFS) minimise la dérive Z causée par le mouvement de l’étage XY ou des expériences prolongées. Lorsque le PFS est sélectionné, utilisez 2 vitesses pour tout ajustement de hauteur Z car le PFS compense automatiquement les ajustements plus petits.
- Sur le côté droit du panneau AX, sélectionnez la loupe à côté du bouton PFS. Le microscope commence à s’ajuster pour normaliser la hauteur Z. Une fois terminé, le bouton PFS devrait s’allumer et indiquer « au point » pour indiquer que le PFS est activé.
- Avant de commencer la collecte de données de cellules, assurez-vous que le détecteur AX est utilisé pour rechercher les cellules, et non les détecteurs FLIM/FCS.
- Lors de la recherche de cellules, utilisez le canal DAPI pour trouver des zones de cellules, puis passez au canal ATTO 590 pour trouver des cellules effectivement chargées en billes.
REMARQUE : L’efficacité de chargement des billes est significativement inférieure (dans nos mains, ~30 % des cellules sont chargées en billes) que l’efficacité de coloration nucléaire, donc toutes les cellules à noyaux fluorescents ne seront pas équipées d’ATTO 590. - Une fois une cellule identifiée, double-cliquez dessus pour la centrer dans le cadre. Sinon, faites un clic droit sur la fenêtre d’acquisition et cliquez sur « déplacer ce point au centre ».
- Une fois la cellule centrée, passez à « AX FLIM et FCS ».
- En bas à droite de l’écran, assurez-vous que « 512 x 512 » est sélectionné.
- Dans la petite fenêtre en bas à droite, ajustez le cadre pour qu’il corresponde à la cellule en cliquant et en glissant les coins. Laissez le cadre de la nouvelle taille devenir rouge. Faites un clic droit à l’intérieur du cadre ou sélectionnez « En direct » jusqu’à ce que le cadre devienne vert, indiquant que le réglage a été effectué.
- Ajustez le nombre de captures à la valeur souhaitée.
REMARQUE : Au moins 10à 4 photons au total sont idéaux pour les expériences cellulaires. Pour les expériences subcellulaires, 10 à5 photons totaux ou plus sont idéaux car un grand pourcentage de photons sera exclu lorsque la région d’intérêt (ROI) est définie. Pour une trame 512 x 512, ~30 images suffisent normalement pour une acquisition cellulaire. Acquérir plus ou moins de captures augmentera respectivement la résolution ou la vitesse de capture. - Sélectionnez « Capturer ». Une nouvelle fenêtre devrait apparaître avec la capture. La case de progression de capture à droite de l’écran devrait apparaître près de la boîte d’entrée de capture.
- En attendant, ouvrez le logiciel d’analyse de microscopie à durée de vie à fluorescence (FLIM) et naviguez vers le bon chemin de fichier. Les acquisitions FLIM rempliront automatiquement la fenêtre du logiciel d’analyse FLIM, et elles pourront être renommées au fur et à mesure de leur acquisition.
- Une fois la capture terminée, revenez au détecteur AX et sélectionnez « En direct » pour chercher une nouvelle cellule. La taille de la fenêtre AX FLIM/FCS peut être ajustée à tout moment pour tenir compte des cellules plus grandes/petites.
- Continuez à acquérir de nouvelles cellules dans la période d’imagerie de 3 heures.
- Une fois terminé, exportez le fichier .sptw créé en suivant l’étape 7 de « Collecte de données in vitro ».
- Procédez au traitement FLIM une fois terminé.
9. 3D Collecte de données FLIM cellulaires Z-Stack
- Réglage complet du laser, ajustement de la hauteur Z et recherche de cellules comme décrit dans la collecte de données cellulaires 2D, étapes 8.1 - 8.12.
- En haut de la zone de paramètres, passez à l’onglet « Acquisition ND ».
- Cliquez sur la case à cocher « XY », un tableau devrait apparaître.
- S’il y a des coordonnées dans le tableau, cliquez sur « Effacer les valeurs » en haut à droite du tableau.
- Cliquez sur « Ajouter » en haut du tableau pour ajouter la cellule au tableau.
- Cela devrait remplir les coordonnées XY actuelles de l’étage, ainsi que la valeur Z/valeur PFS.
- Cliquez sur la case « Z » au-dessus du tableau.
- Avec le capteur en direct et le contrôleur de microscope, faites défiler jusqu’au fond de la cellule près de la plaque. Une fois le bas de la cellule trouvé, cliquez sur le bouton jaune « Bottom » à côté du cube pour utiliser cette hauteur Z comme bas de la cellule.
- Répétez ce processus avec le haut de la cellule, en cliquant sur le bouton « Haut » après avoir navigué jusqu’au sommet de la cellule avec le contrôleur du microscope.
- Sous le cube, cliquez sur le bouton à côté de la case « Pas ». Cela remplira la boîte de pas avec le nombre recommandé de pas pour la hauteur définie Z.
REMARQUE : Augmenter le nombre d’étapes augmentera la résolution finale sur l’axe Z ainsi que le temps d’acquisition. Chaque tranche de la cellule doit également être analysée individuellement pour déterminer le paysage de durée de vie de la cellule entière, ce temps d’analyse d’image doit donc être pris en compte lors de la décision du nombre d’étapes par cellule. Voir « Sous-section : Traitement FLIM cellulaire » pour tous les détails sur le processus d’ajustement du FLIM avant de décider du nombre d’étapes de l’expérience Z-stack. - De retour dans l’onglet « Acquisition », changez le nombre d’images à environ la moitié du nombre normal.
REMARQUE : Cela vise principalement à gagner du temps, car la qualité de chaque tranche individuelle de Z-stack compte moins pour la qualité de l’image finale. Pour maintenir une qualité d’image rigoureuse, sélectionnez un nombre normal ou même plus élevé de captures par tranche. Cela allongera le temps d’acquisition. - De retour dans la table « Acquisition ND », sélectionnez « Exécuter maintenant ».
- Laissez le microscope capter toutes les tranches de la cellule ; Le temps d’acquisition variera en fonction du nombre sélectionné de tranches et de captures par tranche.
- Une fois l’image collectée, enregistrez-la en fichier .nd2 et visualisez-la en 3D à l’aide du bouton « Afficher la vue du volume » en haut de la fenêtre d’acquisition.
- S’il est nécessaire d’acquérir des images confocales pour la pile Z cellulaire, prenez une image identique de la cellule à l’aide des détecteurs AX.
- Passez aux détecteurs AX en sélectionnant « AX » près du haut du panneau de contrôle.
- De retour sur le tableau « Acquisition ND », sélectionnez « Exécuter maintenant ». L’image confocale prendra très peu de temps à acquérir comparée à l’image FLIM.
- Une fois terminé, exportez les fichiers .sptw créés en suivant l’étape 7 de la section « Collecte de données FLIM In Vitro ».
- L’image confocale peut être exportée sous forme de fichier .nd2 et enregistrée à un emplacement connu sur l’ordinateur.
- Passez à « Traitement FLIM » une fois terminé.
10. Traitement FLIM
- Traitement FLIM général/In vitro
REMARQUE : Pour les modifications de protocole spécifiques aux données FLIM cellulaires, comme la sélection des ROI, voir Traitement FLIM cellulaire (voir Étape 10.2).- Lancez le logiciel d’analyse FLIM.
REMARQUE : Si la clé logicielle d’analyse FLIM est connectée au même ordinateur que le microscope, le microscope doit être entièrement allumé pour que le logiciel puisse se lacer. Si la clé logicielle est sur un autre ordinateur, le logiciel peut afficher le message d’erreur « Échec du démarrage de l’appareil. Impossible de connecter TCSPC », qui peut être écarté en toute sécurité. - Ouvrez le fichier FLIM .sptw dans un logiciel d’analyse FLIM en utilisant l’une des méthodes suivantes :
- En haut de l’écran, naviguez jusqu’à Fichier > Ouvrir l’espace de travail > [sélectionnez l’emplacement du fichier .sptw].
- Cliquez et glisserez le fichier .sptw depuis son emplacement sauvegardé et déposez-le dans la fenêtre du logiciel d’analyse FLIM dans la grande boîte blanche à gauche de la fenêtre.
REMARQUE : Pour que les logiciels d’analyse FLIM reconnaissent les dossiers FLIM, ils doivent se terminer par « .sptw » et contenir un fichier WSLog. Assurez-vous que ces identifiants ne soient pas supprimés lors du renommage ou du déplacement des dossiers de données. Lorsqu’elles sont chargées avec succès, de petits carrés verts occupent la fenêtre à gauche, représentant des acquisitions individuelles de données.
- Cliquez sur l’une des acquisitions vertes.
- Naviguez jusqu’à l' > Analyse > Imagerie FLIM et sélectionnez « Démarrer ». Le fichier FLIM commencera à se charger.
- Une fois chargée, la barre d’échelle générée automatiquement peut être supprimée en cliquant droit sur la fenêtre d’échantillon et en décochant l’option « Afficher la barre d’échelle ».
- Sélectionnez les options déroulantes suivantes dans l’onglet Ajustement de décomposition :
- Modèle d’ajustement : Reconvolution N-exponentielle
- Décadence : Décadence générale
- IRF : IRF calculé
REMARQUE : Les images FLIM in vitro sont généralement homogènes et ne nécessitent pas de ROI. Cependant, il peut y avoir des caractéristiques d’image indésirables à omettre. Si oui, définissez un ROI en cliquant droit sur la fenêtre d’exemple et en sélectionnant l’une des différentes options de dessin de ROI. Cliquez et maintenez pour définir une zone. Les valeurs exclues doivent devenir monochromes, tandis que les valeurs sélectionnées doivent rester colorées. Un IRF calculé est utilisé pour la cohérence ; cependant, une IRF mesurée peut offrir une meilleure précision pour certaines conditions expérimentales et doit être prise en compte lorsque disponible17.
- En bas, sélectionnez le bouton orange « Initial Fit ». Le logiciel calcule une ligne de meilleur ajustement et la trace en noir à côté des données de la courbe de désintégration verte.
- Analysez l’ajustement et les résidus résultants et déterminez la qualité de l’ajustement.
- Sous la courbe de désintégration, regardez les résidus générés et déterminez la qualité de l’ajustement. Des résidus aléatoires, semblables à du bruit, indiquent un bon ajustement, tandis que des traits distincts et des pentes lisses indiquent un mauvais ajustement.
- La valeur χ2 pour évaluer la qualité de l’ajustement se trouve en bas à droite du tableau d’ajustement. Le χ2 approche de 1 à mesure que l’ajustement s’améliore.
REMARQUE : Le graphique des résidus est simplement une représentation linéaire du chevauchement entre la courbe de désintégration calculée (ligne noire) et la courbe de désintégration mesurée (verte). Cela signifie que la qualité de l’ajustement peut être évaluée en voyant à quel point les deux courbes s’alignent. Plus de détails sur l’ajustement des données FLIM sont fournis dans une publicationrécente 23.
- Ajustez le nombre de paramètres pour augmenter la qualité de l’ajustement selon les besoins.
- À côté de « Paramètres du modèle », augmentez la valeur de n de 1 et sélectionnez « Ajustement initial ». La nouvelle courbe sera calculée, et les nouveaux résidus ainsi que la valeur de χ2 seront affichés.
- Évaluez la qualité de ce nouvel ajustement et déterminez si des paramètres supplémentaires sont nécessaires.
- Répétez les étapes 10.1.9.1. au 10.1.9.2. jusqu’à ce que la décroissance modélisée atteigne une qualité optimale.
REMARQUE : Le nombre de paramètres doit être minimisé tout en obtenant la meilleure qualité d’ajustement possible. Si deux paramètres produisent des qualités d’ajustement presque identiques, le nombre plus faible de paramètres doit être utilisé. Théoriquement, le nombre de paramètres du modèle correspond au nombre d’espèces productrices durant la durée de vie dans l’échantillon. En pratique, le nombre idéal de paramètres augmente avec la complexité croissante du système visualisé. - Après avoir déterminé le nombre final de paramètres, la durée de vie pondéréeτ AvAmp (τ AvAmp [ns]) de la table de l’ajustement de désintégration peut être enregistrée.
REMARQUE : L’amplitude moyenne Tau (τAvAmp) et l’intensité moyenne Tau (τAvInt) sont toutes deux des mesures de la durée moyenne de vie fluorescente d’un échantillon. Cependant, les calculs utilisés pour déterminer chaque valeur sont différents, et les deux ne sont pas interchangeables. En général, τAvAmp est une métrique plus précise pour les systèmesbiologiques 23. - Pour acquérir l’image FLIM ajustée de l’échantillon, effectuez une soustraction en arrière-plan à l’aide des données ajustées et effectuez un ajustement FLIM.
- Pour les cases blanches dans la table de décomposition, décochez toutes les cases sauf les cases τn[ns]. Le nombre de boîtes τn[ns] correspondra au nombre de paramètres d’ajustement déterminés.
- Modifiez la valeur du BkgrDec[Cnts] par zéro.
- Immédiatement à gauche de la fenêtre d’échantillonnage, sélectionnez « FLIM Fit ». Le logiciel commencera à s’adapter à l’échantillon.
- Après ajustement, les paramètres de fausse échelle de couleurs et d’intensité peuvent être ajustés en modifiant les légendes à droite de la fenêtre d’échantillon.
- L’image d’exemple peut être exportée en Bitmap pour un traitement ultérieur de l’image en faisant un clic droit > Exporter > Bitmap ou Bitmap avec Colorscale.
- Lancez le logiciel d’analyse FLIM.
- Traitement FLIM cellulaire
- Terminez les étapes 10.1.1 - 10.1.5 en général/Traitement FLIM in vitro .
- Définissez un ROI cellulaire en cliquant droit dans la fenêtre d’affichage de l’exemple et en sélectionnant l’une des options de dessin ROI.
REMARQUE : En raison de leurs formes irrégulières, l’utilisation de l’option ROI libre est souvent la meilleure option pour définir les cellules. Une zone d’un ROI peut être exclue en maintenant CTRL lors de la définition d’une zone. Une zone supplémentaire peut être ajoutée à un ROI déjà sélectionné en maintenant SHIFT. Lors de l’analyse des compartiments subcellulaires, les colorations fluorescentes visibles dans les images confocales peuvent ne pas être visibles dans l’image FLIM suivante. Dans ces situations, il est conseillé d’utiliser l’image confocale comme référence pour dessiner des ROI dans l’image FLIM. - Sélectionnez les options déroulantes suivantes dans l’onglet Ajustement de décomposition :
- Modèle d’ajustement : Reconvolution N-exponentielle
- Décadence : ROI
- IRF : IRF calculé
- Terminez le reste de la procédure en traitement FLIM général/in vitro, étapes 7 à 13.
Résultats
Un aperçu graphique complet du flux de travail expérimental se trouve à la Figure 1. Pour minimiser les biais expérimentaux, les jeux de données peuvent être analysés à l’aveugle. À titre d’illustration à cet effet, toutes les identités des échantillons ont été gardées cachées aux chercheurs lors de la collecte et du traitement des données. Ainsi, les groupes expérimentaux sont étiquetés par leur identifiant assigné (groupe A, groupe B, etc.), et leurs véritables identités sont définies dans les légendes du texte et des figures.
Après la purification de l’ARN A Tag, la durée de vie fluorescente in vitro de deux sondes Riboglow, Cbl-3xGly-ATTO590 (3xGly) et Cbl-5xGly-ATTO590 (5xGly), a été mesurée en présence et en absence de l’ARN A Tag. Les sondes 3xGly et 5xGly sont identiques à l’exception du nombre de répétitions monomériques de glycine dans leurs segments lieurs, trois pour 3xGly et cinq pour 5xGly (Figure 2D). La durée de vie de fluorescence in vitro a été collectée et analysée à l’aide des méthodes décrites ci-dessus, et la décomposition globale a été analysée sans sélection du ROI (Figure 2E-2G). Après une reconvolution n-exponentielle, les valeurs deτ AvAmp ont été extraites et tracées par groupe expérimental (Figure 3B). Des fenêtres d’acquisition FLIM représentatives avec des fausses échelles de couleur normalisées ont été produites pour chaque groupe et se sont avérées correspondant aux valeurs de τAvAmp collectées correspondant à leur type d’échantillon spécifique (Figures 3A et 3B). Comme prévu, les échantillons in vitro contenant le tag ARN A (groupes B et C) présentaient des valeurs de fluorescence significativement plus élevées que ceux sans label ARN A (groupes A et D). Les courbes de désintégration représentatives pour chaque groupe expérimental montrent également que la présence du marqueur ARN A augmente la durée de vie extraite in vitro (Figure 3C). Pour les échantillons sans marque ARN A, leurs courbes de désintégration sont décalées vers la gauche, indiquant des valeurs moyennes de durée de vie plus courtes comparées aux échantillons portant l’étiquette ARN A.
Pour étudier la durée de vie de fluorescence dans les cellules vivantes, le chargement en billes des cellules HeLa adhérentes a été réalisé comme décrit ci-dessus avec les sondes de Riboglow 3xGly et 5xGly (Figure 4A). L’analyse FLIM a été utilisée pour déterminer si les différentes sondes de Riboglow produisaient des signaux uniques à durée de vie dans les cellules vivantes. Les cellules ont été sélectionnées pour la mesure du FLIM en fonction de la présence de la sonde de Riboglow chargée et de la santé globale de la cellule. Les cellules ont été sélectionnées sur la base de la charge confirmée de la sonde et de la morphologie normale avant l’analyse de la durée de vie, indépendamment du résultat de la durée de vie de la fluorescence. Les données FLIM collectées ont été analysées à l’aide de ROI pour limiter les signaux de fluorescence hors cible (Figure 2H, Figure 4B). Les résultats ont montré que la durée de vie de fluorescence cellulaire des cellules chargées en billes de 3xGly (groupe E) était significativement inférieure à celle de celles chargées en 5xGly (groupe F, Figure 4D). Cette tendance peut être également visualisée à travers des courbes de désintégration représentatives des deux groupes d’échantillons, où une cellule chargée de 3xGly présente une courbe de désintégration décalée à gauche par rapport à la cellule chargée de 5xGly, indiquant une durée de vie moyenne de fluorescence plus faible (Figure 4C). Ces résultats démontrent l’utilité des protocoles décrits pour extraire la durée de vie cellulaire des sondes de Riboglow à partir d’images cellulaires 2D.
Nous avons ensuite visé à résoudre le Riboglow-FLIM dans les compartiments subcellulaires. Par exemple, nous avons choisi les signaux FLIM nucléaires versus cytosoliques. La durée de vie des noyaux cellulaires a été collectée et comparée à la durée de vie cytosolique afin d’étudier les variations entre compartiments cellulaires (Figure 5). Des images confocales de cellules avec des colorations nucléaires bleues ont été collectées aux côtés des images FLIM et utilisées pour déterminer les ROI nucléaires et cytosols (Figure 2J, Figure 5C). L’analyse FLIM des noyaux cellulaires et cytosols chargés de 3xGly et 5xGly a révélé une différence significative de durée de vie entre les compartiments subcellulaires des deux groupes (Figure 5F). Conformément aux observations précédentes, le noyau des cellules chargées de sonde de Riboglow présente des durées de fluorescence systématiquement supérieures à celles du cytosol d’une même cellule. La durée de vie nucléaire était, en moyenne, 0,18 ns et 0,13 ns supérieure à celle du cytosol pour 3xGly et 5xGly, respectivement. Il est important de noter que la fenêtre d’acquisition de fausses échelles de couleur, les courbes de désintégration et les valeurs extraites deτ AvAmp montrent toutes la même tendance de durée de vie de fluorescence (Figure 5C-Figure 5F). Ces différences entre la durée de vie nucléaire et cytosolique étaient faibles mais détectées de manière constante grâce à notre flux de travail robuste d’analyse des données.
Pour démontrer l’utilité du FLIM dans des systèmes de plus en plus complexes, des Z-stacks cellulaires 3D ont été collectés et analysés. Au total, quatre cellules ont été imagées en trois dimensions à l’aide de tranches Z-stack, avec un nombre de tranches variant de 10 à 15 par cellule. Pour chaque tranche cellulaire, les ROI ont été collectés du noyau et du cytosol, et les valeurs extraitesde τ AvAmp pour toutes les tranches ont été tracées et analysées à l’aide d’un test t apparié (Figure 5A et 5B, 5G). Les résultats de toutes les expériences ont montré qu’il n’y avait pas de différence significative entre la durée de vie du noyau et du cytosol dans ces cellules. Cela peut être dû à une réduction du nombre de photons par tranche Z et à une taille d’échantillon limitée, ce qui peut réduire la puissance statistique et la résolution sur toute la durée de vie dans l’analyse 3D. Ces données soulignent l’importance de la taille de l’échantillon et du nombre de photons dans la collecte de données FLIM, où des analyses de cellules multiples avec un nombre de photons plus élevé par capture révèlent des différences de durée de vie qui ne sont pas visibles dans les expériences monocellulaires à faible nombre de photons (figures 5F et 5G).
Ensemble, ces résultats démontrent l’utilité du protocole décrit pour collecter et analyser les données FLIM produites par le système Riboglow dans plusieurs contextes biomoléculaires pertinents.
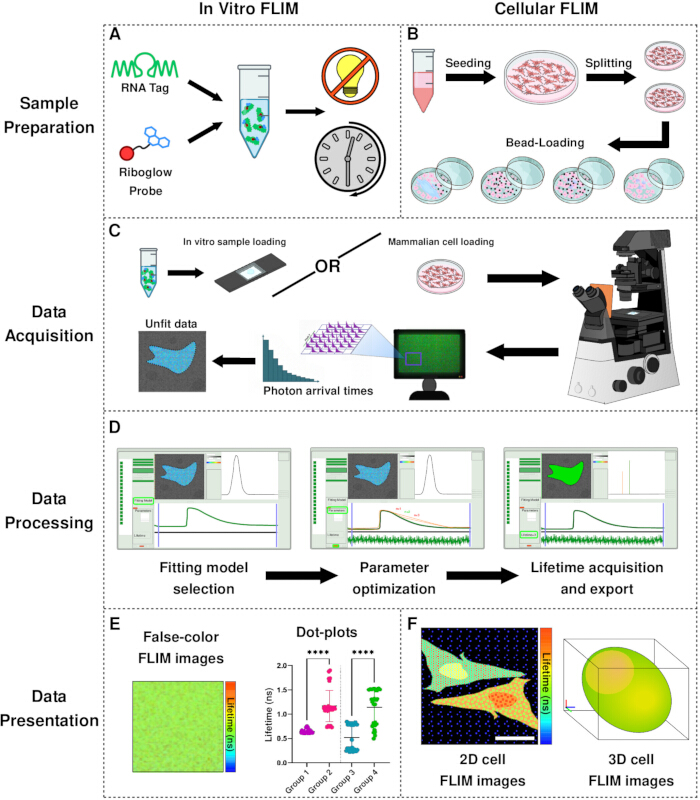
Figure 1 : Aperçu du flux de travail expérimental. A-B) Flux de travail de préparation des échantillons pour les échantillons in vitro (A) et de cellules mammifères (B). C) Flux de travail d’acquisition de données FLIM. D) Flux de travail de traitement des données FLIM. Les données collectées sont ajustées par reconvolution n-exponentielle, le nombre de paramètres d’ajustement est déterminé pour chaque acquisition, et la valeur finale de la durée de vie est déterminée et exportée. E-F) Affichage des données FLIM. Les données in vitro (E) sont présentées sous forme d’images FLIM en fausse couleur ou de diagrammes de points sur toute la durée de vie, et les données cellulaires (F) sont présentées sous forme d’images FLIM cellulaires 2D ou 3D. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
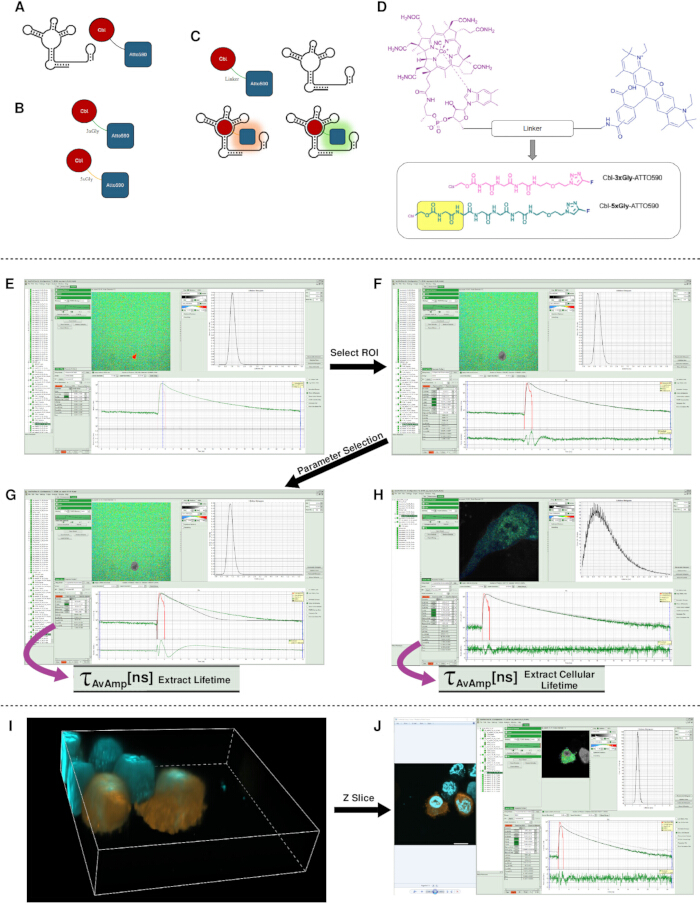
Figure 2 : Plateforme Riboglow, série de linkers et flux de travail d’ajustement FLIM. A-B) Caricature de sondes Riboglow et de l’ARN A Tag. C) Illustration de la liaison de la sonde de Riboglow à la balise d’ARN aptamer (A Tag), ce qui entraîne une augmentation de l’intensité de fluorescence et de la durée de vie lors de la formation du complexe. D) Série de liaisons de Riboglow pour cette étude. Cbl (prune) est couplé covalentement à un fluorophore (bleu) via un liaison chimique variable. 5xGly contient deux résidus supplémentaires de glycine, comme indiqué en jaune. E-J) Traitement des données FLIM via SymPhoTime 64. E-G) Les données FLIM sont importées dans SymPhoTime 64 (E). Une région d’intérêt propre (ROI) est sélectionnée (F), et les courbes de désintégration sont ensuite ajustées à l’aide d’un modèle de reconvolution (G) à n exponentiels. L’ajustement optimal est utilisé pour obtenir la durée de vie moyenne pondérée en amplitude (τAvAmp). H) Analyse FLIM cellulaire 2D du 3xGly trempé dans les cellules U-2 OS, montrant un ajustement pour n = 3. I) Rendu volumique 3D des cellules HeLa marquées avec 5xGly et DAPI trempés. J) Flux de travail Z-stack pour l’analyse FLIM noyau versus cytosol, démontrant comment les tranches z confocales correspondantes guident un placement précis du ROI pour un ajustement spécifique à la durée de vie du compartiment. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
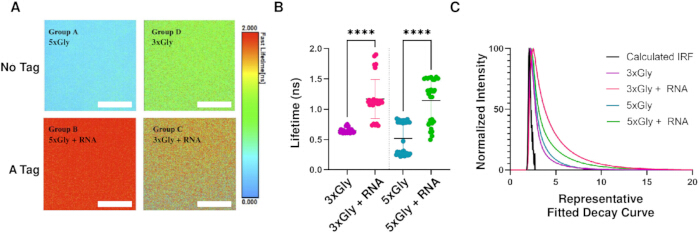
Figure 3 : Évaluation des durées de fluorescence de deux variantes de sonde in vitro +/- ARN. A) Visualisation quantitative des sondes de Riboglow par microscopie d’imagerie à durée de vie à fluorescence (FLIM) in vitro, en présence ou en absence de la marque ARN A. Barre-échelle = 50 μm. B) Graphique des valeurs de τ AvAmp pour des échantillons in vitro 3xGly et 5xGly, avec et sans marque ARN A. Chaque point représente une acquisition FLIM. Les barres d’erreur représentent la moyenne et la SD. L’ANOVA unidirectionnelle avec un HSD de Tukey post hoc révèle des différences significatives dans la durée de vie (****p < 0,0001). C) Courbes de désintégration in vitro représentatives pour les sondes 5xGly et 3xGly avec et sans ARN-A. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
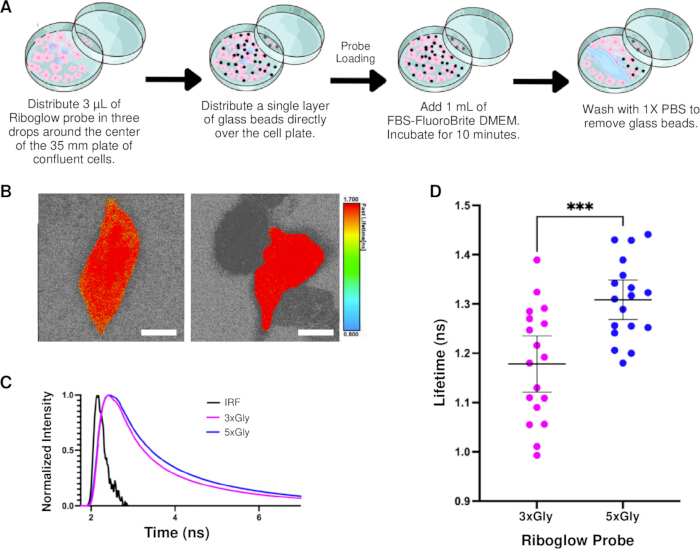
Figure 4 : Imagerie de la durée de vie par fluorescence des cellules HeLa avec des sondes Riboglow 3xGly (groupe E) et 5xGly (groupe F). (A) Aperçu du processus de chargement de la sonde. (B) Images d’acquisition cellulaire du groupe E (à gauche) et F (à droite). Barre-échelle = 10 μm. (C) Ajuster des courbes de désintégration sur toute la durée de vie extraites des groupes E et F et tracées avec l’IRF. (D) Durée de vie de fluorescence pour le groupe E (n=18 cellules) et le groupe F (n=18 cellules) dans les cellules HeLa avec des barres d’erreur moyenne et d’IC à 95 % affichées. Le test t non apparié révèle une différence significative de durée de vie entre les cellules chargées de 3xGly et 5xGly,*** p < 0,0005. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
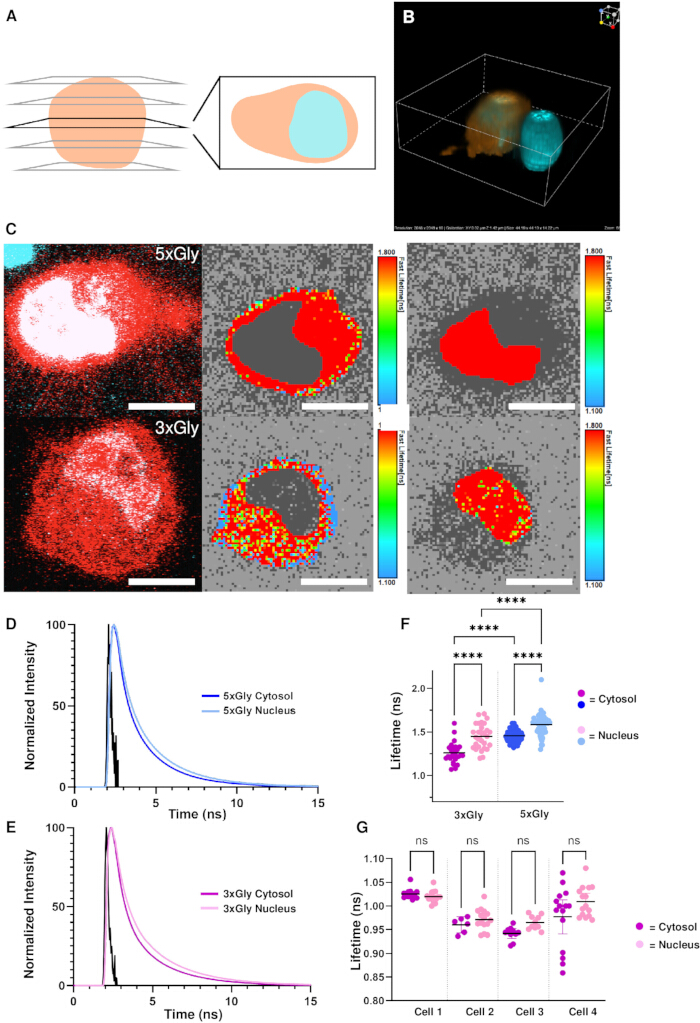
Figure 5 : Analyse FLIM des compartiments subcellulaires à l’aide de sondes de Riboglow 3xGly (groupe L) et 5xGly (groupe M). (A) Représentation schématique de l’imagerie Z-stack. (B) Image 3D rendue de cellules HeLa acquises via des images confocales Z-stack. Les cellules HeLa contenaient une coloration nucléaire bleue (cyan) et étaient chargées de sonde Riboglow (orange). (C) Analyse FLIM des cellules HeLa chargées en billes. Les images confocales (colonne de gauche) étaient utilisées comme références pour la sélection du ROI (colonnes du milieu, de droite). Barres d’échelle = 10 μm. (D-E) Courbes de désintégration de fluorescence représentatives extraites des ROI nucléaires et cytosoliques des cellules HeLa chargées soit de (D) 3xGly, soit de (E) 5xGly. Les courbes montrent le nombre de photons normalisé par rapport au temps de désintégration, et chaque désintégration est superposée à sa fonction de réponse de l’instrument (IRF, noir). (F) Diagramme de points quantifiant les durées de fluorescence des ROI nucléaires versus cytosoliques entre les deux groupes expérimentaux. Chaque point représente un ROI cellulaire unique. L’ANOVA unidirectionnelle avec HSD de Tukey post hoc révèle des différences significatives dans la durée de vie entre le noyau et le cytosol au sein des deux groupes (****p < 0,0001). (G) Diagramme de points des Z-stacks de fluorescence de quatre cellules. Chaque point représente un ROI unique extrait d’une tranche d’une pile Z cellulaire. Les ROI multiples dérivés d’une même cellule ont été traités avec prudence, car ils ne sont pas des répliques biologiques totalement indépendantes. Tous les ROI ont été définis en utilisant l’image confocale comme référence. Les tests t appariés ne révèlent aucune différence significative de durée de vie entre le noyau et le cytosol au sein de toutes les piles Z cellulaires (ns p > 0,05). Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Discussion
Riboglow-FLIM fournit un cadre pour l’imagerie quantitative de l’ARN en tirant parti des lectures de durée de vie de fluorescence. L’application réussie de ce protocole dépend de manière critique d’un contrôle attentif de l’acquisition des photons, de l’ajustement de désintégration et de l’échantillonnage impartial. Le nombre de photons doit être équilibré pour garantir des statistiques suffisantes pour une reconvolution n-exponentielle fiable tout en évitant la saturation du détecteur, les effets de carambolage et le photoblanchiment qui réduisent artificiellement les durées de vie extraites. En pratique, un nombre insuffisant de photons entraîne le plus souvent des ajustements ratés, notamment lors de l’utilisation de faibles ROI en imagerie cellulaire, comme la tentative de résoudre de petits compartiments cellulaires, tandis qu’un flux de photons excessif comprime les courbes de désintégration en raison des limitations de binning de la détection TCSPC. Il est donc essentiel de choisir des temps de séjour, des numéros de trames et une puissance laser appropriés en fonction des objectifs expérimentaux. Le temps de séjour et le nombre d’images déterminent ensemble le bilan total de photons en contrôlant respectivement combien de temps chaque pixel est échantillonné et combien de fois le champ de vision est revisité, tandis que la puissance du laser fixe le taux d’excitation et donc le rendement photonique par période de séjour, avec des conséquences directes pour le rapport signal sur bruit, le photoblanchiment et le pileup. Tout aussi important est d’éviter le surajustement des courbes de désintégration en minimisant les paramètres du modèle et en confirmant les résidus aléatoires, car la surparamétrisation biaise systématiquement les valeurs de durée de vie à la baisse. Le choix de la métrique de durée de vie est une considération analytique importante, car les moyennes pondérées par amplitude (τAvAmp) et pondérées par intensité (τAvInt) reflètent différents aspects de la décroissance multiexponentielle et ne sont pas interchangeables. Conformément aux directives précédentes, τAvAmp est utilisé ici car il représente plus directement les contributions fractionnaires des composants au cours de la vie et est mieux adapté à la résolution d’environnements biologiqueshétérogènes 23. Une détermination précise de la fonction de réponse de l’instrument (IRF) est nécessaire pour un ajustement de reconvolution fiable, notamment lors de la résolution de composants à courte durée de vie. Un IRF calculé est utilisé pour maintenir la cohérence de l’ajustement expérimental dans le temps, mais peut introduire une erreur systématique si cela s’écarte de la réponse réelle de l’instrument. Une mesure périodique de l’IRF à l’aide d’un étalon d’iodure de potassium doit être réalisée afin de vérifier l’accord entre les IRF mesurés et calculés. Pour les expériences cellulaires, l’échantillonnage non biaisé nécessite une évaluation de la santé cellulaire et de la charge de la sonde avant l’extraction à vie, car l’exclusion post hoc basée sur les résultats à vie introduit un biais de sélection. Le chargement en billes introduit une variabilité supplémentaire de la viabilité cellulaire, et seules les cellules présentant une morphologie normale et un signal de fluorescence stable, tel que déterminé par l’imagerie en champ clair ou confocale, doivent être incluses dans l’analyse. Les structures irrégulières telles que l’arrondissement (arrondissement, le blebbing ou les cellules de faible humeur) doivent êtreexclues 22. D’après notre expérience, l’imagerie se réalise mieux dans environ 3 heures après le chargement des billes afin de minimiser le stress cellulaire, qui peut modifier les mesures de la durée de vie de la fluorescence au fil du temps.
L’ajustement de la courbe de désintégration représente le défi de dépannage le plus courant dans les expériences Riboglow-FLIM. Les ajustements ratés peuvent être identifiés par des paramètres non physiques tels que des amplitudes d’ajustement négatives (a n < 0 dans les ajustements d’analyse FLIM), un faible chevauchement entre les désintégrations ajustées et mesurées, ou des résidus structurés. Dans de nombreux cas, la qualité de l’ajustement peut être améliorée en ajustant les limites d’ajustement temporel pour exclure le bruit de faible signal ou de retard tout en préservant la région linéaire de la désintégration sur une échelle logarithmique. Bien que cette approche réduise légèrement la résolution sur la durée de vie, elle affecte minimement les durées moyennes extraites et permet de conserver des ensembles de données autrement utilisables. Lorsque les défaillances d’ajustement persistent malgré un nombre suffisant de photons et une optimisation à la frontière, l’exclusion de l’acquisition est justifiée. Pour les études cellulaires à grande échelle, des modifications de protocole telles que la présélection des cellules par imagerie confocale et l’automatisation des acquisitions multipoints de FLIM peuvent considérablement augmenter le débit, bien que ces approches nécessitent un contrôle stable de la mise au point utilisant le système de mise au point parfaite du microscope pour minimiser la dérive Z lors de longues séances d’imagerie. Ce protocole est démontré sur un système Nikon Ti2 Eclipse AX avec matériel PicoQuant TCSPC, mais les principes généraux d’acquisition et d’analyse sont transférables à d’autres plateformes FLIM telles que Leica SP8 ou les systèmes Abberior STEDYCON, à condition qu’un contrôle équivalent sur le comptage des photons, la résolution temporelle et la configuration du détecteur soit maintenu. Bien que SymPhoTime 64 soit utilisé ici pour l’analyse, les ensembles de données FLIM exportés sont compatibles avec d’autres logiciels d’analyse prenant en charge les formats basés sur TCSPC, et les utilisateurs peuvent adapter les flux de travail en conséquence.
Plusieurs limites de la méthode doivent être prises en compte lors de la conception des expériences. Premièrement, les régions d’intérêt définies lors de l’imagerie confocale ne peuvent pas être directement transférées dans un logiciel d’analyse FLIM et doivent être redessinées manuellement pour chaque jeu de données FLIM, introduisant ainsi un temps d’analyse supplémentaire et une variabilité potentielle dépendante de l’utilisateur. De plus, les flux de travail actuels de traitement FLIM nécessitent une analyse individuelle des tranches Z-stack puisque l’ajustement de durée de vie volumétrique n’est pas actuellement pris en charge dans SymPhoTime 64, augmentant le temps d’analyse et fragmentant les statistiques des photons entre les tranches. Cette fragmentation réduit le nombre effectif de photons par mesure et peut diminuer la précision d’ajustement dans les régions faibles ou dans de petits compartiments. Cette limitation devient impactante en imagerie cellulaire 3D où la réduction du nombre de photons par tranche et l’augmentation de la complexité du système diminuent la résolution sur toute la durée de vie. Puisque plusieurs ROI sont souvent extraits de la même cellule à travers des tranches, ces mesures ne sont pas totalement indépendantes, ce qui réduit les répétitions biologiques effectives et doit être prise en compte dans une interprétation statistique. Conformément à cette contrainte, de petites tailles d’échantillons dans les expériences 3D peuvent masquer les différences biologiquement significatives sur la durée de vie apparentes dans les analyses unicellulaires ou 2D en raison de la réduction du nombre de photons dans les ROI définis. De plus, des localizations sous-cellulaires très petites ou faibles sont difficiles à ajuster de manière fiable lorsque la résolution spatiale ou la densité de photons sont insuffisantes, soulignant encore davantage le compromis entre le détail spatial et la précision à durée de vie à mesure que la complexité de l’échantillon augmente.
Malgré ces limitations, ce protocole répond à un besoin non satisfait en fournissant un flux de travail détaillé et standardisé pour la mise en œuvre de Riboglow-FLIM à travers les types d’échantillons. Bien que Riboglow ait déjà été appliqué à l’aide de mesures basées sur l’intensité, Riboglow-FLIM permet une lecture quantitative et respectueuse de l’environnement, largement indépendante de la concentration de la sonde et du niveau d’expression de l’ARN. La durée de vie de la fluorescence a été rapportée dans des études antérieures comme offrant des avantages par rapport aux approches basées sur l’intensité, notamment une sensibilité réduite à la concentration de la sonde, le photoblanchiment et les différences de chemin optique. Il est important de noter qu’aucun protocole standardisé pour l’acquisition et l’analyse du Riboglow-FLIM n’a été publié auparavant, et le flux de travail détaillé présenté ici établit un ensemble de considérations expérimentales pour la collecte de données impartiale, l’ajustement de la discipline et l’interprétation à travers les systèmes in vitro, cellulaires et 3D.
La disponibilité d’un protocole validé Riboglow-FLIM élargit la boîte à outils expérimentale pour étudier la dynamique, la localisation et la régulation de l’ARN dans les cellules vivantes. Cette approche convient parfaitement aux expériences nécessitant une comparaison quantitative entre compartiments subcellulaires, points temporels ou conditions expérimentales, ainsi qu’à l’imagerie multiplexée à ARN utilisant des signatures orthogonales à durée de vie. Au-delà de la biologie fondamentale de l’ARN, ce protocole est facilement applicable aux études sur le traitement, le transport, la réponse au stress et la régulation transcriptionnelle de l’ARN dans des modèles biologiques de plus en plus complexes. À mesure que les logiciels d’instrumentation et d’analyse FLIM continuent d’évoluer, la méthodologie établie ici fournit une base pour étendre l’imagerie ARN basée sur la durée de vie vers les systèmes de plus haute dimension et in vivo.
Déclarations de divulgation
Les auteurs n’ont aucun conflit d’intérêts à divulguer.
Remerciements
Le travail au sein du laboratoire Braselmann est soutenu par les National Institutes of Health (R35GM150823 à E.B.), la Fondation Luce (E.B.) et le Département de chimie de l’Université de Georgetown (bourse Espenscheid à L.K.S.). Ce travail faisait partie du cours de laboratoire CHEM 4505 à l’Université de Georgetown. Tous les étudiants inscrits à CHEM 4505 ont participé à la collecte, à l’analyse et au développement de ce manuscrit et sont listés comme co-auteurs. Tous les auteurs remercient Sanuja Mohanaraj et le Dr Rodrigo Maillard pour leur soutien lors du développement de ce manuscrit. Les auteurs remercient également Emerson Boggs et le Dr Clayton Hazelett pour leurs retours techniques.
DISPONIBILITÉ DES DONNÉES
Tous les ensembles de données et fichiers d’analyse seront mis à disposition dans un dépôt (un dossier Box public en référence à ce manuscrit) lors de la publication.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 15 mL centrifuge tube | Abdos | P10402 | Utilisé pour la culture cellulaire et pour construire le chargeur de billes |
| Cbl-3xGly-ATTO590 | N/A | N/A | Utilisé pour la détection de l'ARN dans le système Riboglow, informations de synthèse disponibles ici: https://doi.org/10.1021/acschembio.5c00917 |
| Cbl-5xGly-ATTO590 | N/A | N/A | Utilisé pour la détection de l'ARN dans le système Riboglow, informations de synthèse disponibles ici: https://doi.org/10.1021/acschembio.5c00918 |
| Cell detachment media | Gibco | 12605-28 | Utilisé pour le fractionnement des cellules et le transfert |
| Cell Imaging Dishes | Ibidi | 81218-200 | Utilisé pour l'imagerie cellulaire vivante |
| Cell Microscopy DMEM | Gibco | A1896701 | Utilisé pour l'imagerie cellulaire vivante |
| Confocal Microscope System | Nikon | AX | Utilisé pour l'imagerie confocale cellulaire |
| DMEM | Gibco | 1195-092 | Utilisé pour la culture cellulaire de mammifères |
| FBS | Cytiva | SH30910.03 | Utilisé pour le supplément sérique DMEM |
| Fluorescence lifetime imaging (FLIM) analysis software | PicoQuant | SymPhoTime 64, version 2.9, build 5818 | Utilisé pour l'analyse FLIM |
| Glass beads | Millipore Sigma | G4649 | Utilisé pour charger des sondes Riboglow en billes dans les cellules vivantes |
| Glass Coverslips | VWR | 48368 062 | Utilisé pour l'imagerie in vitro. |
| HEPES | Sigma | H3375 | Utilisé pour préparer le tampon d'ARN. |
| High Yield RNA Synthesis Kit | Thermo Scientific | K0441 | Kit de transcription d'ARN |
| Hybrid Photomultiplier Detector | PicoQuant | PMA Hybrid Series | Utilisé pour la détection de photons à des moments pour la mesure de la durée de vie de la fluorescence. |
| KCl | Fisher Scientific | BP366 | Utilisé pour préparer le tampon d'ARN. |
| Live Cell Nuclei Stain | Invitrogen | R37605 | Utilisé pour colorer les noyaux cellulaires pendant l'imagerie cellulaire vivante |
| Mammalian Cell Cryo Tubes | Fisher Scientific | 12-567-501 | Utilisé pour le stockage des cellules de mammifères |
| MgCl2 | Sigma | M8266 | Utilisé pour préparer le tampon d'ARN. |
| Microcentrifuge Tubes | Thermo Scientific | 90410 | Utilisés en général dans le travail in vitro et en culture cellulaire |
| Microscope Base | Nikon | Ti2 Eclipse | Utilisé pour l'imagerie in vitro et cellulaire. |
| Microscope Objective | Nikon | N Plan Apochromat | Utilisé pour l'imagerie in vitro et cellulaire. |
| Microscope Operation Software/Image Acquisition and Analysis Software | Nikon | NIS-Elements, version 6.20.02. | |
| Microvolume Spectrophotometer | Thermo Scientific | ND-2000 | Utilisé pour la détermination de la concentration et de la pureté de l'ADN et de l'ARN |
| Multichannel Event Timer | PicoQuant | MultiHarp 150 | Utilisé pour TCSPC pour extraire la durée de vie de fluorescence à partir d'échantillons in vitro et cellulaires. |
| NaCl | Fisher Scientific | BP358 | Utilisé pour préparer le tampon d'ARN. |
| PBS, 1X | Corning | 21-040-CV | Utilisé pour les lavages cellulaires et la suppression des billes |
| Pulsed Diode Laser and Laser Combining Unit | PicoQuant | Sepia PDL 828, PicoQuant LCU | Utilisé pour l'excitation laser d'échantillons in vitro et cellulaires. |
| RNA Cleanup Kit | New England Biolabs | T2050L | Kit de nettoyage d'ARN |
| RNAse denaturant | Invitrogen | AM9780 | Utilisé pour préparer un environnement sans RNAse |
| Tissue Culture Dishes | Fisher Scientific | FB012923 | Utilisé pour la culture cellulaire générale et l'entretien |
Références
- Bertrand, E., Chartrand, P., Schaefer, M., Shenoy, S. M., Singer, R. H., et al. Localization of ASH1 mRNA Particles in Living Yeast. Molecular Cell. 2 (4), 437-445 (1998).
- Johansson, H. E., Liljas, L., Uhlenbeck, O. C. RNA Recognition by the MS2 Phage Coat Protein. Seminars in Virology. 8 (3), 176-185 (1997).
- Braselmann, E., Rathbun, C., Richards, E. M., Palmer, A. E. Illuminating RNA Biology: Tools for Imaging RNA in Live Mammalian Cells. Cell Chemical Biology. 27 (8), 891-903 (2020).
- Paige, J. S., Wu, K. Y., Jaffrey, S. R. RNA Mimics of Green Fluorescent Protein. Science. 333 (6042), 642-646 (2011).
- Filonov, G. S., Moon, J. D., Svensen, N., Jaffrey, S. R. Broccoli: Rapid Selection of an RNA Mimic of Green Fluorescent Protein by Fluorescence-Based Selection and Directed Evolution. Journal of the American Chemical Society. 136 (46), 16299-16308 (2014).
- Song, W., et al. Imaging RNA polymerase III transcription using a photostable RNA–fluorophore complex. Nature Chemical Biology. 13 (11), 1187-1194 (2017).
- Dolgosheina, E. V., et al. RNA Mango Aptamer-Fluorophore: A Bright, High-Affinity Complex for RNA Labeling and Tracking. ACS Chemical Biology. 9 (10), 2412-2420 (2014).
- Chen, X., et al. Visualizing RNA dynamics in live cells with bright and stable fluorescent RNAs. Nature Biotechnology. 37 (11), 1287-1293 (2019).
- Sunbul, M., et al. Super-resolution RNA imaging using a rhodamine-binding aptamer with fast exchange kinetics. Nature Biotechnology. 39 (6), 686-690 (2021).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Raj, A., Van Den Bogaard, P., Rifkin, S. A., Van Oudenaarden, A., Tyagi, S. Imaging individual mRNA molecules using multiple singly labeled probes. Nature Methods. 5 (10), 877-879 (2008).
- Bratu, D. P., Cha, B. -J., Mhlanga, M. M., Kramer, F. R., Tyagi, S. Visualizing the distribution and transport of mRNAs in living cells. Proceedings of the National Academy of Sciences. 100 (23), 13308-13313 (2003).
- Zuo, F., et al. Imaging the dynamics of messenger RNA with a bright and stable green fluorescent RNA. Nature Chemical Biology. 20 (10), 1272-1281 (2024).
- Grün, F., et al. Super-Resolved Protein Imaging Using Bifunctional Light-Up Aptamers. Angewandte Chemie International Edition. 63 (51), e202412810(2024).
- Braselmann, E., et al. A multicolor riboswitch-based platform for imaging of RNA in live mammalian cells. Nature Chemical Biology. 14 (10), 964-971 (2018).
- Sarfraz, N., Moscoso, E., Oertel, T., Lee, H. J., Ranjit, S., et al. Visualizing orthogonal RNAs simultaneously in live mammalian cells by fluorescence lifetime imaging microscopy (FLIM). Nature Communications. 14 (1), 867(2023).
- Sarfraz, N., Shafik, L. K., Stickelman, Z. R., Shankar, U., Moscoso, E., et al. Evaluating Riboglow-FLIM probes for RNA sensing. RSC Chemical Biology. 5 (2), 109-116 (2024).
- Sarfraz, N., et al. Establishing Riboglow-FLIM to visualize noncoding RNAs inside live zebrafish embryos. Biophysical Reports. 3 (4), 100132(2023).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (07), 1(2020).
- Stickelman, Z., Sarfraz, N., Rice, M. K., Lambeck, B. J., Milkovich, S., et al. Expanding the Riboglow-FLIM Toolbox with Different Fluorescence Lifetime-Producing RNA Tags. Biochemistry. 64 (11), 2429-2438 (2025).
- Shafik, L. K., et al. Evaluating Linker Architecture in RNA-Detecting Riboglow Probes and Effects on Fluorescence Turn-On. ACS Chemical Biology. 21 (2), 371-379 (2026).
- Cialek, C. A., Galindo, G., Koch, A. L., Saxton, M. N., Stasevich, T. J. Bead Loading Proteins and Nucleic Acids into Adherent Human Cells. Journal of Visualized Experiments. (172), e62559(2021).
- Sarfraz, N., Braselmann, E. Practical guide to fluorescence lifetime imaging microscopy. Molecular Biology of the Cell. 36 (6), tp1(2025).
Réimpressions et autorisations
