Deux nouvelles variantes candidates du gène PCNT (c.5675A>G et c.9734G>T) ont été identifiées chez un garçon de 7 ans présentant un retard de croissance sévère, un retard du développement et des anomalies morphologiques. Ces résultats sont compatibles avec un phénotype atypique de nanisme primordial suspecté d’être lié à PCNT. Les deux variantes restent classées comme variantes de signification incertaine en attendant une validation supplémentaire.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Rapport de cas
Séquençage de l'exome entier permettant d'identifier de nouveaux variants candidats de PCNT chez un enfant présentant des caractéristiques chevauchant celles du MOPD II : un rapport de cas
* These authors contributed equally
Dans cet article
Résumé
Résumé
Un garçon chinois âgé de 7 ans présentait un retard de croissance postnatale sévère (taille <3e centile à 7 ans), un retard du développement global, une déficience intellectuelle modérée et des particularités dysmorphiques caractéristiques incluant un hypertélorisme, des fentes palpébrales courtes, des oreilles basses et un pont nasal large. Un seul électrocardiogramme a révélé un intervalle QT corrigé limite (QTc = 450 ms). Aucune arythmie, médicament allongeant le QT, anomalie électrolytique ou antécédent familial cardiaque pertinent n’a été identifié. Cette observation justifie un suivi cardiologique longitudinal et ne doit pas être interprétée comme un syndrome du QT long définitif. Le séquençage de l’exome entier a révélé deux nouvelles variants faux-sens dans le gène PCNT (NM_006031.5) : c.5675A>G (p.Glu1892Gly) dans l’exon 28 et c.9734G>T (p.Arg3245Ile) dans l’exon 45. Les deux variants étaient absents des bases de données gnomAD, ExAC, du Projet 1000 Génomes et des bases de données de populations chinoises, satisfaisant ainsi au critère PM2 de l’ACMG. Bien classés comme variants de signification incertaine (VUS) en raison de preuves fonctionnelles limitées et de prédictions in silico contradictoires, ces variants se situent dans un gène associé au nanisme primitif et s’accompagnent d’un chevauchement phénotypique partiel avec le nanisme primitif ostéodysplasique microcéphalique de type II (MOPD II). Toutefois, l’analyse de la ségrégation parentale n’était pas disponible ; par conséquent, la phase des variants n’a pas pu être confirmée, et un mécanisme de maladie récessif n’a pas pu être établi. Ces résultats soutiennent la présence de variants candidats dans PCNT dans un phénotype atypique de nanisme primitif et illustrent l’utilité du séquençage de l’exome entier pour générer des hypothèses moléculaires testables dans les troubles de croissance génétiquement hétérogènes. Un diagnostic moléculaire définitif ne peut pas être établi actuellement, et la découverte isolée d’un QTc limite nécessite une évaluation clinique complémentaire.
Introduction
Le nanisme primordial microcéphalique ostéodysplasique de type II (MOPD II) est un trouble autosomique récessif exceptionnellement rare (prévalence estimée à <1:1 000 000) caractérisé par un échec sévère de la croissance prénatale et postnatale, une microcéphalie progressive, une dysplasie squelettique et des traits craniens et faciaux distinctifs1,2. En 2008, le MOPD II a été associé sur le plan moléculaire à des variants pathogènes bialléliques dans le gène PCNT (pericentrine)3. Malgré cette caractérisation génétique, le diagnostic clinique reste difficile en raison d'une hétérogénéité phénotypique importante, d'une expressivité dépendante de l'âge et d'un chevauchement considérable avec d'autres syndromes de nanisme primordial, notamment le syndrome de Seckel et le syndrome de Meier-Gorlin4. Les approches diagnostiques classiques, fondées uniquement sur des critères cliniques, aboutissent souvent à des résultats non concluants, en particulier chez les jeunes patients qui n'ont pas encore développé l'ensemble complet du spectre phénotypique5.
Le séquençage de l'exome entier (WES) s'est imposé comme une approche diagnostique précieuse pour les troubles génétiquement hétérogènes, offrant des avantages distincts par rapport au test séquentiel des gènes un par un. Le WES permet l'analyse simultanée de plus de 20 000 gènes codant des protéines. Cette approche fournit des diagnostics moléculaires définitifs dans environ 25 % à 40 % des troubles de la croissance précédemment non diagnostiqués, réduisant ainsi les délais diagnostiques6. Contrairement au caryotypage ou à l'analyse par microarray chromosomique, qui détectent principalement de grandes variantes structurelles, le WES identifie efficacement les variants nucléotidiques simples (SNVs) et les petites insertions/suppressions (InDels) pouvant être à l'origine de troubles monogéniques7. Dans les cas cliniquement ambigus, le WES permet de prioriser les variants candidats pour des études ultérieures de ségrégation et de validation fonctionnelle, plutôt que de fournir un diagnostic moléculaire définitif autonome. Cette approche est particulièrement pertinente compte tenu de l'ample spectre mutationnel du gène PCNT, qui comprend de nombreuses variantes réparties sur ses 47 exons et présente des corrélations incomplètes entre génotype et phénotype3.
Ce rapport de cas décrit un garçon chinois âgé de 7 ans chez lequel le séquençage de l'exome entier (WES) a identifié deux nouvelles variants faux-sens candidates dans le gène PCNT (c.5675A>G et c.9734G>T). Le patient présentait un retard de croissance postnatale sévère, un retard global du développement et une dysmorphie craniofaciale caractéristique, mais, de manière notable, ne présentait pas de microcéphalie franche lors de l'évaluation initiale, une caractéristique habituellement associée au MOPD II classique. Néanmoins, le MOPD II restait une hypothèse diagnostique majeure, car la microcéphalie observée dans les troubles liés au gène PCNT évolue souvent de façon dépendante de l'âge, certains sujets ne développant un ralentissement marqué de la croissance crânienne qu'en fin d'enfance ou à l'adolescence4. En outre, l'association de petite taille sévère, de particularités craniofaciales caractéristiques, de déficience intellectuelle et de maturation squelettique retardée correspond étroitement au spectre phénotypique fondamental du nanisme primitif lié au gène PCNT. Ce cas illustre l'utilité du WES pour générer des hypothèses moléculaires vérifiables dans des présentations cliniques atypiques et souligne l'importance d'une surveillance phénotypique longitudinale pour lever les incertitudes diagnostiques.
Présentation du cas :
Un garçon de 7 ans a été adressé au service de génétique de l'hôpital de santé maternelle et infantile de Changsha en avril 2019 en raison d'un retard de croissance profond et d'un retard global du développement. Il était né de parents en bonne santé, non consanguins (taille du père : 173 cm ; taille de la mère : 160 cm). Aucun antécédent familial de troubles similaires ou de consanguinité n'était rapporté, bien que la grand-mère maternelle ait eu un antécédent de diabète sucré.
L'historique périnatal était marqué par un accouchement à 38 semaines d'aménorrhée avec un poids de naissance de 2,5 kg. Bien que le dossier clinique initial ait classé ce poids de naissance comme normal, il correspond à environ le 10e centile pour l'âge gestationnel, ce qui est compatible avec un petit pour l'âge gestationnel (SGA) plutôt qu'avec une restriction grave de croissance intra-utérine, typiquement observée dans le MOPD II classique. Dès la petite enfance, le patient a présenté un échec majeur de la croissance postnatale, avec une vitesse de croissance de seulement 2 à 3 cm/an. À l'âge de 7 ans (avril 2019), la taille était de 103,5 cm (–4,04 DS) et le poids de 16,7 kg (<3e percentile) et la circonférence occipito-frontale (COF) était de 51,5 cm (score Z : –1,2), selon les normes chinoises de croissance nationales de 2009 et les courbes de croissance de la COF spécifiques à l'âge et au sexe.
Des radiographies de bilan squelettique, incluant des vues antéropostérieures de la main et du poignet gauches, ont été réalisées en avril 2019. L'interprétation radiologique par un radiologue pédiatrique à l'aide de l'atlas de Greulich–Pyle a révélé un âge osseux de 6 ans pour un âge chronologique de 7 ans et 1 mois. Le bilan squelettique n'a révélé aucune anomalie squelettique caractéristique du MOPD II, telle qu'une dysplasie du col fémoral, un évasement métaphysaire ou un vieillissement osseux avancé du carpe. L'imagerie par résonance magnétique (IRM) cérébrale a montré une structure cérébrale et une myélinisation normales, sans malformation évidente, ce qui a permis d'exclure d'autres causes syndromiques d'insuffisance pondérale sévère et de retard du développement neurologique.
Le patient présentait un retard dans l'acquisition des étapes de développement moteur et du langage. Une évaluation cognitive formelle à l'aide de l'échelle d'intelligence de Wechsler pour enfants (WISC), réalisée à l'âge chronologique de 7 ans et 1 mois, a donné un quotient intellectuel global (QIG) de 50. Selon le Manuel diagnostique et statistique des troubles mentaux, cinquième édition (DSM-5), ce score est compatible avec un trouble du développement intellectuel léger à modéré (léger : 50–69 ; modéré : 35–49). L'examen physique révélait un hypertélorisme, des fentes palpébrales courtes, des oreilles basses et un pont nasal large. Une microcéphalie manifeste n'avait pas été notée lors de l'évaluation initiale. Un électrocardiogramme de base à 12 dérivations a montré un intervalle QT corrigé (QTc) limite de 450 ms (Figure 1A, B). Le patient n'avait aucun antécédent de syncope, de palpitations ni d'arythmies documentées. Il n'y avait pas eu d'exposition à des médicaments allongeant l'intervalle QT, les concentrations sériques des électrolytes étaient normales, et les antécédents familiaux étaient négatifs pour les morts subites cardiaques ou les arythmies héréditaires. Un électrocardiogramme de contrôle et une consultation spécialisée en cardiologie pédiatrique ont été recommandés.
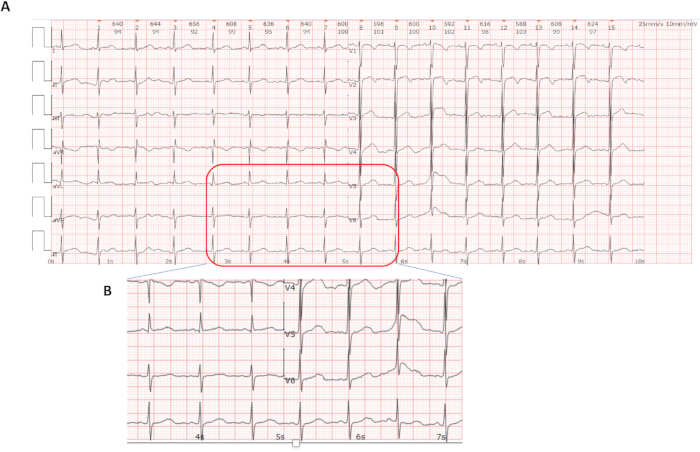
Figure 1 : Électrocardiogramme (ECG) représentatif obtenu chez le patient lors de l'évaluation clinique initiale. (A) ECG standard à 12 dérivations enregistré à une vitesse papier de 25 mm/s et une calibration de 10 mm/mV. Le tracé montre un rythme sinusal normal avec une fréquence cardiaque de 97 battements/min. L'intervalle PR mesure 116 ms, la durée du complexe QRS mesure 78 ms, et l'intervalle QT corrigé (QTc), calculé selon la formule de Bazett, mesure 450 ms. (B) Vue agrandie des dérivations II, V5 et V6, mettant en évidence la morphologie de l'onde T et l'intervalle QT. Remarque : l'ECG représente un enregistrement de base unique obtenu lors de l'évaluation clinique initiale. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
L'évaluation endocrinienne a confirmé un retard de l'âge osseux. Un test de provocation à l'hormone de croissance a montré une réponse pic normale d'hormone de croissance (12,39 ng/mL), écartant un déficit en hormone de croissance comme cause principale de la petite taille. La fonction thyroïdienne était normale (TSH : 1,76 mUI/L ; T4L : 21,93 pmol/L) et l'IRM hypophysaire a révélé une morphologie normale (4,5 × 9,1 × 3,1 mm). Suite à cette évaluation, un traitement par hormone de croissance humaine recombinante (hGHr) a été initié le 28 juillet 2019, associé à des interventions sur le mode de vie, incluant une optimisation de l'apport protéique alimentaire et des exercices réguliers de sautpar exemple, saut à la corde) et une meilleure hygiène du sommeil.
Le séquençage de l'exome entier (WES) réalisé à partir de l'ADN sanguin a révélé deux nouvelles variants faux-sens dans le gène PCNT (NM_006031.5) : c.5675A>G (p.Glu1892Gly) dans l'exon 28 et c.9734G>T (p.Arg3245Ile) dans l'exon 45. Ces deux variants étaient absents des principales bases de données de population (gnomAD, ExAC, le projet 1000 Genomes et la base de données génomique chinoise Shenzhou). Les outils de prédiction in silico ont fourni des résultats divergents. Le variant c.5675A>G a été prédit comme délétère par SIFT et potentiellement dommageable par PolyPhen-2 (score PHRED CADD : 18,82), tandis que le variant c.9734G>T a été prédit comme toléré ou bénin (score CADD : 7,87). L'analyse par CNV-seq n'a révélé aucune variante pathogène du nombre de copies (Figure 2). Selon les recommandations de l'ACMG/AMP, les deux variants ont été classés comme variants de signification incertaine (VUS). Les échantillons d'ADN parentaux n'étaient pas disponibles ; par conséquent, une analyse de ségrégation permettant de déterminer la phase des deux variants n'a pas pu être réalisée.
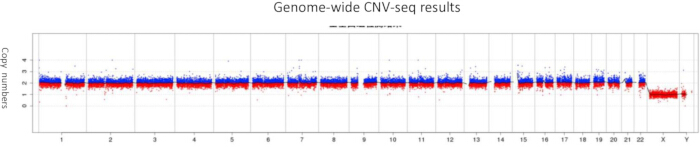
Figure 2 : Analyse par séquençage des variants du nombre de copies (CNV-séq). Représentation graphique du CNV-séq à l'échelle du génome, générée à partir de l'ADN extrait du sang périphérique du patient. L'axe des abscisses représente les coordonnées génomiques (chromosomes 1 à 22, X et Y), et l'axe des ordonnées représente le rapport de profondeur de lecture en log2. Les lignes horizontales en pointillés indiquent les seuils de gain (>0,3) et de perte (<–0,3) du nombre de copies. Aucune aneuploïdie chromosomique ni aucun variant pathogène du nombre de copies supérieur au seuil de détection de 100 kb n'a été identifié. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Diagnostic, évaluation et plan :
Une évaluation clinique, radiologique, endocrinienne, cardiaque et génomique complète a permis de poser un diagnostic de nanisme primitif suspecté lié au gène PCNT, présentant des caractéristiques communes au nanisme primitif ostéodysplasique microcéphalique de type II (MOPD II). L'évaluation diagnostique comprenait des mesures anthropométriques standardisées, une évaluation neurodéveloppementale révélant un retard global du développement et un déficit intellectuel modéré, un électrocardiogramme de base à 12 dérivations, un bilan squelettique, une évaluation endocrinienne, une imagerie par résonance magnétique (IRM) cérébrale, un séquençage des variants du nombre de copies (CNV-seq) et un séquençage de l'exome entier (WES) (Figure 3). Le CNV-seq a permis d'exclure des variants pathogènes du nombre de copies ainsi que des anomalies chromosomiques importantes, tandis que le WES a identifié deux variants faux-sens candidats dans le gène PCNT. Selon les recommandations de l'ACMG/AMP, les deux variants ont été classés comme variants de signification incertaine (VUS). En l'absence d'échantillons d'ADN parentaux, une analyse de ségrégation n'a pas pu être réalisée afin de déterminer si les variants étaient présents en trans, empêchant ainsi la confirmation d'un diagnostic moléculaire récessif.
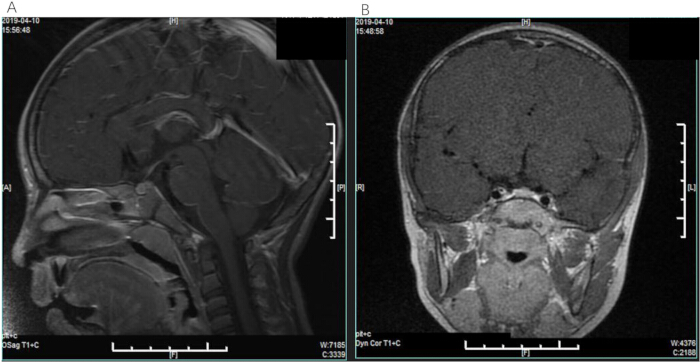
Figure 3 : Imagerie par résonance magnétique (IRM) cérébrale montrant des résultats intracrâniens normaux. (A) Image sagittale pondérée en T1 avec contraste, montrant des structures intracrâniennes médianes et le tronc cérébral normaux, sans prise de contraste anormale. (B) Image coronaire pondérée en T1 avec contraste, montrant un parenchyme cérébral et une région sellaire normaux, sans signe de lésion expansive intracrânienne. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Après l'évaluation initiale, un traitement par hormone de croissance humaine recombinante (rhGH) a été initié le 28 juillet 2019, associé à des interventions sur le mode de vie, notamment une optimisation de l'apport protéique alimentaire, des exercices réguliers de saut (par exemple, la corde à sauter) et une amélioration de l'hygiène du sommeil. Un conseil génétique a été prodigué à la famille concernant la classification actuelle de la variante de signification incertaine (VUS), le risque théorique de récurrence lié à un trouble récessif autosomique, ainsi que les options reproductives disponibles, incluant le diagnostic prénatal et le dépistage génétique préimplantatoire.
Étant donné qu'aucun traitement curatif n'est actuellement disponible pour les troubles liés à PCNT, la prise en charge à long terme repose sur une surveillance pluridisciplinaire. Une angiographie par résonance magnétique (ARM) cérébrale annuelle, débutant à l'âge de 5 ans, a été recommandée pour les patients atteints de MOPD II en raison du risque reconnu de complications cérébrovasculaires, notamment la maladie de moyamoya, conformément aux recommandations publiées concernant la surveillance vasculaire. Une électrocardiographie à 12 dérivations répétée et une évaluation formelle en cardiologie pédiatrique ont été recommandées afin de déterminer si l'intervalle QTc limite restait reproductible. Une intervention pharmacologique n'était pas indiquée au moment de l'évaluation, mais serait réévaluée en cas de prolongation persistante du QTc (>460 ms) ou d'arythmies symptomatiques. Un suivi endocrinologique continu, une évaluation du développement, une thérapie orthophonique, une thérapie occupationnelle et un soutien éducatif personnalisé ont également été recommandés. Le traitement par hormone de croissance devrait continuer à être évalué avec prudence en raison de son efficacité incertaine et des risques vasculaires théoriques rapportés dans les troubles liés à PCNT.
Les données de suivi longitudinal n'étaient pas disponibles, car le patient a été perdu de vue après l'évaluation initiale de 2019. Par conséquent, la surveillance endocrinologique ultérieure, y compris l'évaluation de l'efficacité de l'hGR et des concentrations d'insuline-like growth factor 1 (IGF-1), l'évolution du développement, une nouvelle évaluation cardiaque et des consultations génétiques supplémentaires, n'ont pas pu être documentées. Le cours clinique à long terme et la réponse au traitement restent donc inconnus.
L'évaluation diagnostique a été limitée par l'indisponibilité d'échantillons d'ADN parentaux pour l'analyse de ségrégation et par l'absence d'études fonctionnelles permettant de déterminer les effets biologiques des variants PCNT identifiés. Par conséquent, la phase des deux variants (en cis ou en trans) n'a pas pu être établie, l'hétérozygotie composée n'a pas pu être confirmée, et les deux variants restent classés comme des variants de signification incertaine (VUS). De plus, le séquençage de l'exome entier ne permet pas d'exclure la présence de variants pathogènes situés dans des régions introniques profondes ou régulatrices ; par conséquent, un séquençage du génome entier pourrait être envisagé dans les investigations futures. Compte tenu du risque reconnu de complications cérébrovasculaires et métaboliques associées aux affections liées au PCNT, une surveillance pluridisciplinaire à long terme reste appropriée.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Cette étude a été menée en stricte conformité avec la Déclaration d'Helsinki et a été approuvée par le Comité d'éthique de l'hôpital de Changsha pour la santé maternelle & Soins de santé de l'enfant (n° d'approbation CSSFYBJYEC-SOP-005-F07V2.0). Un consentement éclairé écrit a été obtenu auprès des parents du patient pour la participation à cette étude ainsi que pour la publication des données cliniques et des images associées. Toutes les données et images du patient présentées dans ce manuscrit ont été strictement désidentifiées afin de protéger la vie privée du patient. Les outils de recherche utilisés dans ce protocole sont énumérés dans le Table des matériels.
1. Évaluation clinique initiale et caractérisation phénotypique
- Les mesures anthropométriques ont été effectuées avec le patient debout, pieds nus, à l’aide de stadiomètres numériques calibrés et de balances électroniques.
- La taille et le poids ont été reportés sur les normes nationales chinoises de croissance de 2009 afin d’évaluer le statut de croissance. Le périmètre occipito-frontal (POF) a été mesuré à l’aide d’un ruban à mesurer inextensible et reporté sur des courbes de croissance spécifiques à l’âge et au sexe afin de dépister une microcéphalie, définie par un POF inférieur à –2 DS ou en dessous du 3e centile.
- Un examen dysmorphologique complet a été réalisé par un généticien clinicien certifié afin de documenter les caractéristiques crâniofaciales. L’évaluation du développement neurologique a été effectuée à l’aide de l’échelle d’intelligence de Wechsler pour enfants (WISC).
- Le quotient intellectuel total (QIT) a été calculé et interprété selon les critères diagnostiques du Manuel diagnostique et statistique des troubles mentaux, cinquième édition (DSM-5), pour le trouble du développement intellectuel (léger : 50–69 ; modéré : 35–49 ; sévère : 20–34 ; profond : <20).
2. Évaluation cardiovasculaire et squelettique
- Un électrocardiogramme (ECG) standard à 12 dérivations a été enregistré avec une vitesse de défilement du papier de 25 mm/s et une calibration de 10 mm/mV. L'intervalle QT a été mesuré manuellement sur les dérivations II et V5, et l'intervalle QT corrigé (QTc) a été calculé à l'aide de la formule de Bazett (QTc = QT/√RR). Un allongement de l'intervalle QTc a été défini selon les valeurs de référence pédiatriques comme étant >440 ms chez les garçons.
- Des radiographies de bilan squelettique, comprenant des vues antéropostérieure et latérale de la main et du poignet gauches, ont été réalisées. L'âge osseux a été évalué par un radiologue pédiatrique à l'aide de l'atlas de Greulich–Pyle afin d'apprécier la maturation squelettique et de rechercher une dysplasie squelettique.
3. Bilan diagnostique génétique
- Un séquençage des variants du nombre de copies chromosomiques (CNV-seq) a été réalisé à partir de l'ADN sanguin périphérique. Un séquençage de tout le génome à faible profondeur a été effectué afin d'évaluer les aneuploïdies chromosomiques et les variants pathogènes du nombre de copies avec une résolution de détection supérieure à 100 kb.
- Un séquençage de l'exome entier (WES) a été réalisé sur l'ADN génomique extrait des leucocytes sanguins périphériques à l'aide d'un kit commercial d'extraction d'ADN. La capture de l'exome a été effectuée à l'aide d'un kit commercial de capture de l'exome, suivie d'un séquençage sur une plateforme de séquençage de nouvelle génération, produisant des lectures appariées en 2 × 150 pb.
- Les lectures de séquence ont été alignées sur le génome de référence GRCh38/hg38 à l'aide d'un algorithme d'alignement validé, et l'appel des variants a été réalisé à l'aide d'un pipeline bioinformatique validé.
- Les métriques de contrôle de qualité ont montré une profondeur moyenne de séquençage supérieure à 100×, plus de 98 % des exons ciblés atteignant une couverture d'au moins 20×, et une couverture des exons de PCNT dépassant 99 %.
- Un séquençage Sanger a été réalisé pour confirmer la présence et la zygosité des variants PCNT identifiés chez le sujet probant. En raison de l'intervalle prolongé écoulé depuis l'évaluation clinique initiale, les chromatogrammes originaux du séquençage Sanger n'étaient plus disponibles dans les archives institutionnelles.
- Les échantillons d'ADN parentaux n'étaient pas disponibles ; par conséquent, une analyse de ségrégation n'a pas pu être réalisée pour déterminer la phase des variants identifiés.
- L'interprétation des variants a été effectuée conformément aux recommandations ACMG/AMP de 2015. Le flux de travail bioinformatique comprenait l'annotation des variants, l'évaluation de la fréquence dans la population à l'aide de gnomAD (v2.1.1), d'ExAC et de la base de données génomiques chinoise Shenzhou Genome Database, la prédiction in silico de la pathogénicité à l'aide de SIFT, PolyPhen-2 et CADD (v1.6), l'analyse de la conservation évolutive à l'aide de PhyloP et de l'alignement multiz (UCSC Genome Browser), ainsi que la cartographie des domaines protéiques à l'aide d'UniProt et de la base de données de structures protéiques AlphaFold.
- La littérature publiée et la base de données ClinVar ont également été examinées afin d'attribuer les classifications finales des variants.
4. Cadre du diagnostic différentiel
- Le nanisme primordial microcéphalique ostéodysplasique de type II (MOPD II ; OMIM #210720) a été priorisé en raison d'un échec grave de croissance débutant prénatalement, d'un handicap intellectuel et de caractéristiques craniofaciales typiques, malgré l'absence de microcéphalie manifeste lors de l'évaluation initiale (score Z du périmètre céphalique ajusté à l'âge et au sexe > –2 DS).
- Le syndrome de Seckel (OMIM #210600) a été envisagé mais écarté en raison de l'absence d'un profil facial en tête d'oiseau et de l'absence de variants pathogènes ou probablement pathogènes dans les gènes associés (par exemple, ATR et CEP152) identifiés lors de l'analyse du jeu de données de séquençage de l'exome entier (WES).
- Le syndrome de Meier–Gorlin (OMIM #224690) a été exclu car il n'y avait pas d'aplasie ou d'hypoplasie rotulienne, et aucun variant pathogène ou probablement pathogène n'a été identifié dans les gènes du complexe pré-réplicatif (par exemple, ORC1, ORC4, ORC6, CDC6, CDC45, GMNN et MCM5) lors de l'analyse du jeu de données de séquençage de l'exome entier (WES).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Une évaluation clinique complète et une analyse génomique ont révélé un profil moléculaire et phénotypique compatible avec un nanisme primordial lié à PCNT. Le séquençage de l'exome complet (WES) a identifié deux nouvelles variants faux-sens dans le gène PCNT (NM_006031.5) : c.5675A>G (p.Glu1892Gly) dans l'exon 28 et c.9734G>T (p.Arg3245Ile) dans l'exon 45. Le séquençage des variants du nombre de copies (CNV-seq) n'a révélé aucune variante pathogène du nombre de copies ni aucune aneuploïdie chro...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Ce rapport de cas décrit un garçon chinois âgé de 7 ans porteur de deux nouvelles variants faux-sens dans le gène PCNT (c.5675A>G/p.Glu1892Gly et c.9734G>T/p.Arg3245Ile), qui présentait un retard de croissance postnatale sévère (taille : 103,5 cm, –4,04 DS à 7 ans), un retard global du développement, une déficience intellectuelle (QI total = 50 selon l'échelle d'intelligence de Wechsler) et une dysmorphie craniofaciale caractéristique, mais qui ne présentait pas plusieurs traits canoniques de la forme cl...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n'ont rien à divulguer.
Remerciements
Les auteurs remercient le patient et sa famille pour leur participation à cette étude et pour avoir donné leur consentement à la publication de ce rapport de cas. Les auteurs remercient également l'équipe de génétique clinique de l'hôpital de santé maternelle et infantile de Changsha pour sa contribution aux soins du patient et à la caractérisation phénotypique, ainsi que le personnel de laboratoire du Centre de génétique médicale pour leur soutien technique dans le séquençage de l'exome entier. Ce travail a été financé par la Fondation nationale des sciences naturelles de Chine (subvention no 82301845) et la Fondation des sciences naturelles de la province du Hunan (subvention no 2024JJ40187). Les organismes de financement n'ont joué aucun rôle dans la conception de l'étude, la collecte des données, l'analyse des données, la décision de publier ou la rédaction du manuscrit.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Électrocardiographe 12 dérivations | GE Healthcare | MAC 5500 HD (logiciel v2.0) | Évaluation cardiaque et mesure de l'intervalle QT |
| Analyseur génétique ABI 3730xl | Applied Biosystems | Microprogramme v3.0 | Validation par séquençage de Sanger |
| ANNOVAR | Hôpital pour enfants de Philadelphie (CHOP) | v2021-02-01 | Annotation des variants |
| Kit de séquençage BigDye Terminator v3.1 | Thermo Fisher Scientific | N° de catalogue 4337456 | Réactions de séquençage de Sanger |
| BWA-MEM | Broad Institute | v0.7.17 | Alignement des séquences |
| ClinVar | Centre national d'information sur la biotechnologie (NCBI) | Consulté en juin 2026 | Base de données clinique des variants |
| Déplétion combinée dépendante des annotations (CADD) | Université de Washington | v1.6 | Prédiction in silico de la pathogénicité |
| Système de radiographie numérique (DR) | Siemens Healthineers | Ysio Max (syngo.via v4.0) | Exploration squelettique et évaluation de l'âge osseux |
| Prédicteur d'effet des variants d'Ensembl (VEP) | EMBL-EBI | v104 | Annotation des variants |
| GATK HaplotypeCaller | Broad Institute | v4.2.6.1 | Détection des variants |
| Base de données d'agrégation du génome (gnomAD) | Broad Institute | v2.1.1 / v3.1.2 | Base de données de fréquence dans les populations |
| génome de référence GRCh38/hg38 | Genome Reference Consortium | Build 38, correctif 13 | Référence d'alignement des séquences |
| Kit de préparation de bibliothèque pour séquençage génomique à faible couverture | Berry Genomics | Fourni commercialement | Préparation de bibliothèque pour CNV-seq |
| Système de séquençage NovaSeq 6000 | Illumina | Kit de réactifs v1.5 (300 cycles) | Séquençage de l'exome entier |
| PolyPhen-2 | École de médecine de Harvard | v2.3.10 | Prédiction in silico de la pathogénicité |
| QIAamp DNA Blood Mini Kit | QIAGEN | N° de catalogue 51104 | Extraction de l'ADN génomique |
| SIFT | Institut J. Craig Venter | v5.2.2 | Prédiction in silico de la pathogénicité |
| Kit SureSelect Human All Exon V6 | Agilent Technologies | N° de catalogue G9904B | Capture de l'exome et préparation de la bibliothèque |
Références
- Gharehdaghi EE, et al. Novel mutation in patients with microcephalic osteodysplastic primordial dwarfism type II (MOPD II). Metab Brain Dis. 2024;40(1):18.
- Bober MB, Jackson AP. Microcephalic osteodysplastic primordial dwarfism, type II: a clinical review. Curr Osteoporos Rep. 2017;15(2):61-69.
- Rauch A, et al. Mutations in the pericentrin (PCNT) gene cause primordial dwarfism. Science. 2008;319(5864):816-19.
- Willems M, et al. Molecular analysis of pericentrin gene (PCNT) in a series of 24 Seckel/microcephalic osteodysplastic primordial dwarfism type II (MOPD II) families. J Med Genet. 2010;47(12):797-802.
- Jurca AD, et al. Clinical challenges in diagnosing primordial dwarfism: insights from a MOPD II case study. Medicina (Kaunas). 2024;60(11):1906.
- Retterer K, et al. Clinical application of whole-exome sequencing across clinical indications. Genet Med. 2016;18(7):696-704.
- Miller DT, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010;86(5):749-64.
- Watanabe S, et al. Centriole-independent mitotic spindle assembly relies on the PCNT-CDK5RAP2 pericentriolar matrix. J Cell Biol. 2020;219(12):e202006010.
- Kim J, Kim J, Rhee K. PCNT is critical for the association and conversion of centrioles to centrosomes during mitosis. J Cell Sci. 2019;132(6):jcs225789.
- Duker AL, et al. Microcephalic osteodysplastic primordial dwarfism type II is associated with global vascular disease. Orphanet J Rare Dis. 2021;16(1):231.
- Majumder S, et al. Pericentrin deficiency in smooth muscle cells augments atherosclerosis through HSF1-driven cholesterol biosynthesis and PERK activation. JCI Insight. 2023;8(21):e173247.
- Steinfeldt J, Becker R, Vergarajauregui S, Engel FB. Alternative splicing of pericentrin contributes to cell-cycle control in cardiomyocytes. J Cardiovasc Dev Dis. 2021;8(8):87.
- Waich S, et al. Novel PCNT variants in MOPD II with attenuated growth restriction and pachygyria. Clin Genet. 2020;98(3):282-7.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.