Cet essai en double aveugle contre placebo a évalué 12 semaines de monothérapie par le décocté Weishen chez 72 adultes âgés souffrant d'ostéoporose et de déficience du yang du rein. Les critères d'évaluation comprenaient la réponse du syndrome selon la médecine traditionnelle chinoise, les douleurs lombaires, la densité minérale osseuse, les marqueurs du remodelage osseux et la sécurité du traitement. Les résultats apportent un soutien préliminaire à la réalisation d'essais cliniques confirmatoires plus vastes et à plus long terme.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de recherche
Sécurité et efficacité de la décoction Weishen chez les patients âgés souffrant d'ostéoporose et d'une déficience du Yang du rein : un essai randomisé
Dans cet article
Résumé
Résumé
Cette étude décrit le protocole et évalue la sécurité et l'efficacité préliminaire de la monothérapie par le décocté Weishen. Cet essai randomisé, en double aveugle et contrôlé par placebo a inclus 72 patients éligibles (âgés de 60 à 80 ans), répartis selon un ratio de 1:1 pour recevoir soit des granulés de décocté Weishen, soit un placebo pendant 12 semaines. Aucun traitement conventionnel de fond pour l'ostéoporose (y compris le calcium ou la vitamine D) n'était autorisé. Le critère d'évaluation principal était le taux d'efficacité total basé sur la réduction du score de syndrome de la médecine traditionnelle chinoise (MTC) (réduction ≥30 % selon l'échelle visuelle analogique (EVA) de la douleur dorsale), la densité minérale osseuse (DMO) au niveau du rachis lombaire et du col fémoral, ainsi que les marqueurs sériques du métabolisme osseux (peptide pro-N-terminal du collagène de type I (PINP), télopeptide C-terminal du collagène de type I (β-CTX), ostéocalcine (OC)). La sécurité a été évaluée par des examens de laboratoire et la surveillance des événements indésirables. Les 72 patients ont terminé l'essai. Le critère principal prédéfini par le protocole a montré un taux d'efficacité total plus élevé avec le décocté Weishen par rapport au placebo (66,7 % contre 41,7 % ; P < 0,05). Des résultats exploratoires concernant la DMO ont suggéré une différence entre les groupes quant à la variation de la DMO au col fémoral (P < 0,05), tandis que les variations de la DMO lombaire n'étaient pas significativement différentes. Étant donné la durée du traitement de 12 semaines, ces résultats relatifs à la DMO sont préliminaires et génératifs d'hypothèses. Aucun événement indésirable grave n'est survenu dans l'un ou l'autre groupe. Ces résultats démontrent qu'un traitement de 12 semaines par la monothérapie au décocté Weishen est réalisable et sûr dans cette population. Les améliorations observées concernant les symptômes de la MTC et la douleur, ainsi que les modifications suggérées de la DMO au col fémoral, justifient la réalisation d'essais confirmatoires à plus long terme.
Introduction
L'ostéoporose est une maladie squelettique systémique caractérisée par une diminution de la masse osseuse, une détérioration de la microarchitecture osseuse et une fragilité osseuse accrue. Les fractures ostéoporotiques augmentent considérablement le taux d'incapacité et de mortalité chez les personnes âgées1,2,3. Avec l'intensification du vieillissement de la population mondiale, l'ostéoporose est devenue un problème majeur de santé publique4. En Chine, la prévalence de l'ostéoporose chez les personnes âgées de 60 ans ou plus atteint 32 %, entraînant un fardeau clinique et socioéconomique important et croissant.
Actuellement, les principales stratégies thérapeutiques de l'ostéoporose sénile (SOP) en médecine moderne comprennent la supplémentation en calcium et en vitamine D, l'utilisation de médicaments anti-résorptifs (tels que les bisphosphonates, les anticorps monoclonaux ciblant RANKL) et les agents anabolisants5,6. Bien que ces traitements puissent efficacement augmenter la densité minérale osseuse (BMD) et réduire le risque de fracture, ils font toujours face à de nombreux défis lors d'une utilisation à long terme. Par exemple, les bisphosphonates peuvent entraîner une ostéonécrose de la mâchoire ou des fractures fémorales atypiques7, tandis que des agents tels que le tériparatide et le dénosumab sont limités par leur coût élevé et une possible perte osseuse rapide après l'arrêt du traitement8. Par conséquent, explorer des alternatives ou des thérapies complémentaires plus sûres, plus économiques et mieux adaptées pour une prise en charge à long terme revêt une importance clinique significative.
La médecine traditionnelle classe souvent l'ostéoporose dans le cadre de "l'amaigrissement osseux" (Gu Wei) ou de "la dégénérescence osseuse" (Gu Ku). Le Su Wen · Wei Lun indique : "Le rein gouverne les os et la moelle... Lorsque le qi du rein est chaud, la colonne lombaire ne peut pas se redresser, les os s'atrophient, la moelle diminue, ce qui conduit à l'amaigrissement osseux", établissant ainsi la déficience rénale comme mécanisme pathogène fondamental9. Le rein stocke l'essence, gouverne les os et produit la moelle. Les fonctions de chauffage et de propulsion du yang originel contenu dans le rein sont essentielles à la solidité des os et à un métabolisme équilibré. Une déficience du yang du rein entraîne une insuffisance de l'essence et du sang, une mauvaise nutrition de la moelle, ainsi que des os mal nourris, affaiblis et fragilisés. Les manifestations cliniques incluent fréquemment des douleurs lombaires de type froid, des douleurs et une faiblesse, une aversion au froid et des extrémités froides10. Par conséquent, le réchauffement et la tonification du yang du rein constituent un principe important en médecine traditionnelle chinoise pour la prévention et le traitement de l'ostéoporose due à une déficience du yang du rein11.
La décoction Weishen (également connue sous le nom de pilule Weishen) provient de l'ouvrage *Suwen Bingji Qiyi Bao Ming Ji* de Liu Wansu, datant de la dynastie Jin, et était initialement indiquée pour "atteinte du foie et des reins affectant la rate, mauvaise digestion des aliments, et douleurs lombaires empêchant de se lever11." La formule utilise l'écorce d'Eucommia (Du Zhong) et le fruit de Psorolée (Bu Gu Zhi) comme herbes souveraines pour réchauffer le rein, renforcer le yang et fortifier les tendons et les os ; les graines de Cuscuta (Tu Si Zi), le fenugrec (Hu Lu Ba) et la racine de Cyathula (Chuan Niu Xi) comme herbes ministres afin de tonifier le foie et le rein et d'éliminer le vent-humidité ; elle est complétée par la racine de Saposhnikovia (Fang Feng), le rhizome de Dioscorea hypoglauca (Bi Xie), le fruit de Tribulus (Bai Ji Li) et l'écorce de cannelle (Rou Gui) pour disperser le vent-humidité, favoriser le bas jiao, apaiser le foie et soumettre le yang, ainsi que pour réchauffer et dégager les méridiens. Traditionnellement, l'association de ces plantes est considérée comme ayant un effet synergique pour réchauffer et tonifier le yang du rein, reconstituer l'essence et renforcer les os. Des expériences préliminaires sur des animaux ont montré que la décoction Weishen pourrait améliorer le métabolisme osseux et favoriser la formation osseuse en modulant des voies de signalisation, notamment TGF-β/Smad2 et MAPK.12Cependant, en pratique clinique, cette formule est le plus souvent utilisée en association avec la médecine occidentale. Il existe un manque de données probantes issues de recherches cliniques de haute qualité et rigoureusement conçues pour étayer son efficacité et sa sécurité en tant que monothérapie dans l'ostéoporose sénile due à un déficit du yang rénal.
Afin de préciser la place de la monothérapie par la décoction Weishen, cet article la compare aux interventions cliniques classiques. Le traitement pharmacologique conventionnel comprend principalement les bisphosphonates, le dénosumab et la tér iparatide, qui peuvent être utilisés avec ou sans suppléments de calcium et de vitamine D. Ces régimes permettent de réduire efficacement le risque de fracture et offrent une efficacité fiable à long terme, mais présentent toutefois des inconvénients notables. Ils peuvent provoquer des effets indésirables graves tels que la nécrose ostéoradique de la mâchoire et des fractures fémorales atypiques, et sont associés à des coûts élevés ainsi qu'à une mauvaise tolérance chez certains patients âgés. En outre, une perte osseuse rapide survient fréquemment après l'arrêt du dénosumab. Bien que la supplémentation en calcium et en vitamine D soit sûre et abordable, son effet sur la prévention des fractures reste limité chez les personnes âgées dont le statut en vitamine D est adéquat5,6. Il s'agit uniquement d'un traitement adjuvant, et non d'un traitement modificateur de la maladie.
Une autre approche courante consiste en une thérapie combinée à base de formules à base de plantes chinoises et de pharmacothérapie conventionnelle, ce qui permet d'atténuer les symptômes cliniques et de réduire la posologie des médicaments occidentaux. Cependant, ces conceptions en traitement adjoint sont entachées par les traitements de fond, rendant impossible l'identification de l'effet thérapeutique indépendant des médicaments à base de plantes. De plus, la plupart des études pertinentes manquent de masquage rigoureux, de contrôle par placebo et de critères standardisés pour la différenciation du syndrome selon la médecine traditionnelle chinoise (MTC). Pour cette raison, l'efficacité réelle des formules à base de plantes chinoises reconstituantes du rein, notamment la décoction Weishen, lorsqu'elles sont utilisées seules, reste incertaine. Il existe donc un besoin clinique urgent de vérifier si des formules chinoises standardisées peuvent constituer des monothérapies efficaces, offrant ainsi une alternative aux patients qui préfèrent un traitement exclusif par la MTC ou qui présentent des contre-indications aux médicaments occidentaux conventionnels.
Cette étude adopte un dispositif thérapeutique en monothérapie contrôlé par placebo, sans supplémentation en calcium ni en vitamine D, pour les raisons suivantes. Premièrement, cela permet une évaluation impartiale de l'efficacité intrinsèque de la décoction Weishen en éliminant les facteurs de confusion provenant des traitements de fond. Deuxièmement, aucune étude clinique de haute qualité n'a encore confirmé les effets indépendants de la décoction Weishen dans cette population de patients, et un dispositif contrôlé par placebo peut fournir la preuve la plus rigoureuse. Troisièmement, compte tenu de la durée de l'intervention de 12 semaines et d'une surveillance étroite tout au long de l'essai, l'absence de supplémentation en calcium et en vitamine D a été jugée éthiquement acceptable selon les critères d'éligibilité de l'étude et les procédures de surveillance. Ce dispositif vise à répondre à une question clinique essentielle : la monothérapie par la décoction Weishen peut-elle améliorer les symptômes cliniques, la gravité de la douleur, le métabolisme osseux et la densité minérale osseuse chez les patients âgés atteints d'ostéoporose sénile de type déficience du yang du rein ?
Cette étude vise à combler le manque de recherches à ce sujet. À notre connaissance, il s'agit du premier essai clinique évaluant l'efficacité et la sécurité de la décoction Weishen, utilisée seule (sans médicaments anti-ostéoporotiques conventionnels), dans l'ostéoporose sénile de type déficience du yang du rein. Les résultats fourniront des données préliminaires permettant d'appuyer l'application clinique précise de cette formule et orienteront la conception d'essais cliniques confirmatoires ultérieurs.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Cette étude a été réalisée conformément aux principes de la Déclaration d'Helsinki. L'étude a été approuvée par le comité d'éthique de l'hôpital central de Xuzhou (numéro d'approbation : XZXY-LK-20230320-037). L'essai a été enregistré dans le système national d'enregistrement de la recherche médicale (n° : MR-32-23-014328).
Conception de l'essai
Il s'agissait d'un essai clinique prospectif, monocentrique, randomisé, en double aveugle et contrôlé par placebo, conçu pour évaluer l'efficacité clinique et la sécurité de la décoction Weishen en monothérapie chez des patients atteints d'ostéoporose sénile avec déficience du yang rénal.
Recrutement et inscription
Les participants ont été recrutés auprès du cabinet externe du service d'orthopédie et de médecine traditionnelle chinoise (MTC) de l'hôpital central de Xuzhou entre avril 2023 et septembre 2024. Un coordinateur de recherche a passé en revue quotidiennement les dossiers médicaux électroniques afin d'identifier les patients âgés de 60 à 80 ans portant un diagnostic d'ostéoporose (codes M80–M81) et présentant des symptômes de douleur dorsale, de raideur et de faiblesse au niveau du dos et des genoux. Les patients potentiellement éligibles ont ensuite été contactés par téléphone à l’aide d’un script standardisé expliquant l’objectif de l’étude, le dispositif en double aveugle contrôlé contre placebo d’une durée de 12 semaines, l’absence de supplémentation de fond en calcium ou en vitamine D, ainsi que la disponibilité d’un traitement de secours si nécessaire. Les patients restant intéressés ont été convoqués à une visite de dépistage. Lors de cette visite, un consentement éclairé écrit a été obtenu de tous les participants avant toute procédure spécifique à l’étude. Un registre de dépistage a été tenu à jour afin de noter tous les patients contactés, les motifs d’exclusion et ceux ayant refusé de participer. Après obtention du consentement, un prélèvement sanguin à jeun a été effectué afin de mesurer, à l’aide d’un analyseur biochimique automatisé, la 25-hydroxyvitamine D₃ sérique (une concentration ≥20 ng/mL était requise pour l’inclusion), le calcium, le phosphore et les marqueurs du remodelage osseux (PINP, β-CTX, OC). Une densitométrie osseuse par absorptiométrie à rayons X à double énergie (DXA) a été réalisée pour mesurer la densité minérale osseuse au niveau de la colonne lombaire (L1–L4) et du col fémoral gauche. La différenciation des syndromes en MTC a été effectuée indépendamment par deux médecins MTC titulaires à l’aide d’un formulaire normalisé de rapport de cas (CRF) ; toute divergence a été résolue par discussion avec un troisième médecin MTC senior. Tous les critères d’inclusion et d’exclusion ont été vérifiés à l’aide d’une liste de contrôle préimprimée. Les participants éligibles ont ensuite été programmés pour une évaluation de base dans un délai de 7 jours précédant la randomisation.
Calcul de la taille de l'échantillon
La taille de l'échantillon a été calculée en fonction du critère principal de jugement — le taux d'efficacité total (critère de nature binaire). Selon deux méta-analyses publiées précédemment sur les interventions de médecine traditionnelle chinoise (MTC) dans l'ostéoporose primitive13,14, les taux d'efficacité totaux rapportés (basés sur la réduction du score syndromique en MTC) pour les formules à base de plantes reconstituantes du rein variaient approximativement de 60 % à 75 % dans les groupes traités et de 35 % à 50 % dans les groupes placebo ou témoins. À partir de ces estimations, des taux d'efficacité de 66 % pour le groupe Weishen Decoction et de 40 % pour le groupe placebo ont été supposés. En utilisant un seuil de signification bilatéral α = 0,05 et une puissance β = 0,20 (puissance = 80 %), l'estimation de la taille de l'échantillon pour comparer deux proportions indépendantes a été réalisée à l'aide d'un logiciel spécialisé de calcul de taille d'échantillon. Les paramètres suivants ont été saisis : p1 = 0,66, p2 = 0,40, α = 0,05, puissance = 0,80, rapport d'affectation N2/N1 = 1. Le calcul a indiqué qu'il fallait 33 patients par groupe. En tenant compte d'un taux de désistement approximatif de 10 %, une taille d'échantillon totale de 72 patients a finalement été déterminée, avec 36 patients dans chaque groupe. Les résultats du logiciel et les paramètres d'analyse ont été sauvegardés sous forme de fichier PDF et archivés dans le dossier maître de l'essai.
Randomisation et aveugle
Une méthode de randomisation par blocs stratifiés a été utilisée. Les facteurs de stratification étaient le groupe d'âge (60–70 ans contre 71–80 ans) et le sexe (homme contre femme). Une taille de bloc fixe de 4 a été appliquée. Un statisticien indépendant, non impliqué dans le recrutement des participants, le traitement ou l'évaluation de l'efficacité, a utilisé un logiciel de randomisation pour générer la séquence d'affectation. La procédure suivante a été suivie : (1) un nouveau jeu de données vierge a été créé avec 72 lignes ; (2) les variables de stratification (groupe d'âge et sexe) ainsi qu'un identifiant séquentiel du participant (1–72) ont été saisis ; (3) au sein de chaque strate, un nombre aléatoire uniforme compris entre 0 et 1 a été généré ; (4) les participants ont été triés par strate puis par nombre aléatoire ; (5) au sein de chaque bloc de taille 4, les deux premiers ont été affectés à la décoction Weishen (code A) et les deux suivants au placebo (code B) ; (6) le tableau final d'affectation a été imprimé. La séquence aléatoire a été imprimée et placée dans des enveloppes opaques numérotées séquentiellement, puis scellées. Ces enveloppes ont été conservées dans un placard verrouillé à la pharmacie centrale de l'hôpital, accessible uniquement au pharmacien dispensateur, qui n'était impliqué dans aucune autre étape de l'essai. Après l'inclusion et l'évaluation initiale, le coordinateur de recherche attribuait au participant suivant l'identifiant disponible suivant (en ordre croissant) et récupérait l'enveloppe correspondante auprès de la pharmacie. L'enveloppe n'était ouverte par le pharmacien qu'après que le participant eut terminé toutes les évaluations initiales et que son éligibilité eut été confirmée. Le pharmacien préparait alors le médicament d'étude selon le code d'affectation et enregistrait l'attribution dans un registre d'affectation sécurisé (conservé dans un dossier verrouillé séparé). Les médicaments d'étude (granulés de décoction Weishen et placebo correspondant) étaient identiques en apparence, odeur, conditionnement et poids (chaque sachet pesait environ 12,05 g). La pharmacie préparait une fourniture de 4 semaines de médicament d'étude pour chaque participant, conformément à l'enveloppe de randomisation. Pour chaque participant, un ensemble de récipients étiquetés (un par intervalle de 4 semaines) était rempli des sachets attribués. Chaque étiquette de récipient indiquait l'identifiant du participant, le numéro du récipient (par exemple, W1, W2, W3 pour les semaines 1–4, 5–8, 9–12) et l'instruction « Prendre un sachet deux fois par jour après les repas ». Un registre de dispensation distinct enregistrait l'identifiant du participant, le numéro du récipient, le nombre de sachets dispensés (28 par récipient), la date de dispensation et les initiales du pharmacien dispensateur. Ce registre était signé et daté à la fois par le pharmacien et par un second technicien de pharmacie indépendant ayant vérifié le nombre de sachets. Les participants, les investigateurs cliniciens (responsables de l'inclusion, du traitement et du suivi), les évaluateurs de l'efficacité et les statisticiens des données étaient tous aveugles aux affectations de groupe, lesquelles sont restées cachées jusqu'à la clôture de la base de données et l'achèvement des analyses prédéfinies. Aucun événement de rupture involontaire de l'aveugle n'est survenu durant l'étude.
Critères diagnostiques
Le diagnostic médical occidental de l'ostéoporose était basé sur les Lignes directrices pour le diagnostic et le traitement de l'ostéoporose primitive (2022)15. La densitométrie ostéodensitométrique à rayons X à double énergie a été utilisée pour mesurer la densité minérale osseuse au niveau de la colonne lombaire (L1–L4) ou du col fémoral, et un score T ≤−2,5 a été utilisé pour confirmer le diagnostic16. Les critères diagnostiques de la médecine traditionnelle chinoise (MTC) pour le syndrome de déficience du yang du rein suivaient le consensus d'experts sur la MTC pour la prévention et le traitement de l'ostéoporose primitive (2020)16. Les symptômes principaux étaient des douleurs froides au dos et à la taille, ainsi qu'une faiblesse et une douleur au niveau de la taille et des genoux. Les symptômes secondaires comprenaient l'aversions au froid et une préférence pour la chaleur (aggravée par le froid), ainsi qu'une miction fréquente ou une nycturie. Les observations de la langue et du pouls incluaient une langue pâle et gonflée avec un enduit blanc et glissant, ainsi qu'un pouls profond, fin ou lent. Le diagnostic nécessitait la présence de tous les symptômes principaux, ainsi que d'au moins un symptôme secondaire, combinés aux signes observés sur la langue et le pouls. Chaque symptôme a été quantifié afin de calculer un score total du syndrome en MTC. Selon le consensus d'experts sur la MTC pour la prévention et le traitement de l'ostéoporose primitive (2020)17, les symptômes principaux (douleurs froides au dos et à la taille, douleur et faiblesse de la taille et des genoux) ont été évalués selon une échelle à quatre niveaux notée 0, 2, 4 ou 6 (0 = absent, 2 = léger, 4 = modéré, 6 = sévère), la gravité de la douleur froide au dos et à la taille étant calibrée selon les scores VAS (léger : 1–3 ; modéré : 4–6 ; sévère : 7–10). Les symptômes secondaires (activité lombaire limitée, aversion au froid et préférence pour la chaleur, miction fréquente ou nycturie) ont été notés selon une échelle 0–1–2–3 (0 = absent, 1 = léger, 2 = modéré, 3 = sévère). Tous les évaluateurs ont été formés à ces critères et ont effectué un test pilote sur 10 patients avant l'étude afin d'assurer une cohérence inter-observateurs (coefficient de corrélation intraclasse ≥0,85).
Critères d'inclusion, d'exclusion et de retrait
Les critères d'inclusion étaient les suivants : âge compris entre 60 et 80 ans ; répondre aux critères diagnostiques médicaux occidentaux susmentionnés et au tableau de déficience du yang du rein en MTC ; absence de traitement par des médicaments affectant le métabolisme osseux (par exemple, bisphosphonates, tér iparatide, dénosumab) au cours des 3 mois précédant l'inclusion ; état hémodynamique stable, conscience claire, capacité à coopérer aux évaluations par échelle et au suivi ; participation volontaire accompagnée d'un consentement éclairé signé. Les critères d'exclusion étaient les suivants : ostéoporose secondaire (par exemple, hyperparathyroïdie, syndrome de Cushing, utilisation prolongée de glucocorticoïdes) ; maladies primaires graves associées du cœur, du foie, des reins ou du système hématologique, ou tumeurs malignes ; antécédents d'hypersensibilité ou allergie connue à un quelconque ingrédient du médicament étudié ; fractures de compression lombaires associées, déformations rachidiennes sévères ou antécédents de remplacement articulaire affectant la mesure de la DMO et compromettant sa précision ; trouble cognitif ou psychiatrique empêchant le consentement éclairé ou l'achèvement des procédures de l'étude ; participation simultanée à une autre étude clinique. Les critères de discontinuation et de retrait étaient les suivants : survenue d'événements indésirables graves jugés par l'investigateur comme incompatibles avec la poursuite de l'étude ; mauvaise observance par le participant (taux d'observance thérapeutique <80 % ou perte de vue) ; retrait du consentement ; survenue d'événements cliniques nécessitant un traitement standard et une intervention urgente pendant l'étude.
Méthodes de traitement
Cette étude n'a pas inclus de pharmacothérapie conventionnelle (traitement de fond : calcium et vitamine D). Les participants ont reçu soit la décoction Weishen, soit un placebo correspondant, afin d'évaluer son efficacité indépendante. Le groupe recevant la décoction Weishen a pris par voie orale des granulés de décoction Weishen (préparés par une entreprise pharmaceutique chinoise ; n° de lot : 20240217). Les granulés ont été fabriqués selon un procédé standardisé d'extraction aqueuse et de séchage par pulvérisation. L'équivalent quotidien en plante brute (total : 111 g) a donné environ 20,5 g d'extrait après séchage par pulvérisation. Après ajout de dextrine (15 % p/p), le poids total quotidien des granulés était d'environ 24,1 g, réparti équitablement entre deux sachets (chaque sachet contenant environ 12,05 g de granulés, équivalant à 55,5 g de plante brute et 10,25 g d'extrait sec par sachet). Les participants ont dissous un sachet dans 150 à 200 mL d'eau tiède et l'ont consommé après le petit-déjeuner, puis à nouveau après le dîner. Le groupe témoin a reçu par voie orale des granulés placebo identiques en apparence, couleur, odeur et goût (n° de lot : 20240211 ; composés de dextrine, de caramel et de colorant alimentaire, sans activité pharmacologique), conditionnés de manière identique et selon le même schéma posologique. La durée du traitement pour les deux groupes était de 12 semaines. Tout au long de la période de traitement de 12 semaines, les patients ont été suivis aux semaines 4, 8 et 12. Tout participant présentant une nouvelle fracture de fragilité, une aggravation importante des douleurs dorsales limitant la mobilité ou une détérioration cliniquement significative de l'état fonctionnel devait être retiré de l'essai et orienté vers une prise en charge standard du traitement de l'ostéoporose. Aucun retrait de ce type n'a eu lieu.
Surveillance de l'observance
L'observance du traitement a été évaluée à l'aide d'une méthode combinée de comptage des sachets et de journal tenu par le patient. Un approvisionnement de 4 semaines, pris deux fois par jour, devrait normalement contenir 56 sachets. Les participants ont reçu l'instruction de rapporter tous les sachets, utilisés et inutilisés, lors de chaque visite de suivi (semaines 4, 8 et 12). À chaque visite, le personnel de l'étude comptait les sachets rapportés et notait le nombre sur un journal normalisé d'observance.
Le taux d'observance pour chaque intervalle a été calculé comme suit :
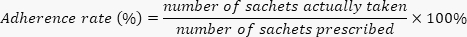
où « nombre de sachets effectivement pris » a été calculé à partir de (sachets distribués lors de la visite précédente) − (sachets rendus lors de la visite actuelle).
Chaque participant a également reçu un journal papier pour noter la date et l'heure de chaque prise de sachet. Les journaux étaient examinés et signés par le coordinateur de l'étude à chaque visite de suivi. Les écarts entre les entrées du journal et le nombre de sachets utilisés étaient résolus par des entretiens avec les participants ; en cas de désaccord persistant, l'estimation la plus prudente était retenue. Un taux d'observance ≥80 % sur l'ensemble de la période de 12 semaines était considéré comme acceptable. Les participants présentant une observance <80 % à la semaine 4 ou à la semaine 8 recevaient des conseils supplémentaires ; si l'observance restait <80 % lors de la visite suivante, ils étaient considérés comme non observants et exclus de l'analyse en population en protocole (mais continuaient d'être suivis pour la sécurité et inclus dans l'analyse en intention de traiter). En cas d'oubli d'une dose, les participants devaient s'abstenir de doubler la dose suivante et reprendre le schéma habituel.
Mesures d'observation et méthodes d'évaluation
Le critère de jugement principal était le taux d'efficacité total, défini comme la réduction du score du syndrome en médecine traditionnelle chinoise (MTC). Les scores des syndromes MTC ont été évalués avant le traitement et après 12 semaines de traitement. Selon la méthode Nimodipine ([(score de base − score post-traitement) / score de base] × 100 %), une « amélioration marquée » correspondait à une réduction du score du syndrome ≥ 70 %, une « amélioration » à une réduction comprise entre 30 % et 69 %, et une « inefficacité » à une réduction < 30 %. <70 %, et « inefficace » comme taux de réduction <30 %. Le taux d'efficacité total a été calculé selon la formule suivante : (nombre de participants classés comme très efficace ou efficace) / nombre total de cas × 100 %. Les critères d'évaluation secondaires principaux étaient la variation du score total du syndrome de la médecine traditionnelle chinoise (variable continue) et la variation de l'intensité de la douleur lombaire mesurée par l'échelle visuelle analogique (EVA, échelle de 0 à 10).17Les critères d'évaluation secondaires exploratoires comprenaient les variations de la densité minérale osseuse (DMO) au niveau de la colonne lombaire et du col fémoral, les modifications des marqueurs sériques du métabolisme osseux (PINP, β-CTX, OC, Ca, P, 25(OH)D₃, phosphatase alcaline osseuse (BALP)) et les indices de sécurité. La DMO a été mesurée à l’aide d’un appareil DXA par le même technicien certifié, aveugle à l’affectation au groupe, au moment du bilan initial (dans les 7 jours précédant la randomisation) et lors de la visite de suivi post-traitement (dans les 12 semaines suivant la fin du traitement).4,19Du sang veineux à jeun a été prélevé avant le traitement et après 12 semaines afin de mesurer les marqueurs du métabolisme osseux à l’aide d’un analyseur immuno-enzymatique automatisé par électrochimiluminescence. La sécurité a été évaluée par une surveillance continue des événements indésirables (EI), des examens biologiques programmés (numération formule sanguine complète, analyse d’urine, tests de fonction hépatique et rénale, électrocardiogramme (ECG)) réalisés au début de l’étude et à la semaine 12, ainsi que par des examens cliniques à chaque visite (semaines 4, 8 et 12). Tous les EI ont été recueillis par déclaration spontanée et interrogation active lors de chaque visite. La gravité a été évaluée selon les critères de l’
Critères de terminologie courante des événements indésirables (CTCAE).
Instructions de sécurité clinique et règles d'interruption
Un comité indépendant de surveillance des données et de la sécurité (DSMB), composé d'un pharmacologue clinicien, d'un gériatre et d'un biostatisticien, se réunissait toutes les six semaines pour examiner toutes les données de sécurité. Les règles de sécurité suivantes avaient été prédéfinies. Tout événement indésirable grave (EIG)—défini comme un décès, un événement mettant la vie en danger, une hospitalisation initiale ou prolongée, une invalidité persistante ou importante, ou une anomalie congénitale, ou une prolongation de l'hospitalisation existante, une invalidité persistante ou significative, ou une anomalie congénitale—devait être signalé au comité d'éthique dans les 24 heures et au DSMB dans les 48 heures. La levée de l'aveugle du participant concerné ne pouvait être effectuée par le chercheur principal que si la connaissance de l'affectation au traitement était jugée essentielle pour la prise en charge du patient. La procédure de levée de l'aveugle était gérée par la pharmacie centrale, qui conservait le code d'affectation dans une enveloppe scellée. Si un EIG était jugé possiblement, probablement ou certainement lié au médicament à l'étude, le DSMB recommanderait l'arrêt du traitement pour le participant concerné et, en cas d'apparition de plusieurs EIG similaires, la suspension de l'ensemble de l'essai. En ce qui concerne les événements indésirables non graves, le traitement pouvait être poursuivi à la discrétion de l'investigateur ; si un événement indésirable provoquait une gêne persistante ou devenait modéré à sévère (grade 2 ou supérieur) et ne disparaissait pas dans les 7 jours, l'investigateur pouvait retirer le participant de l'étude. L'essai serait arrêté prématurément si : (i) deux EIG ou plus étaient liés au médicament à l'étude ; (ii) une toxicité grave non reconnue auparavant apparaissait ; ou (iii) le DSMB recommandait l'arrêt en raison d'un échec thérapeutique ou d'un risque préjudiciable.
Traitement des données et méthodes statistiques
Tous les formulaires de rapport de cas (CRF) ont été remplis par des coordinateurs d'étude formés et saisis indépendamment deux fois dans une base de données électronique par deux agents de saisie distincts. Les deux saisies ont été comparées à l’aide du module de validation intégré au logiciel ; les divergences ont été résolues en se référant aux documents sources originaux. Un journal des demandes de clarification des données a été tenu à jour. Après que le dernier participant eut terminé la visite de la semaine 12 et que toutes les demandes eurent été résolues, l'investigateur principal et le gestionnaire des données ont verrouillé la base de données. La base verrouillée a été exportée vers un logiciel d'analyse statistique pour traitement. Le fichier de syntaxe contenant toutes les transformations des données, les étiquettes des variables et les commandes d'analyse (y compris le test χ2 pour le critère de jugement principal, les tests t indépendants pour les scores de variation et les analyses de sensibilité par ANCOVA) a été sauvegardé et archivé avec le dossier maître de l'essai. L'analyse statistique a été effectuée à la fois sur le groupe d'analyse complet (Full Analysis Set) et sur le groupe selon le protocole (Per-Protocol Set) ; comme aucun patient n’a abandonné l’étude et qu’aucune déviation majeure au protocole n’est survenue, les deux groupes étaient identiques. Pour le critère de jugement principal (taux d'efficacité total), le test χ2 a été utilisé. Pour les critères secondaires continus, les scores de variation (post-traitement moins valeur initiale) ont été comparés entre les groupes à l’aide de tests t pour échantillons indépendants (pour les variations normalement distribuées) ou de tests U de Mann-Whitney (pour les variations non normalement distribuées). En tant qu’analyse de sensibilité, une analyse de covariance (ANCOVA) a été réalisée afin de tenir compte des valeurs initiales, conduisant à des résultats concordants. Tous les tests statistiques étaient bilatéraux, une valeur de P < 0,05 étant considérée comme statistiquement significative. Aucune analyse intermédiaire n’avait été prévue ni réalisée.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Flux des participants, validation de l'aveugle et exhaustivité du suivi
Randomisation et affectation
Soixante-douze patients ont été randomisés (36 vers la décoction Weishen, 36 vers le placebo). Les 72 patients ont reçu l'intervention attribuée ; aucune déviation au protocole n'a été observée.
Intégrité de l'aveugle
L'aveugle n'a pas été évalué formellement ...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Cette étude, menée selon un essai randomisé, en double aveugle et contrôlé par placebo rigoureusement conçu, a évalué l'efficacité clinique et la sécurité de la formule traditionnelle chinoise Weishen Decoction, administrée seule (sans aucune pharmacothérapie conventionnelle), dans le traitement de l'ostéoporose sénile due à un déficit du yang rénal. Les résultats indiquent qu'après 12 semaines d'intervention, par rapport au placebo, Weishen Decoction a significativement amélioré les symptômes cliniques fondamentaux du d...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Intérêts concurrents : Les auteurs n'ont pas d'intérêts financiers ou non financiers pertinents à divulguer.
Remerciements
Financement : Cette recherche n'a reçu aucun financement externe.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Interventions étudiées | |||
| Granulés de Weishen Decoction | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, Chine | Lots 20240217 | Granulés de Weishen Decoction |
| Granulés placebo | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, Chine | Lots 20240211 | Granulés simulés placebo |
| Mesures osseuses et métaboliques | |||
| Discovery Wi | Hologic, Inc., Marlborough, MA, États-Unis | N/A | Appareil de densitométrie osseuse par absorptiométrie à rayons X à double énergie (DXA) |
| Module Cobas e 601 | Roche Diagnostics, Mannheim, Allemagne | N/A | Analyseur immuno-automatisé par électrochimioluminescence |
| Module Cobas c 701 | Roche Diagnostics, Mannheim, Allemagne | N/A | Analyseur biochimique automatisé |
| Tests de sécurité et examens de laboratoire de routine | |||
| XN-9000 | Sysmex Corporation, Kobe, Japon | N/A | Analyseur d'hémogramme automatisé |
| Clinitek Atlas | Siemens Healthineers, Erlangen, Allemagne | N/A | Système automatisé d'analyse d'urine |
| AU5800 | Beckman Coulter, Brea, CA, États-Unis | N/A | Analyseur de chimie clinique automatisé |
| CardioFax V6.0 | Nihon Kohden, Tokyo, Japon | N/A | Électrocardiographe |
| Contrôle qualité | |||
| (non précisé) | (non précisé) | N/A | Système de chromatographie liquide à haute performance (HPLC) |
| Logiciels pour la gestion et l'analyse des essais | |||
| PASS 15.0 | NCSS, LLC, Kaysville, UT, États-Unis | N/A | Logiciel de calcul de taille d'échantillon |
| SPSS 22.0 | IBM Corp., Armonk, NY, États-Unis | N/A | Logiciel de randomisation |
| EpiData 3.1 | The EpiData Association, Odense, Danemark | N/A | Logiciel de base de données électronique |
| SPSS 22.0 | IBM Corp., Armonk, NY, États-Unis | N/A | Logiciel d'analyse statistique |
| Matériel et consommables | |||
| (non précisé) | (non précisé) | N/A | Sachets (emballage) |
| (non applicable) | (non applicable) | N/A | Carnet du patient |
Références
- Vilaca T, Eastell R, Schini M. Osteoporosis in men. Lancet Diabetes Endocrinol. 2022;10(4):273–83.
- Cotts KG, Cifu AS. Treatment of osteoporosis. JAMA. 2018;319(10):1040–1.
- Hoong CWS, Saul D, Khosla S, Sfeir JG. Advances in the management of osteoporosis. BMJ. 2025;390. doi:10.1136/bmj-2024-081250.
- Johnston CB, Dagar M. Osteoporosis in older adults. Med Clin North Am. 2020;104(5):873–84.
- Kaufman JM. Management of osteoporosis in older men. Aging Clin Exp Res. 2021;33(6):1439–52.
- Chen YJ, et al. Osteoporosis treatment: current drugs and future developments. Front Pharmacol. 2024;15:1456796. doi:10.3389/fphar.2024.1456796.
- Ensrud KE. Bisphosphonates for postmenopausal osteoporosis. JAMA. 2021;325(1):96.
- Chai SJ, et al. The efficacy and safety of denosumab, risedronate, alendronate and teriparatide to treat male osteoporosis: a systematic review and Bayesian network meta-analysis. Front Endocrinol (Lausanne). 2025;16:1579101. doi:10.3389/fendo.2025.1579101.
- Unschuld PU, Tessenow H, Zheng J. Huang Di Nei Jing Su Wen: An Annotated Translation of Huang Di’s Inner Classic—Basic Questions. University of California Press; Berkeley, CA; 2011.
- Ding X, et al. The nexus between traditional Chinese medicine and immunoporosis: implications in the treatment and management of osteoporosis. Phytother Res. 2025;39(4):1826–46.
- Shu B, Shi Q, Wang YJ. Shen (kidney)-tonifying principle for primary osteoporosis: to treat both the disease and the Chinese medicine syndrome. Chin J Integr Med. 2015;21(9):656–61.
- Zhang P, et al. Research on the bone-protective effect of Weishen Decoction by regulating the TGF-β/Smad2 and MAPK pathways in osteoporosis. Chinese Journal of Osteoporosis. 2025;31:806–11.
- Ma X, Ma Y, Guo Y. Meta-analysis of the efficacy of tonifying the kidney, strengthening the spleen and activating the blood in treating postmenopausal osteoporosis. Chinese Journal of Osteoporosis. 2022;(4):527–35.
- Wang B, et al. Meta-analysis of tonifying the kidney, strengthening the spleen and activating the blood in treating primary osteoporosis in middle-aged and older adults. Chinese Journal of Osteoporosis. 2021;27:7–13.
- Zhang Z. Guidelines for the diagnosis and treatment of primary osteoporosis (2022). Chinese Journal of Osteoporosis and Bone Mineral Research. 2022;15:573–611.
- Yang J, Zeng Y, Yu W. Criteria for osteoporosis diagnosis: a systematic review and meta-analysis of osteoporosis diagnostic studies with DXA and QCT. EClinicalMedicine. 2025;83:103244. doi:10.1016/j.eclinm.2025.103244.
- Ge J, et al. Expert consensus on traditional Chinese medicine for the prevention and treatment of primary osteoporosis. Chinese Journal of Osteoporosis. 2020;26:7–15.
- Chiu LYL, et al. The evaluation of smartphone versions of the visual analogue scale and numeric rating scale as postoperative pain assessment tools: a prospective randomized trial. Can J Anaesth. 2019;66(6):706–15.
- Bischoff-Ferrari HA, et al. Effect of vitamin D on falls: a meta-analysis. JAMA. 2004;291(16):1999–2006.
- Zhai X, et al. Treating different diseases with the same method—a traditional Chinese medicine concept analyzed for its biological basis. Front Pharmacol. 2020;11:946. doi:10.3389/fphar.2020.00946.
- Zhang T, et al. Psoralen accelerates bone fracture healing by activating both osteoclasts and osteoblasts. FASEB J. 2019;33(4):5399–410.
- Kim SC, et al. Polysaccharides from Psoralea corylifolia seeds suppress osteoclastogenesis and alleviate osteoporosis. Int J Biol Macromol. 2025;315(Pt 2):144423. doi:10.1016/j.ijbiomac.2025.144423.
- Ma X, et al. Effects of Eucommia ulmoides leaf extracts and Caltrate on osteoblast proliferation and differentiation. Bioact Carbohydr Diet Fibre. 2024;32:100448. doi:10.1016/j.bcdf.2024.100448.
- Liu H, et al. Synthetic biology-based bacterial extracellular vesicles displaying BMP-2 and CXCR4 to ameliorate osteoporosis. J Extracell Vesicles. 2024;13(4). doi:10.1002/jev2.12429.
- Huang Y, et al. The role of Wnt signalling in osteoporosis: a bibliometric analysis. Biomater Transl. 2025;6(3):345–58.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.