Ce protocole décrit l'établissement d'organoïdes tumoraux coliques dérivés de patients en co-culture avec des lymphocytes autologues, suivis d'un traitement par de petites molécules thérapeutiques et des inhibiteurs de points de contrôle immunitaire afin d'évaluer la réactivité des lymphocytes T et l'efficacité du traitement.
Article de méthode
Un cadre multimodal pour évaluer les co-cultures d'organoïdes de tumeurs du côlon dérivés de patients et de cellules immunitaires
* These authors contributed equally
Dans cet article
Résumé
Résumé
Les lymphocytes T jouent un rôle clé dans l'immunothérapie anticancéreuse, et la compréhension de leurs interactions avec les tumeurs est essentielle au développement de nouvelles immunothérapies. Ce protocole décrit étape par étape la procédure d'établissement d'organoïdes dérivés de patients atteints d'un cancer colorectal (PDO) à partir de notre biobanque, ainsi que la mise en place de systèmes de co-culture autologues PDO-lymphocytes T. À l'aide de la coloration par Annexine V NIR et de la détection de la caspase-3 clivée, nous avons normalisé des protocoles de cytométrie en flux pour les colorations membranaires et intracellulaires afin d'évaluer la réactivité et la cytotoxicité des lymphocytes T, ainsi que la destruction des organoïdes tumoraux. En complément des analyses par cytométrie en flux, le protocole inclut des approches méthodologiques pour des tests fonctionnels, tels que les dosages ELISpot permettant de quantifier la sécrétion de la granzyne B et de la perforine, ainsi que l'imagerie en temps réel pour suivre au fil du temps la destruction tumorale médiée par les lymphocytes T, grâce à la détection de l'apoptose basée sur l'Annexine V. Ce protocole détaille également la mise en place des conditions de co-culture, y compris l'incorporation d'inhibiteurs ciblés et d'inhibiteurs de points de contrôle immunitaires, en traitement monothérapeutique ou en combinaison. Des recommandations sont fournies pour le choix et l'application de marqueurs immunologiques et tumoraux clés, notamment CD137 pour la réactivité des lymphocytes T, CD107a pour la dégranulation des lymphocytes T, la caspase-3 pour l'apoptose tumorale et Ki67 pour la prolifération tumorale. Dans son ensemble, cet article propose un cadre complet et reproductible pour l'établissement d'organoïdes de cancer colorectal, la culture et l'expansion de lymphocytes T autologues, la mise en place de co-cultures, l'application de perturbations thérapeutiques et les analyses ultérieures par cytométrie en flux, ELISpot, microscopie confocale et imagerie en temps réel.
Introduction
Le cancer colorectal (CCR) demeure l'une des principales causes de mortalité liée au cancer dans le monde, malgré les progrès réalisés dans le dépistage précoce et les thérapies multimodales1. L'un des principaux défis pour améliorer les résultats chez les patients réside dans l'absence de modèles précliniques capables de reproduire fidèlement l'architecture complexe, l'hétérogénéité intratumorale, les interactions tumeur-immunité et les réponses thérapeutiques observées dans le CCR humain2,3,4,5,6. Les modèles classiques, notamment les modèles murins génétiquement modifiés (GEMM) et les greffons dérivés de patients (PDX), ont considérablement fait avancer la recherche sur le CCR, mais présentent des limites notables. Les GEMM ne parviennent souvent pas à refléter la diversité des tumeurs humaines et sont développés dans des microenvironnements murins sensiblement différents de la physiologie humaine. De même, les modèles PDX conservent certains aspects de l'hétérogénéité tumorale, mais sont coûteux, longs à établir, dépendants de souris immunodéficientes et limités dans l'étude des réponses immunitaires spécifiques à l'humain en raison de différences propres aux espèces7,8. Par ailleurs, les restrictions croissantes concernant l'utilisation d'animaux de laboratoire soulignent la nécessité de développer des alternatives plus pertinentes sur le plan humain et plus durables sur le plan éthique.
Ces dernières années, les organoïdes dérivés de patients (ODP) se sont imposés comme une plateforme révolutionnaire pour la recherche translationnelle en oncologie. Les organoïdes de cancer colorectal (CCR) générés à partir de prélèvements chirurgicaux ou de biopsies conservent les caractéristiques histologiques, génétiques et phénotypiques des tumeurs primitives, incluant la diversité clonale et les états cellulaires sensibles aux traitements. Ces propriétés font des ODP des outils précieux pour la modélisation des maladies, la génomique fonctionnelle, la découverte de biomarqueurs et la médecine personnalisée7,8,9,10,11. De manière importante, l'intégration de composants immunitaires humains dans les systèmes d'organoïdes a encore élargi leur utilité. La co-culture d'organoïdes de CCR avec des cellules mononucléées du sang périphérique (PBMC) ou des sous-populations immunitaires modifiées permet d'étudier les interactions tumeur-immunité, les mécanismes d'échappement immunitaire, la présentation d'antigènes et les réponses aux immunothérapies dans un système physiologiquement pertinent12. Ces modèles permettent d'évaluer les inhibiteurs de points de contrôle, les thérapies par CAR-T/TCR et les anticorps bispécifiques, tout en fournissant des informations sur les biomarqueurs prédictifs et les mécanismes de résistance.
Outre l'immunothérapie, les organoïdes de CCR sont devenus de plus en plus importants pour le criblage de médicaments et les applications d'oncologie de précision. Des cultures dérivées de patients peuvent être testées contre des agents chimiothérapeutiques et des thérapies ciblées afin de prédire les réponses individuelles au traitement, plusieurs études ayant démontré des corrélations entre les réponses des organoïdes et les résultats cliniques. Ces systèmes offrent donc une alternative évolutive et centrée sur le patient aux approches conventionnelles basées sur les animaux10,13,14,15,16,17,18.
Ici, un protocole réalisable et reproductible est présenté pour établir des organoïdes dérivés de patients atteints de CCR et pour les intégrer à des systèmes de co-culture immunitaire destinés à la recherche translationnelle et préclinique. Les tissus tumoraux sont dissociés enzymatiquement et inclus dans une matrice extracellulaire tridimensionnelle dans des conditions de croissance optimisées qui préservent l'hétérogénéité tumorale et la différenciation des lignées cellulaires. Les organoïdes établis peuvent être amplifiés, congelés, manipulés génétiquement et utilisés pour des applications en aval, notamment la caractérisation moléculaire, les études d'effets de médicaments et le profilage immunitaire. En outre, la co-culture avec des PBMC permet d'évaluer la cytotoxicité médiée par le système immunitaire, la sensibilité au blocage des points de contrôle immunitaires et l'activation immunitaire spécifique à la tumeur.
Nous décrivons en outre des protocoles de traitement des tissus, d'évaluation de la qualité des organoïdes, d'analyse cytométrique en flux, d'imagerie en immunofluorescence et de surveillance immunitaire basée sur le test ELISpot. Dans leur ensemble, ces systèmes fondés sur les organoïdes offrent une plateforme éthiquement durable et cliniquement pertinente pour l'étude de la biologie du cancer colorectal (CRC), de la résistance thérapeutique, de l'hétérogénéité tumorale et des réponses à l'immunothérapie. Les progrès continus dans l'ingénierie des organoïdes et l'intégration du microenvironnement confirment le rôle central de ces modèles dans la recherche future sur le CRC et en oncologie de précision.
Protocole
Tous les patients ont donné leur consentement éclairé conformément au protocole approuvé par le comité d'éthique (IRB) du biobanque du Montefiore Einstein Comprehensive Cancer Center (Einstein IRB# 2021-13730). La coordination clinique et le soutien réglementaire ont été assurés par le Cancer Clinical Trials Office (CCTO). Les tissus tumoraux ont été collectés après la résection chirurgicale et l'analyse histopathologique de routine, puis traités pour fixation au formol, génération d'organoïdes dérivés du patient, ou cryoconservation dans du DMEM contenant 20 % de FBS et 10 % de DMSO. Toutes les préparations de réactifs figurent dans Table 1.
1. Mise en place d'une culture d'organoïdes tumoraux à partir de tissu biopsique ou de résection (4 h)
- Placer le tissu tumoral fraîchement obtenu dans une boîte de Pétri stérile et le laver 5 fois avec du tampon de lavage pour organoïdes, chaque fois pendant 5 min sur de la glace. À l’aide d’un scalpel stérile ou d’aiguilles fines, découper le tissu en petits cubes d’environ 1–2 mm3.
REMARQUE : Conserver le tissu humide avec du tampon salin phosphate tamponné (PBS) froid pour éviter qu’il ne s’assèche pendant la dissection. - Transférer les fragments de tissu découpés dans un tube Falcon de 15 mL, les laver une fois avec du tampon salin phosphate de Dulbecco (DPBS) et centrifuger à 200 x g pendant 5 min à température ambiante (TA). Éliminer soigneusement le surnageant, puis transférer les cubes de tissu dans une plaque stérile de 6 puits ou une boîte de Pétri de 35 mm.
- À l’aide de ciseaux stériles, inclinés et autoclavés, réduire davantage le tissu en morceaux plus fins. Préparer une solution de Collagénase/Hyaluronidase 1X en diluant 1 mL dans 9 mL de DPBS. Ajouter 10 µL de Y-27632 (inhibiteur ROCK) et 20 µL de Primocin.
- Ajouter la solution de dissociation préalablement réchauffée dans le tube de 15 mL contenant les morceaux de tissu. Re-dilater l’embout de votre pipette P1000 avant de pipeter plusieurs fois pour agiter les morceaux de tissu.
- Incuber le tube de 15 mL dans un bain d’eau oscillant à 37 °C pendant 30 min, en inversant le tube toutes les 10 min. Laisser les morceaux de tissu se déposer, transférer la majeure partie de la solution de digestion dans un nouveau tube et centrifuger à 500 x g pendant 5 min à TA.
- Ajouter 1 mL de DMEM dans le tube de 15 mL d’origine et pipeter vigoureusement avec un embout P1000 préalablement traité pour dissocier mécaniquement les fragments de tissu et libérer des cryptes supplémentaires.
- Observer l’évolution au microscope pour vérifier si le tissu se décompose en cellules isolées ou en petits agrégats. Transférer 10–20 µL de votre DMEM contenant des morceaux de tissu dans une boîte de Pétri et examiner au microscope la présence de cryptes.
REMARQUE : Le temps d’incubation varie selon le type d’échantillon. Pour les biopsies, le temps d’incubation est de 15–30 min, et pour les résections chirurgicales, il est de 45–60 min. - Dès que les cryptes sont détectées (ou après 30 min pour les biopsies / 60 min pour les résections), arrêter la digestion en ajoutant un volume égal de milieu basal froid, puis centrifuger à 500 x g pendant 5 min à TA.
- Laver le culot avec du DPBS pour le resuspendre, puis centrifuger à nouveau. Optionnellement, transférer la suspension dans un tube conique et centrifuger à 300 x g pendant 5 min à TA afin de former un culot cellulaire.
REMARQUE : Pour le CRC, une lyse des globules rouges n’est généralement pas nécessaire. - Si le culot apparaît rouge, lyser les érythrocytes en incubant dans 5 mL de tampon de lyse des globules rouges pendant 15 min à TA. Après la lyse, remplir immédiatement le tube avec du PBS et centrifuger à nouveau.
- Laver le culot une fois avec DPBS. Centrifuger à 300 x g pendant 5 min à TA, puis éliminer le surnageant. Resuspendre le culot dans un petit volume de milieu. Compter les cellules viables à l’aide d’un hémocytomètre avec exclusion au bleu de trypan ou d’un compteur cellulaire automatisé.
- Resuspendre les cellules dans Matrigel froid (matrice de membrane basale) (facultatif : concentration d’environ 1,5–3 x 10⁴ cellules par 10 µL de milieu). Mélanger la suspension cellulaire avec la matrice de membrane basale à l’aide d’embouts larges et refroidis (certaines équipes utilisent un rapport 1:1 de matrice de membrane basale par rapport au milieu complet pour organoïdes).
REMARQUE : Conserver la matrice de membrane basale et tous les mélanges au froid pour éviter une polymérisation prématurée. - Plaquer environ 50 µL de gouttes du mélange cellules–matrice de membrane basale dans chaque puits d’une plaque de culture stérile de 24 puits préalablement réchauffée. Incuber la plaque à 37 °C pendant 10–12 min pour permettre à la matrice de membrane basale de durcir en forme de dôme (placer la plaque à l’envers).
- Après la solidification de la matrice de membrane basale, retourner la plaque à l’endroit. Ajouter soigneusement 500 µL/puits de milieu PDO contenant l’inhibiteur ROCK (1:1000) et le Primocin (1:500).
REMARQUE : Utiliser du Primocin dans tous les milieux de culture jusqu’à la constitution d’une banque biologique d’organoïdes congelés afin de prévenir toute contamination. - Renouveler le milieu d’organoïdes deux fois par semaine avec du milieu complet frais. Surveiller régulièrement la croissance des organoïdes au microscope.
2. Isolement des PBMC humains à partir du sang (2 h)
- Prélevez 5 mL d'Histopaque et répartissez-les dans des tubes Falcon stériles de 15 mL, équilibrez à température ambiante, puis déposez soigneusement un volume équivalent de sang humain frais (jusqu'à 5 mL) au-dessus. Superposez lentement le sang le long de la paroi du tube sur le Ficoll sans perturber l'interface ; maintenez le volume total ≤10 mL par tube.
REMARQUE : Maintenir des couches distinctes de Ficoll et de sang avant la centrifugation afin d'obtenir une séparation optimale. - Si vous utilisez plusieurs tubes, équilibrez-les correctement dans la centrifugeuse. Évitez de mélanger ou d'agiter. Le l'interface sang–Ficoll doit rester intacte.
- Centrifuger à 1500 x g pendant 15 min à température ambiante. Utiliser 0 réglages de frein pour éviter toute perturbation du gradient. Après centrifugation, des couches distinctes se formeront : a) la couche inférieure des globules rouges, b) l'interphase blanche des PBMC (cellules mononucléées du sang périphérique), et c) la couche supérieure de plasma. Aspirer délicatement et éliminer le plasma jusqu'à ce que la couche de l'interphase blanche devienne visible.
REMARQUE : Manipulez le tube délicatement pour éviter de perturber la couche de PBMC. - À l’aide d’une pipette stérile neuve, aspirer soigneusement le couche de buffy coat contenant des PBMC et transférer les cellules dans un nouveau tube stérile Tube Falcon de 15 mL. Pour éliminer le Ficoll et les plaquettes, laver les cellules deux fois avec 10 mL de PBSA (PBS + 0,1 % de BSA) par centrifugation à 1000 x g g pendant 7 min à température ambiante, en éliminant soigneusement le surnageant après chaque lavage.
- Pour éliminer les plaquettes résiduelles, laver une fois avec du PBSA, centrifuger à 200 x g pendant 7 min à température ambiante. Éliminer soigneusement le surnageant. Si le culot apparaît rouge, effectuer une lyse des hématies en incubant dans 5 mL de tampon de lyse des globules rouges à 37 °C pendant 5 min, puis laver avec du PBSA et centrifuger à 200 x g pendant 7 min à température ambiante.
- Resuspendre le culot de PBMC dans 2 mL de DPBS ou de milieu de culture et déterminer le nombre de cellules viables à l’aide de bleu de méthylène et d’un hémocytomètre ou d’un compteur de cellules automatisé. Si elles ne sont pas utilisées immédiatement, congeler les PBMC à une concentration de 5–10 x 106 cellules/mL dans 90 % de FBS et 10 % de DMSO. Congeler progressivement à –80 °C pendant la nuit, puis transférer dans de l'azote liquide pour un stockage à long terme.
- Expansion des PBMC (7 à 12 jours) :
- Pelletiser les cellules par centrifugation à 500 x g pendant 5 min à température ambiante. Resuspendre à 5 x 10⁵ cellules/puit dans un milieu d'expansion des cellules T et activer avec un cocktail CD3/CD28.
- Stimuler les cellules avec 500 UI/mL d'IL-2 et incuber pendant 3 jours. Au jour 3, mélanger et compter les cellules, puis étendre la culture en ajoutant un milieu de expansion pour lymphocytes T enrichi en IL-2.
- Ajuster les cellules à 1–2,5 x 10^5 cellules/mL dans un milieu complet d'expansion des lymphocytes T, incuber pendant 2 jours et surveiller la viabilité toutes les 2 à 3 jours durant l'expansion.
REMARQUE : Remplacer par du milieu complet frais et tiède tous les 2 à 3 jours (ne pas dépasser >3 jours). Les PBMC peuvent être cryopréservés dans un milieu de congélation pour lymphocytes T en vue d'une utilisation ultérieure.
3. Co-culture d'organoïdes (4 jours) :
- Préparation et contrôle qualité :
- Veiller à ce que les organoïdes soient sains, exempts de contamination et caractérisés phénotypiquement avant la co-culture. Obtenir les PBMC à partir de donneurs consentants ou de sources commerciales et confirmer leur viabilité et leur phénotype de base avant utilisation.
- Déterminer si les PBMC seront utilisés frais, reposés ou pré-activés, et s’ils sont autologues ou allogéniques. Évaluer la viabilité des organoïdes, l’uniformité de leur taille et l’expression des marqueurs avant la co-culture.
- Valider la viabilité des PBMC et leur composition immunitaire de base (marqueurs CD3, CD4, CD8, NK, monocytes), enregistrer les métadonnées du donneur.
- Isolation des organoïdes pour co-culture avec les PBMC :
- Retirer le milieu de culture et ajouter une solution de récupération cellulaire préchauffée dans chaque puits afin de dissoudre la matrice extracellulaire et libérer les organoïdes. Resuspendre délicatement les organoïdes à l’aide d’une pipette à embout large et incuber brièvement jusqu’à dissolution complète de la matrice et libération des organoïdes.
- Transférer la suspension dans un tube de collecte, ajouter 0,5 M d’EDTA si nécessaire et ajuster le volume avec un tampon équilibré. Centrifuger pour former un culot d’organoïdes, éliminer le surnageant, laver avec un milieu basal contenant des suppléments (HEPES et Glutamax) et des antibiotiques, puis centrifuger à nouveau pour reformer le culot.
- Resuspendre les organoïdes dans un milieu de culture complet, les planter dans une plaque traitée pour culture tissulaire et les laisser récupérer pendant environ 24 h avant tout traitement ultérieur.
- Récupération parallèle des PBMC :
- Thawer rapidement les PBMC congelés selon les pratiques standard et les diluer immédiatement dans un milieu d’expansion pour lymphocytes T préchauffé afin de minimiser le choc osmotique.
NOTE : Une perte cellulaire est habituelle lors du décongélation ; le préchauffage du milieu améliore le rendement. - Centrifuger les PBMC décongelés à 400 x g pour former un culot, éliminer le milieu de congélation, puis incuber brièvement dans un milieu d’expansion pour lymphocytes T contenant de la benzonase afin de réduire l’agrégation cellulaire et améliorer la qualité de la suspension monocellulaire.
- Laver et reformer le culot des PBMC dans du milieu d’expansion frais, puis les resuspendre dans un milieu de culture pour lymphocytes T enrichi de cytokines (par ex. IL-2) afin de maintenir leur viabilité et favoriser leur récupération. Planter les PBMC dans une plaque multi-puits pour une période de repos nocturne avant la co-culture.
- Thawer rapidement les PBMC congelés selon les pratiques standard et les diluer immédiatement dans un milieu d’expansion pour lymphocytes T préchauffé afin de minimiser le choc osmotique.
- Préparation préalable à la co-culture (1 jour avant la co-culture) :
- Éventuellement, traiter les organoïdes avec une cytokine immunostimulante (par ex. IFN-γ) avant la co-culture afin d’activer les voies de présentation de l’antigène.
- Préparer la plaque de co-culture au moins 24 h à l’avance en recouvrant les puits d’un anticorps co-stimulateur (par ex. anti-CD28) et la conserver à 4 °C. Avant utilisation, éliminer l’anticorps non lié et laver les puits deux fois avec du DPBS.
- Dissociation des organoïdes en cellules uniques (jour de l’expérience de co-culture) :
- Récupérer les organoïdes pré-stimulés, former un culot et éliminer le surnageant, puis les resuspendre dans un réactif de dissociation enzymatique (par ex. TrypLE), y compris les cellules adhérentes, afin de récupérer l’ensemble de la population cellulaire.
- Incuber avec un mélange doux et surveiller au microscope jusqu’à ce que la majorité des organoïdes se dissocient en cellules uniques ou en petits agrégats, en évitant une sur-digestion.
- Arrêter le réactif de dissociation avec un tampon, former un culot cellulaire, éliminer le surnageant, puis resuspendre dans un milieu de culture pour lymphocytes T en vue du comptage et du mélange.
- Comptage cellulaire et préparation pour la co-culture :
- Mélanger doucement la suspension cellulaire et déterminer le nombre de cellules viables à l’aide d’un hémocytomètre ou d’un compteur automatisé avec un colorant de viabilité. Ajuster le rapport cellules tumorales–PBMC à la densité souhaitée dans le milieu pour lymphocytes T.
- Préparer les PBMC en formant un culot, en les resuspendant dans du milieu frais et en déterminant le nombre de cellules viables. Laver et resuspendre les PBMC dans un milieu pour lymphocytes T enrichi de cytokines (par ex. IL-2) et d’anticorps immunomodulateurs facultatifs (par ex. anti-PD-1), selon les besoins.
- Réaliser la co-culture :
- Combiner les cellules tumorales dissociées et les PBMC au ratio effecteur:cible souhaité. Laver les puits recouverts d’anti-CD28 avant d’ajouter les cellules, en évitant tout dessèchement.
- Planter le mélange organoïde–PBMC au volume requis pour le test et incuber dans des conditions de culture standard. Renouveler ou diviser les cultures selon les besoins pendant l’expérience.
- Conception expérimentale et contrôles (pour la stratégie de traitement) :
- Utiliser le système de co-culture pour évaluer comment les médicaments (par ex. inhibiteurs de points de contrôle ou petites molécules) modulent les réponses des PBMC aux organoïdes tumoraux.
- Inclure des réplicats biologiques (plusieurs lignées d’organoïdes et donneurs de PBMC) et des réplicats techniques (au moins trois puits par condition).
- Inclure des témoins : organoïdes seuls, PBMC seuls (véhicule ou activés), organoïdes + PBMC (véhicule), organoïdes + médicament, et PBMC + médicament.
- Protocoles temporels typiques de co-culture :
- Analyser les co-cultures à 24, 48 et 72 h après l’initiation afin d’évaluer l’activation immunitaire, la prolifération, la sécrétion de cytokines, l’apoptose et la destruction des cellules tumorales.
- Évaluer les marqueurs précoces d’activation et la sécrétion de cytokines à 24 h, puis analyser la cytotoxicité, la prolifération et les marqueurs d’activation/épuisement à 48–72 h à l’aide de cytométrie en flux, d’imagerie ou de tests de viabilité.
NOTE : Des points temporels plus tardifs (par ex. jours 5–7) peuvent être inclus pour évaluer l’activation chronique, l’épuisement immunitaire ou les réponses prolongées aux médicaments.
- Coloration par immunofluorescence des organoïdes :
- Laver les lames dans du PBS pendant 5 min et les fixer dans une solution de paraformaldéhyde (PFA) à 4 % pendant 20 min à température ambiante (TA). Après fixation, laver les lames deux fois dans du PBS pendant 5 min chacune.
NOTE : Garder les organoïdes hydratés tout au long de la coloration. Les lames peuvent être conservées dans du PBS à TA pendant jusqu’à 3 h si nécessaire, mais éviter une conservation nocturne dans du PBS. - Perméabiliser les organoïdes avec du Triton X-100 à 0,1–0,5 % dans du PBS pendant 15–20 min à TA afin de permettre la coloration intracellulaire et nucléaire tout en préservant la structure des organoïdes.
NOTE : Éviter une sur-perméabilisation, car elle peut altérer la structure des organoïdes. Une perméabilisation adéquate assure une coloration cytoplasmique et nucléaire uniforme tout en préservant la morphologie pour l’imagerie. - Laver les lames deux fois avec du tampon IF 1x et bloquer avec du BSA à 1–10 % (ou du sérum apparié à l’espèce) dans le tampon IF pendant 60–120 min à TA afin de réduire la coloration non spécifique.
NOTE : Le BSA convient pour un blocage général, mais le sérum apparié à l’espèce est recommandé pour la coloration de marqueurs spécifiques afin de réduire les liaisons non spécifiques et améliorer la spécificité du signal. - Laver les lames trois fois (5 min chacune) et incuber avec les anticorps primaires (10–50 µg/mL) dans un tampon de blocage contenant 1 % de sérum, toute la nuit à 4 °C dans une chambre humide.
NOTE : Recouvrir les lames de parafilm pour éviter l’évaporation et optimiser la concentration des anticorps primaires par titration afin d’obtenir une coloration spécifique avec un fond minimal. - Laver les lames dans du IF 1x trois fois pendant 5 min.
NOTE : Le lavage doit être optimisé pour chaque anticorps. Si plusieurs anticorps primaires sont utilisés simultanément, le protocole de lavage doit être standardisé. - Incuber les lames d’organoïdes avec des anticorps secondaires conjugués à un fluorophore (1:200–1:500 dans un tampon de blocage contenant 1 % de sérum) dans une chambre humide toute la nuit à 4 °C ou pendant 2 h à TA à l’abri de la lumière.
NOTE : Après ajout de l’anticorps secondaire, effectuer toutes les étapes suivantes à l’abri de la lumière pour éviter la photodégradation des fluorophores. - Laver les lames avec du tampon IF 1x (2 x 5 min), puis avec du PBS (5 min). Incuber avec du DAPI (1 µg/mL) et des anticorps conjugués à l’AlexaFluor-594 (20 µg/mL) dans un tampon de blocage contenant 5 % de sérum pendant 1 h à TA à l’abri de la lumière, puis laver avec du PBS (3 x 5 min).
- Ajouter un milieu de montage sur les lames, poser une lamelle puis inverser délicatement la lamelle sur la lame en évitant les bulles d’air. Alternativement, si un milieu de montage contenant du DAPI est utilisé, omettre l’étape de coloration au DAPI. Utiliser un milieu de montage dur pour les applications de numérisation de lames.
- Laisser les lames sécher à température ambiante pendant une heure, les conserver à –20 °C, puis les analyser par microscopie confocale ou à l’aide d’un numériseur de lames.
- Laver les lames dans du PBS pendant 5 min et les fixer dans une solution de paraformaldéhyde (PFA) à 4 % pendant 20 min à température ambiante (TA). Après fixation, laver les lames deux fois dans du PBS pendant 5 min chacune.
4. Protocole de cytométrie en flux et de coloration intracellulaire pour les organoïdes
- Aspirez soigneusement le milieu de culture des organoïdes et lavez délicatement les organoïdes une fois avec du PBS 1x pour éliminer le milieu résiduel et les protéines sériques. Libérez les organoïdes de la matrice extracellulaire à l’aide de PBS froid ou d’une solution de récupération, puis pipetez doucement pour rompre la matrice tout en minimisant les contraintes de cisaillement.
- Transférez la suspension d’organoïdes dans un tube de centrifugation, centrifugez à 300 x g pendant 5 min à 4 °C, puis jetez le surnageant. Resuspendez le culot d’organoïdes dans 250–500 µL de solution TrypLE 0,05 % pour la dissociation enzymatique. Incubez à 37 °C pour une digestion efficace des jonctions intercellulaires.
NOTE : Toutes les 5 min, mélangez délicatement la suspension en tapotant et en pipetant plusieurs fois, et surveillez au microscope jusqu’à obtention d’une suspension monocellulaire sans sur-digestion. - Faites passer la suspension cellulaire à travers un tamis cellulaire de 40 µm pour éliminer les agrégats. Centrifugez les cellules à 300 x g pendant 5 min à 4 °C, puis resuspendez-les dans du PBS 1x sans tampon Ca2+ / Mg2+.
- Comptez les cellules et ajustez la concentration à environ 1 x 10⁶ cellules/mL dans le tampon de marquage. Incubez avec le blocage Fc (1:200) et un colorant de viabilité (par exemple, Live/Dead Blue, 1:1000–1:3000) afin de réduire la liaison non spécifique et d’identifier les cellules vivantes et mortes.
- Incubez les cellules pendant 30 min à température ambiante à l’abri de la lumière, puis lavez une fois avec du PBS 1x et une fois avec le tampon de marquage.
- Préparez le cocktail d’anticorps de surface en mélangeant chaque anticorps à sa dilution optimale dans le tampon de marquage, et calculez les volumes totaux en utilisant les valeurs en µL/test titrées pour le mélange maître.
NOTE : Si votre panel contient plusieurs fluorochromes à base de polymères (par exemple, Brilliant Violet, Brilliant Ultraviolet ou colorants Brilliant Blue), ajoutez du Brilliant Stain Buffer (BSB) dans le cocktail d’anticorps pour réduire les interactions entre fluorochromes et améliorer la résolution du signal. Ajoutez le BSB selon les instructions du fabricant (généralement une concentration finale de 1x), mélangez délicatement, puis préparez un mélange maître pour tous les échantillons (~10 % de volume supplémentaire). Protégez de la lumière et conservez sur glace jusqu’à utilisation. - Ajoutez le cocktail d’anticorps et incubez pendant 30–50 min à température ambiante à l’abri de la lumière. Lavez avec le tampon de marquage et du PBS (sans Ca2+/Mg2+), puis centrifugez à 500 x g pendant 5 min. Préparez la solution de fixation/perméabilisation working en diluant le concentré avec le diluant. Par exemple, 1 part de concentré : 3 parts de diluant (obtenant une solution working à 1x ou à la concentration spécifiée).
- Ajoutez la solution de fixation/perméabilisation pour resuspendre complètement les cellules (~100–200 µL par million de cellules) et incubez pendant 15–20 min à température ambiante ou à 2–8 °C, à l’abri de la lumière. Après la période de fixation, lavez les cellules avec du tampon de perméabilisation 1x. Jetez le surnageant. Répétez le lavage au moins une fois (parfois deux fois) pour éliminer l’excès de fixateur.
- Préparez un cocktail d’anticorps intracellulaires en diluant les anticorps conjugués à des fluorochromes à des concentrations optimisées dans du tampon de perméabilisation 1x. Ajoutez le cocktail d’anticorps intracellulaires aux cellules perméabilisées, incluant les anticorps ciblant les cytokines, les facteurs de transcription ou les protéines phosphorylées, selon les besoins.
- Incubez les cellules pendant 2 h à température ambiante à l’abri de la lumière.
NOTE : Si nécessaire, l’incubation peut être raccourcie selon la recommandation minimale du fabricant ou effectuée toute la nuit à 4 °C à l’abri de la lumière sans affecter la qualité du marquage. - Lavez les cellules deux fois avec du tampon de perméabilisation 1x et une fois avec le tampon de marquage, puis resuspendez le culot dans 250–300 µL de tampon de marquage.
- Faites passer la suspension à travers un tamis de 40 µm pour obtenir une suspension monocellulaire et conservez les échantillons sur glace ou à 4 °C, à l’abri de la lumière, jusqu’à l’analyse. Évitez de conserver trop longtemps les échantillons marqués et analysez-les au cytomètre aussi rapidement que possible après le marquage.
- Utilisez un cytomètre en flux équipé de lasers et de filtres adaptés aux fluorophores. Configurez les contrôles de compensation, y compris les échantillons monocolorés et les contrôles fluorescence-minus-one (FMO).
- Acquérez au moins 50 000–100 000 événements par échantillon pour une analyse statistique robuste. Analysez les données à l’aide de FlowJo, FCS Express ou d’un logiciel équivalent. Appliquez des portes sur les cellules vivantes et uniques. Analysez l’expression des marqueurs de surface et intracellulaires.
NOTE : Titrer chaque conjugué anticorps-fluorochrome à l’aide de dilutions sérielles pour identifier la concentration optimale offrant un signal maximal, un fond minimal et une séparation claire des populations.
5. Analyse de l'apoptose par cytométrie en flux basée sur l'annexine V :
- Contrôles et réactifs essentiels :
- Contrôle non marqué : établit le niveau de base de la fluorescence autofluorescente cellulaire, permettant de distinguer le signal positif réel du bruit de fond.
- Contrôles monocolorés : requis pour chaque fluorochrome du panel afin de permettre une compensation correcte (cytométrie classique) ou un démixage spectral (cytométrie spectrale). Ils garantissent une séparation précise des signaux entre les différents canaux.
- Contrôles fluorescence-minus-one (FMO) : essentiels pour définir les portes des populations faiblement marquées ou transitionnelles. Ils permettent d’éviter la surestimation des événements faiblement positifs.
- Contrôle positif de l’apoptose : un échantillon induit délibérément à entrer en apoptose (par exemple, des cellules traitées à la staurosporine) permet de valider que le test détecte de manière fiable les événements apoptotiques.
- Contrôles d’isotype : inutiles pour l’Annexine V elle-même, car sa liaison est spécifique aux phospholipides et non médiée par un anticorps. Toutefois, ils peuvent être inclus pour d’autres anticorps marquant des marqueurs membranaires si nécessaire.
NOTE : Utiliser un tampon de liaison de l’Annexine V contenant des ions calcium, car la liaison de l’Annexine V dépend du calcium ; utiliser un tampon commercial ou validé équivalent. - Un colorant vital imperméant aux membranes (par exemple, PI, 7-AAD, DAPI ou colorants fixables pour cellules mortes) est utilisé pour distinguer les cellules en apoptose précoce de celles en apoptose tardive ou nécrotiques. Choisir un colorant compatible avec les lasers du cytomètre en flux et les conditions de fixation.
- Procédure de marquage :
- Récupérer les cellules en co-culture par centrifugation des plaques à 500 x g pendant 5 min. Aspirer soigneusement et jeter le surnageant afin d’éliminer le milieu de culture et les débris flottants. Laver les cellules deux fois avec un tampon de marquage froid (par exemple, PBS contenant 1–2 % de FBS) pour réduire le marquage non spécifique et éliminer les protéines interférantes.
- Si des marqueurs de lignage ou de sous-populations sont nécessaires (par exemple, CD8 pour les PBMC, marqueur de cellules souches cancéreuses comme Lgr5 dans les cellules tumorales), incuber les cellules avec des mélanges d’anticorps pendant 30 à 45 min à température ambiante sur un agitateur doux, à l’abri de la lumière. Le marquage membranaire à cette étape préserve l’intégrité des antigènes et permet une analyse spécifique par compartiment.
- Laver les cellules deux fois : d’abord avec le tampon de marquage froid pour éliminer les anticorps non liés, puis avec le tampon de liaison de l’Annexine V (par exemple, BioLegend n° de catalogue 422201) afin d’assurer la disponibilité du calcium. Ajuster la concentration cellulaire à environ 1 x 10⁶ cellules/mL dans le tampon de liaison.
- Ajouter 5 µL de réactif d’Annexine V conjugué à un fluorochrome à 100 µL de suspension cellulaire par échantillon. Le fluorochrome choisi doit être compatible sur le plan spectral avec les autres colorants du panel.
- Effectuer un contre-marquage avec un colorant vital tel que PI, 7-AAD ou DAPI. Pour le PI et le DAPI, les dilutions optimales varient généralement entre 1:1000 et 1:60 000, selon l’appareil et l’intensité du laser, et doivent être déterminées empiriquement. Les colorants vitaux fixables sont préférables si une fixation ultérieure est requise.
- Résuspendre délicatement les cellules par pipetage ascendant et descendant, puis incuber pendant 20 à 40 min à température ambiante à l’abri de la lumière. La durée d’incubation optimale doit être déterminée empiriquement, car une incubation excessive peut augmenter la liaison non spécifique ou les faux positifs.
- Ajouter 200 µL de tampon de liaison de l’Annexine V à chaque puits (minimum de 100 µL si les échantillons sont fortement concentrés). Cela fournit un volume suffisant pour la cytométrie en flux et maintient les conditions tampon pendant l’acquisition. Analyser rapidement les échantillons sur un cytomètre en flux calibré, en s’assurant que les réglages de tension sont optimisés pour distinguer clairement les populations négatives et positives.
- Stratégie de gating recommandée :
- Utiliser les graphiques de la diffusion avant (FSC) contre la diffusion latérale (SSC) pour éliminer les petits débris et les grands agrégats, en ne conservant que les cellules intactes. Appliquer un gating FSC-A contre FSC-H (ou FSC-W) pour éliminer les doublets et les agrégats, en s’assurant que seules les cellules uniques sont analysées.
- En fonction du colorant vital, exclure les cellules mortes fortement positives si approprié. Sinon, inclure le colorant dans les quadrants d’analyse de l’Annexine V. Utiliser des marqueurs membranaires pour distinguer les PBMC (par exemple, CD45+) des cellules tumorales (par exemple, EpCAM+ ou un autre marqueur spécifique à la tumeur). Cela permet une quantification spécifique par compartiment de l’apoptose.
- Dans chaque compartiment défini par gating, représenter l’Annexine V contre le colorant vital afin d’obtenir quatre populations : a) Annexine V− / colorant− = cellules viables ; b) Annexine V+ / colorant− = cellules en apoptose précoce ; c) Annexine V+ / colorant+ = cellules en apoptose tardive ou nécrotiques ; d) Annexine V− / colorant+ = cellules nécrotiques primaires ou artefacts (à interpréter avec prudence).
- Subdiviser davantage les PBMC en sous-populations (par exemple, lymphocytes T CD4, lymphocytes T CD8, cellules NK, monocytes) afin d’analyser les profils d’apoptose dans des populations immunitaires spécifiques.
6. Dosage ELISPOT pour la surveillance des lymphocytes T dans des co-cultures d'organoïdes (3 jours) :
- Le jour 0, lavez la plaque de 96 puits à membrane en PVDF pré-enrobée et activez-la. Conservez-la à 4 °C pendant 24 h selon le protocole du kit ELISpot pour la détection de l'anticorps/la cytokine d'intérêt.
- Le jour 1,
- Préparez les organoïdes sous forme de suspension cellulaire unique comme décrit à la section 3.5. Centrifugez à 500 x g pendant 5 min à température ambiante, puis resuspendez dans le milieu CTL (fourni avec le kit ELISpot CTL). Décongelez les PBMC congelés ou utilisez les PBMC fraîchement isolés. Centrifugez les PBMC à 500 x g pendant 5 min à température ambiante.
- Resuspendez les PBMC dans le milieu du kit. Réalisez la co-culture en mélangeant délicatement les cellules uniques issues des organoïdes avec les PBMC selon un rapport de 5:1. Ajoutez 200 µL/puit du mélange de co-culture dans chaque puit de la plaque d'essai préactivée. Tapez très délicatement sur la plaque. Incubez pendant 4 h à 37 °C. Après 4 h, retirez délicatement la plaque d'essai de l'incubateur. Ajoutez les traitements dans les puits désignés en incluant des contrôles positifs et négatifs appropriés.
NOTE : Le rapport organoïdes : PBMC doit être optimisé pour obtenir un développement optimal des taches de cytokines et de bons résultats de numérisation.
- Le jour 2,
- Après une incubation de 24 h, suivez le protocole de coloration du fabricant. Prévoyez des contrôles en simple couleur et en double couleur afin de détecter et comparer le nombre de cellules sécrétant les marqueurs spécifiés. Le temps d'incubation varie selon la couleur, et le développement des taches doit être surveillé régulièrement. Numérisez la plaque selon les instructions du fabricant. Représentez graphiquement et comparez les taches immunitaires sécrétées.
NOTE : Selon le plan expérimental et les marqueurs d'intérêt, la relation entre les cellules ensemencées et les taches indique l'expression de la cytokine/anticorps en simple ou double couleur.
- Après une incubation de 24 h, suivez le protocole de coloration du fabricant. Prévoyez des contrôles en simple couleur et en double couleur afin de détecter et comparer le nombre de cellules sécrétant les marqueurs spécifiés. Le temps d'incubation varie selon la couleur, et le développement des taches doit être surveillé régulièrement. Numérisez la plaque selon les instructions du fabricant. Représentez graphiquement et comparez les taches immunitaires sécrétées.
7. Détection en temps réel de l'apoptose à l'aide de l'Annexine V NIR et d'imagerie de cellules vivantes (3 jours) :
Combiné à l'imagerie automatisée en temps réel des cellules vivantes, l'Annexine V NIR permet la surveillance en temps réel et à haut débit de la mort cellulaire apoptotique pour l'analyse de la réponse aux médicaments et de la cytotoxicité.
- Au jour 0, préparer les organoïdes sous forme de suspension monocellulaire. Marquer les cellules avec un traceur GFP. Ensemencer les cellules marquées en monocouche dans 100 µL de milieu complet par puits. Laisser les cellules adhérer et former des agrégats.
NOTE : Utiliser des plaques en U de 96 puits, à attachement ultra-faible. Densités initiales typiques (à ajuster empiriquement) : 5 000 cellules/puits, 10 000 cellules/puits. Prévoir des puits témoins non traités (contrôle négatif), témoins véhicule, et pour tous les traitements expérimentaux (en triplicata ou plus). - Au jour 1, décongeler les PBMC cryoconservées ou utiliser des PBMC fraîchement isolées. Centrifuger les PBMC à 500 x g pendant 5 min à température ambiante. Resuspendre les PBMC dans du milieu d'expansion supplémenté en IL-2 et les incuber dans l’incubateur.
- Au jour 2, marquer les PBMC avec un colorant traceur cellulaire jaune. Après marquage, resuspendre les PBMC dans du RPMI. Retirer délicatement le milieu des organoïdes de la plaque. Réaliser la co-culture en mélangeant doucement les cellules uniques d’organoïdes avec les PBMC dans un rapport de 1:5. Ajouter 200 µL de milieu RPMI contenant les PBMC dans chaque puits du mélange de co-culture. Tapoter très légèrement la plaque et la placer dans l’incubateur.
NOTE: Éviter de perturber les cellules uniques d’organoïdes au fond des puits. - Incuber pendant 2 à 4 h à 37 °C. Après 4 h, retirer délicatement la plaque de l’incubateur.
- Préparer les puits contenant les traitements, y compris les contrôles positif et négatif appropriés. Reconstituer le réactif lyophilisé d’Annexine V NIR dans 100 µL de milieu complet ou de PBS, puis mélanger doucement. Préparer un milieu de traitement 2x contenant l’Annexine V NIR à une concentration double de la concentration finale (par exemple, 1:100 pour une dilution finale de 1:200) et s’assurer que le milieu contient ≥1 mM Ca2⁺.
- Ajouter dans les puits une dilution 1:200 d’Annexine V NIR. Placer la plaque dans un incubateur d’imagerie en temps réel pour une durée de 48 à 72 h.
NOTE : Le rapport organoïdes : PBMC doit être optimisé afin d’assurer des interactions cellule-cellule suffisantes et des réponses apoptotiques mesurables. - Imagerie et analyse en temps réel
- Utiliser un objectif 4x ou 10x et acquérir des images dans le canal NIR pour l’Annexine V NIR (et d'autres canaux si multiplexage). Scanner la plaque toutes les 4 à 6 h pendant 24 à 72 h, selon la durée du traitement.
- Utiliser un logiciel d’imagerie en temps réel tel que l’IncuCyte CX3. Pour une quantification de base, analyser le canal NIR par la surface totale ou le nombre d’objets ; pour des cinétiques au niveau monocellulaire, utiliser les modules d’analyse « Cell-by-Cell » ou « Object ». En cas de multiplexage (par exemple, traceur cellulaire jaune et GFP), consulter les notes sur le démélange spectral.
Résultats
Pour commencer, nous avons généré des organoïdes tumoraux à partir de prélèvements de plusieurs patients en utilisant un protocole standardisé (Figure 1). Ces PDO nécessitent généralement deux semaines d'établissement, après quoi ils peuvent être agrandis et repiqués pour des recherches ultérieures. Il convient de noter que le temps d'établissement et la génération d'organoïdes varient selon les tissus. Par exemple, certains tissus nécessitent un temps supplémentaire pour produire les organoïdes, et certains organoïdes ont besoin de plus de temps pour atteindre la confluence appropriée avant d'être repiqués. Les suppléments du milieu de culture des organoïdes peuvent être ajustés en conséquence.
Ensuite, nous avons utilisé le protocole décrit ici-même (Figure 2) pour établir une co-culture d'organoïdes et de lymphocytes T. Les PBMC provenant du sang périphérique du patient ont été isolés comme décrit, puis mis en expansion. Le ratio tumeur : lymphocyte doit être optimisé, car des ratios en dehors de cette plage peuvent produire des résultats différents. Un ratio plus faible peut limiter l'ampleur des interactions entre les organoïdes et les lymphocytes T.
Afin d'évaluer la fonctionnalité du système de co-culture, nous avons réalisé des acquisitions d'images d'immunofluorescence en parallèle sur des organoïdes et des co-cultures afin de comparer Ki67 et la caspase-3 clivée, respectivement marqueurs de prolifération et d'apoptose (Figure 3). La viabilité et la fonctionnalité de la co-culture ont été démontrées par coloration à l'Annexine V et au DAPI. Pour distinguer les lymphocytes T des organoïdes, les cellules immunitaires et les organoïdes ont d'abord été marqués comme décrit et analysés par cytométrie en flux (Figure 4A). Après traitement, les co-cultures ont été marquées à l'Annexine V et au DAPI, puis analysées par cytométrie en flux. Les traceurs Cell Trace permettent de mesurer séparément l'apoptose des lymphocytes T (Figure 4B) et celle des organoïdes (Figure 4C).
Les biomarqueurs immunitaires CD107a et CD137 ont également été évalués par cytométrie en flux (Figure 5A). Ces deux marqueurs indiquent généralement une activation ou une dégranulation des lymphocytes T. Dans cette étude, la réactivité des lymphocytes T peut être évaluée, après co-culture, par l'expression de CD107a et de CD137 (Figure 5 B,C). Un système d'imagerie de cellules vivantes a ensuite été utilisé pour surveiller l'apoptose des co-cultures PDO-lymphocytes T pendant le traitement. Le qualitatif (Figure 6A) et quantitative (Figure 6B) des analyses montrent l'apoptose des organoïdes dans différentes conditions sur une période de 33 heures. La plateforme IncuCyte CX3 a été utilisée pour surveiller en continu les interactions entre les organoïdes tumoraux et les PBMC. Le temps de numérisation peut être défini selon le point temporel souhaité après tout traitement.
Un dosage par immunospot a été réalisé pour quantifier la sécrétion des cytokines granzyme B et perforine dans une co-culture d'organoïdes traitée avec le médicament A et un anti-PD-1, en monothérapie et en association, pendant 24 heures. Nous avons utilisé un ELISpot double couleur pour la co-culture d'organоïdes de CCR (Figure 7). Il est important de noter que le ratio entre organoïdes et lymphocytes peut produire des profils de cytokines différents.
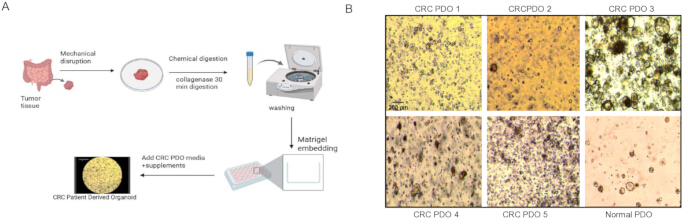
Figure 1. Mise en place d’organoïdes tumorales CRC. (A) Procédure schématique de la mise en place d’organoïdes tumorales. (B) Exemples d’organoïdes dérivés de patients établis. Images à un grossissement de 4X de cultures PDO établies en croissance normale (acquises avec un Echo Revolve en utilisant la microscopie en contraste de phase). Barre d’échelle = 200 µm. Cette figure a été modifiée à partir de Mohammadi M et al. 19. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
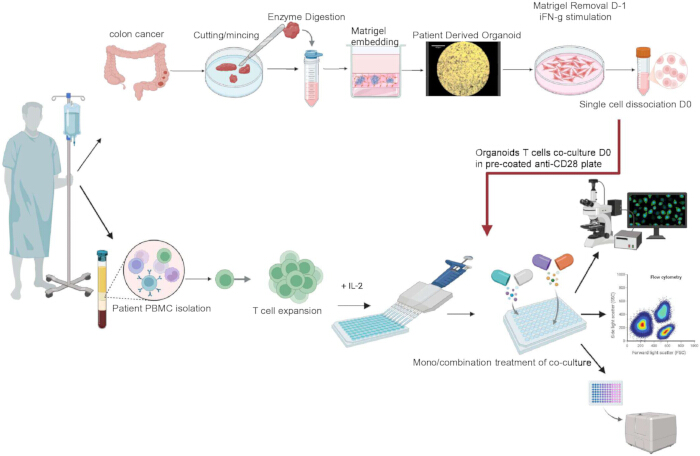
Figure 2. Procédure schématique de la co-culture d'organoïdes tumoraux et de cellules immunitaires et analyses ultérieures. Les organoïdes tumoraux sont établis en parallèle avec l'isolement et l'expansion des cellules immunitaires. Des suspensions uniques d'organoïdes tumoraux et de cellules immunitaires sont mises en co-culture à des rapports définis. Après 24 h, les co-cultures sont traitées. Les analyses ultérieures sont réalisées comme décrit dans ce protocole. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
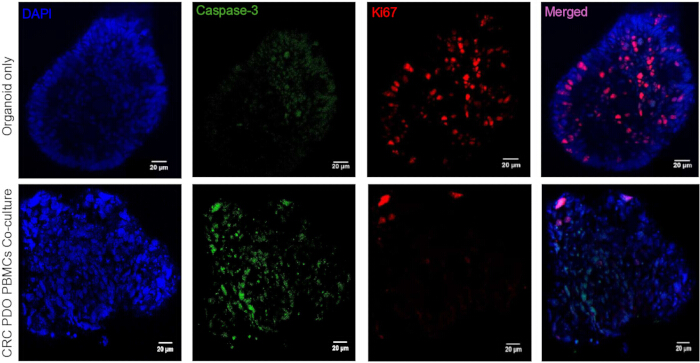
Figure 3. Comparaison des organoïdes et de la co-culture après 24 heures. Une microscopie confocale a été réalisée afin d'évaluer les marqueurs Ki67 (prolifération) et la caspase-3 clivée (apoptose) avec un grossissement de 40X. Les organoïdes ont été ensemencés et mis en co-culture avec des cellules immunitaires autologues. Ils ont également été colorés au DAPI pour la visualisation des noyaux. Échelle = 20 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
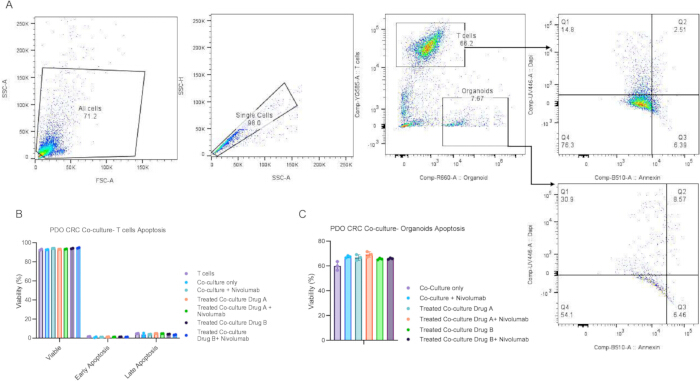
Figure 4. Quantification de l'apoptose dans des co-cultures à l'aide d'un test d'apoptose par cytométrie en flux. (A) Stratégie de sélection des populations en cytométrie en flux, montrant le marquage des cellules tumorales avec CellTrace Far Red et des lymphocytes T avec CellTrace Far Yellow. Les graphiques Annexin V contre DAPI montrent la viabilité des lymphocytes T et des organoïdes après 48 heures. (B) Quantification de la viabilité des lymphocytes T dans différentes conditions de traitement. (C) Quantification de l'apoptose des organoïdes tumoraux dans différentes conditions de traitement. L'expérience a été réalisée en triplets. Le médicament A et le médicament B ont été évalués comme thérapies ciblées seules et en association avec l'anti-PD-1 (nivolumab). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
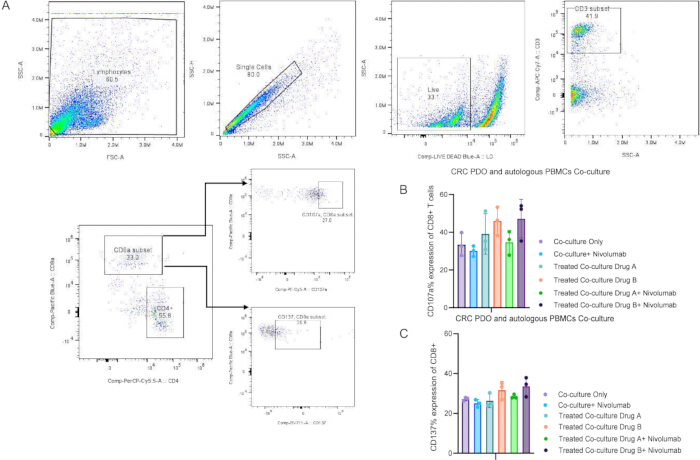
Figure 5. Évaluation des marqueurs immunitaires dans une co-culture d'organoïdes tumoraux colorectaux et de cellules immunitaires. (A) Stratégie de gating en cytométrie en flux pour détecter les lymphocytes T CD8+ exprimant les marqueurs d'activation CD107a et CD137. (B) Comparaison des niveaux d'expression de CD107a sur les lymphocytes T CD8+ issus des co-cultures dans différents groupes de traitement. (C) Comparaison des niveaux d'expression de CD137 sur les lymphocytes T CD8+ issus des co-cultures dans différents groupes de traitement. Le médicament A et le médicament B ont été évalués comme thérapies ciblées, seuls ou en association avec un anti-PD-1 (nivolumab). L'expérience a été réalisée en triplets. Le graphique en barres représente le pourcentage moyen ± écart-type des marqueurs dans les différents groupes (p = 0,0023 par ANOVA à un facteur). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
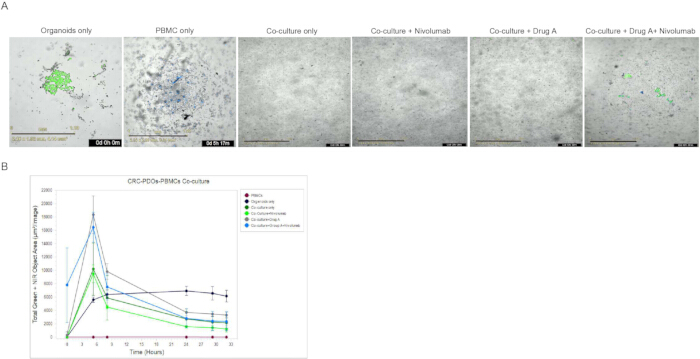
Figure 6. Analyse par imagerie de cellules vivantes de la co-culture d'organoïdes tumoraux et de cellules immunitaires. (A) Images représentatives de cellules vivantes (enregistrements raccourcis en laps de temps) d'organoïdes tumoraux et de cellules immunitaires capturées à l'aide du système IncuCyte CX3 au jour 0. Les organoïdes tumoraux sont marqués en vert par un colorant fluorescent afin de les distinguer des cellules mononucléées du sang périphérique marquées au colorant fluorescent traceur cellulaire jaune (PBMCs ; bleu). (B) Quantification de l'apoptose des organoïdes tumoraux durant la co-culture sous différentes conditions de traitement. La mort cellulaire apoptotique a été suivie à l'aide du test d'Annexine V en proche infrarouge (NIR) pendant une imagerie continue de cellules vivantes sur une période de 33 heures. Échelle = 1 mm. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
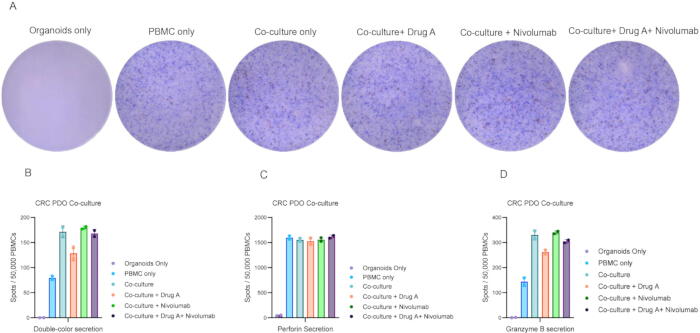
Figure 7. Résultats représentatifs de l'ELISpot pour la quantification des cytokines (granzyme B et perforine) dans la co-culture d'organoïdes de CCR et de cellules immunitaires. (A) Images représentatives de l'analyse immunitaire et développement des sécrétions humaines de granzyme B (rouge) et de perforine (bleue) après stimulation et traitement des cellules effectrices, après 24 heures de co-culture. (B) Sécrétions en double couleur (perforine en bleu et granzyme B en rouge). (C) Sécrétion de perforine par condition. (D) Sécrétion de granzyme B par condition. Le test a été réalisé en double. La numérisation et le comptage ont été effectués à l'aide d'un analyseur CTL, et les données ont été tracées dans GraphPad Prism. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Numéro | Buffer/réactif | Procédure | Commentaires |
| 1 | Milieu pour PDO de CCR | Dégeler le L-WRN, le faire croître pendant la durée spécifiée afin d'atteindre la confluence, recueillir le milieu et ajouter du milieu frais chaque jour pendant jusqu'à 12-14 jours. Ajouter du DMEM avancé au milieu recueilli, filtrer et supplémenter immédiatement après filtration avec du GLUTAMAX I, du HEPES, de la [LEU15]-Gastrine I humaine, du B-27 (sans sérum), du N2, de la pénicilline-streptomycine et de la N-acétylcystéine | Le jour de démarrage de l'expérience, ajouter au milieu de culture des organoïdes un second ensemble de suppléments : A83-01, SB202190, EGF, nicotinamide et PGE2. Ajouter du Y-27632 et de la Primocine pendant la première semaine suivant le dégel et le passage. Conserver à -80 °C. |
| 2 | Milieu de lavage des organoïdes | Ajouter de la Primocine à 1:500, de la gentamicine à 1:200, 1 % de pénicilline/streptomycine et de l'amphotéricine à 1:100 dans du PBS | |
| 3 | Milieu de décongélation des lymphocytes T | Supplémenter le RPMI-1640 avec 1 % de pénicilline/streptomycine et 10 % de FBS | |
| 4 | Milieu de croissance des lymphocytes T | Ajouter 10 % d'albumine sérique humaine et 1 % de pénicilline/streptomycine au RPMI-1640. | Conserver le milieu à 4 °C pendant un maximum d'un mois |
| 5 | Milieu d'expansion des lymphocytes T | Supplémenter le milieu de croissance des lymphocytes T avec 500 UI/mL d'IL-2 et un cocktail CD3/CD28. | Préparer frais |
| 6 | Milieu de congélation | Préparer du DMSO à 10 % dans du FBS | |
| 7 | Milieu de revêtement | Ajouter 1 % de BSA et 15 mM de HEPES au DMEM/F12 avancé | Conserver le milieu à 4 °C pendant jusqu'à 3 mois |
| 8 | Milieu FACS | Ajouter 1 % de FBS au PBS | Conserver à 4 °C |
| 9 | Milieu IF | Ajouter 0,2 % de Triton X-100 et 0,05 % de Tween-20 au PBS | Conserver à 4 °C |
| 10 | Milieu de blocage | Ajouter 1 % d'albumine sérique bovine (BSA) au milieu IF | Conserver à 4 °C |
Tableau 1 : Préparation des réactifs. La composition et la préparation des tampons, des milieux, des solutions de coloration et des suppléments utilisés pour la culture d'organoïdes dérivés de patients atteints de cancer colorectal, l'isolement et l'expansion de PBMC, la co-culture d'organoïdes et de cellules immunitaires, la cytométrie en flux, l'immunofluorescence, l'ELISpot et les essais d'imagerie de cellules vivantes sont décrites dans ce protocole.
Discussion
Dans ce protocole, une méthode simple d'utilisation et reproductible pour générer des PDO et des lymphocytes T amplifiés à partir de notre banque de biocollections a été décrite. Le montage en co-culture PDO-CRC pour nos échantillons de patients portant différentes mutations, ainsi que le schéma thérapeutique, ont également été décrits en détail. Les résultats obtenus ont démontré l'effet du traitement sur les modèles de co-culture.
Le système de co-culture d'organoïdes décrit ici fournit une plateforme robuste et adaptable pour modéliser in vitro des interactions biologiques complexes. En intégrant des PBMC avec des organoïdes dérivés du patient correspondant, ce protocole reproduit mieux la dynamique de signalisation et l'hétérogénéité fonctionnelle des organoïdes qu'une culture cellulaire conventionnelle en 2D. Contrairement aux approches antérieures ayant une reproductibilité plus faible ou une viabilité limitée, notre méthode optimise les conditions de culture afin de préserver à la fois l'intégrité des organoïdes et l'activité des lymphocytes T aux points temporels souhaités20,21. Un atout majeur de ce protocole réside dans sa souplesse. Il peut être appliqué à divers types d'organoïdes, notamment des modèles intestinaux, hépatiques et pulmonaires, et permet la co-culture avec différents types de cellules immunitaires13,14,20,21,22,23. Cette adaptabilité permet aux chercheurs d'ajuster la méthode à leurs questions biologiques spécifiques, qu'il s'agisse d'analyser les interactions hôte–pathogène ou d'évaluer les réponses thérapeutiques dans un contexte personnalisé13,20,24,25. En outre, le flux opératoire est compatible avec des analyses ultérieures, notamment la transcriptomique, la métabolomique et l'imagerie, élargissant ainsi son utilité pour des études mécanistiques et translationnelles26,27.
Ces protocoles sont largement applicables à divers domaines de l'immunologie du cancer, de l'oncologie translationnelle et de la médecine personnalisée13,20,21. La plateforme de co-culture organoïde–immunité fournit un système physiologiquement pertinent et évolutif pour étudier les interactions tumeur–immunité spécifiques à chaque patient, évaluer les immunothérapies et les traitements ciblés, ainsi que pour identifier des biomarqueurs de réponse ou de résistance13,14,20,21. En intégrant des tests fonctionnels tels que la cytométrie en flux, l'ELISpot et l'imagerie de cellules vivantes, ces méthodes permettent une analyse complète de l'activation immunitaire, de la cytotoxicité et du comportement tumoral13,14,20,21. L'utilisation d'organoïdes tridimensionnels dérivés de patients améliore encore la pertinence translationnelle en préservant l'hétérogénéité tumorale et les caractéristiques du microenvironnement, ce qui fait de ces protocoles des outils précieux pour les essais précliniques de médicaments et le développement d'immunothérapies de nouvelle génération13,14,20.
Malgré leurs avantages, les modèles d'organoïdes présentent encore des limites. L'efficacité d'établissement des organoïdes varie selon le type de tumeur, la qualité de l'échantillon et les antécédents de traitement, en particulier dans les tumeurs fortement prétraitées20,21. De plus, les organoïdes manquent souvent de composants clés du microenvironnement tumoral, tels que les fibroblastes, les vaisseaux sanguins et les signaux stromaux14,20,21. Bien que les systèmes de co-culture améliorent la modélisation des interactions tumeur-immunité, le maintien de la viabilité et de la fonction des cellules immunitaires in vitro reste difficile13,14,20,21. La variabilité des conditions de culture et des matrices extracellulaires entre laboratoires limite également la standardisation et la reproductibilité14,20,21.
Les progrès futurs de la recherche sur les organoïdes porteront sur l'intégration de fibroblastes, de cellules endothéliales, de microbiotes et de cellules immunitaires autologues afin de mieux imiter le microenvironnement tumoral et d'améliorer les tests d'immunothérapie personnalisée28. Les systèmes émergents d'organoïdes sur puce et l'ingénierie basée sur CRISPR/Cas9 permettront d'améliorer encore la modélisation des maladies, les études fonctionnelles et le criblage thérapeutique. La standardisation par le biais d'initiatives de biobanques devrait améliorer l'extensibilité, la reproductibilité et la traduction clinique. Dans l'ensemble, ce protocole fournit une plateforme reproductible et physiologiquement pertinente pour l'étude des interactions organoïdes–immunité, et soutient la recherche translationnelle et en oncologie de précision.
Déclarations de divulgation
C.K. déclare les divulgations suivantes, toutes sans lien avec ce manuscrit : Loki Therapeutics (financement de recherche), Teiko (consultant), Seattle Genetics (consultant), Insights Driven Research (consultant), BMS (consultant), Guardant Health (consultant), OMNI Oncology (consultant), Exelixis (consultant), Nuvectis Pharma (consultant, médicaments), Real CME (honoraires). C.K. et N.T. sont co-inventeurs de la demande provisoire américaine 63/746,435 déposée le 17 janvier 2025, qui est sans lien avec ce manuscrit. Les autres auteurs n'ont aucune divulgation à signaler.
Remerciements
Ce travail a été soutenu par le Montefiore Einstein Comprehensive Cancer Center CCSG (P30CA013330). Nous remercions Hillary Guzik, Rotem Alon, Jinghang Zhang, Swathi Swaminathan et Jacky Chuen pour leur assistance technique. Les études de cytométrie en flux ont été réalisées à l’aide d’un analyseur Cytek Aurora financé par les National Institutes of Health (1S10OD026833-01) au sein de la plateforme de cytométrie en flux du Albert Einstein College of Medicine. L’imagerie confocale a été effectuée à l’aide d’un microscope Leica STELLARIS 8 financé par les NIH (1S10OD034397-01) au sein de la plateforme d’imagerie analytique du Albert Einstein College of Medicine. E.N., W.E. et C.K. ont bénéficié du soutien de subventions des NIH T32CA200561, R01CA248536, R42CA287679 et K12CA279871. Les financeurs n’ont joué aucun rôle dans la rédaction du manuscrit.
Nous remercions également l'Institut Ruth L. et David S. Gottesman pour la recherche sur les cellules souches et la médecine régénérative pour MM, NS et NT.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Produits chimiques, réactifs et anticorps | |||
| Supplément B27 sans vitamine A | GIBCO | C12587-010 | |
| Supplément B27 | GIBCO | 17504-044 | |
| N-acétylcystéine | Sigma-Aldrich | A9165-5G | |
| Nicotinamide | Sigma-Aldrich | N0636 | |
| EGF recombinant humain | Peprotech | AF-100-15 | |
| N2 | Gibco | 17502001 | |
| A83-01 | Tocris | 2939 | |
| SB202190 | Cayman Chemicals | 10010399 | |
| Prostaglandine E2 | Cayman Cehmicals | 14010-1 | |
| Y-27632 | Sigma-Aldrich | Y-0503 | |
| Collagénase de type II | Sigma-Aldrich | C6885 | |
| Hyaluronidase de type IV | Sigma-Aldrich | H3506 | |
| DMEM-F12 avancé | GIBCO | 12634-028 | |
| Pénicilline/streptomycine | GIBCO | 15070063 | |
| Ultraglutamine de type I | Lonza | BE17-605E | |
| HEPES | GIBCO | 15630-056 | |
| TrypLE Express | GIBCO | 12604-013 | |
| Milieu de congélation pour culture cellulaire Recovery | GIBCO | 12648-010 | |
| RPMI 1640 | GIBCO | 11875093 | |
| Sérum humain, provenant du plasma humain AB masculin | Sigma-Aldrich | H3667 | |
| Benzonase | Merck | 70746-3 | |
| Interféron gamma recombinant humain | Peprotech | 300-02 | |
| Dispase de type II | Sigma-Aldrich | D4693 | |
| Solution de récupération cellulaire | Corning | 354253 | |
| Primocin Invivogen | Invivogen ANTPM1 | NC9141851 | |
| IL-2 humaine recombinante (exprimée chez E. coli, sans support) | Biolegend | 791906 | |
| IL-7 humaine recombinante (exprimée chez E. coli, sans support) | Biolegend | 569706 | |
| IL-15 humaine recombinante (sans support) | Biolegend | 570306 | |
| CD107a (LAMP-1) anti-humain PE/Cyanine5 | Biolegend | 328656 | |
| CD137 (4-1BB) anti-humain Brilliant Violet 711™ | Biolegend | 309832 | |
| Anticorps CD8a anti-humain Pacific Blue™ | Biolegend | 300928 | |
| CD3-APC/Cy7 anti-humain | Biolegend | 317342 | |
| CD4PerCP/Cyanine5.5 anti-humain CD4 | Biolegend | 980810 | |
| Granzyme B anti-humain/souris Alexa Fluor® 647 | Biolegend | 515406 | |
| CD56-PE/Cy7 anti-humain | Biolegend | 985912 | |
| Anticorps IFN-γ anti-humain PE/Dazzle™ 594 | Biolegend | 506530 | |
| CD274 (B7-H1, PD-L1) anti-humain PE | Biolegend | 393608 | |
| Anticorps anti-CD28 humain purifié | Biolegend | 302901 | |
| Anticorps CD45 anti-humain Brilliant Violet 510™ | Biolegend | 304036 | |
| CD326 (EpCAM) anti-humain (conjugué PE/Cy7) | Biolegend | 324222 | |
| anti-Ki67 | Abcam | ab15580 | |
| NucView® 488 Kit d'analyse de la caspase-3 pour cellules vivantes | Biotium | 30029 | |
| Kit de détection de l'apoptose FITC Annexine V avec PI | Biolegend | 640914 | |
| Annexine V PE/Cyanine7 | Biolegend | 640950 | |
| Colorant NIR Annexine V Incucyte® | Sartorious | 4768 | |
| Kit de coloration des cellules mortes fixable LIVE/DEAD™ Bleu, pour excitation UV | Invitrogen | L23105 | |
| Cell Trace Far Yellow | Thermo Fischer | C34567 | |
| Cell Trace Far red | Thermo Fischer | C34564 | |
| CMFDA vert | MedChem Express | HY-126561 | |
| Human TruStain FcX™ (solution de blocage des récepteurs Fc) | Biolegend | 422302 | |
| Brilliant Stain Buffer | BD Biosciences | 563794 | |
| BD Pharmingen™ Stain Buffer (BSA) | BD Biosciences | 554657 | |
| Perles de compensation | Biolegends | 424602 | |
| Corning® Solution saline tamponnée au phosphate de Dulbecco’s, 1X sans calcium ni magnésium | Corning | 20-031-CM | |
| Corning® Solution saline tamponnée au phosphate de Dulbecco’s, 1X avec calcium et magnésium | Corning | 20-030-CV | |
| Anticorps anti-PD1 humain (nivolumab) | Merus/Selleckchem | A2002 | |
| Diméthylsulfoxyde | Fisher Scientific | BP231-100 | |
| DMEM | Genesee | 25-500 | |
| Solution tampon EDTA | Invitrogen | 15575020 | |
| FBS | VWR | 97068-075 | |
| PBS | Genesee | 25-507 | |
| Parafomaldehyde (PFA) | Thermo Scientific Chemicals | 0473779L | |
| Kit de solution de fixation/perméabilisation | BD | 554714 | |
| Gastrine I HUMAINE | Millipore | G9145-.1MG | |
| GLUTAMAX I | Fisher Scientific | 35050061 | |
| Cocktail CD3/CD28 | STEMCELL Technologies | 10971 | |
| Milieu d'expansion Immunocult | STEMCELL Technologies | 10981 | |
| ProLong Diamond Antifade Mountant avec DAPI | Invitrogen | P36962 | |
| Triton X-100 | Thermo Scientific Chemicals | 215680025 | |
| Solution de bleu de trypan, 0,4 % | Gibco | 15250061 | |
| Tween-20 | TCI America | T0543500G | |
| Équipements | |||
| Cytomètre en flux/Noyau de cytométrie en flux | Cytek (Wuxi) Biosciences | N° de modèle N7-0021 | |
| Cytomètre en flux/Laboratoire Singh | Invitrogen | ATTUNE NXT (n° de modèle 4486517 | |
| Microscope confocal | Leica | STELLARIS 8 | |
| Système d'analyse de cellules vivantes | Sartorius | Incucyte CX3 |
Références
- Cervantes A, et al. Metastatic colorectal cancer: ESMO Clinical Practice Guideline for diagnosis, treatment and follow-up. Ann Oncol. 2023;34(1):10-32.
- Colonna G. Overcoming barriers in cancer biology research: current limitations and solutions. Cancers (Basel). 2025;17(13):2102.
- Liu Y, et al. Patient-derived xenograft models in cancer therapy: technologies and applications. Signal Transduct Target Ther. 2023;8(1):160.
- Rocha Neto J, Gaspar MM, Reis CP. Experimental murine models for colorectal cancer research. Cancers (Basel). 2023;15(9):2570.
- Bleijs M, van de Wetering M, Clevers H, Drost J. Xenograft and organoid model systems in cancer research. EMBO J. 2019;38(15).
- Hou X, et al. Opportunities and challenges of patient-derived models in cancer research: patient-derived xenografts, patient-derived organoids and patient-derived cells. World J Surg Oncol. 2022;20(1):37.
- Tentler JJ, et al. Patient-derived tumour xenografts as models for oncology drug development. Nat Rev Clin Oncol. 2012;9(6):338-50.
- Drost J, Clevers H. Organoids in cancer research. Nat Rev Cancer. 2018;18(7):407-18.
- Zeng G, et al. Advancing cancer research through organoid technology. J Transl Med. 2024;22(1):1007.
- Jin MZ, et al. Organoids: an intermediate modeling platform in precision oncology. Cancer Lett. 2018;414:174-80.
- Dart A. Organoid 2.0. Nat Rev Cancer. 2019;19(3):126-7.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Neal JT, et al. Organoid modeling of the tumor immune microenvironment. Cell. 2018;175(7):1972-88.e16.
- Bar-Ephraim YE, Kretzschmar K, Clevers H. Organoids in immunological research. Nat Rev Immunol. 2020;20(5):279-93.
- Jang J, et al. Redefining preclinical testing: human-relevant alternatives beyond animal models. BMB Rep. 2025; in press.
- Xie BY, Wu AW. Organoid culture of isolated cells from patient-derived tissues with colorectal cancer. Chin Med J (Engl). 2016;129(20):2469-75.
- Vlachogiannis G, et al. Patient-derived organoids model treatment response of metastatic gastrointestinal cancers. Science. 2018;359(6378):920-6.
- Ooft SN, et al. Patient-derived organoids can predict response to chemotherapy in metastatic colorectal cancer patients. Sci Transl Med. 2019;11(513).
- Mohammadi M, et al. Cyclin-dependent kinase 9 inhibitors as oncogene signaling modulators in combination with targeted therapy for the treatment of colorectal cancer [Preprint]. bioRxiv. 2025:2025.08.13.669992. doi:10.1101/2025.08.13.669992.
- Guo L, et al. Toward reproducible tumor organoid culture: focusing on standardization. Front Immunol. 2024;15:1290504.
- Wang J, et al. Tumor organoid-immune co-culture models: exploring a new frontier in cancer research. Cell Death Discov. 2025;11:98.
- Najafi M, et al. Organoid-immune co-cultures: a next-generation platform for studying human immunology and disease. Trends Immunol. 2026;47(1):45-62.
- Kakni P, et al. A microwell-based intestinal organoid-macrophage co-culture system to study intestinal inflammation. Biomaterials. 2022;276:121018.
- Meirelles LA, Persat A. Decoding host-microbe interactions with engineered human organoids. EMBO J. 2025;44(6):1569-73.
- Ryu JO, et al. Applications and research trends in organoid-based infectious disease models. Sci Rep. 2025;15:7816.
- Du L, et al. Spatial omics in 3D culture model systems. Nat Rev Bioeng. 2025;3(1):45-67.
- Lombardi M, et al. Organoid models through the lens of metabolomics. Analyst. 2026;151(4):1458-78.
- Skardal A, et al. Drug compound screening in single and integrated multi-organoid body-on-a-chip systems. Biofabrication. 2020;12(2):025017.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible