Une série de dérivés d’acétamide à base de triazole et d’oxadiazol a été synthétisée et évaluée comme inhibiteurs de l’uréase et de la α-glucosidase. Le composé 8c a montré la plus forte inhibition de l’uréase, tandis que 9e a surpassé l’acarbose face à la α-glucosidase. Les études de liaison BSA et in silico ont soutenu leurs propriétés similaires à celles des médicaments, identifiant les deux composés comme des candidats prometteurs comme des plombs.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de recherche
Synthèse, évaluation biologique et études en silice des nouveaux acétamides à base de triazole et d’oxadiazole en tant qu’inhibiteurs de l’uréase et de la α-glucosidase
Dans cet article
Résumé
Résumé
Cette étude a étudié le potentiel thérapeutique des nouveaux dérivés d’acétamide à base de 1,2,4-triazole et 1,3,4-oxadiazole comme inhibiteurs à double cible de l’uréase et de la α-glucosidase, deux enzymes impliquées respectivement dans les troubles gastro-intestinaux et le diabète de type 2. Une approche intégrée combinant synthèse organique en plusieurs étapes, évaluation biologique in vitro , docking moléculaire, prédiction ADME in silico et analyse de la théorie de la fonction de la densité (DFT) a été employée pour identifier des composés principaux puissants aux propriétés pharmacocinétiques favorables. À partir de l’acide benzoïque, une série de dérivés de 1,2,4-triazole (8a–c) et de dérivés de 1,3,4-oxadiazole (9d–f) portant des moitiés substitutives d’acétamide ont été synthétisés avec succès. Tous les composés ont montré une activité inhibitrice contre les deux enzymes cibles. Le composé 8c était l’inhibiteur de l’urase le plus puissant (IC₅₀ = 6,14 ± 1,06 μM), tandis que le composé 9e montrait l’inhibition la plus forte de la α-glucosidase (IC₅₀ = 27,29 ± 0,41 μM), dépassant l’inhibiteur de référence acarbose (IC₅₀ = 38,25 ± 0,12 μM). Des analyses computationnelles ont confirmé les résultats expérimentaux : les prédictions de l’ADME ont indiqué des propriétés favorables similaires aux médicaments, et le docking moléculaire a démontré de fortes interactions de liaison, le composé 8a présentant la plus grande affinité pour la α-glucosidase (−7,165 kcal/mol) et le composé 9e la liaison la plus forte à l’urase (−7,30 kcal/mol). Les calculs DFT ont également corrélé l’activité biologique aux propriétés électroniques, révélant des écarts d’énergie relativement faibles HOMO–LUMO pour les composés les plus actifs, 8c (0,14831 u.) et 9e (0,14302 u.). Collectivement, ces résultats identifient les composés 8c et 9e comme des bases prometteuses pour le développement d’inhibiteurs de nouvelle génération de l’uréase et de la α-glucosidase.
Introduction
Les hétérocycles ont déjà été rapportés dans de nombreux médicaments existants, et les hétérocycles représentent une classe importante d’inhibiteurs enzymatiques utilisés dans le traitement des maladies métaboliques etinfectieuses 1. Parmi les hétérocycles, les 1'3'4-oxadiazoles figurent parmi les échafaudages les plus étudiés dans la découverte de médicaments et ont été rapportés comme agents antiviraux « antibactériens », anticancéreux, hypotensieux, neuroprotecteurs, anticonvulsivants etantituberculeux 2, 3,4,5. De même, les dérivés 1'2'4-triazole ont également montré des activités anticonvulsivantes, antibactériennes, antivirales, antituberculaires, antidiabétiques, anti-inflammatoires, antiprolifératives, antipaludiques et inhibitrices de l’uréase 6,7. Les composés contenant de l’acétamide possèdent un profil pharmacologique fort et ont été utilisés comme intermédiaires synthétiques en chimie hétérocyclique, ainsi que comme antidiabétiques, anticoagulants et agents chimiosensibilisants, ce qui en fait des structures principales attractives pour la découverte de médicaments 8,9.
Des efforts importants ont été dirigés vers le développement d’inhibiteurs multicibles de la α-glucosidase et de l’uréase. L’inhibition de la α-glucosidase retarde la digestion des glucides et l’absorption du glucose, réduisant ainsi les niveaux de glucose sanguin postprandiaux chez les patients atteints de diabète sucré de type 2. Les inhibiteurs actuels tels que l’acarbose sont efficaces mais sont associés à des effets secondaires gastro-apaisants, ce qui crée un besoin d’inhibiteurs structurellementdiversifiés 10,11. L’urease décompose l’urée en ammoniac et en dioxyde de carbone. Cette réaction permet à la bactérie Helicobacter pylori', qui provoque des ulcères et rend l’hôte plus susceptible au cancer gastrique, de survivre dans l’estomac ; l’uréase est donc une cible importante dans le développement de médicaments anti-ulcères. A L’objectif thérapeutique est le développement de nouveaux inhibiteurs pour les deux enzymes 9,12.
Cependant, malgré les études disponibles sur les échafaudages de 1'2'4-triazole et 1'3'4-oxadiazole, très peu d’études ont été rapportées concernant les dérivés d’acétamide 1'2'4-triazole et 1'3'4-oxadiazole contenant une moitié thioéther en tant qu’inhibiteurs doubles de α-glucosidase et d’uréase13. Leur comportement de liaison aux protéines et leur caractérisation computationnelle ont également reçu une attention limitée dans ce contexte. En voici : Nous avons proposé que la fusion du triazole ou de l’oxadizole et des fragments d’acétamide substitués dans le même cadre moléculaire donnerait un profil enzymatique inhibiteur satisfaisant avec des propriétés physicochimiques acceptables.
Pour tester cette hypothèse, une série de dérivés d’acétamide à base de 1,2,4-triazole (8a–c) et de dérivés à base de 1,3,4-oxadiazole d’acétamide (9d–f) ont été synthétisés et évalués pour leur activité inhibitrice face à la α-glucosidase et à l’uréase. Les interactions de liaison des composés les plus actifs (8a, 8c et 9e) avec l’albumine sérique bovine (BSA) ont été étudiées à l’aide de spectroscopie de fluorescence, de détermination de la constante de liaison et d’analyse thermodynamique. De plus, des calculs de docking moléculaire, de prédiction ADME et de théorie de la fonction de la densité (DFT) ont été réalisés pour étudier leurs modes de liaison, leurs propriétés pharmacocinétiques et leurs caractéristiques électroniques.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Tous les réactifs étaient de qualité analytique et utilisés sans purification supplémentaire. L’évolution de la réaction a été suivie par chromatographie en couche fine (TLC) sur gel de silice utilisant n-hexane/acétate d’éthyle (7:3–6:4, v/v), avec des taches visualisées sous lumière ultraviolette. Sauf indication contraire, toutes les réactions ont été effectuées dans l’atmosphère ambiante. Les composés synthétisés ont été caractérisés par la spectroscopie infrarouge à transformée de Fourier (FTIR), la RMN à 1H et la RMN à 13C. Les spectres RMN de 1H et 13C ont été enregistrés en CDCl₃ à 600 MHz et 150 MHz respectivement, et des décalages chimiques ont été rapportés en ppm par rapport au signal résiduel de solvant. La voie synthétique est représentée à la Figure 1. Les données complètes de caractérisation physicochimique pour tous les composés synthétisés sont fournies dans le Fichier Supplémentaire 1.
Synthèse de l’éthylbenzoate (1)
L’acide benzzoïque (50 g, 0,41 mol) a été placé dans une fiole à fond rond de 500 mL, et de l’éthanol absolu (150 mL) a été ajouté. Un acide sulfurique concentré (6 mL) a été ajouté goutte à goutte comme catalyseur sous agitation magnétique continue. Le mélange de réaction était chauffé sous reflux à 78 °C pendant 4 à 6 heures à l’aide d’un condenseur refroidi par eau. Les progrès de la réaction ont été suivis par TLC. Une fois terminé, le mélange était refroidi à température ambiante et neutralisé avec du carbonate de sodium aqueux saturé jusqu’à ce que le pH atteigne 7–8. Le mélange de réaction était transféré dans un entonnoir séparateur, puis la couche organique était prélevée, lavée à l’eau distillée, puis séchée sur du sulfate de sodium anhydre. Après filtration, l’éthylbenzoate (1) a été utilisé directement à l’étape suivante sans purification supplémentaire (Figure 1).
Synthèse de benzohydrazide (2)
L’éthylbenzoate (1 ; 0,41 mol) était dissous dans de l’éthanol absolu (100 mL), et l’hydrazine hydrate (80 %, 25 mL, excès) était ajouté sous un brassage continu. Le mélange de réaction était chauffé sous reflux à 78 °C pendant 4 à 5 heures sous l’air à l’aide d’un condenseur refroidi à l’eau. Les progrès de la réaction ont été suivis par TLC. À l’achèvement, le précipité cristallin blanc de benzohydrazide (2) était collecté par filtration, lavé à l’éthanol froid, séché à un poids constant à température ambiante, puis utilisé lors des étapes synthétiques suivantes (Figure 1).
Synthèse du 5-phényl-1,3,4-oxadiazole-2-thiol (3)
La benzohydrazide (2 ; 10 g, 0,073 mol) et l’hydroxyde de potassium (4,12 g, 0,073 mol) ont été placés dans une fiole à fond rond de 250 mL contenant de l’éthanol (30 mL). Le mélange était chauffé sous reflux à 78 °C pendant 10 minutes à l’aide d’un condenseur refroidi par eau. Le disulfure de carbone (CS₂ ; 5 mL, 0,083 mol) a ensuite été ajouté, et le reflux a été poursuivi pendant 3 à 4 heures supplémentaires. Les progrès de la réaction ont été suivis par TLC. Une fois terminé, le mélange de réaction était transféré dans de l’eau distillée et chauffé avec un brassage continu. De l’acide chlorhydrique dilué a été ajouté goutte à goutte jusqu’à ce que le pH atteigne 5, entraînant la précipitation du composé (3) (Figure 1). Le précipité était collecté par filtration, soigneusement lavé à l’eau distillée froide, séché à un poids constant, puis pesé pour déterminer le rendement. Le composé a été caractérisé par spectroscopie FTIR, RMN à 1H et RMN à 13C.
Synthèse du 4,5-diphényl-4H-1,2,4-triazole-3-thiol (4)
La benzohydrazide (2 ; 5 g, 0,037 mol) et le phénylisothiocyanate (4 mL, 0,037 mol) ont été placés dans une fiole à fond rond de 100 mL équipée d’un condenseur refroidi à l’eau. Le mélange réactionnel a été chauffé sous reflux à 78 °C jusqu’à ce que la formation de l’intermédiaire thiosemicarbazide soit complète, comme le confirme le TLC utilisant n-hexane/acétate d’éthyle (7:3, v/v). L’hydroxyde de potassium (2 g, 0,036 mol), dissous dans de l’éthanol (20 mL), a ensuite été ajouté, et le reflux a été poursuivi jusqu’à la formation du composé (4), comme confirmé par TLC. Le mélange réactionnel était transféré dans de l’eau distillée, chauffé par un brassage continu, puis acidifié avec de l’acide chlorhydrique dilué à pH 5 pour précipiter le composé (4) (Figure 1). Le précipité a été collecté par filtration, lavé soigneusement à l’eau distillée froide, séché à poids constant, et caractérisé par spectroscopie FTIR, RMN 1H et RMN 13°C.
Synthèse des intermédiaires de bromoacétamide 7(a–f)
Chaque dérivé d’aniline substitué 5(a–f) (1 équiv.) était dissous dans du chloroforme et refroidi dans un bain de glace pour maintenir la température de réaction à 0–5 °C. Le bromure de bromoacétyle (6, ≥98 %, 1 équivalent) a été ajouté goutte à goutte avec un brassage continu. Pendant la réaction, une solution aqueuse de carbonate de sodium à 18 % a été ajoutée selon les besoins pour maintenir le pH de la réaction entre 9 et 10 en neutralisant l’acide bromique généré. Après l’ajout du bromure de bromoacétyle, le mélange réactionnel était laissé chauffer à température ambiante et remué jusqu’à ce que la TCP confirme la consommation complète du matériau de départ. Les intermédiaires obtenus de bromoacétamide 7(a–f) ont été collectés par filtration, lavés à l’eau distillée froide, séchés à un poids constant, puis utilisés directement lors de l’étape synthétique suivante sans purification supplémentaire (Figure 1).
Synthèse des dérivés d’acétamide à base de triazole 8(a–c)
Le dérivé de triazole (4 ; 0,5 g, 0,002 mol) a été dissous dans du N, N-diméthylformamide (10 mL) dans un flasque à fond rond de 50 mL. L’intermédiaire approprié de bromoacétamide (7a, 7b ou 7c ; 0,002 mol, 1 équiv.) a été ajouté en brassant continu, suivi de l’hydrure de sodium (0,05 g, 0,002 mol) pour favoriser l’alkylation S. Le mélange réactionnel a été remué à température ambiante pendant 24 à 48 heures, avec un suivi de la progression par TLC. Une fois terminé, le mélange réactionnel était versé dans de l’eau glacée pour induire des précipitations. Le précipité a été collecté par filtration, soigneusement lavé à l’eau froide, séché et caractérisé par spectroscopie FTIR, RMN 1H et RMN à 13°C (Figure 1).
Synthèse des dérivés d’acétamide à base d’oxadiazole 9(d–f)
Le dérivé d’oxadiazole (3 ; 0,5 g, 0,002 mol) a été dissous dans N, N-diméthylformamide (10 mL) dans une fiole à fond rond de 50 mL. L’intermédiaire correspondant à la bromoacétamide, 7d, 7e ou 7f (0,002 mol, 1 équiv.), a été ajouté, suivi de l’hydrure de sodium (0,05 g, 0,002 mol) pour faciliter la S-alkylation. Le mélange réactionnel a été brassé à température ambiante pendant 24 à 48 heures, avec un suivi de l’évolution par le TLC. Une fois terminé, le mélange était versé dans de l’eau glacée pour précipiter le produit. Le précipité a été collecté par filtration, soigneusement lavé à l’eau froide, séché et caractérisé par spectroscopie FTIR, RMN 1H et RMN à 13°C (Figure 1).
Essai d’inhibition de la α-glucosidase
L’activité inhibitrice de la α-glucosidase a été évaluée en mélangeant 50 μL de la solution d’échantillon test avec 100 μL de solution de α-glucosidase (0,35 U/mL) préparée dans un tampon phosphaté (pH 6,8). Le mélange réactionnel a été incubé à 37 °C pendant 10 minutes, puis 100 μL de 1,5 mM de p-nitrophényl-α-D-glucopyranoside a été ajouté comme substrat. Après une nouvelle incubation à 37 °C pendant 20 minutes, la réaction a été interrompue par l’ajout de 1 mL de carbonate de sodium de 1 M (Na₂CO₃). L’absorbance a été mesurée à 400nm 14. L’acarbose a été utilisé comme témoin positif. Le mélange de réaction sans le composé test servait de témoin négatif, tandis que le mélange de réaction sans enzyme était utilisé comme blanc.
Toutes les expériences ont été réalisées en triple exemplaire, et les résultats sont exprimés en moyenne ± écart-type (DS). Le pourcentage d’inhibition de l’activité de la α-glucosidase a été calculé à l’aide de l’équation suivante(1)14 :
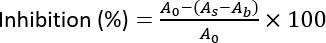 (1)
où As représente l’absorption de la solution d’échantillon d’essai, Ab est l’absorption du réactif blanc (sans α-glucosidase), et A0 est l’absorbance du témoin négatif (sans l’échantillon). Les valeurs de l’IC50 ont été déterminées en testant des concentrations de composés allant de 3,125 à 100 μM. L’analyse de régression non linéaire a été réalisée à l’aide d’un logiciel de graphisation standard.
Essai d’inhibition de l’uréase
L’activité inhibitrice de l’uréase a été déterminée à l’aide d’une méthode modifiée de Berthelot. Le mélange réactionnel comprenait 300 μL de solution d’échantillon d’échantillon, 200 μL de solution d’urase de haricot jack, et 200 μL d’urée de 25 mM. Le mélange a été incubé dans un bain-marie à 37 °C pendant 30 minutes. Après l’incubation, 500 μL d’une solution colorante contenant 10 g/L de phénol et 50 g/L de nitroprusside de sodium, suivis de 500 μL d’une seconde solution contenant 5 % (v/v) d’hypochlorite de sodium et 5 g/L d’hydroxyde de sodium, ont été ajoutés. Le mélange réactionnel a ensuite été incubé pendant 15 à 30 minutes supplémentaires pour permettre le développement des couleurs.
L’absorption de la solution a été mesurée à 625 nm contre un réactifblanc 15. La thiourée était utilisée comme témoin positif, le mélange réactionnel sans le composé test comme témoin négatif, et le mélange sans l’enzyme uréase comme point négatif. Toutes les expériences ont été réalisées en triple exemplaire (n = 3), et les résultats sont exprimés en valeurs moyennes ± écart-type (S.D.). Le pourcentage d’inhibition a été calculé à l’aide de la formule mathématique suivante (2)15 :
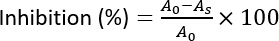 (2)
où A0 est l’absorbance du témoin (sans inhibiteur) et A s est l’absorbance de l’échantillon test (avec inhibiteur). Des graphiques et des analyses de régression non linéaires pour déterminer les valeurs IC50 ont été réalisées à l’aide d’un logiciel standard de tracé de données.
Dosage de liaison BSA
Les interactions de liaison entre l’albumine sérique bovine (BSA) et les composés synthétisés ont été étudiées à l’aide de spectroscopie de trempe par fluorescence. Une solution de base BSA de 10 μM a été préparée dans un tampon phosphate de 20 mM (pH 7,4). Pour chaque expérience de titration, 1,0 mL de la solution de BSA était mélangée avec 2,0 mL de tampon phosphate dans une cuvette en quartz. La solution a été titrante par des ajouts successifs d’aliquotes de 5 μL du composé test (1,5 mM en méthanol). Les spectres d’émission de fluorescence ont été enregistrés sur la plage de longueurs d’onde de 300 à 400 nm après excitation à 295 nm, avec une émission maximale observée à environ 336 nm. Les mesures de fluorescence ont été effectuées à l’aide d’un spectrophotomètre à fluorescence équipé d’un logiciel standard d’acquisition de fluorescence, avec des largeurs de fente d’excitation et d’émission réglées respectivement à 10 nm et 2,5 nm. Pour déterminer les paramètres thermodynamiques de liaison, y compris l’énergie libre de Gibbs (ΔG), l’enthalpie (ΔH) et l’entropie (ΔS), les expériences de titration ont été répétées à 298, 308 et 313 K.
Pour étudier le mécanisme de trempe par fluorescence, les données expérimentales ont été analysées à l’aide de l’équation de Stern–Volmer (Équation 3)16 :
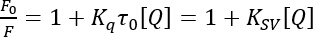 (3)
où F, 0 et F représentent respectivement les intensités de fluorescence de la BSA en l’absence et en présence du quencher, ; Kq est la constante de vitesse de trempe bimoléculaire ; τ0 est la durée de vie moyenne de la BSA en l’absence d’un quencher ; KSV est la constante de trempe de Stern-Volmer ; et [Q] est la concentration du quencher. La constante de liaison (Kb) et le nombre de sites de liaison (n) ont ensuite été déterminés en traçant le double logarithme selon l’équation (4)16 :
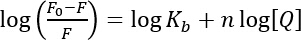 (4)
De plus, le changement standard d’énergie libre de Gibbs (ΔG°), le changement standard d’enthalpie (ΔH°) et le changement d’entropie standard (ΔS°) régissant l’interaction de liaison ont été calculés à l’aide des relations de Van’t Hoff et Gibbs-Helmholtz exprimées dans les équations (5) et (6)17 :
ΔG∘ = -RT ln Kb (5)
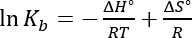 (6)
où R est la constante universelle du gaz et T est la température absolue en kelvin.
Amarrage moléculaire
Toutes les simulations de modélisation moléculaire et d’amarrage étaient réalisées à l’aide de la suite Schrödinger (interface Maestro), l’amarrage étant effectué via le module Glide. Les structures cristallines de la α-glucosidase (PDB ID : 5NN8) et de l’urase (PDB ID : 4H9M) ont été extraites de la base de données protéiques RCSB. Les structures protéiques ont été préparées à l’aide du Protein Preparation Wizard en retirant les ligands co-cristallisés, les molécules d’eau et les hétératomes non essentiels, en ajoutant des résidus et boucles manquants, en assignant les ordres de liaisons corrects et en ajoutant des atomes d’hydrogène polaire. La protonation et les états tautomériques ont été attribués au pH physiologique (7,0 ± 2,0) à l’aide du module Epik. Les structures protéiques préparées ont ensuite été soumises à une minimisation d’énergie contenue avec le champ de force OPLS pour soulager les affrontements stériques.
Les structures bidimensionnelles des composés 3, 4, 8(a–c) et 9(d–f), ainsi que les inhibiteurs de référence acarbose et thiourée, ont été préparées à l’aide du module LigPrep. Les ordres de liaison, la stéréochimie et les états d’ionisation au pH physiologique ont été optimisés, et les conformations tridimensionnelles des ligands résultantes ont été minimisées en énergie à l’aide du champ de force OPLS.
Les grilles réceptrices ont été générées à l’aide de l’outil de génération de grilles de récepteurs, les boîtes de grille étant centrées sur les ligands natifs cocristallisés pour définir les sites actifs. Les dimensions de la boîte de grille étaient fixées à 25 × 25 × 25 Å pour les deux protéines. La grille de l’urase était centrée sur x = −38,76, y = −44,14, et z = 66,88, tandis que la grille α-glucosidase était centrée sur x = 21,14, y = −7,56 et z = 24,37.
Les calculs d’amarrage ont été effectués en mode extra-précision (XP) de Glide avec échantillonnage flexible de ligands. Plusieurs poses de liaison ont été générées pour chaque ligand, et la pose avec le score de dockage Glide le plus bas a été sélectionnée pour une analyse plus approfondie. Le protocole d’amarrage a été validé en réaccostant les ligands cocristallisés à leurs grilles réceptrices respectives. Les valeurs de déviation moyenne quadratique (RMSD) de ≤2,0 Å ont confirmé la fiabilité et la reproductibilité du protocole d’amarrage.
Les conformations de liaison des complexes amarrés ont été visualisées à l’aide de PyMOL (version 3.1)18. Les interactions protéine-ligand, incluant les liaisons hydrogène, les contacts hydrophobes et les interactions électrostatiques, ont été analysées à l’aide du Discovery Studio Visualizer19.
Analyse de la théorie de la fonction de la densité (DFT)
Tous les calculs de la théorie de la fonction de la densité (DFT) ont été réalisés à l’aide de Gaussienne 09, et les géométries moléculaires optimisées ainsi que les orbitales de frontière ont été visualisées à l’aide de GaussView 5. Les dérivés synthétisés à base de triazole et d’oxadiazole, 8(a–c) et 9(d–f), ont été soumis à une optimisation géométrique en phase aqueuse en utilisant la fonctionnelle hybride à trois paramètres Lee–Yang–Parr (B3LYP) de Becke, en conjonction avec l’ensemble de base 6-311+G(d,p)20. Les effets des solvants ont été intégrés à l’aide du modèle du continuum polarisable de type conducteur (CPCM)21. Des calculs de fréquence vibratoire ont ensuite été effectués au même niveau théorique pour confirmer que toutes les structures optimisées correspondaient aux véritables minima locaux sur la surface d’énergie potentielle, comme l’indique l’absence de fréquences imaginaires.
Pour comprendre les transitions électroniques et la stabilité cinétique des composés synthétisés, les énergies de l’orbitale moléculaire la plus occupée (EHOMO) et de l’orbitale moléculaire inoccupée la plus basse (ELUMO) ont été calculées. L’écart d’énergie orbitale moléculaire frontière (ΔE = ELUMO - EHOMO) A ÉTÉ DÉTERMINÉ POUR CHAQUE DÉRIVÉE AFIN D’ÉVALUER SA RÉACTIVITÉ CHIMIQUE ET SA STABILITÉ CINÉTIQUE, UN ÉCART D’ÉNERGIE PLUS FAIBLE INDIQUANT UNE RÉACTIVITÉ PLUS ÉLEVÉE.
De plus, des descripteurs de réactivité chimique globale — y compris la dureté chimique (η), la douceur (S), le potentiel chimique (μ), l’électronégativité (X) et l’indice d’électrophilicité (w) — ont été calculés à partir des énergies orbitales frontières à l’aide des équations opérationnelles standardsuivantes 22 :
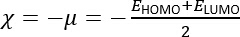 (7)
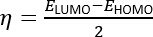 (8)
 (9)
 (10)
Les propriétés électroniques calculées et les descripteurs globaux ont été systématiquement comparés à travers la série afin d’établir des relations structure-activité (SAR) qui reflètent leurs profils observés de α-glucosidase et d’inhibiteurs de l’uréase.
De plus, des cartes de potentiel électrostatique moléculaire (MESP) ont été générées et visualisées à l’aide de VESTA pour cartographier la distribution de charge à travers les cadres moléculaires optimisés. Les surfaces MESP permettaient d’identifier les régions électrophiles (déficientes en électrons, favorisant l’attaque nucléophile) et nucléophiles (riches en électrons, favorisant l’attaque électrophile). Cette distribution du potentiel électrostatique a finalement été corrélée aux interactions spécifiques de liaison non covalente, telles que les liaisons hydrogène et les contacts électrostatiques, observées dans les simulations d’amarrage moléculaire.
Analyse ADME
Pour évaluer la ressemblance avec le médicament et les propriétés biopharmaceutiques des dérivés synthétisés à base de triazole et d’oxadiazole 8(a–c) et 9(d–f ), une analyse in silico de l’absorption, distribution, métabolisme et excrétion (ADME) a été réalisée. Les représentations simplifiées du système d’entrée moléculaire en entrée de lignes (SMILES) de tous les composés synthétisés, ainsi que des inhibiteurs de référence acarbose et thiourée, ont été générées à l’aide d’un logiciel de modélisation moléculaire et soumises au serveur webSwissADME 23.
Les paramètres physicochimiques calculés comprenaient le poids moléculaire (MW), la lipophilicité (logP), la surface polaire topologique (TPSA), le nombre de donneurs de liaisons hydrogène (HBD), le nombre d’accepteurs de liaisons hydrogène (HBA) et le nombre de liaisons rotatives (RB).
Les propriétés pharmacocinétiques ont été évaluées en prédisant l’absorption gastro-intestinale (GI) et la perméabilité de la barrière hémato-encéphalique (BBB). De plus, les composés ont été évalués pour leur conformité à la règle des cinq de Lipinski et à d’autres critères établis de ressemblance aux médicaments afin d’estimer leur biodisponibilité orale. Enfin, le score d’accessibilité synthétique (SA) a été calculé pour chaque composé sur une échelle allant de 1 (facile à synthétiser) à 10 (très difficile à synthétiser). Les profils ADME et de ressemblance des médicaments prédits des composés synthétisés ont été comparés à ceux des inhibiteurs de référence afin d’évaluer leur potentiel en tant que candidats principaux au développement de médicaments.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Chimie et caractérisation des composés synthétisés
Les dérivés cibles à base de triazole et d’oxadizole à base d’acétatide ont été synthétisés selon la voie synthétique présentée à la Figure 1. Les composés désirés ont été obtenus avec des rendements bons à excellents (69 %–87 %) sous forme de solides cristallins blancs à jaunes. Leur pureté a été confirmée par la TCT, la détermination du point de fusion et des an...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Cette étude a synthétisé une série de dérivés d’acétamide à base de triazole et d’oxadiazole et a évalué leurs propriétés structurales, biologiques, computationnelles et pharmacocinétiques. La caractérisation spectroscopique par SGR, analyse élémentaire, RMN à 1H et RMN à 13C a confirmé la synthèse réussie des molécules cibles. Les changements chimiques observés, les schémas de couplage et les résonances carbone étaient cohérents avec les s...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
L’auteur déclare qu’il n’y a pas de conflit d’intérêts
Remerciements
L’auteur adresse son remerciement à la Faculté de pharmacie clinique de l’Université Al Baha, Arabie Saoudite.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 1-Naphthylamine | Merck | 106148 | Amine aromatique utilisé pour la préparation d'analogues substitués |
| 2,5-Dimethylaniline | Sigma-Aldrich | D146706 | Amine aromatique utilisé pour la synthèse de dérivés substitués |
| 3,4-Dimethylaniline | Alfa Aesar | A15416 | Amine aromatique utilisé pour la préparation d'analogues structurels |
| Acide benzoïque | Sigma-Aldrich | 242381 | Matière première pour la synthèse de l'intermédiaire benzohydrazide |
| Bromure de bromoacétyle | Sigma-Aldrich | B17601 | Réactif électrophile utilisé dans la synthèse d'intermédiaires bromoacétamine |
| Disulfure de carbone | Sigma-Aldrich | 289116 | Réactif clé pour la cyclisation en système d'anneau oxadiazole |
| Chloroforme | Sigma-Aldrich | C2432 | Solvant utilisé dans les processus d'extraction et de purification |
| Dimethylformamide (DMF) | Sigma-Aldrich | 227056 | Solvant apolaire polaire utilisé dans les réactions de dérivatisation et de substitution |
| Diphénylamine | Sigma-Aldrich | D23802 | Amine aromatique utilisée dans la synthèse de composés dérivés |
| Epik (2022-1) | Schrödinger, LLC | N/A (logiciel) | Utilisé pour générer les états d'ionisation des ligands à pH 7,0; RRID: N/A |
| Éthanol | Sigma-Aldrich | E7023 | Solvant de réaction pour l'estérification et la formation d'hydrazide |
| Acétate d'éthyle | Sigma-Aldrich | 270989 | Composant de phase mobile polaire dans l'analyse par TLC et l'extraction |
| Gaussian 09, Revision D.01 (Gaussian 09W) | Gaussian, Inc. | N/A (logiciel) | Logiciel utilisé pour les calculs de DFT (HOMO-LUMO, MESP, descripteurs de réactivité globaux); RRID:SCR_014897 |
| GaussView 5 | Gaussian, Inc., Wallingford, CT, USA | N/A (logiciel) | Utilisé pour la visualisation des structures optimisées et des énergies orbitales; RRID: N/A |
| Glide (2022-1) | Schrödinger, LLC | N/A (logiciel) | Logiciel de docking utilisé pour la génération de grilles de récepteurs et le docking moléculaire extra-précision (XP); RRID:SCR_000187 |
| GraphPad Prism, version 9 | GraphPad Software, Boston, MA, USA | N/A (logiciel) | Utilisé pour l'analyse de régression IC50 et l'évaluation statistique des données d'inhibition enzymatique; RRID:SCR_002798 |
| Hydrazine | Sigma-Aldrich | 225819 | Réactif utilisé pour la conversion de l'ester en benzohydrazide |
| L(+)-Glutamine | Sigma-Aldrich | G3126 | Réactif utilisé dans les études d'évaluation biologique |
| LigPrep (2022-1) | Schrödinger, LLC | N/A (logiciel) | Utilisé pour l'optimisation de la structure des ligands et la génération de confomères 3D; RRID:SCR_016746 |
| Hydrure de lithium | Sigma-Aldrich | 201049 | Catalyseur utilisé pour l'activation du groupe thiol dans les réactions de substitution |
| Maestro (v13.2, Schrödinger Release 2022-1) | Schrödinger, LLC | N/A (logiciel) | Suite de modélisation moléculaire utilisée pour la préparation et la visualisation des structures des protéines/ligands; RRID:SCR_016748 |
| Méthanol | Sigma-Aldrich | 34860 | Solvant utilisé dans les préparations de purification et d'essais biologiques |
| n-Hexane | Merck | 104391 | Composant de phase mobile non polaire dans l'analyse par TLC |
| OPLS-2005 / OPLS-AA | Schrödinger, LLC | N/A (champ de force) | Champ de force utilisé pour la minimisation de l'énergie des structures des protéines et des ligands; RRID: N/A |
| Isothiocyanate de phényle | Merck | 807028 | Réactif utilisé dans la synthèse de dérivés triazole |
| Protein Preparation Wizard (2022-1) | Schrödinger, LLC | N/A (logiciel) | Utilisé pour l'affinement de la structure du récepteur avant le docking; RRID:SCR_016749 |
| Hydroxyde de sodium | Sigma-Aldrich | 221465 | Base utilisée pour l'ajustement du pH et la neutralisation des réactions |
| Acide sulfurique | BDH | 10276 | Catalyseur acide utilisé dans l'étape d'estérification sous conditions de reflux |
| Triméthylamine | Riedel-de Haen | 22129 | Base organique utilisée pendant la synthèse de dérivés substitués |
| VESTA, version 3.5.8 | Momma & Izumi (développeurs); distribué gratuitement | N/A (logiciel) | Utilisé pour la visualisation du potentiel électrostatique moléculaire (MESP) et des cartes de surface HOMO-LUMO; RRID: N/A |
Références
- Siddiqui SZ, et al. BSA binding, molecular docking, and in vitro biological screening of new 1,2,4-triazole heterocycles bearing an azinane nucleus. Pak J Pharm Sci. 2020;33(1):149-160.
- Khalilullah H, Ahsan MJ, Hedaitullah M, Khan S, et al. 1,3,4-Oxadiazole: A biologically active scaffold. Mini Rev Med Chem. 2012;12(8):789-801.
- Wang JJ, Sun W, Jia WD, Bian M, et al. Research progress on the synthesis and pharmacology of 1,3,4-oxadiazole and 1,2,4-oxadiazole derivatives: A mini review. J Enzyme Inhib Med Chem. 2022;37(1):2304-2319.
- Glomb T, Świątek P. Antimicrobial activity of 1,3,4-oxadiazole derivatives. Int J Mol Sci. 2021;22(13):6979.
- Glomb T, Szymankiewicz K, Świątek P. Anti-cancer activity of derivatives of 1,3,4-oxadiazole. Molecules. 2018;23(12):3361.
- Aggarwal R, Sumran G. An insight into the medicinal attributes of 1,2,4-triazoles. Eur J Med Chem. 2020;205:112652.
- Strzelecka M, Świątek P. 1,2,4-Triazoles as important antibacterial agents. Pharmaceuticals (Basel). 2021;14(3):224.
- Kumar S, Khokra SL, Yadav A. Triazole analogues as potential pharmacological agents: A brief review. Future J Pharm Sci. 2021;7(1):106.
- Raza A, et al. Deep learning in drug discovery: A futuristic modality to materialize large datasets for cheminformatics. J Biomol Struct Dyn. 2023;41(18):9177-9192.
- Liu SK, et al. Discovery of new α-glucosidase inhibitors: Structure-based virtual screening and biological evaluation. Front Chem. 2021;9:639279.
- Lebovitz HE. Alpha-glucosidase inhibitors. Endocrinol Metab Clin North Am. 1997;26(3):539-551.
- Rego YF, et al. A review on the development of urease inhibitors as antimicrobial agents against pathogenic bacteria. J Adv Res. 2018;13:69-100.
- Daud S, et al. Design, synthesis, in vitro evaluation, and docking studies of ibuprofen-derived 1,3,4-oxadiazole derivatives as dual α-glucosidase and urease inhibitors. Med Chem Res. 2022;31(2):316-336.
- Chapdelaine P, Tremblay RR, Dubé JY. p-Nitrophenyl-α-D-glucopyranoside as a substrate for measurement of maltase activity in human semen. Clin Chem. 1978;24(2):208-211.
- Manoharan A, et al. N-Acetylcysteine prevents catheter occlusion and inflammation in catheter-associated urinary tract infections by suppressing urease activity. Front Cell Infect Microbiol. 2023;13:1216798.
- Lakowicz JR. Principles of Fluorescence Spectroscopy. 3rd ed. Springer; New York, NY; 2006.
- Atkins P, de Paula J, Keeler J. Atkins' Physical Chemistry. 11th ed. Oxford University Press; Oxford, UK; 2018.
- DeLano WL. PyMOL: An open-source molecular graphics tool. CCP4 Newsl Protein Crystallogr. 2002;40:82-92.
- Discovery Studio Visualizer, Version 2.0. Accelrys Software Inc.; San Diego, CA; 2005.
- Tirado-Rives J, Jorgensen WL. Performance of B3LYP density functional methods for a large set of organic molecules. J Chem Theory Comput. 2008;4(2):297-306.
- Takano Y, Houk KN. Benchmarking the conductor-like polarizable continuum model (CPCM) for aqueous solvation free energies of neutral and ionic organic molecules. J Chem Theory Comput. 2005;1(1):70-77.
- Parr RG, Szentpály LV, Liu S. Electrophilicity index. J Am Chem Soc. 1999;121(9):1922-1924.
- Daina A, Michielin O, Zoete V. SwissADME: A free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7(1):42717.
- Wang YN, et al. Synthesis and biological evaluation of triazolones/oxadiazolones as novel urease inhibitors. Bioorg Med Chem. 2024;102:117656.
- Mehdi K, et al. Molecular docking and in vitro studies of synthesized oxadiazole derivatives as urease inhibitors. J Math Fundam Sci. 2025;57(1):1-23.
- Aziz M, et al. Phytochemical, pharmacological, and in silico molecular docking studies of Strobilanthes glutinosus Nees: An unexplored source of bioactive compounds. S Afr J Bot. 2022;147:618-627.
- Khan KM, et al. Biochemical, toxicological, and in silico aspects of Trillium govanianum Wall. ex D. Don (Trilliaceae): A rich source of natural bioactive compounds. Chem Biodivers. 2024;21(1):e202301375.
- Bibi H, et al. Isolation and characterization of bioactive constituents from Withania coagulans Dunal with antioxidant and multifunctional enzyme inhibition potential, supported by docking, molecular dynamics, and DFT studies. RSC Adv. 2025;15(56):48566-48584.
- Khurm M, Guo Y, Wu Q, Zhang X, et al. Conocarpus lancifolius (Combretaceae): Pharmacological effects, LC-ESI-MS/MS profiling and in silico. attributes. Metabolites. 2023;13(7):794.
- Abdo MA, Badawy SA, Fadda AA, Elmorsy MR. Design, synthesis, structural characterization, and antioxidant potential of novel triazole- and oxadiazole-based hydrazide-hydrazone derivatives: spectroscopic, DFT, and molecular docking studies. BMC Chem. 2025;19:192.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.