Ce protocole décrit un essai de motilité de perles à queue cométaire d'actine ajustable permettant d'étudier quantitativement la manière dont l'activité du moteur myosine influence l'assemblage de l'actine ramifiée et l'architecture du réseau à une interface de type membranaire.
Article de méthode
Reconstitution de l'assemblage de l'actine branchée médié par la myosine-I dans un essai de motilité de queues de comètes d'actine basé sur des billes
Dans cet article
Résumé
Résumé
La polymérisation de l'actine ramifiée, médiée par le complexe de protéines apparentées à l'actine 2/3 (Arp2/3), fournit les principales forces propulsives pour divers processus cellulaires, notamment la migration cellulaire, l'endocytose et la phagocytose. Les moteurs myosine-I, qui colocalisent fréquemment avec les réseaux d'actine ramifiée au bord antérieur de la cellule, ont également été impliqués dans ces processus et sont supposés réguler l'organisation du réseau d'actine et sa production mécanique. Toutefois, les mécanismes moléculaires par lesquels la myosine-I interagit avec le complexe Arp2/3 afin de moduler l'assemblage de l'actine ramifiée et la génération de force restent largement inconnus. Ici, nous décrivons un dosage in vitro de mobilité de billes portant une queue cométaire d'actine, hautement ajustable, qui reconstitue les interactions entre la myosine-I, l'actine et le complexe Arp2/3 au niveau du bord antérieur cellulaire, à la surface de billes de taille micrométrique. Cette méthode, dérivée de dosages bien établis de queues cométaires d'actine, consiste à immobiliser conjointement la myosine-I et les facteurs de promotion de la nucléation (NPF) sur la surface des billes, créant ainsi une interface d'assemblage de l'actine analogue à une membrane. Ce dosage permet la visualisation et l'analyse quantitative de l'assemblage du réseau d'actine, de la densité du réseau, de la mobilité des billes et de l'efficacité de croissance. Il fournit également des indicateurs indirects et qualitatifs du renforcement de la force induit par la myosine-I dans les réseaux d'actine ramifiée. Ce protocole inclut la fonctionnalisation des billes, l'assemblage des réactions, l'imagerie en fluorescence, l'analyse quantitative des images et des stratégies de dépannage, offrant ainsi une plateforme reproductible pour l'étude de l'assemblage de l'actine régulé par la myosine-I à des interfaces analogues à la membrane.
Introduction
La polymérisation de l'actine ramifiée, médiée par le complexe de protéines apparentées à l'actine 2/3 (Arp2/3), génère les forces protrusives principales qui dirigent divers processus cellulaires, notamment la motilité cellulaire, l'endocytose, la phagocytose et la formation de complexes d'adhésion cellulaire1,2,3,4,5,6. Au bord antérieur des cellules migrantes, les facteurs de promotion de la nucléation (NPF) activent le complexe Arp2/3 au niveau de la membrane plasmique, amorçant l'assemblage d'un réseau d'actine dendritique qui pousse la membrane vers l'avant. Les moteurs myosine-I colocalisent fréquemment avec ces réseaux d'actine ramifiés aux interfaces membranaires et sont impliqués dans la régulation de l'organisation de l'actine et la modulation de la génération de force7,8,9,10,11,12,13. Malgré des preuves croissantes indiquant que la myosine-I contribue à des processus mécaniques dépendants de l'actine, les mécanismes moléculaires par lesquels la myosine-I interagit avec l'assemblage d'actine ramifiée médié par Arp2/3 afin de moduler l'architecture du réseau et la production mécanique restent mal compris.
Pour combler cette lacune, nous avons intégré la myosine-I au système bien établi de mobilité de billes portant une queue cométaire d'actine14,15,16,17 afin de reconstituer les interactions entre la myosine-I, l'actine et le complexe Arp2/3 à la surface de billes de taille micrométrique. L'objectif global de cette méthode est d'étudier quantitativement la manière dont le couplage myosine-actine influence l'assemblage de l'actine ramifiée, l'architecture du réseau, la rupture de symétrie et la mobilité des billes à une interface analogue à une membrane. Dans cet essai, la myosine-I et les facteurs de nucléation (NPF) sont co-immobilisées sur des billes microscopiques afin de reproduire leur colocalisation au niveau de la membrane plasmique18. Après l'initiation de la polymérisation, les NPF liés à la surface stimulent l'assemblage de l'actine ramifiée dépendant d'Arp2/3, conduisant à la formation d'une coquille d'actine, à la rupture de symétrie et au développement d'une queue cométaire polarisée qui propulse la bille14,19,20,21,22,23. En faisant varier systématiquement la densité surfacique de myosine18 et en modulant la densité du réseau d'actine par la concentration de protéine de capuchon (CP)15,19,24, cette méthode permet une analyse quantitative de la cinétique d'assemblage de l'actine, de l'efficacité de croissance, de l'architecture du réseau et de la mobilité des billes, fournissant ainsi des indicateurs indirects liés aux modifications de la production mécanique dépendantes de la myosine-I.
Le test présente également des avantages distincts par rapport aux approches complémentaires. Contrairement aux essais de polymérisation en masse, tels que les essais à base d’actine-pyrène, ce système de mobilité des billes permet une visualisation directe de l’assemblage d’actine ramifiée et du déplacement des billes induit par la polymérisation de l’actine. Contrairement aux études cellulaires, où les fonctions protéiques chevauchantes et les environnements cellulaires complexes peuvent masquer les contributions individuelles et compliquer l’interprétation, ce test offre un contrôle précis sur la composition, la concentration et l’organisation surfacique des protéines, permettant ainsi une investigation systématique de la manière dont la myosine-I interagit avec l’assemblage d’actine médié par Arp2/3 dans des conditions biochimiques définies.
Cette méthode est particulièrement adaptée à l'étude de la coordination des composants du cytosquelette au niveau d'une membrane artificielle interface permettant de réguler l'architecture du réseau d'actine et sa production mécanique. Bien que le protocole actuel soit optimisé pour l'assemblage de l'actine ramifiée médié par la myosine I, sa conception modulaire pourrait être adaptée à l'avenir pour étudier d'autres classes de myosines associées à la membrane (par exemple, myosine VI, VII, X, XV et XIX) et/ou d'autres protéines liant l'actine (par exemple, les formines, la protéine phospho-régulée par stimulation vasodilatatrice (VASP), la cortactine, la coronine ou la tropomyosine). De telles adaptations nécessiteraient une validation de l'immobilisation des protéines, de leur activité et de leur densité de surface. En outre, le test est compatible avec des stratégies de marquage de type « pulse-chase ». L'incorporation d'actine photoconvertible ou photoactivable, ou de sous-unités d'Arp2/3 marquées, pourrait permettre de mesurer les taux de renouvellement des filaments et de dissociation des branches au sein du réseau en croissance.25Dans l'ensemble, ce dosage offre une plateforme polyvalente pour examiner les interactions moléculaires entre les moteurs associés aux membranes, les filaments d'actine et les protéines liant l'actine, ainsi que pour étudier la manière dont les moteurs et les protéines liant l'actine régulent le remaniement du réseau et la génération de forces aux interfaces de type membranaire.14,15,26,27,28,29,30,31,32,33,34Plus généralement, il constitue également une plateforme minimale et ajustable de matière active pour l'étude des principes physiques sous-jacents aux dynamiques hors équilibre induites par des moteurs moléculaires, tels que la rupture de symétrie, l'auto-organisation, les rétroactions mécanochimiques et d'autres comportements émergents dans les réseaux actomyosiniques actifs.18,19,20,21,22,23,35,36, avec des implications potentielles pour la physique de la matière active et l'ingénierie des matériaux.
Protocole
Ce protocole a été élaboré en incorporant la myosine-I dans le système bien établi de mobilité de billes portant une queue cométaire d’actine14,15,16,17 afin de reproduire et d’étudier le rôle de la myosine-I dans la modulation de l’assemblage de l’actine ramifiée et de la génération de force au bord antérieur. Il vise à compléter l’article original de recherche fondamentale (Xu et al.18) en fournissant les détails expérimentaux, le flux de travail d’analyse, les stratégies de dépannage et les limites nécessaires pour reproduire et adapter le test. Ce protocole utilise la Drosophila Myo1d entière biotinylée car elle fonctionne de façon optimale à 20 °C–22 °C37,38, une température couramment utilisée dans la plupart des tests de reconstitution in vitro. Une description détaillée des procédures de biotinylation et de purification de la myosine est disponible dans des études antérieures18,38,39,40.
1. Préparation du tampon
- Préparer le tampon X pour le revêtement des billes avec de la neutravidine et de la NPF à 10 mM de 4-(2-hydroxyéthyl)-1-pipérazineéthanesulfonique (HEPES ; pH 7,5), 100 mM de KCl, 1 mM de MgCl₂, 100 µM de CaCl₂ et 1 mM d'adénosine triphosphate (ATP).
- Préparer le tampon M pour le revêtement des billes avec de la myosine à 20 mM de HEPES (pH 7,5), 100 mM de KCl, 1 mM de MgCl₂, 1 mM d'acide éthylène glycol-bis(β-aminoéthyl éther)-N,N,N′,N′-tétraacétique (EGTA) et 2 mM d'ATP.
- Pour préparer le tampon X ou le tampon M, préparer d'abord une solution mère de HEPES ajustée à pH 7,5 à température ambiante. Ajouter le KCl, le MgCl₂, le CaCl₂ (pour le tampon X) ou l'EGTA (pour le tampon M), puis l'ATP, et compléter le volume final avec de l'eau doublement distillée.
- Filtrer le tampon à l’aide d’un filtre à seringue de 0,22 µm avant utilisation. Une dégazéification n’est pas nécessaire pour les expériences courantes de revêtement des billes. Conserver le tampon filtré sur de la glace jusqu’à son utilisation.
REMARQUE : Toujours préparer frais les tampons contenant de l'ATP ou du dithiothrétol (DTT) pour des résultats optimaux. Conserver les tampons X et M fraîchement préparés sur de la glace jusqu’à 3 à 4 jours.
- Préparer une solution mère d'albumine sérique bovine (BSA) à 100 mg/mL dans de l'eau doublement distillée pour le blocage. Filtrer la solution à l’aide d’un filtre à seringue de 0,22 µm, aliquoter 50 µL par tube et stocker les aliquots à −80 °C. Utiliser les aliquots dans les 3 à 6 mois et éviter les cycles répétés de congélation-décongélation.
- Préparer les tampons de stockage des billes.
- Préparer le tampon de stockage des billes témoins en diluant 100 fois la solution mère de BSA à 100 mg/mL avec le tampon X pour obtenir une concentration de 1 mg/mL de BSA dans le tampon X.
- Préparer le tampon de stockage des billes de myosine en diluant 100 fois la solution mère de BSA à 100 mg/mL avec le tampon M pour obtenir une concentration de 1 mg/mL de BSA dans le tampon M.
- Préparer un tampon de mobilité 2× contenant 40 mM de HEPES (pH 7,5), 200 mM de KCl, 2 mM de MgCl₂, 2 mM d'EGTA et 0,4 % de méthylcellulose (viscosité : 1500 cP). Conserver le tampon à 4 °C pendant un mois maximum. Mélanger doucement avant utilisation pour assurer l’homogénéité et éviter l’introduction de bulles.
PRÉCAUTION : Manipuler tous les produits chimiques conformément aux procédures de sécurité en laboratoire établies par l'institution. Porter des équipements de protection individuelle adaptés lors de la préparation des tampons.
2. Préparation des billes
REMARQUE : Recouvrir des billes de polystyrène carboxylate (diamètre de 2,0 µm) avec des PFC et de la neutravidine en suivant des protocoles publiés précédemment14,15,16,17, avec des modifications pour le recouvrement en myosine18. Utiliser le domaine WCA marqué par le glutathion S-transférase (GST) provenant de la protéine humaine neuronale du syndrome de Wiskott-Aldrich (N-WASP) comme PFC (GST-VCA). Le protocole ci-dessous est conçu pour préparer 50 µL de suspension de billes et peut être adapté à 100–200 µL selon les besoins.
- Revêtement par la neutravidine et la NPF
- Préparez un mélange de revêtement de 50 µL de NPF et de neutravidine en mélangeant 5 µL de GST-VCA (1 mg/mL), 10 µL de neutravidine à la concentration souhaitée et 35 µL de tampon X. Mélangez délicatement en pipetant de haut en bas 5 à 10 fois tout en évitant la formation de bulles.
NOTE : Utilisez les concentrations de référence suivantes de neutravidine pour obtenir différents rapports molaires myosine/NPF18 : 8,3 µM (0,5 mg/mL) pour un rapport molaire myosine:NPF de 0,28:1 ; 16,7 µM (1 mg/mL) pour un rapport molaire myosine:NPF de 0,35:1 ; 33,3 µM (2 mg/mL) pour un rapport molaire myosine:NPF de 0,43:1 ; et 83,3 µM (5 mg/mL) pour un rapport molaire myosine:NPF de 0,80:1. Choisissez la concentration de neutravidine en fonction du rapport de revêtement myosine/NPF souhaité. Pour des expériences standard de motilité en queue de comète, utilisez le rapport myosine/NPF de 0,43:1, qui assure un revêtement robuste de la myosine tout en maintenant une densité suffisante de NPF pour l'assemblage d'actine dépendant de l'Arp2/3. Des rapports inférieurs (0,28:1 ou 0,35:1) peuvent être utilisés pour évaluer des densités de surface plus faibles de myosine, tandis que le rapport 0,80:1 peut être utilisé pour examiner un chargement plus élevé en myosine. Comme l'augmentation de la concentration de neutravidine peut modifier à la fois le recrutement de la myosine et la densité effective de surface de la NPF, validez le rapport de revêtement par électrophorèse sur gel de polyacrylamide en présence de dodécylsulfate de sodium (SDS-PAGE) (voir section 2.3) ou par des mesures de densité de surface basées sur la fluorescence, lorsque vous adaptez le test à de nouvelles préparations protéiques ou à de nouvelles conditions expérimentales. - Transférez 5 µL de suspension de billes dans un tube de microcentrifugation. Lavez les billes avec 10 µL de tampon X en pipetant au moins cinq fois. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C. Retirez soigneusement le surnageant en inclinant le tube et en aspirant du côté opposé au culot de billes.
- Resuspendez les billes lavées dans 50 µL du mélange de revêtement. Mélangez la suspension par pipetage doux et laissez une petite bulle d'air dans la suspension pour faciliter le mélange pendant l'incubation. Incubez les billes sur un rotateur de banc à 20 tr/min pendant 2 h à 4 °C. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C et retirez soigneusement le surnageant contenant l'excès de neutravidine et de GST-VCA.
- Resuspendez les billes revêtues dans 200 à 400 µL de BSA à 10 mg/mL préparée en diluant la solution mère de BSA à 100 mg/mL dans le tampon X. Incubez la suspension sur de la glace pendant 30 min pour bloquer les sites de liaison non occupés à la surface des billes. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C et retirez soigneusement le surnageant.
- Resuspendez les billes dans 50 µL de BSA à 1 mg/mL préparée dans le tampon X. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C, retirez soigneusement le surnageant et répétez le lavage deux fois.
NOTE : Après la réaction de revêtement, resuspendez délicatement les billes en pipetant de haut en bas 5 à 7 fois tout en évitant la formation de bulles. La suspension de billes doit apparaître bien dispersée, sans agrégats ni grumeaux visibles. N'utilisez pas les préparations de billes présentant une forte agrégation, une mauvaise resuspension ou une perte évidente de billes, car ces conditions peuvent entraîner un revêtement irrégulier et une reproductibilité réduite du test. - Conservez les billes revêtues dans de la BSA à 1 mg/mL préparée dans le tampon X, sur de la glace. Utilisez les billes revêtues dans la semaine suivant leur préparation.
NOTE : Conservez les billes revêtues sur de la glace dans de la BSA à 1 mg/mL préparée dans le tampon X pendant un maximum d'une semaine avant de procéder à l'étiquetage fluorescent ou au revêtement par la myosine. Avant utilisation, resuspendez délicatement les billes par pipetage et inspectez visuellement la suspension pour détecter toute agrégation, mauvaise resuspension ou perte évidente de billes. N'utilisez pas les préparations de billes présentant une forte agrégation ou une mauvaise récupération après conservation.
- Préparez un mélange de revêtement de 50 µL de NPF et de neutravidine en mélangeant 5 µL de GST-VCA (1 mg/mL), 10 µL de neutravidine à la concentration souhaitée et 35 µL de tampon X. Mélangez délicatement en pipetant de haut en bas 5 à 10 fois tout en évitant la formation de bulles.
- Étiquetage fluorescent et revêtement par la myosine biotinylée
- Échangez le tampon X de conservation contre le tampon M avant le revêtement par la myosine.
- Divisez équitablement 50 µL de billes revêtues de neutravidine-NPF dans deux tubes de microcentrifugation (25 µL par tube).
- Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C et retirez soigneusement le surnageant. Lavez les billes avec 25 µL de BSA à 1 mg/mL préparée dans le tampon M. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C, retirez soigneusement le surnageant et répétez le lavage deux fois.
- Resuspendez les billes témoins dans 25 µL de colorant fluorescent biotiné-CF640 à 1 µM, dilué à partir de la solution mère dans le tampon M.
- Resuspendez les billes de myosine dans 25 µL de myosine biotinylée à 500 nM – 1 µM, complétée par 1 à 5 µM de calmoduline.
- Couvrez les tubes avec du papier d'aluminium et incubez les suspensions de billes sur de la glace pendant au moins 30 min. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C et retirez soigneusement le surnageant contenant l'excès de myosine biotinylée ou de colorant fluorescent.
- Lavez les billes revêtues avec 25 µL de BSA à 1 mg/mL préparée dans le tampon M. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C, retirez soigneusement le surnageant et répétez le lavage deux fois.
- Conservez les billes revêtues de colorant fluorescent rouge-lointain ou les billes revêtues de myosine dans de la BSA à 1 mg/mL préparée dans le tampon M, sur de la glace. Complétez les billes revêtues de myosine avec 1 à 5 µM de calmoduline et protégez toutes les billes revêtues de la lumière en couvrant les tubes avec du papier d'aluminium. Utilisez les billes revêtues de colorant rouge-lointain dans la semaine suivant leur préparation et les billes revêtues de myosine dans les 2 à 3 jours suivant leur préparation.
NOTE : Utilisez de la myosine biotinylée à 500 nM – 1 µM pour le revêtement des billes. Choisissez la concentration de travail en fonction du rapport de surface de myosine souhaité et de l'activité de la préparation de myosine. Pour des expériences standard de motilité des billes, utilisez de la myosine biotinylée à 1 µM afin de favoriser un revêtement robuste de la myosine dans les conditions de revêtement décrites ci-dessus. Des concentrations plus faibles, telles que 500 nM, peuvent être utilisées pour réduire la densité de surface de myosine ou lors de l'essai de nouvelles préparations protéiques. Vérifiez la densité finale de surface de myosine par SDS-PAGE (voir section 2.3), par des mesures basées sur la fluorescence ou par comparaison avec des conditions de revêtement précédemment calibrées lors de l'adaptation du test. Ajoutez la calmoduline en excès molaire par rapport à la myosine afin de maintenir l'occupation du bras de levier de la myosine-I pendant le revêtement des billes. Pour des expériences standard, utilisez 1 à 5 µM de calmoduline conjointement avec 500 nM – 1 µM de myosine. Utilisez l'extrémité supérieure de cette gamme lorsque vous utilisez des concentrations plus élevées de myosine. La concentration optimale de calmoduline peut nécessiter un ajustement selon les isoformes de myosine-I ou les préparations protéiques. La durée de conservation utilisable des billes revêtues de myosine peut varier selon l'activité conservée des molécules de myosine immobilisées. Les meilleures performances sont généralement obtenues lorsque les billes sont utilisées immédiatement après le revêtement. Conservez les billes revêtues sur de la glace, à l'abri de la lumière, jusqu'à leur utilisation. Avant d'utiliser des billes revêtues conservées, resuspendez délicatement la suspension de billes en pipetant de haut en bas 5 à 7 fois et inspectez un petit aliquot par microscopie optique ou à fluorescence. Les préparations de billes appropriées doivent rester bien dispersées, présenter une agrégation minimale et conserver une fluorescence détectable et relativement uniforme en présence d'étiquettes fluorescentes. De petits groupes contenant trois à cinq billes sont acceptables ; cependant, les préparations présentant une forte agrégation, une mauvaise resuspension, une fluorescence faible, une perte évidente de billes ou une adhérence excessive des billes au tube ne doivent pas être utilisées. Pour les billes revêtues de myosine, vérifiez les performances du test par comparaison avec une préparation de billes précédemment validée, car la conservation peut réduire l'activité des molécules de myosine immobilisées. Les préparations de billes qui ne montrent plus les différences attendues entre les billes revêtues de myosine et les billes témoins ne doivent pas être utilisées.
- Échangez le tampon X de conservation contre le tampon M avant le revêtement par la myosine.
- Détermination du rapport de revêtement myosine/NPF
- Transférez 20 µL de suspension de billes de chaque type (billes témoins et billes de myosine) dans des tubes de microcentrifugation séparés. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C et retirez soigneusement le surnageant. Lavez les billes avec 25 µL de tampon M. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C, retirez soigneusement le surnageant et répétez le lavage une fois pour éliminer la BSA du tampon de conservation.
NOTE : Une élimination adéquate de la BSA est obtenue en effectuant deux lavages successifs avec le tampon M et en retirant soigneusement le surnageant après chaque étape de centrifugation sans perturber le culot de billes. Si une contamination résiduelle par la BSA est suspectée, effectuez un lavage supplémentaire avec le tampon M avant d'ajouter le tampon d'échantillonnage SDS. Évitez les préparations de billes présentant une mauvaise récupération du culot ou une perte excessive de billes, car une récupération inconstante des billes peut affecter la précision du rapport de revêtement de myosine déterminé par SDS-PAGE. - Resuspendez les billes lavées dans 20 µL de tampon d'échantillonnage Laemmli 1×. Faites bouillir les échantillons pendant 5 min. Pelletez les billes par centrifugation pendant 15 s dans une microcentrifugeuse de banc. Conservez les échantillons à −20 °C jusqu'à l'électrophorèse sur gel.
NOTE : Conservez les échantillons de billes préparés à −20 °C jusqu'à leur utilisation pour l'électrophorèse. - Préparez la série standard de BSA en mélangeant 5 µL de standard de BSA à 2 mg/mL avec 5 µL de tampon d'échantillonnage 2×. Faites bouillir le mélange pendant 5 min. Diluez le mélange 20 fois avec du tampon d'échantillonnage 1× pour obtenir une concentration finale de 50 ng/µL.
- Chargez 1 µL du standard de BSA dilué pour obtenir 50 ng de protéine totale.
- Chargez 2 µL du standard de BSA dilué pour obtenir 100 ng de protéine totale.
- Chargez 5 µL du standard de BSA dilué pour obtenir 250 ng de protéine totale.
- Chargez 10 µL du standard de BSA dilué pour obtenir 500 ng de protéine totale.
- Chargez 20 µL du standard de BSA dilué pour obtenir 1 000 ng de protéine totale.
- Préparez les standards de neutravidine, de GST-VCA et de myosine en mélangeant 5 µL de chaque solution protéique à 1 mg/mL avec 5 µL de tampon d'échantillonnage 2× pour obtenir une concentration finale de 0,5 mg/mL. Faites bouillir les échantillons pendant 5 min et chargez 2 µL de chaque échantillon pour obtenir 1 µg de protéine par puits.
- Chargez les échantillons sur un gel de polyacrylamide à gradient 4 %–20 %.
- Chargez 5 µL de l'échelle de protéines précolorée.
- Chargez 2 µL du standard de neutravidine à 0,5 mg/mL.
- Chargez 2 µL du standard de GST-VCA à 0,5 mg/mL.
- Chargez 2 µL du standard de myosine à 0,5 mg/mL.
- Chargez 20 µL de chaque échantillon de billes dans des puits séparés.
- Chargez les standards de BSA préparés aux étapes 2.3.3.1–2.3.3.5.
- Faites migrer le gel dans du tampon de migration SDS-PAGE 1× à 110 V pendant 30 min.
CAUTION : Le méthanol et l'acide acétique utilisés dans la solution de décoloration sont inflammables et corrosifs. Manipulez ces réactifs en utilisant des équipements de protection individuelle appropriés et conformément aux procédures de sécurité de laboratoire institutionnelles. - Colorez le gel avec du bleu de Coomassie Brilliant pendant 10 min avec agitation douce. Décolorez le gel toute la nuit dans une solution contenant 10 % de méthanol et 7,5 % d'acide acétique. Acquérez des images du gel à l'aide d'un système d'imagerie de gel.
NOTE : Pour l'analyse densitométrique, acquérez des images en utilisant des réglages d'exposition qui maintiennent toutes les bandes protéiques dans la plage de détection linéaire. Évitez les images surexposées dans lesquelles les bandes de myosine, de NPF ou des protéines standards apparaissent saturées. Lorsque possible, utilisez un mode d'exposition automatique optimisé pour éviter la saturation, ou acquérez plusieurs temps d'exposition et utilisez le temps d'exposition le plus court qui permet de distinguer clairement toutes les bandes pertinentes sans pixels saturés. Utilisez les mêmes paramètres d'imagerie pour tous les gels qui seront comparés de manière quantitative. - Quantifiez les intensités des bandes à l'aide d'un logiciel d'analyse d'images (Fiji/ImageJ) et de l'outil d'analyse de gel.
- Ouvrez l'image du gel dans Fiji. Si nécessaire, convertissez l'image en niveaux de gris 8 bits en sélectionnant Image > Type > 8-bit.
- Si nécessaire, inversez l'image afin que les bandes protéiques apparaissent comme des pics en sélectionnant Edit > Invert.
- Utilisez l'outil de sélection rectangulaire pour dessiner une région d'intérêt (ROI) autour du premier puits, en veillant à ce que la ROI inclue toute la région verticale contenant les bandes pertinentes. Sélectionnez Analyze > Gels > Select First Lane.
- Déplacez la même ROI rectangulaire vers le puits suivant et sélectionnez Analyze > Gels > Select Next Lane. Répétez cette procédure pour tous les standards de BSA, les standards de protéines purifiées et les échantillons de billes en utilisant la même taille de ROI.
- Une fois tous les puits sélectionnés, générez les profils d'intensité en sélectionnant Analyze > Gels > Plot Lanes.
- Utilisez l'outil ligne droite pour définir la ligne de base de chaque pic, puis utilisez l'outil baguette magique pour sélectionner la zone du pic correspondant à chaque bande d'intérêt. Enregistrez la surface intégrée du pic pour chaque bande.
- Effectuez la correction du fond en traçant la ligne de base de manière cohérente pour chaque puits en utilisant le fond local immédiatement adjacent au pic, tout en évitant les bandes voisines ou les régions irrégulières du gel. Appliquez les mêmes critères de ligne de base et de sélection de pic à tous les standards et échantillons de billes.
- Générez une courbe standard à l'aide des standards de BSA correspondant à 50, 100, 250, 500 et 1 000 ng de protéine totale par puits.
- Tracez la surface intégrée du pic corrigée du fond en fonction de la masse totale de BSA et effectuez une régression linéaire à l'aide d'un tableur ou d'un logiciel de graphiques.
- Vérifiez que la courbe standard montre une forte linéarité (R2 > 0,98) sans saturation évidente ou palier des bandes de plus haute intensité.
- Si la courbe standard est non linéaire ou si des bandes quantifiées sont saturées, réacquérez l'image du gel avec un temps d'exposition plus court ou répétez le gel avec une charge d'échantillon plus faible.
- Utilisez la courbe d'étalonnage pour déterminer le rapport de revêtement myosine/NPF.
- Déterminez la quantité totale de protéine dans les échantillons de billes et les standards de protéines purifiées par interpolation dans la plage linéaire de détection.
- Calculez le rapport de revêtement myosine/NPF correspondant pour chaque type de billes.
- Lors de l'établissement de nouvelles conditions de revêtement ou de la modification du protocole, effectuez des mesures à l'aide de préparations de billes en réplicat ou de gels en réplicat.
- Pour des expériences courantes, comparez le rapport de revêtement mesuré avec des préparations précédemment validées.
- Répétez le revêtement ou la quantification si le rapport mesuré est en dehors de la plage attendue ou si les mesures en réplicat sont incohérentes.
- Transférez 20 µL de suspension de billes de chaque type (billes témoins et billes de myosine) dans des tubes de microcentrifugation séparés. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C et retirez soigneusement le surnageant. Lavez les billes avec 25 µL de tampon M. Pelletez les billes par centrifugation à 16 000 × g pendant 2 min à 4 °C, retirez soigneusement le surnageant et répétez le lavage une fois pour éliminer la BSA du tampon de conservation.
3. Test de motilité des billes avec queue de comète d'actine
- Dosage classique de la motilité des billes
- Préparer l'actine à partir de poudre d'acétone de muscle squelettique de lapin selon le protocole de purification publié41. Purifier l'actine monomérique globulaire (G-actine) par chromatographie de filtration sur gel à l'aide d'une colonne Sephacryl S-300 équilibrée avec un tampon G contenant 2 mM Tris-HCl (pH 8,0), 0,2 mM ATP, 0,1 mM CaCl₂, 1 mM NaN₃ et 0,5 mM DTT. Conserver la G-actine purifiée sur de la glace à 4 °C et l'utiliser dans les 2 à 3 semaines.
- Purifier le complexe Arp2/3 à partir de cerveau de bovin selon le protocole publié42. Diviser la protéine purifiée en aliquots à usage unique, congeler rapidement les aliquots et les stocker à −80 °C.
- Exprimer et purifier la CapZ humaine selon le protocole publié43. Diviser la protéine purifiée en aliquots à usage unique, congeler rapidement les aliquots et les stocker à −80 °C.
- Purifier la calmoduline selon le protocole publié44. Aliquoter la protéine purifiée et conserver les aliquots à −20 °C.
REMARQUE : Évaluer la qualité du complexe Arp2/3, de la CP (CapZ) et de la calmoduline avant utilisation. Vérifier la pureté des protéines par électrophorèse SDS-PAGE colorée au Coomassie. Les préparations acceptables doivent présenter les bandes protéiques principales attendues avec une dégradation minimale ou des bandes contaminantes. Déterminer la concentration en protéines en mesurant l'absorbance à 280 nm ou à l'aide d'un dosage colorimétrique standard de protéines (par exemple, dosage de Bradford) en utilisant des aliquots récemment décongelés. Ne pas utiliser d'aliquots de protéines présentant une précipitation visible, des cycles répétés de congélation-décongélation ou une dégradation importante sur SDS-PAGE. Pour l'évaluation de l'activité, l'activité du complexe Arp2/3 peut être vérifiée par sa capacité à promouvoir l'assemblage de l'actine dépendant d'un facteur de nucléation (NPF) dans un dosage de polymérisation de l'actine marquée à la pyrène, ou par la formation robuste de queues cométaires ramifiées dans le dosage de motilité des billes. L'activité de la CapZ peut être évaluée par sa capacité à moduler la croissance des filaments d'actine et la morphologie des queues cométaires dans le dosage avec billes, ou par un dosage de capuchonnage des extrémités barbées si nécessaire. La qualité de la calmoduline est évaluée par SDS-PAGE et par sa capacité à soutenir l'activité de la myosine-I dans des dosages de motilité. Lors de l'utilisation d'une nouvelle préparation de protéine, comparer les performances du dosage avec une préparation précédemment validée avant de l'utiliser pour des expériences quantitatives. - Préparer un mélange de motilité de 50 µL contenant 4 µM de G-actine (incluant 5 % à 10 % de G-actine marquée par fluorescence), 200 nM de complexe Arp2/3, 6,5 à 200 nM de CP, 2 µM de calmoduline et 3 µL de suspension de billes (1,5 µL de billes revêtues de myosine et 1,5 µL de billes témoins) dans un tampon final contenant 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM EGTA, 1 mM MgATP, 40 mM DTT, 10 mg/mL de BSA et 0,2 % de méthylcellulose.
- Ajouter 25 µL de tampon de motilité 2×.
- Ajouter 6 µL d'eau doublement distillée.
- Ajouter 2 µL de 1 M DTT.
- Ajouter 1 µL de 50 mM ATP.
- Ajouter 1 µL de 50 mM MgCl₂.
- Ajouter 5 µL de 100 mg/mL de BSA.
- Ajouter 1 µL de 100 µM calmoduline.
- Ajouter 1 µL de 10 µM complexe Arp2/3.
- Ajouter 1 µL de 325 nM à 10 µM de CP.
- Ajouter 3 µL de suspension de billes contenant 1,5 µL de billes revêtues de myosine et 1,5 µL de billes témoins.
REMARQUE : Mélanger délicatement le mélange de motilité en pipetant lentement de haut en bas 3 à 5 fois. Éviter le vortex, la pipette rapide ou l'introduction de bulles, car cela pourrait perturber les complexes protéiques et affecter la polymérisation de l'actine. - Initier la réaction en ajoutant 4 µL de 50 µM de G-actine contenant 5 % à 10 % de G-actine marquée par fluorescence. Mélanger immédiatement et désigner ce point temporel comme t = 0.
REMARQUE : Après l'ajout et le mélange de la G-actine, charger la chambre de réaction et commencer l'acquisition d'images le plus rapidement possible. Pour des mesures cinétiques reproductibles, démarrer l'imagerie dans les 1 à 2 minutes suivant t = 0, et pas plus tard que 3 minutes après l'initiation de la réaction. Noter le délai réel entre l'ajout de la G-actine et le début de l'imagerie, et tenir compte de ce délai lors du tracé de la croissance des queues cométaires en fonction du temps.
- Préparation de la chambre
- Nettoyer les lames et les lamelles avec de l'éthanol à 70 %, puis avec de l'eau déionisée. Nettoyer les surfaces en verre au plasma d'air ambiant pendant 10 minutes.
- Immédiatement après la préparation du mélange de motilité, appliquer 2,3 µL du mélange réactionnel sur une lame en verre. Placer une lamelle de 22 mm × 22 mm au-dessus de l'échantillon pour former une chambre de compression d'une hauteur approximative de 4,3 µm. Sceller la chambre avec de la graisse à vide et commencer l'imagerie immédiatement.
REMARQUE : La hauteur de la chambre est contrôlée en utilisant un volume d'échantillon fixe et une lamelle de 22 mm × 22 mm, ce qui produit une chambre fine reproductible lorsque l'échantillon s'étale uniformément sur la surface de la lamelle. La hauteur approximative de la chambre peut être estimée en divisant le volume de l'échantillon par la surface de la lamelle, et peut également être vérifiée empiriquement en mesurant la distance z entre les surfaces de la lame et de la lamelle à l'aide de billes fluorescentes ou de marqueurs fluorescents liés à la surface. Utiliser le même volume d'échantillon, la même taille de lamelle et la même procédure d'assemblage de chambre pour toutes les expériences afin de maintenir une géométrie de chambre constante. Avant l'imagerie, inspecter la chambre visuellement et au microscope. L'échantillon doit remplir uniformément la région centrale d'imagerie, sans grandes bulles d'air, sans étalement incomplet ni fuite apparente. Ne pas imager les régions proches des bulles d'air, des bords de graisse à vide ou des zones où la lamelle semble mal posée. Préparer une nouvelle chambre si l'échantillon ne s'étale pas uniformément, contient de grandes bulles d'air ou présente une dérive importante due à une fuite ou à un mauvais scellement.
PRÉCAUTION : Manipuler l'équipement de nettoyage au plasma conformément aux procédures de sécurité en laboratoire de l'institution. Prendre les précautions appropriées lors de la manipulation des lames et des lamelles en verre afin de minimiser les risques de blessure.
- Dosage de motilité des billes avec le coup de puissance de la myosine perturbé
- Pré-incuber la G-actine stockée dans le tampon G contenant 2 mM Tris-Cl (pH 8,0), 0,2 mM ATP, 0,5 mM DTT, 0,1 mM CaCl₂ et 1 mM NaN₃ avec 200 µM EGTA et 50 µM MgCl₂ pendant 5 minutes sur de la glace afin de convertir la G-actine en Mg-G-actine avant utilisation.
- Préparer un mélange de motilité de 50 µL pour les expériences au calcium en remplaçant la calmoduline par 1,1 mM CaCl₂ afin de perturber le coup de puissance de la myosine.
- Ajouter 25 µL de tampon de motilité 2×.
- Ajouter 6 µL d'eau doublement distillée.
- Ajouter 2 µL de 1 M DTT.
- Ajouter 1 µL de 50 mM ATP.
- Ajouter 1 µL de 50 mM MgCl₂.
- Ajouter 5 µL de 100 mg/mL de BSA.
- Ajouter 1 µL de 55 mM CaCl₂.
- Ajouter 1 µL de 10 µM complexe Arp2/3.
- Ajouter 1 µL de 325 nM à 10 µM de CP.
- Ajouter 3 µL de suspension de billes contenant 1,5 µL de billes revêtues de myosine et 1,5 µL de billes témoins.
REMARQUE : Mélanger délicatement la réaction jusqu'à ce que tous les composants soient uniformément répartis avant d'initier la polymérisation de l'actine.
REMARQUE : La réaction finale contient 1,1 mM de CaCl2 total et environ 1,0 mM d'EGTA, ce qui donne une concentration estimée en Ca2+ libre de l'ordre de 10−4 M. En raison de l'excès de CaCl2 par rapport à l'EGTA, la concentration en Ca2+ libre est d'environ 100 µM. Des calculs plus précis de tampon au calcium, utilisant MaxChelator ou un outil similaire tenant compte de l'EGTA, du Mg2+, de l'ATP, du pH et de la température, estiment la concentration en Ca2+ libre à environ 80–100 µM. - Initier la réaction en ajoutant 4 µL de 50 µM de Mg-G-actine contenant 5 à 10 % de G-actine marquée par fluorescence. Mélanger immédiatement et désigner ce point temporel comme t = 0.
- Préparer la chambre d'imagerie comme décrit à l'étape 3.1.6.
- Imagerie au microscope
- Acquérir des images de fluorescence à 25 °C à l'aide d'un microscope en épifluorescence équipé d'un objectif à immersion huile 100× (ouverture numérique 1,4), d'une source lumineuse externe à halogénure métallique, d'une caméra à couplage de charge (CCD) et d'un logiciel d'acquisition d'images.
- Imager l'actine fluorescente à l'aide d'un jeu de filtres rhodamine/TRITC et les billes marquées avec un colorant fluorescent proche infrarouge à l'aide d'un jeu de filtres Cy5/fluorescence proche infrarouge .
- Acquérir les images en mode 16 bits en utilisant un binning caméra 1 × 1 ou 2 × 2. Garder identiques pour tous les échantillons devant être comparés quantitativement le gain de la caméra, l'intensité d'illumination, le temps d'exposition et le jeu de filtres.
REMARQUE : Avant de collecter des données quantitatives, ajuster l'intensité d'illumination et le temps d'exposition à l'aide d'un champ de vision représentatif afin que le signal des queues cométaires d'actine soit clairement détectable mais non saturé. Vérifier l'histogramme de l'image pour confirmer que l'intensité maximale des pixels reste en dessous de la limite de saturation de la caméra. Utiliser l'intensité d'illumination la plus faible et le temps d'exposition le plus court permettant un rapport signal/bruit suffisant. Ne pas comparer les intensités de fluorescence entre des échantillons acquis avec des temps d'exposition, des gains caméra, des binning ou des réglages d'illumination différents.
- Commencer l'acquisition d'images immédiatement après l'initiation de la réaction. Acquérir des séquences d'images en laps de temps à partir de champs contenant à la fois des billes revêtues de myosine et des billes témoins. Identifier les billes témoins à l'aide du canal de fluorescence proche infrarouge.
- Acquérir des images toutes les 5 à 15 secondes pendant 20 minutes avec un temps d'exposition de 100 à 200 ms par image. Comparer les cinétiques de croissance des queues cométaires des billes revêtues de myosine et des billes témoins dans le même champ de vision.
REMARQUE : Dans la plupart des expériences, les queues cométaires s'allongent à une vitesse approximativement constante durant les ~10 premières minutes après la rupture de symétrie. L'allongement ralentit à mesure que les réactifs s'épuisent et cesse généralement environ 30 minutes après l'initiation de la réaction18. - Pour évaluer la morphologie des queues cométaires indépendamment de la dynamique précoce de croissance, incuber le mélange de motilité dans un tube microcentrifuge pendant 15 à 20 minutes à température ambiante afin de permettre le développement des queues cométaires.
- Appliquer 2,3 µL du mélange réactionnel sur une lame en verre et assembler une chambre de compression comme décrit à l'étape 3.1.6. Imager toute la surface de la chambre et acquérir des images représentatives contenant à la fois des billes revêtues de myosine et des billes témoins. Identifier les billes témoins à l'aide du canal de fluorescence proche infrarouge et comparer la morphologie des queues cométaires dans le même champ de vision.
REMARQUE : Pour une comparaison directe, sélectionner des champs d'imagerie contenant à la fois des billes revêtues de myosine et des billes témoins, uniformément illuminés, bien au point, et situés loin des bords de la chambre, de la graisse à vide, de grandes bulles d'air ou de zones mal remplies. Exclure les billes qui sont agrégées, qui se chevauchent avec des billes voisines, qui sont partiellement en dehors du champ de vision, ou qui ne peuvent pas être segmentées de manière fiable en raison d'artefacts d'imagerie ou d'un mauvais focus. Utiliser les mêmes paramètres d'acquisition pour tous les champs d'une même expérience. Avant l'échantillonnage, agiter doucement le mélange réactionnel avec une pointe de pipette propre 5 à 7 fois pour maintenir une distribution uniforme des billes. Ne pas mélanger par pipetage car une aspiration et une distribution vigoureuses pourraient perturber le réseau des queues cométaires d'actine ou détacher la bille de la queue cométaire. Si une stabilisation du réseau d'actine est requise, ajouter de la phalloidine avant l'échantillonnage15,18. Pour des réactions contenant 4 µM d'actine, ajouter de la phalloidine à une concentration finale de 4 µM, correspondant à un rapport approximativement équimolaire avec l'actine. Incuber la réaction sur de la glace pendant 3 à 5 minutes, à l'abri de la lumière, avant l'échantillonnage.
- Acquérir des images de fluorescence à 25 °C à l'aide d'un microscope en épifluorescence équipé d'un objectif à immersion huile 100× (ouverture numérique 1,4), d'une source lumineuse externe à halogénure métallique, d'une caméra à couplage de charge (CCD) et d'un logiciel d'acquisition d'images.
4. Analyse de quantification de la cinétique de croissance des queues cométaires d'actine et de la densité du réseau
REMARQUE : Analyser et quantifier toutes les images à l'aide de Fiji, une plateforme open source de traitement d'images basée sur ImageJ (version 2.16.0/1.54p ; https://imagej.net/software/fiji/)45.
- Vitesse de croissance du nuage cométaire d’actine
- Mesurer la longueur du nuage cométaire d’actine à chaque point temporel à l’aide de l’outil « Ligne segmentée » dans Fiji. Tracer manuellement le nuage cométaire depuis l’extrémité distale jusqu’au centre de la bille sur chaque image, puis convertir la longueur mesurée en micromètres.
- Tracer la longueur du nuage cométaire en fonction du temps. Ajuster les 7 à 10 premiers points temporels, correspondant à la phase initiale de croissance linéaire, par régression linéaire. Déterminer la vitesse de croissance du nuage cométaire à partir de la pente de la droite ajustée et exprimer la valeur en µm/s ou µm/min.
REMARQUE : Choisir la fenêtre de régression à partir de la phase initiale durant laquelle la longueur du nuage cométaire augmente approximativement de façon linéaire avec le temps. Dans la plupart des expériences, cela correspond aux 7 à 10 premiers points temporels après la rupture de symétrie ou après le début clair de l’élongation du nuage cométaire. Utiliser le même critère de sélection pour toutes les billes au sein d’une même expérience. Si la croissance commence à des moments légèrement différents pour différentes billes, définir le premier point de la fenêtre de régression comme le premier instant où un nuage cométaire polarisé est clairement visible et s’allonge. N’inclure que des points temporels consécutifs montrant une extension du nuage monotone ou quasi monotone, et ajuster les données par régression linéaire. La fenêtre de régression sélectionnée doit présenter une forte linéarité, sans plateau, arrêt ou changement brutal du comportement de croissance. Exclure les billes de l’analyse de la vitesse de croissance si elles ne forment pas un nuage cométaire polarisé net, présentent une croissance arrêtée ou fortement non linéaire durant la fenêtre initiale de mesure, se détachent du nuage cométaire, sortent du champ de vision, se superposent à d’autres billes ou nuages cométaires, ou sont affectées par un mauvais focus ou une fluorescence saturée.
- Densité du réseau du nuage cométaire d’actine
- Définir la région d’intérêt (ROI) du nuage cométaire à l’aide du canal de fluorescence de l’actine dans Fiji. Appliquer un seuil d’intensité permettant de distinguer la fluorescence du nuage cométaire du fond local via Image > Ajuster > Seuil. Appliquer les mêmes critères de seuil à toutes les billes témoins et recouvertes de myosine acquises dans le même champ de vision et avec des paramètres d’imagerie identiques. Vérifier manuellement la ROI seuillée et exclure les billes pour lesquelles la frontière du nuage cométaire ne peut être clairement distinguée du fond. Mesurer l’intensité moyenne de fluorescence dans la ROI du nuage cométaire et désigner cette valeur par Icomet.
- Repositionner la même ROI dans une région voisine dépourvue de fluorescence du nuage cométaire. Mesurer l’intensité moyenne du fond et désigner cette valeur par Ibackground.
- Calculer l’intensité corrigée du nuage cométaire (Icorr,comet) selon :
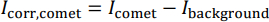
- Utiliser Icorr,comet comme indicateur de la densité du réseau d’actine.
REMARQUE : Comme le nuage cométaire croît et change de forme au fil du temps, la ROI du nuage cométaire n’a pas besoin d’avoir des dimensions identiques à chaque point temporel. Définir la ROI en utilisant la même méthode de seuillage tout au long de chaque expérience, telle que la méthode automatique de seuillage Triangle ou Yen ou une plage de seuil sélectionnée manuellement. Pour la soustraction du fond, repositionner une copie identique de la ROI du nuage cométaire dans une région voisine dépourvue de fluorescence du nuage cométaire, en évitant les billes voisines, les réseaux d’actine, les bulles d’air ou l’éclairage inégal. Appliquer systématiquement la même méthode de seuillage, la même procédure de sélection de ROI et les mêmes critères de sélection du fond à tous les échantillons acquis dans des conditions d’imagerie identiques.
- Vitesse d’assemblage fluorescent du nuage cométaire d’actine
- Mesurer l’intensité de fluorescence intégrée totale de la ROI du nuage cométaire à chaque point temporel en utilisant la même procédure de sélection de ROI décrite à l’étape 4.2. Effectuer la soustraction du fond à l’aide d’une région adjacente dépourvue de fluorescence du nuage cométaire.
- Tracer l’intensité de fluorescence intégrée totale corrigée en fonction du temps. Ajuster les 7 à 10 premiers points temporels par régression linéaire et utiliser la pente initiale comme vitesse d’assemblage fluorescent de l’actine.
REMARQUE : Dans les conditions d’imagerie décrites ci-dessus, un photoblanchiment notable n’est généralement pas observé durant l’acquisition en laps de temps, et aucune correction pour photoblanchiment n’est couramment appliquée. Toutefois, si un photoblanchiment important est observé, estimer le taux de blanchiment à partir d’une région de référence fluorescente stable ou d’un échantillon témoin acquis dans les mêmes conditions d’imagerie. Normaliser l’intensité de fluorescence du nuage cométaire à l’aide de la courbe de décroissance de référence avant d’ajuster la vitesse initiale d’assemblage de la fluorescence de l’actine.
- Efficacité de croissance du nuage cométaire d’actine
- Calculer l’efficacité de croissance du nuage cométaire d’actine en divisant la vitesse de croissance du nuage cométaire par la vitesse d’assemblage fluorescent de l’actine :
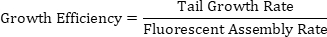
- Utiliser ce paramètre pour estimer la distance parcourue par la bille par unité d’assemblage d’actine, comme indicateur de l’efficacité avec laquelle l’assemblage d’actine est converti en avancement de la bille.
REMARQUE : Calculer l’efficacité de croissance pour chaque bille individuellement avant de faire la moyenne entre les billes. Pour chaque bille, déterminer la vitesse de croissance du nuage et la vitesse d’assemblage de fluorescence à partir de la même fenêtre initiale de croissance linéaire, puis calculer l’efficacité de croissance pour cette bille. Faire la moyenne des valeurs individuelles des billes pour chaque condition expérimentale, par exemple les billes témoins et les billes recouvertes de myosine. Pour des comparaisons appariées, comparer les billes témoins et les billes recouvertes de myosine acquises dans le même champ de vision, car elles subissent des conditions de réaction et d’imagerie identiques, réduisant ainsi la variabilité entre champs. Pour l’analyse quantitative, analyser au moins 10 à 20 billes par condition à partir de chaque expérience indépendante lorsque suffisamment de billes exploitables sont disponibles. Répéter le test en utilisant au moins trois préparations indépendantes de billes ou jours expérimentaux lors de la mise en place ou de la comparaison de conditions d’essai. Effectuer les mesures d’image en utilisant des paramètres d’analyse d’image identiques, des critères de seuillage, des procédures de sélection de ROI et des méthodes de soustraction du fond tout au long de chaque expérience. Les analyses décrites aux étapes 4.1–4.4 ont été effectuées manuellement à l’aide des outils standards d’analyse d’image, sans macros personnalisés.
- Calculer l’efficacité de croissance du nuage cométaire d’actine en divisant la vitesse de croissance du nuage cométaire par la vitesse d’assemblage fluorescent de l’actine :
Résultats
Le test de motilité des billes avec queue cométaire d’actine a été utilisé pour étudier l’effet de l’activité de la myosine-I sur l’assemblage d’actine ramifiée médié par le complexe Arp2/3 au niveau du bord antérieur de la cellule, reproduisant des situations dans lesquelles la myosine-I associée à la membrane coordonne la polymérisation de l’actine pour induire la protrusion membranaire7,8,9,10,11,12,13. Afin de simuler la colocalisation de la myosine-I et des facteurs de nucléation de l’actine (NPF) à l’interface membrane-actine, les deux protéines ont été co-immobilisées à la surface de billes microscopiques, reconstituant ainsi leur proximité spatiale dans un système in vitro contrôlé (Figure 1A,B).
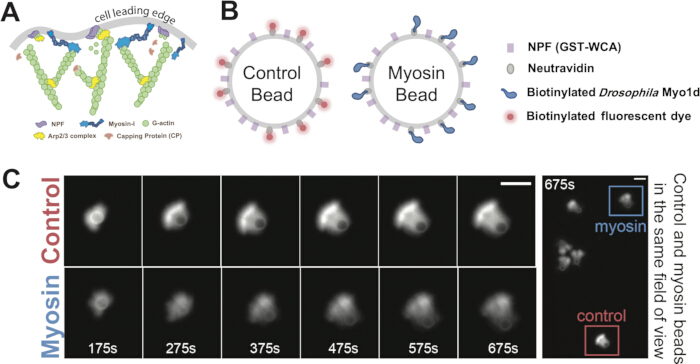
Figure 1. Réconstitution de l'assemblage d'actine ramifiée médié par la myosine-I sur des billes à l'échelle microscopique. (A) Schéma montrant les interactions entre la myosine-I, les facteurs de promotion de la nucléation (NPF), le complexe protéique apparenté à l’actine 2/3 (Arp2/3), la protéine de capuchon (CP) et l’actine globulaire (G-actine) au niveau du bord antérieur de la cellule. (B) Schéma de la fonctionnalisation des billes. Les billes témoins et les billes recouvertes de myosine ont été revêtues de NPF et de neutravidine. La neutravidine a été conjuguée soit à un colorant fluorescent rouge-lointain biotinylé pour les billes témoins, soit à la Drosophila Myo1d biotinylée pour les billes recouvertes de myosine. (C) Séries temporelles représentatives montrant la croissance de la queue cométaire d’actine, depuis la rupture de symétrie jusqu’à la formation d’une queue cométaire polarisée, pour une bille témoin et une bille recouverte de myosine. Le dernier panneau montre les deux billes dans le même champ de vision. Échelle, 5 µm. Les panneaux B et C sont reproduits/modifiés à partir de Xu et al., Science Advances, DOI : 10.1126/sciadv.ado5788 (2024), AAAS, avec autorisation. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Afin d'évaluer plus précisément la contribution spécifique de la myosine-I à l'assemblage de l'actine, des billes de contrôle correspondantes ont également été préparées. Ces billes de contrôle étaient identiques aux billes recouvertes de myosine, à l'exception près que la myosine-I était remplacée par un colorant fluorescent rouge-lointain biotinylé conjugué à la neutravidine (Figure 1B). Le mélange des deux types de billes dans la même chambre à réaction et leur observation dans le même champ permettaient une comparaison directe de l'assemblage de l'actine ramifiée en présence et en l'absence de myosine-I, dans des conditions expérimentales identiques (Figure 1C). De plus, en faisant varier le rapport myosine-facteur de nucléation (NPF) à la surface des billes, l'effet de la myosine-I à différentes densités surfaciques pouvait être examiné de manière systématique (Figure 2A,B). En outre, la densité du réseau d'actine pouvait être ajustée en modulant la concentration de la protéine de capuchon (CP), produisant ainsi des réseaux allant de structures densément compactées, résistantes à la rupture de symétrie, à des architectures lâches et sensibles à la fracture15,19,24. Cette approche a permis d'étudier comment la myosine-I influence l'assemblage de l'actine ramifiée dans des réseaux présentant des densités et des intégrités structurelles variables (Figure 2A,B).
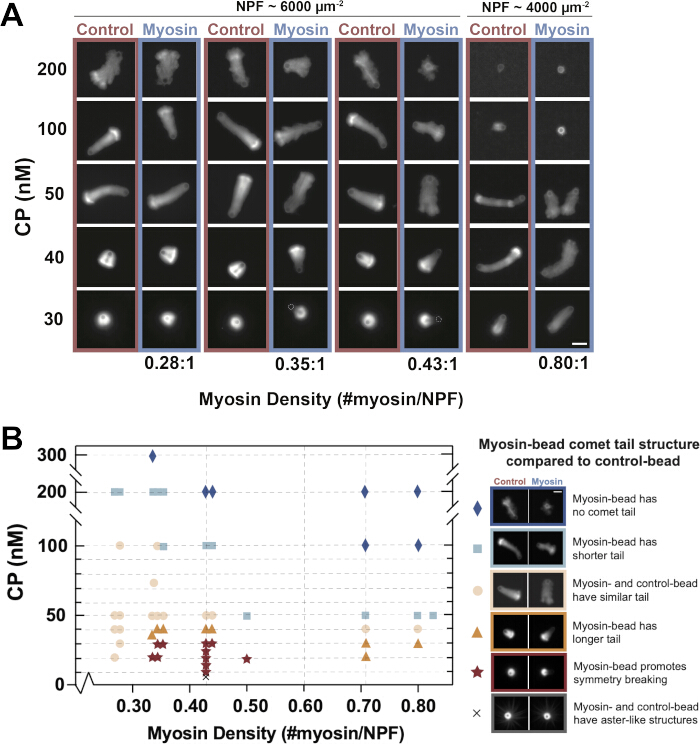
Figure 2. Morphologie de la queue de comète d'actine à travers différentes densités de surface de la myosine et concentrations de protéine de capuchon. (A) Images de fluorescence représentatives de 2-µm-billes de diamètre revêtues de densités de surface de myosine différentes et assemblées dans des réactions contenant 30 à 200 nM de protéine de capuchon (CP), 4 µM actine avec 5 % d'actine marquée à la rhodamine, et 200 nM d'Arp2/3 complexe. Pour chaque condition, les billes témoins et les billes recouvertes de myosine ont été imagées dans le même champ de vision. Les densités surfaciques de myosine et de facteur de nucléation (FNP) ont été déterminées par électrophorèse en gel de polyacrylamide en présence de dodécylsulfate de sodium, comme décrit à l'étape 2.3. Les images ont été acquises 20 à 35 minutes après l'initiation de la réaction. La luminosité et le contraste ont été ajustés linéairement et de manière identique pour chaque paire de billes témoin–bille de myosine, mais ont été ajustés indépendamment d'une condition à l'autre afin d'améliorer la visualisation. Échelle, 5 µm. (BCarte qualitative de l'essai résumant les résultats des queues de comète en fonction des concentrations de CP et des densités surfaciques de myosine. Chaque point de données représente une paire de billes contrôle–myosine appariée dans la condition indiquée. Les symboles indiquent les résultats observés, notamment des billes revêtues de myosine induisant une rupture de symétrie, des queues plus longues, des queues de longueur similaire, des queues plus courtes, aucune formation de queue de comète ou des structures en forme d'astérisque. Les données ont été recueillies à partir de plus de 20 expériences indépendantes, avec l'analyse de plus de 10 paires de billes pour chaque condition. Cette figure est reproduite/ modifiée à partir de Xu et al., Science Advances, DOI : 10.1126/sciadv.ado5788 (2024), AAAS, avec autorisation. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Après le mélange des composants du test, les NPF liés à la surface ont stimulé l'assemblage d'actine ramifiée, médié par le complexe Arp2/3, autour de la surface de la bille. Dans une réaction typique réussie, l'actine apparaissait d'abord sous forme d'une coquille clairsemée entourant la bille. Au fur et à mesure de la polymérisation, la coquille s'étendait et le réseau devenait plus dense et plus fortement entrelacé. L'assemblage continu d'actine à la surface de la bille entraînait une croissance du réseau vers l'extérieur, pouvant conduire à une rupture de symétrie et à la formation d'une queue cométaire polarisée. Une fois la queue cométaire établie, la nucléation et la polymérisation continues d'actine à la surface de la bille assuraient un déplacement soutenu de la bille (Figure 1C). Ces caractéristiques séquentielles — formation de la coquille d'actine, rupture de symétrie, extension de la queue cométaire et propulsion de la bille — servaient d'indicateurs visuels du bon fonctionnement du test.
Comme indiqué dans notre étude initiale18 et illustré dans la Figure 2A,B, la morphologie des queues cométaires était sensible à la fois à la concentration de CP et à la densité surfacique de myosine. Dans des conditions standard de dosage (complexe Arp2/3 à 200 nM, CP à 50 nM, rapport myosine : NPF = 0,43:1), les billes revêtues de myosine produisaient généralement des queues d’actine plus clairsemées ou plus diffuses que les billes témoins (Figure 2A). À faible concentration de CP (<30 nM), l’actine s’assemblait en coques denses et résistantes aux fractures. Dans ces conditions, les billes témoins restaient souvent encapsulées et ne parvenaient pas à rompre la symétrie, tandis que les billes revêtues de myosine avaient davantage tendance à briser la symétrie et à s’échapper de l’enveloppe d’actine environnante (Figure 2A,B). À forte concentration de CP (>200 nM), la cohésion du réseau était réduite, et la présence de myosine déstabilisait davantage le réseau d’actine, favorisait le détachement de l’actine et empêchait la formation de queues cométaires stables (Figure 2A,B). Ces résultats dépendants des conditions fournissent des repères utiles que les chercheurs peuvent utiliser pour identifier des régimes d’essai appropriés et diagnostiquer les performances de l’essai.
L'effet de la myosine-I sur la morphologie des queues cométaires d'actine peut être évalué en mesurant l'intensité moyenne de fluorescence de la queue cométaire. La région de la queue cométaire a été définie à l'aide d'un seuil d'intensité, comme décrit à l'étape 4.2, puis l'intensité moyenne de fluorescence au sein de cette région a été mesurée (Figure 3A). Dans des conditions d'imagerie comparables, où des billes témoins et des billes revêtues de myosine ont été observées dans le même champ, cette valeur a servi d'indicateur relatif, non étalonné, de la densité du réseau d'actine, une intensité moyenne plus faible indiquant un réseau plus clairsemé. Dans des conditions standard de dosage, les billes revêtues de myosine produisaient généralement des queues cométaires présentant une intensité de fluorescence moyenne inférieure à celle des billes témoins, ce qui est compatible avec une densité apparente du réseau réduite (Figure 3C).
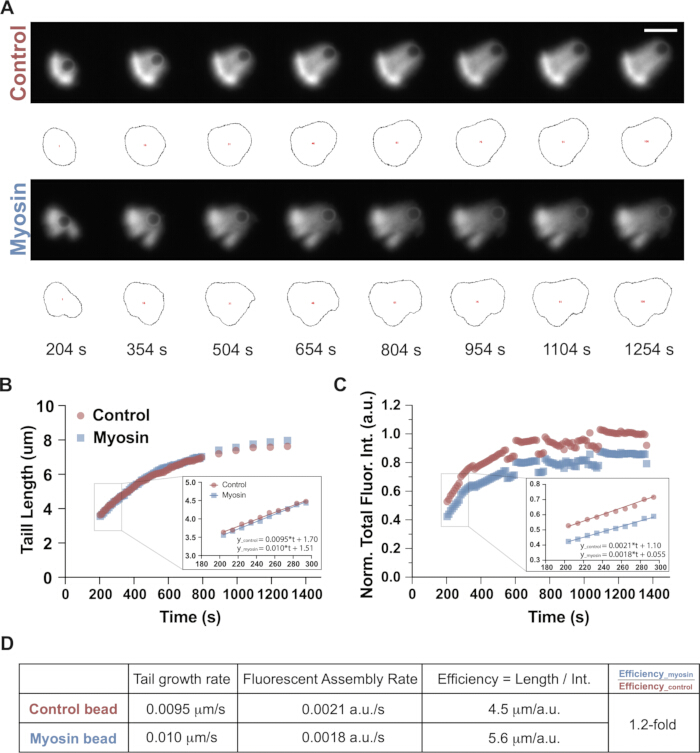
Figure 3. Schéma de quantification de la cinétique de croissance des queues cométaires d’actine et de l’efficacité d’assemblage. (A) Séries temporelles représentatives de la croissance des queues cométaires à partir d’une billette témoin et d’une billette revêtue de myosine à un rapport de 0,43:1, en présence de 50 nM de protéine de bouchonnage (CP). Les contours noirs indiquent les régions d’intérêt (ROIs) des queues cométaires identifiées à l’aide de Fiji pour les mesures d’intensité de fluorescence. Conditions de réaction : 4 µM d’actine avec 5 % d’actine marquée à la rhodamine, 200 nM de complexe protéique apparenté à l’actine 2/3 (Arp2/3) et 50 nM de CP. Échelle, 5 µm. (B) Longueur de la queue cométaire tracée en fonction du temps pour la paire de billettes témoin–myosine représentative illustrée dans le panneau (A). L’encart montre la fenêtre temporelle utilisée pour l’ajustement linéaire, et les vitesses de croissance de la queue ont été déterminées à partir des pentes des droites ajustées. (C) Intensité de fluorescence totale normalisée de la queue cométaire tracée en fonction du temps pour la paire de billettes témoin–myosine représentative illustrée dans le panneau (A). Les billettes témoins et les billettes de myosine ont été normalisées par rapport à l’intensité de fluorescence moyenne des billettes témoins entre 1100 et 1300 s. L’encart montre la fenêtre temporelle utilisée pour l’ajustement linéaire, et les vitesses d’assemblage de la fluorescence ont été calculées à partir des pentes des droites ajustées. (D) Tableau récapitulatif indiquant la vitesse de croissance de la queue, la vitesse d’assemblage de la fluorescence et l’efficacité de croissance pour la paire de billettes témoin–myosine représentative illustrée dans le panneau (A). Veuillez cliquer ici pour consulter une version agrandie de cette figure.
L'effet de la myosine-I sur la cinétique de croissance des queues cométaires peut être quantifié en mesurant à la fois l'allongement de la queue cométaire et l'accumulation de la fluorescence de l'actine au fil du temps. Dans la plupart des expériences, les queues cométaires ont grandi à une vitesse approximativement constante durant les premières ~10 min suivant la rupture de symétrie. À mesure que les composants de polymérisation s'épuisaient, l'allongement ralentissait progressivement et cessait généralement environ 30 min après le début de la réaction. Pour quantifier la cinétique de croissance, la longueur de la queue cométaire et l'intensité totale de fluorescence ont été tracées en fonction du temps (Figure 3B,C). Les 7 à 10 premiers points de données, correspondant à la phase linéaire initiale, ont été ajustés par régression linéaire (Figure 3B,C, encarts). Les pentes de ces ajustements représentaient respectivement la vitesse initiale de croissance de la queue et la vitesse d'assemblage de la fluorescence de l'actine. L'efficacité de croissance a été définie comme le rapport entre la vitesse de croissance de la queue cométaire et la vitesse d'assemblage de la fluorescence de l'actine, quantifiant ainsi l'efficacité avec laquelle la polymérisation de l'actine était convertie en déplacement productif de la bille (Figure 3D). Dans l'exemple représentatif montré dans Figure 3A–D, la bille revêtue de myosine présentait une vitesse de croissance de la queue de 0,60 µm/min (0,010 µm/s), comparée à 0,57 µm/min (0,0095 µm/s) pour la bille témoin (Figure 3B,D). Les efficacités de croissance correspondantes étaient respectivement de 5,6 et 4,5 µm par unité d'intensité, représentant une valeur environ 1,2 fois plus élevée pour la bille revêtue de myosine (Figure 3D). Dans des conditions standard, les billes revêtues de myosine présentaient généralement des vitesses de croissance comparables à celles des billes témoins (myosine : 0,69 ± 0,10 µm/min ; témoin : 0,66 ± 0,20 µm/min), accompagnées d'une vitesse d'assemblage de la fluorescence de l'actine plus faible (environ 0,76 fois celle du témoin) et d'une efficacité de croissance environ 1,4 fois plus élevée, comme rapporté précédemment dans notre étude initiale18. Ces valeurs sont exprimées comme moyenne ± écart-type à partir de 11 paires de billes par condition, obtenues lors de cinq expériences indépendantes. Une analyse statistique a été réalisée à l'aide d'un test t apparié bilatéral, comme décrit dans l'étude initiale18.
Pour évaluer la contribution du coup de fouet de la myosine et écarter la possibilité que les effets observés résultent d'un encombrement stérique dû à l'occupation de la surface par la myosine, le test de mobilité des billes peut être réalisé dans des conditions qui perturbent l'activité du coup de fouet de la myosine-I. Dans ce protocole, l'activité motrice de la myosine-I a été inhibée en ajoutant 1,1 mM de Ca2+ au mélange réactionnel. Une concentration élevée de Ca2+ a favorisé la dissociation de la calmoduline du bras de levier de la myosine-I, réduisant la rigidité du bras de levier et altérant sa capacité à générer une force46,47,48. Dans ces conditions, la myosine-I est restée dynamiquement associée à l'actine mais n'a pas permis le glissement de l'actine (Figure 4A,B), fournissant ainsi un contrôle utile pour évaluer les effets dépendants de l'activité motrice18.
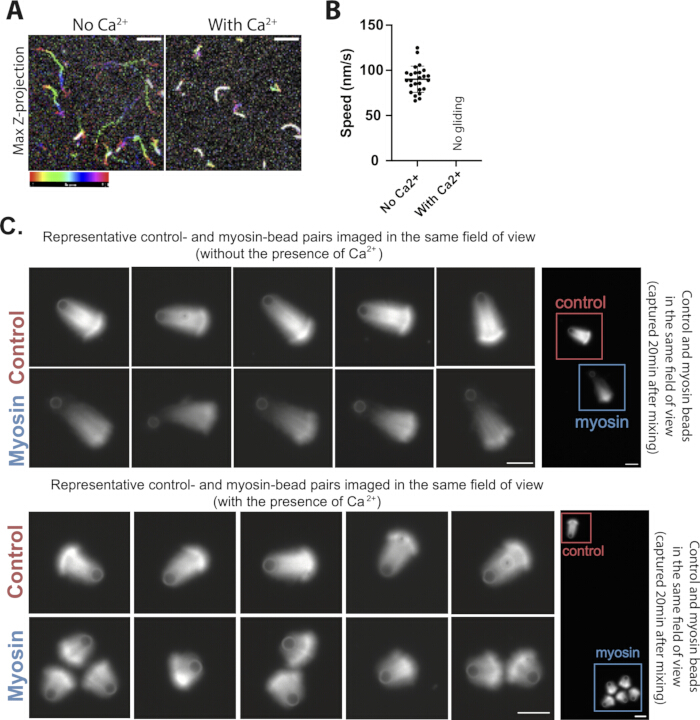
Figure 4. Contrôle basé sur le calcium pour évaluer l'activité motrice de Myo1d dans le test de mobilité des billes. (A) Images regroupées dans le temps de filaments d'actine se déplaçant sur une surface revêtue de Myo1d en l'absence de calcium élevé ou formant des motifs tourbillonnants non productifs en présence de 100 µM de calcium libre. La barre de couleur arc-en-ciel indique la progression du temps sur 61 images acquises à des intervalles de 5 s. Échelle, 5 µm. (B) Quantification de la vitesse de glissement de l'actine en l'absence et en présence de 100 µM de calcium libre (N = 2 expériences indépendantes ; n = 25 filaments). Aucun glissement productif de l'actine n'a été observé en présence de 100 µM de calcium libre dans ces conditions. Les barres d'erreur représentent l'écart-type. (C) Paires représentatives de billes témoins et de billes revêtues de myosine assemblées en l'absence ou en présence de 100 µM de calcium libre. Cinq paires de billes représentatives sont montrées pour chaque condition. Dans chaque paire, la bille témoin et la bille revêtue de myosine ont été observées dans le même champ. Les images ont été acquises environ 15 à 20 minutes après le début de la réaction. La luminosité et le contraste ont été ajustés linéairement et de manière identique au sein de chaque paire de billes témoin–myosine, mais ont été mis à l'échelle indépendamment entre les conditions. Conditions de réaction : 4 µM d'actine avec 5 % d'actine marquée à la rhodamine, 200 nM de complexe de protéine liée à l'actine 2/3 (Arp2/3) et 50 nM de protéine de capuchon (CP). Échelles, 5 µm. Les panneaux A et B sont reproduits/modifiés à partir de Xu et al., Science Advances, DOI : 10.1126/sciadv.ado5788 (2024), AAAS, avec autorisation. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Lorsque le test a été correctement réalisé, les billes revêtues de myosine testées dans des conditions de concentration élevée en Ca2+ ont produit des queues cométaires d'actine plus courtes, avec des densités de réseau comparables à celles des billes témoins (Figure 4C). Cinq paires représentatives de billes témoins et de billes revêtues de myosine, provenant de deux expériences indépendantes, sont présentées. Ce résultat qualitatif a été régulièrement observé au cours de préparations répétées du test et est corroboré par l'analyse quantitative rapportée dans l'étude originale18. Ce résultat attendu indique que les différences de réseau observées dans des conditions standard dépendent d'un coup de puissance actif de la myosine, et non uniquement de la densité de surface de la myosine. Ainsi, la condition de concentration élevée en Ca2+ constitue un contrôle essentiel pour évaluer si les modifications de l'organisation du réseau d'actine ramifiée résultent de l'activité du moteur myosine.
Discussion
Le test de motilité des billes avec queue cométaire d'actine est un système de reconstitution in vitro bien établi permettant d'étudier l'assemblage ramifié de l'actine médié par le complexe Arp2/3 et son rôle dans la génération de forces protrusives14,15,16,17. Ce système a été largement utilisé pour analyser la régulation biochimique de l'assemblage ramifié de l'actine14,15,26,27,31,49,50,51 et la production de force20,21,22,23,52, tout en fournissant un cadre pour des études quantitatives des propriétés émergentes de matière active des réseaux d'actine19,35,36,53. En incorporant la myosine, en particulier la myosine-I18, dans ce système reconstitué, le test modifié permet d'explorer comment le couplage myosine-actine module l'assemblage de l'actine et la production de force à l'interface membranaire, un domaine qui reste relativement peu exploré. Notamment, la myosine-I dans ce système peut être facilement remplacée par d'autres moteurs myosines afin d'examiner leurs rôles respectifs dans la remodélisation du réseau d'actine et la génération de force. Par exemple, la myosine V (transport de cargaison)54, la myosine VI (trafic endocytaire et dynamique membranaire)55,56, la myosine VII et XV (organisation des stéréocils et des microvillosités)57,58,59, la myosine X (formation des filopodes)60,61, et la myosine XIX (dynamique mitochondriale)62 pourraient être intégrées afin d'étudier comment différentes classes de myosines contribuent à l'organisation de l'actine et aux processus physiologiques associés.
Le test est hautement reproductible à condition que plusieurs paramètres critiques soient soigneusement contrôlés. Premièrement, une G-actine monomérique de haute qualité est essentielle à une formation robuste des queues en comète. Nous recommandons de purifier la G-actine à partir de poudre d'acétone de muscle squelettique de lapin en suivant des protocoles établis41. Après 2 à 3 jours de dialyse, l'actine monomérique doit être davantage purifiée par filtration sur gel au moyen de Sephacryl S-300 dans un tampon G (2 mM Tris-HCl, pH 8,0 ; 0,2 mM ATP ; 0,1 mM CaCl2 ; 1 mM NaN3 ; et 0,5 mM DTT). Les fractions recueillies immédiatement après le pic d'élution doivent être utilisées. La G-actine purifiée conserve généralement une forte activité de polymérisation pendant 2 à 3 semaines lorsqu'elle est conservée sur glace à 4 °C, et peut rester utilisable jusqu'à la quatrième semaine, bien que ses performances diminuent généralement par la suite. Une moindre robustesse des queues en comète, caractérisée par des réseaux d'actine clairsemés et fragiles ainsi qu'une croissance irrégulière des queues, indique souvent une qualité d'actine altérée. Deuxièmement, l'activité des facteurs de nucléation (NPF) détermine de façon critique la formation des queues en comète. Le domaine WCA marqué par une étiquette GST provenant de la protéine humaine du syndrome de Wiskott-Aldrich neuronal (N-WASP) (GST-VCA) disponible dans le commerce fournit une activité de nucléation robuste et durable, et la dimérisation du GST renforce davantage cette activité63. Nous recommandons de valider tout construit NPF à l'aide d'un test de polymérisation de l'actine marquée à la pyrène avant l'immobilisation sur les billes. L'activité du GST-VCA commercial peut servir de norme de référence. Notamment, le GST-VCA commercial utilisé ici ne possède pas de région polyproline et n'interagit donc pas avec les complexes profilines-actine26. Troisièmement, une visualisation fiable de la croissance des queues en comète exige une préparation soigneuse des lames et des lamelles. Nous recommandons de nettoyer soigneusement les lames et les lamelles avec de l'eau et de l'éthanol, suivis d'un nettoyage au plasma immédiatement avant utilisation. Lorsqu'elles sont disponibles, les lamelles silanisées au polyéthylène glycol26 sont préférables car elles minimisent l'adsorption non spécifique des protéines et améliorent la reproductibilité. L'ajout d'une concentration adéquate de BSA dans le mélange de motilité peut davantage réduire les interactions non spécifiques avec la surface et favoriser des performances constantes du test. Quatrièmement, le volume d'échantillon appliqué dans la chambre est critique pour des mesures fiables15,16,17. Un volume d'échantillon excessif entraîne une dérive des billes, empêchant un suivi précis de l'allongement de la queue en comète. En revanche, un volume insuffisant comprime les billes entre la lame et la lamelle, augmentant le frottement et immobilisant les billes. Cette contrainte mécanique peut altérer la morphologie des queues en comète et modifier les cinétiques de croissance mesurées. Par conséquent, l'optimisation à la fois de la hauteur de la chambre et du volume d'échantillon est essentielle pour obtenir des résultats reproductibles. Nous recommandons d'optimiser empiriquement le volume d'échantillon pour chaque configuration expérimentale. Lorsqu'une lamelle de 22 mm × 22 mm est utilisée comme décrit ici, l'ajout de 2,1 à 2,3 µL du mélange de motilité produit une hauteur de chambre d'environ 4,3 µm, permettant un positionnement stable des billes de 2,0 µm de diamètre sans dérive excessive ni compression. Lorsqu'une lamelle de dimensions différentes est utilisée, le volume d'échantillon doit être ajusté en conséquence afin d'assurer un remplissage uniforme de la chambre, un positionnement stable des billes et une dérive minimale de l'échantillon.
Si des queues de comète ne se forment pas, vérifiez la compétence de la polymérisation de l'actine et l'activité des facteurs de nucléation (NPF). Si la rupture de symétrie ne se produit pas, ajustez la concentration de CP afin de moduler la densité du réseau. Des réseaux excessivement denses résistent à la fracture, tandis que des réseaux trop clairsemés manquent d'intégrité structurelle. Si les billes revêtues de myosine ne montrent aucune différence par rapport aux billes témoins, confirmez la densité de surface de la myosine et l'activité motrice. Pour le contrôle qualité, le critère d'acceptation est fonctionnel et non fondé sur une valeur numérique absolue. Une nouvelle préparation est considérée comme acceptable si, elle reproduit la formation et la croissance des queues de comète observées avec une préparation précédemment validée (comme illustré dans Figure 3). En outre, chaque nouvelle préparation de myosine, de complexe Arp2/3, de NPF, de CapZ ou d'actine doit être évaluée à l'aide des tests de contrôle qualité appropriés et comparée à une préparation précédemment validée avant utilisation, afin d'assurer la reproductibilité dans les expériences quantitatives (voir Protocole section 3.1).
Plusieurs limites de ce test doivent être prises en compte lors de l'interprétation des résultats. Premièrement, l'intensité de fluorescence est utilisée comme un indicateur relatif et non étalonné de la densité du réseau d'actine ; par conséquent, les comparaisons ne doivent être effectuées qu'entre des échantillons imagés dans des conditions d'acquisition identiques et analysés à l'aide du même protocole de seuil. Deuxièmement, la mobilité des billes, la croissance des queues en comète et l'efficacité de croissance fournissent des mesures indirectes du comportement du réseau générateur de force, mais ne constituent pas des mesures directes de force. Des mesures mécaniques directes, telles que le piégeage optique ou les tests de déformation de membrane étalonnés en force64,65, sont nécessaires pour quantifier les forces produites par le réseau. Troisièmement, ce test ne permet pas de résoudre directement l'ultrastructure du réseau d'actine, par exemple l'orientation des filaments, la densité de branchement ou l'organisation locale de la myosine. Des approches complémentaires telles que la microscopie électronique ou l'imagerie super-résolutive peuvent être nécessaires pour la caractérisation de la structure à l'échelle nanométrique . Enfin, l'utilisation de billes rigides de taille micrométrique fournit une interface simplifiée et facilement manipulable expérimentalement, mais ne rend pas compte de la déformabilité, de l'hétérogénéité de courbure, de la mobilité lipidique ou de la complexité moléculaire des membranes cellulaires. Le développement futur d'interfaces plus proches de la physiologie sera donc essentiel pour étudier la manière dont les composants du cytosquelette s'organisent au niveau du bord antérieur de la cellule.
Dans l'ensemble, cette approche de reconstitution permet un contrôle précis de la composition et de la concentration des protéines, offrant la possibilité d'analyser mécanistiquement des composants individuels de manière difficile à réaliser dans des systèmes cellulaires. Elle fournit une plateforme polyvalente pour étudier la façon dont les moteurs moléculaires remodelent les réseaux d'actine ramifiés et modulent la génération de force à des interfaces semblables à des membranes. Avec une validation appropriée, ce test peut être étendu afin d'examiner comment différentes classes de myosines, des variants mutés ou associés à des maladies, ainsi que des protéines liant l'actine sensibles à la force, régulent la rétroaction mécanique au sein de réseaux d'actine dynamiques. De façon plus générale, ce système contribue à relier l'activité des moteurs à l'échelle moléculaire à l'organisation cytosquelettique et à la fonction mécanique à l'échelle mésoscopique, avec des implications pour la motilité cellulaire, l'endocytose et le remodelage membranaire.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont aucun intérêt financier concurrent ou conflit d’intérêts.
Remerciements
Nous remercions le Dr Daniel Safer et Rick Wike pour leur excellente assistance technique dans la purification des protéines. Nous remercions le Dr Roberto Dominguez, en particulier le Dr Malgorzata Boczkowska et le Dr Grzegorz Rebowski, pour avoir généreusement fourni le complexe Arp2/3 et les protéines CapZ. Nous remercions également le Dr Luther Pollard, le Dr Faviolla A. Báez-Cruz et tous les membres des laboratoires Ostap et Dominguez pour leurs précieuses contributions tout au long du projet. Ce travail a été soutenu par une subvention des National Institutes of Health R37 GM057247 (attribuée à E.M.O.). E.M.O. et M.X. ont été partiellement soutenus par la National Science Foundation (CMMI-1548571). ChatGPT a été utilisé pour aider à la révision linguistique lors de la préparation du manuscrit. Les auteurs ont relu et modifié tout le contenu assisté par l'IA et assument l'entière responsabilité du manuscrit final.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Adénosine 5′-triphosphate, sel disodique, hydraté | Sigma | A26209 | Utilisé pour préparer des tampons contenant de l'ATP ; aliquoter et conserver à −20°C. |
| Complexe Arp2/3 | Préparé en interne | N/A | Utilisé pour nucléer les réseaux d'actine ramifiés ; purifié selon la référence 42. |
| Colorant fluorescent Biotine-CF640 | Biotium | 80032 | Utilisé pour marquer fluorescentemment les billes témoins ; protéger de la lumière et conserver à −80°C. |
| Myo1d biotinylée | Préparé en interne | N/A | Protéine motrice utilisée pour recouvrir les billes de myosine ; préparée comme décrit dans les références 18 et 38–40. |
| Albumine de sérum bovin | Sigma | A7906 | Utilisée pour le blocage des billes et les tampons de conservation ; préparer une solution mère filtrée. |
| Chlorure de calcium | Sigma | C7902 | Constituant du tampon utilisé dans le tampon X et les expériences de perturbation par le calcium. |
| Calmoduline | Préparé en interne | N/A | Ajoutée aux réactions contenant de la myosine et au tampon de conservation des billes ; purifiée selon la référence 44. |
| Billes de polystyrène carboxylé (diamètre de 2,0 µm) | Polysciences | 18327-10 | Utilisées comme support solide pour le recouvrement par les facteurs de nucléation (NPF), la NeutrAvidine, le colorant fluorescent et la myosine ; conserver à 4°C. |
| Caméra CCD | Teledyne | 01-RET-R6-R-M-14-C-OC | Utilisée pour l'acquisition d'images en fluorescence lors de la microscopie en temps réel. |
| Coloration au bleu de Coomassie brillant | Sigma | B7920 | Utilisée pour colorer les gels SDS-PAGE avant l'analyse densitométrique. |
| Lames couvre-objets, 22 mm × 22 mm, #1,5 | Globe | 1404-15 | Utilisées avec des lames porte-objets pour assembler les chambres de compression. |
| Dithiothréitol (DTT) | GoldBio | DTT10 | Réactif réducteur utilisé dans les tampons et les mélanges de motilité ; conserver à −20°C. |
| Pompe à vide à spirale sèche | Agilent Technologies | IDP3B01 | Utilisée pour faire fonctionner le système de nettoyage au plasma. |
| EGTA | GoldBio | E-217-100 | Chélateur de calcium utilisé dans le tampon M, le tampon de motilité et le prétraitement de l'actine. |
| Source lumineuse externe | Leica | EL6000 | Source lumineuse à halogénure métallique pour la microscopie en fluorescence. |
| Fiji (ImageJ) | Logiciel libre | N/A | Utilisé pour l'analyse de la longueur des queues cométaires, de l'intensité de fluorescence et de la densité du réseau (version 2.16.0/1.54p). |
| Microscope à fluorescence | Leica | DMIRB | Microscope à épifluorescence inversé utilisé pour l'imagerie des queues cométaires d'actine. |
| Acide acétique glacial | Fisher Chemical | BP2401-212 | Constituant de la solution de décoloration des gels SDS-PAGE ; corrosif, manipuler avec les précautions appropriées. |
| GST-VCA | Cytoskeleton | VCG03-A | Facteur de promotion de la nucléation utilisé pour l'assemblage de l'actine médié par Arp2/3 ; aliquoter et conserver à −80°C. |
| HEPES | GoldBio | H-400-1 | Réactif tampon utilisé dans le tampon X, le tampon M et le tampon de motilité. |
| CapZ humaine | Préparé en interne | N/A | Protéine de capuchon utilisée pour réguler la densité du réseau d'actine ; purifiée selon la référence 43. |
| Chlorure de magnésium | Spectrum Chemical | M1035 | Constituant du tampon utilisé dans les tampons de réaction et le prétraitement de l'actine. |
| Logiciel d'imagerie MetaMorph | Molecular Devices | N/A | Utilisé pour la commande du microscope et l'acquisition d'images (version 7.10.4.459). |
| Méthanol | Sigma | MX0485-3 | Constituant de la solution de décoloration des gels SDS-PAGE ; inflammable, manipuler conformément aux procédures de sécurité institutionnelles. |
| Méthylcellulose | Sigma | M0387 | Ajoutée au tampon de motilité pour augmenter la viscosité de la solution (1500 cP). |
| Lames porte-objets | Corning | 2947-75X25 | Utilisées pour assembler les chambres de compression en microscopie. |
| Protéine NeutrAvidine | Thermo Fisher Scientific | 31000 | Utilisée pour l'immobilisation de protéines biotinylées sur les surfaces des billes ; aliquoter et conserver à −80°C. |
| Marqueur protéique précoloré PageRuler Plus | Thermo Scientific | 26619 | Marqueur de poids moléculaire utilisé pour l'analyse SDS-PAGE ; conserver à −20°C. |
| Nettoyeur au plasma | Harrick Plasma | PDC-32G | Utilisé pour nettoyer au plasma les lames porte-objets et les lames couvre-objets avant l'assemblage de la chambre. |
| Filtre à seringue en polyéthersulfone, 0,22 µm | Sigma | SLGPR33RS | Utilisé pour filtrer la solution mère d'albumine de sérum bovin avant l'aliquotage. |
| Chlorure de potassium | Fisher BioReagents | BP366-1 | Sel utilisé pour maintenir la force ionique dans les tampons d'essai. |
| Actine de muscle squelettique de lapin | Préparé en interne | N/A | Purifiée selon la référence 41 et utilisée comme G-actine dans les essais d'assemblage des queues cométaires d'actine. |
| Microcentrifugeuse réfrigérée | Eppendorf | EP-5415R | Utilisée pour la pelletisation des billes lors de la préparation et des étapes de lavage des billes. |
| Agitateur rotatif (rotateur de paillasse) | Cole-Parmer | EW-04397-40 | Utilisé pendant les incubations de recouvrement des billes pour maintenir la suspension des billes. |
| Tampon de migration Tris/Glycine/SDS (10×) | Bio-Rad | 1610732 | Diluer à 1× avant l'électrophorèse SDS-PAGE. |
| Gras à vide | High Vac Depot | 408524 | Utilisé pour sceller les chambres de compression avant l'imagerie en fluorescence. |
| Gel SDS-polyacrylamide en gradient 4%–20% | Thermo Fisher Scientific | XP04205BOX | Utilisé pour l'analyse SDS-PAGE des protéines associées aux billes ; conserver à 4°C. |
Références
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible