Ce protocole décrit l'altération médiée par CRISPR-Cas9 du locus nodC chez Mesorhizobium ciceri en utilisant une réparation dirigée par homologie et un criblage basé sur la GFP afin de générer des mutants déficients en symbiose pour des études de génomique fonctionnelle sur des rhizobiums associés au pois chiche.
Article de méthode
Édition du génome par CRISPR-Cas9 chez Mesorhizobium ciceri par perturbation de nodC pour l'étude de la symbiose avec le pois chiche
* These authors contributed equally
Dans cet article
Résumé
Résumé
Mesorhizobium ciceri, un symbiote fixateur d'azote du pois chiche (Cicer arietinum), reste génétiquement difficile à manipuler à l'aide d'approches conventionnelles de recombinaison homologue, qui sont longues et laissent souvent des marqueurs de sélection indésirables. Dans ce protocole, nous décrivons une stratégie simplifiée d'édition génomique utilisant un système CRISPR (Clustered Regularly Interspaced Short Palindromic Repeats)/Cas9 (protéine 9 associée) à large spectre d'hôtes, adapté à M. ciceri. Nous démontrons l'efficacité de cette méthode en ciblant nodC, qui code pour la N-acétylglucosaminyltransférase nécessaire à la synthèse de la chaîne de chitine des facteurs Nod, les molécules signal principales impliquées dans la communication moléculaire symbiotique. Ce protocole détaille la conception systématique des ARN guides uniques (sgRNA) et la construction d'un modèle de réparation dirigée par homologie (HDR). Le modèle HDR a été conçu pour faciliter l'intégration site-spécifique d'un rapporteur de protéine verte fluorescente (GFP) encadrant le site de clivage de nodC. Après transfert du vecteur Cas9/sgRNA/HDR par accouplement biparental, les mutants putatifs ont été identifiés à l'aide d'une méthode de criblage basée sur la fluorescence. L'interruption réussie du locus nodC de 1,3 kb au sein de la cassette de nodulation (nod) a été initialement détectée par visualisation de l'expression de la GFP dans les colonies mutantes au microscope à fluorescence. L'interruption a été confirmée par digestion enzymatique, amplification de la cassette intégrée à partir de l'ADN génomique et séquençage de Sanger. L'expression de la GFP a également été quantifiée par transcription inverse suivie d'une PCR quantitative. Afin de valider l'impact fonctionnel de la mutation, des essais d'infection du pois chiche ont été réalisés, montrant une nodulation altérée chez les plantes inoculées avec la souche ΔnodC M. ciceri par rapport à la souche sauvage. Dans l'ensemble, ce protocole fournit un cadre efficace et reproductible pour l'interruption précise de gènes et les études de génomique fonctionnelle chez Mesorhizobium.
Introduction
Le système de nucléase CRISPR (Clustered Regularly Interspaced Short Palindromic Repeats)-Cas9 (CRISPR-associated protein 9), initialement identifié comme un mécanisme immunitaire adaptatif chez les procaryotes, a été adapté en un outil efficace et fiable pour l'édition du génome1,2. Ce système utilise un ARN guide synthétique (sgRNA) pour identifier des séquences d'ADN cibles par appariement de bases de type Watson-Crick. Le sgRNA comprend 20 nucléotides complémentaires de la région génomique adjacente au motif PAM (protospacer adjacent motif) NGG. Cas9 induit une cassure double brin (DSB) à un site précis au sein de la séquence cible, généralement à 3 paires de bases (pb) en amont du site PAM1. Les cassures double brin ainsi générées peuvent être réparées soit par jonction non homologue des extrémités, soit par réparation dirigée par homologie (HDR) à l'aide d'un modèle donneur3,4. Cette stratégie a été largement utilisée pour des approches de disruption génique, d'insertion ciblée (knock-in) et de délétion génique (knock-out) chez les bactéries5,6,7,8. L'objectif principal de ce protocole est de développer une méthode efficace d'édition du génome pour Mesorhizobium ciceri en utilisant un système CRISPR-Cas9 à large spectre d'hôtes.
M. ciceri est une bactérie du sol à Gram négatif qui fonctionne comme un endosymbiote fixateur d'azote essentiel du pois chiche (Cicer arietinum)9. Une souche, M. ciceri CC1192, présente une forte efficacité de nodulation, et son génome a été séquencé10. Malgré son importance agronomique, la manipulation génétique des espèces de Mesorhizobium reste limitée. Des systèmes basés sur CRISPR ont déjà été mis en œuvre dans d'autres rhizobies, notamment l'interférence CRISPR (CRISPRi) dans Rhizobium etli11, l'édition du génome dans Sinorhizobium meliloti12 et l'édition de bases dans S. meliloti13. Toutefois, aucune plateforme robuste d'édition du génome n'a encore été rapportée pour M. ciceri. Les approches conventionnelles reposent sur une recombinaison homologue médiée par un plasmide suicide, méthode qui est fastidieuse, nécessite plusieurs cycles de sélection et laisse fréquemment des marqueurs de résistance aux antibiotiques en tant que cicatrices génomiques14.
Pour pallier ces limitations, le système de vecteurs pCasPP, initialement développé pour Paenibacillus polymyxa, a été adapté pour une utilisation chez M. ciceri15. Le cadre pCasPP utilise une Cas9 de Streptococcus pyogenes dont les codons ont été optimisés pour les actinomycètes à teneur élevée en GC et contient une cassette lacZ permettant une sélection bleu-blanc du clonage de l'ARN guide sous le promoteur constitutif gapdh8. Un accouplement biparental a été réalisé entre la souche donneuse d'Escherichia coli et la souche réceptrice de Mesorhizobium afin de transférer le vecteur d'édition16. Pour améliorer l'efficacité du criblage, la variante de la protéine verte fluorescente (GFP) bjGFP, initialement optimisée au niveau des codons pour Bradyrhizobium diazoefficiens, a été intégrée dans le modèle donneur de réparation par jonction d'extrémités homologues (HDR)16. Cette stratégie de criblage fondée sur la fluorescence a été appliquée pour cibler le locus essentiel nodC, nécessaire aux premiers stades de la signalisation symbiotique entre la bactérie et le pois chiche17,18.
Ce protocole offre une alternative précise et efficace aux approches de mutagenèse chimique aléatoire ou par ultraviolets (UV). Dans les expériences de validation, plus de 80 % des colonies récupérées présentaient une fluorescence GFP, et des colonies modifiées représentatives ont été confirmées par réaction en chaîne par polymérase (PCR) et séquençage de Sanger. Les mutants ΔnodC M. ciceri obtenus constituent une ressource utile pour l'étude des signaux symbiotiques et des interactions hôte-microbe. Dans l'ensemble, ce cadre de travail offre à la communauté de recherche sur les rhizobiums une approche efficace et évolutive pour les études de génomique fonctionnelle chez Mesorhizobium.
Protocole
Tous les protocoles expérimentaux impliquant la croissance des plantes, l'inoculation microbienne et la manipulation de bactéries génétiquement modifiées ont été réalisés conformément aux directives et réglementations institutionnelles. La culture des plantes et les inoculations bactériennes ont été effectuées dans des conditions contrôlées en chambre de croissance. La souche de M. ciceri utilisée dans cette étude est classée comme un microorganisme de niveau de biosécurité 1 (BSL-1). Étant donné que toutes les expériences ont été menées en conditions de laboratoire confinées, sans relâchement en milieu naturel, aucune approbation formelle de biosécurité institutionnelle n'était requise, conformément aux politiques institutionnelles de biosécurité. Tous les déchets biologiques générés pendant l'étude ont été stérilisés par autoclavage avant élimination.
1. Préparation des cellules compétentes
Des cellules E. coli DH5α et E. coli S17-1λpir chimiotransformables ont été préparées et validées selon la procédure décrite dans le Fichier supplémentaire 1.
2. Conception de l'ARN guide
- Conception des ARN guides
- Ouvrir la plateforme Benchling (https://benchling.com/). Se connecter à un compte Benchling existant ou créer un nouveau compte.
- Créer un nouveau projet et ouvrir l'outil de conception de guides CRISPR.
- Télécharger ou coller la séquence d'ADN cible complète pour la conception de l'ARN guide. Sélectionner l'option de conception « Guide unique » et régler la longueur du guide à 20 pb.
- Sélectionner le génome de référence parmi les options disponibles. Pour la conception d'ARN guide ciblant M. ciceri, choisir Bradyrhizobium diazoefficiens USDA 110 comme génome de référence. Utiliser NGG comme motif de séquence adjacent au protospacer (PAM) requis pour l'activité de Cas9 de Streptococcus pyogenes (SpCas9).
- Utiliser l'algorithme de Hsu et al.19 pour calculer les fréquences prévues de coupures hors cible. Maintenir un score seuil d'au moins 50 afin de minimiser les clivages non spécifiques dans le génome de référence.
- Utiliser l'algorithme de Doench-Root20 pour calculer les scores d'efficacité prévus sur cible. Fixer un seuil de sélection cible d'au moins 60 pour identifier les guides ayant une efficacité prévue favorable de clivage par Cas9 au locus cible.
- Cliquer sur « Terminer » pour générer la liste des ARN guides candidats.
- Sélection des ARN guides
- Ouvrir le panneau de sortie des ARN guides.
- Privilégier les sgARN candidats prévus pour générer une cassure double brin à moins de 100 pb du codon de départ de la traduction (ATG), augmentant ainsi la probabilité d'obtenir une protéine non fonctionnelle.
- Évaluer les scores hors cible et sur cible. Privilégier un score hors cible plus élevé par rapport à un score sur cible légèrement supérieur afin de réduire le risque de clivage hors cible non intentionnel.
- Sélectionner un ou deux ARN guides uniques (sgARN) candidats satisfaisant à tous les critères de sélection.
- Préparation des oligonucléotides d'ARN guide
- Générer la séquence complémentaire inverse de l'ARN guide sélectionné.
- Ajouter la séquence 5′-ACGC à l'extrémité 5′ de l'ARN guide et ajouter la séquence 5′-AAAC à l'extrémité 5′ du brin complémentaire inverse.
- Commander les deux oligonucléotides avec une phosphorylation en 5′ et une purification par électrophorèse sur gel de polyacrylamide (PAGE) à une échelle de synthèse de 25 nmol.
- Hybridation des oligonucléotides d'ARN guide
- Préparer un tampon HEPES 30 mM en dissolvant 7,15 g d'acide HEPES libre dans environ 800 mL d'eau distillée. Régler le pH à 7,8 à l'aide d'hydroxyde de sodium et compléter jusqu'au volume final de 1 L.
- Resuspendre chaque oligonucléotide phosphorylé dans de l'eau sans nucléase pour obtenir une concentration finale de 100 µM. Mélanger 5 µL de chaque oligonucléotide avec 90 µL de tampon HEPES 30 mM dans un tube stérile de microcentrifugation.
- Vortexer brièvement puis centrifuger pour rassembler le liquide. Hybrider les oligonucléotides dans un thermocycleur en incubant à 95 °C pendant 5 min, puis en refroidissant à 4 °C avec une rampe de 0,1 °C/s.
- Diluer les oligonucléotides hybridés dix fois en utilisant de l'eau sans nucléase.
- Assemblage de l'ARN guide dans le vecteur pCasPP
- Obtenir le vecteur pCasPP décrit précédemment par Rütering et al.15.
- La séquence plasmidique a été fournie par Jochen Schmid, et le construit utilisé dans cette étude a été obtenu via le Dr Syed Shams Yazdani (ICGEB).
- Assemblage d'une réaction Golden Gate contenant 100 ng de vecteur pCasPP, 0,3 µL d'insert d'oligonucléotides hybridés, 2 µL de tampon 10× pour la ligase T4, 1 µL de ligase T4, 1 µL de l'enzyme de restriction BbsI, et de l'eau sans nucléase pour un volume final de 20 µL.
- Préparer une réaction témoin négative en remplaçant l'insert par de l'eau sans nucléase.
- Mélanger délicatement les réactions puis centrifuger brièvement.
- Conditions de cyclage pour l'assemblage Golden Gate
- Placer les tubes de réaction dans un thermocycleur. Effectuer neuf cycles composés de 10 min à 37 °C suivis de 10 min à 16 °C.
- Incuber les réactions à 50 °C pendant 5 min, puis à 65 °C pendant 20 min. Maintenir les réactions à 4 °C jusqu'à utilisation.
- Transformation des réactions d'assemblage
- Dégeler 50 µL de cellules compétentes d'Escherichia coli DH5α sur de la glace pendant 10 à 15 min.
- Ajouter 3 µL de chaque réaction d'assemblage Golden Gate aux cellules compétentes. Traiter la réaction témoin négative en parallèle. Incuber les mélanges sur de la glace pendant 30 min.
- Appliquer un choc thermique à 42 °C pendant 45 s, puis replacer immédiatement les tubes sur la glace pendant 2 min. Ajouter 950 µL de bouillon Super Optimal avec répression catabolique (milieu SOC).
- Préparer le milieu SOC contenant 0,5 % d'extrait de levure, 2 % de tryptone, 10 mM de NaCl, 2,5 mM de KCl, 10 mM de MgCl₂, 10 mM de MgSO₄ et 20 mM de glucose. Stériliser le milieu par filtration à l'aide d'une seringue filtrante de 0,4 µm dans des conditions aseptiques.
- Incuber les cultures à 37 °C et 180 tr/min pendant 1 h.
- Sélection des transformants positifs
- Préparer des géloses LB supplémentées avec 50 µg/mL de néomycine, 0,2 mM d'isopropyl β-D-1-thiogalactopyranoside (IPTG) et 32 mg/L de 5-bromo-4-chloro-3-indolyl β-D-galactopyranoside (X-gal). Ensemencer 100 µL de la culture de récupération sur les géloses sélectives. Incuber les géloses à 37 °C pendant 12 à 16 h.
- Sélectionner les colonies blanches et éliminer les colonies bleues. Vérifier que la gélose témoin négative contient moins de cinq colonies.
- Écrantage et amplification des clones positifs
- Repiquer trois à quatre colonies blanches indépendantes sur des géloses LB fraîches supplémentées.
- Incuber les géloses à 37 °C pendant 12 à 16 h. Inoculer chaque colonie individuelle dans 10 mL de milieu LB supplémenté avec 50 µg/mL de néomycine.
- Traiter chaque construit d'ARN guide indépendamment tout au long du protocole en aval.
- Validation des construits pCasPP-ARN guide
- Récupérer les cultures bactériennes par centrifugation. Isoler l'ADN plasmidique à l'aide d'un kit de purification de plasmides à colonne de silice.
- Digérer l'ADN plasmidique isolé avec XbaI et EcoRI dans le tampon de réaction approprié pendant 1 h à 37 °C.
- Séparer les produits de digestion sur un gel d'agarose à 1 % préparé dans un tampon 1× Tris-acétate-EDTA (TAE) contenant du bromure d'éthidium à une concentration finale de 0,5 µg/mL.
- Faire migrer le gel à 90–110 V jusqu'à ce que le front de colorant ait parcouru environ 70–80 % de la longueur du gel. Visualiser les fragments d'ADN à l'aide d'un transilluminateur UV.
- Confirmer les clones positifs en détectant un fragment de 1 280 pb, et identifier les témoins du vecteur vide en détectant un fragment de 1 630 pb. Le vecteur pCasPP vide mesure environ 9 663 pb et contient un gène lacZ ; l'insertion de l'oligonucléotide d'ARN guide de 24 pb supprime le fragment lacZ, produisant un construit pCasPP plus petit contenant l'ARN guide. Les sites de restriction XbaI et EcoRI encadrant la région lacZ sont utilisés pour la confirmation diagnostique du clonage de l'ARN guide.
- Préparation des stocks glycérolés
- Faire croître un clone positif confirmé dans un milieu LB sélectif.
- Préparer un stock glycérolé en mélangeant 700 µL de culture en phase logarithmique avec 300 µL de glycérol stérile à 50 %. Transférer le mélange dans des cryotubes stériles. Conserver les stocks glycérolés à −80 °C.
REMARQUE : Éviter les cycles répétés de congélation-décongélation. Préparer plusieurs aliquots pour maintenir la stabilité du plasmide et la viabilité bactérienne. La réaction d'assemblage Golden Gate terminée peut être conservée à 4 °C pendant une nuit ou à −20 °C pendant 1 à 2 semaines avant transformation.
3. Assemblage du modèle de réparation par recombinaison homologue
- Préparation de l'insert de la protéine fluorescente verte (GFP)
- Obtenir le plasmide pRJPaph-bjGFP contenant la cassette rapporteur fluorescente16 (Tableau 1)10,15,16,21,22,23Le plasmide a été fourni par le professeur Hans-Martin Fischer (ETH Zurich, Suisse) et est disponible via Addgene (plasmide n° 67032).
- Exciser la cassette gfp de pRJPaph-bjGFP par digestion de restriction avec SacI et KpnI, comme décrit dans Fichier supplémentaire 2 (Étape 3.1). La séquence gfp dans pRJPaph-bjGFP correspond à un gène bjGFP synthétique dont les codons ont été optimisés pour Bradyrhizobium diazoefficiens.
- Purifier le fragment d'ADN gfp de 1081 pb attendu.
- Construction du plasmide pUC18-gfp
- Obtenir le vecteur pUC18 (plasmide Addgene n° 50004)21.
- Linéariser le pUC18 à l'aide de SacI et de KpnI comme décrit dans Fichier supplémentaire 2 (Étape 3.2).
- Ligaturer le fragment gfp purifié dans le vecteur pUC18 linéarisé comme décrit dans Fichier supplémentaire 2 (Étape 3.2).
- Transformer des cellules compétentes E. coli DH5α des cellules en utilisant la procédure de transformation décrite à l'étape 2.7, en remplaçant le mélange de réaction d'assemblage Golden Gate par le mélange de ligation obtenu à l'étape 3.2.3.
- Sélectionner les transformants positifs et vérifier l'insertion de gfp par réaction de polymérisation en chaîne (PCR) sur colonies, comme décrit dans Fichier supplémentaire 2 (Étape 3.2).
- Amplification des bras d'homologie
- Concevoir des amorces pour amplifier les bras d'homologie en amont (UHA) et en aval (DHA) d'environ 400 à 500 pb à partir de l'ADN génomique de M. ciceri (Tableau 2).
- Incorporer des sites de restriction SacI/EcoRI dans les amorces UHA et des sites de restriction XbaI/KpnI dans les amorces DHA. Utiliser les amorces F_nodC_Up_EcoRI et R_nodC_Up_SacI pour l'amplification de l'UHA et les amorces F_nodCdown_KpnI et R_nodCdown_XbaI pour l'amplification de la DHA.Tableau 2).
- Isoler M. ciceri ADN génomique selon Weerakkody et al.25.
- Amplifier et purifier les fragments UHA et DHA comme décrit dans Fichier supplémentaire 2 (Étape 3.3).
- Construction du plasmide pUC18-UHA-gfp
- Cloner le fragment UHA dans pUC18-gfp en utilisant EcoRI et SacI, comme décrit dans Fichier supplémentaire 2 (Étape 3.4).
- Confirmer l'assemblage correct du plasmide par digestion de restriction avec XbaI et KpnI. Un assemblage réussi doit produire des fragments d'environ 500 et 3725 pb.
- Poursuivre avec un clone vérifié.
- Construction du vecteur pUC18-UHA-gfp-DHA
- Cloner le fragment DHA dans pUC18-UHA-gfp en utilisant KpnI et XbaI, comme décrit dans Fichier supplémentaire 2 (Étape 3.5).
- Vérifier l'assemblage correct par digestion de restriction avec SacI et EcoRI. Un assemblage réussi doit produire des fragments d'environ 400 et 4271 pb.
- Vérifier 5 à 6 clones candidats par séquençage de Sanger en utilisant les amorces F_nodC_Up_EcoRI, BjGFP_BP_F1 et R_nodCdown_XbaI (Tableau 2), qui couvrent conjointement la majeure partie de la séquence de la cassette de réparation dirigée par homologie (HDR).
- Amplification et purification du modèle HDR final
- Amplifier la cassette HDR complète à l'aide des amorces F_FL_nodCgfp_XbaI et R_nodCdown_XbaI (Tableau 2).
- Purifier le fragment HDR attendu de 2012 pb et digérer le produit PCR purifié avec XbaI comme décrit dans Fichier supplémentaire 2 (Étape 3.6).
- Préparation des vecteurs pCasPP-gARN
- Récupérez les plasmides pCasPP-gARN1 et pCasPP-gARN2 générés à l'étape 2.
- Linéariser les plasmides avec XbaI et déphosphoryler l'ADN vecteur comme décrit dans Fichier supplémentaire 2 (Étape 3.7).
- Clonage du modèle HDR dans les vecteurs pCasPP-gRNA
- Ligaturer la cassette HDR dans pCasPP-gRNA1 ou pCasPP-gRNA2 linéarisé par XbaI, comme décrit dans Fichier supplémentaire 2 (Étape 3.8).
- Transformer des cellules compétentes E. coli DH5α cellules et sélectionner les transformants sur gélose LB contenant 50 µg/mL néomycine
- Sélection de clones contenant l'ADN de recombinaison dirigée par homologie
- Sélectionner les transformants en fonction de la fluorescence GFP à l’aide d’un stéréomicroscope à fluorescence équipé d’un jeu de filtres standard pour la GFP (excitation 470–488 nm ; émission 507–510 nm).
- Classer les colonies comme positives pour la GFP en fonction de la présence d'une fluorescence verte nette et uniforme qui dépasse clairement l'autofluorescence faible observée dans les colonies témoins négatives non modifiées.
- Étendre les clones positifs pour la GFP et isoler l'ADN plasmidique.
- Validation de l'assemblage du vecteur HDR
- Confirmer l'insertion HDR par digestion restrictionnelle avec XbaI.
- Vérifier l'assemblage réussi par la libération du fragment HDR attendu de 2012 pb, ainsi que du squelette vectoriel pCasPP-gRNA d'environ 9 300 pb.
REMARQUE : Après l'inactivation thermique des enzymes de restriction et de la phosphatase, les mélanges réactionnels peuvent être conservés à 4°C pendant la nuit ou à −20°C pendant jusqu'à 1 mois. Conserver les constructions plasmidiques confirmées à −20°C pour la conservation à long terme.
| Souche ou plasmide | Description | Référence | ||||
| Mesorhizobium ciceri CC1192 | Souche réceptrice utilisée pour l'édition du génome par CRISPR-Cas9 et les tests de nodulation du pois chiche | Haskett et al.10 | ||||
| pCasPP | Vecteur d'édition génomique CRISPR-Cas9 utilisé pour le clonage de l'ARN guide et la livraison du modèle HDR | Rütering et al.15 | ||||
| pRJPaph-bjGFP | Plasmide rapporteur GFP utilisé comme source de la cassette GFP (Addgene plasmid #67032) | Ledermann et al.16 | ||||
| pUC18 | Vecteur de clonage général utilisé pour l'assemblage du modèle HDR (Addgene plasmid #50004) | Norrander et al.21 | ||||
| Escherichia coli S17-1λpir | Souche donneuse utilisée pour la conjugaison biparentale | Simon et al.22 | ||||
| Escherichia coli DH5α | Hôte de clonage utilisé pour la propagation des plasmides | Hanahan et al.23 | ||||
Tableau 1 : Souches bactériennes et plasmides utilisés dans cette étude. Ce tableau répertorie les souches bactériennes et les plasmides utilisés pour la propagation des plasmides, l'édition du génome par CRISPR-Cas9, l'assemblage du modèle de réparation dirigée par homologie (HDR), le croisement biparental et le marquage fluorescent de Mesorhizobium ciceri CC1192.
| Catégorie | Nom | Séquence (5′  3′) ou description |
| Souche bactérienne | Escherichia coli DH5α | Souche hôte pour le clonage |
| Souche bactérienne | Escherichia coli S17-1λpir | Souche donneuse pour le croisement biparental |
| Vecteur de clonage | pUC18 | Vecteur squelette pour le clonage |
| Vecteur CRISPR | pCasPP | Vecteur CRISPR-Cas9 à large spectre d'hôtes |
| Plasmide rapporteur | pRJPaph-bjGFP | Plasmide rapporteur GFP |
| Amorce | F_guide1_BbsI | pACGCTGTTTACAGAGGCATGCAAG |
| Amorce | R_guide1_BbsI | pAAACCTTGCATGCCTCTGTAAACA |
| Amorce | F_guide2_BbsI | pACGCGCTTGTTCGGATCCGACCGT |
| Amorce | R_guide2_BbsI | pAAACACGGTCGGATCCGAACAAGC |
| Amorce | F_nodC_Up_EcoRI | AAAGAATTCCTCATTGCAAGCCAGCAGT |
| Amorce | R_nodC_Up_SacI | AAAGAGCTCCGGAAAGCTTGTTTCGGATCC |
| Amorce | F_nodCdown_KpnI | AAAGGTACCTCGAGAGCACCGCATAAGAC |
| Amorce | R_nodCdown_XbaI | AATTCTAGATGGTTCGGTACTTTCGTGCA |
| Amorce | F_FL_nodCgfp_XbaI | AAATTCTAGACTCATTGCAAGCCAGCCAGT |
| Amorce | BjGFP_BP_F1 | GAAGTTCATCTGCACCACCG |
| Amorce | BjGFP_BP_R1 | GTCCTTGAACGAGATGGTGC |
| Amorce | BjGFP_BP_F2 | CCAACTTCAAGATCCGCCAC |
| Amorce | GFP_R | CCAACTTCAAGATCCGCCAC |
| Amorce | BjGFP_BP_R2 | CTTGTACAGCTCGTCCATGC |
| Amorce | 16S_F1 | ATCCTGGCTCAGAACGAACG |
| Amorce | 16S_R1 | ATTCCCACGCGTTACTCACC |
| Amorce | 16S_F2 | AGTCCGAGAGGGTGAGTGG |
| Amorce | 16S_R2 | GTCAGTACCGAGCCAGTGAG |
| Amorce | F1_nodC | CGATTTCCAGAACCGTCGTC |
| Amorce | nodC_R | CGATTTCCAGAACCGTCGTC |
| Amorce | R1_nodC | TCCCCTGCTACAATGAGGAC |
| Amorce | F2_nodC | AGTGACTCCGCAATTCCAGA |
| Amorce | R2_nodC | TGTCGGTAAAAGTGTTTCCC |
| Amorce | F1_nodB | TGGTTCGGTACTTTCGTGCA |
| Amorce | R1_nodB | AGTCGCGTGGATCAATGGAC |
| Amorce | F1_nodA | TGATCGTCGCTGAATTGGGC |
| Amorce | R1_nodA | CAACTGATGGAGCACTGGGT |
| Amorce | F1_nodD | TGGCCTTAAGAGACGTGTCG |
| Amorce | R1_nodD | AAATGCCTGACCAGCCGTAA |
Tableau 2 : Souches bactériennes, plasmides et amorces d'oligonucléotides utilisés dans cette étude. Ce tableau recense les souches bactériennes, les plasmides et les amorces d'oligonucléotides utilisés pour la construction d'ARN guide unique (sgRNA), l'assemblage du modèle de réparation dirigée par homologie (HDR), la réaction en chaîne par polymérase (PCR) diagnostique, le séquençage de Sanger et la réaction en chaîne par polymérase quantitative par transcription inverse (RT-qPCR). Les séquences des amorces sont présentées selon l'orientation 5′ 3′. Remarque : BjGFP_BP_F2 et GFP_R font référence à la même séquence d'oligonucléotide, mais sont répertoriées sous des noms d'amorces différents car elles ont été utilisées dans des tests expérimentaux distincts.
4. Accouplement biparental pour le transfert du plasmide dans M. ciceri CC1192
- Transformation des cellules donneuses d'E. coli
- Transformer les cellules d'E. coli S17-1λpir avec les constructions pCasPP-gRNA1-HDR ou pCasPP-gRNA2-HDR selon la procédure décrite dans le Fichier supplémentaire 3 (Étape 4.1).
- Sélectionner les transformants sur gélose LB contenant 50 µg/mL de néomycine.
- Analyser les transformants pour la fluorescence GFP en utilisant une excitation à environ 488 nm et une détection d'émission à environ 510–520 nm.
- Classer les colonies comme positives pour GFP si elles présentent une fluorescence verte uniforme et nette, absente des colonies témoins d'E. coli S17-1λpir non transformées, lorsqu'elles sont examinées dans des conditions identiques au microscope.
- Préparer des stocks glycérolés à partir des clones donneurs confirmés positifs pour GFP.
- Préparation des cultures initiales et précurseurs
- Préparer les cultures précurseurs des cellules donneuses d'E. coli S17-1λpir et des cellules receveuses de M. ciceri selon le Fichier supplémentaire 3 (Étape 4.2).
- Faire croître les cultures précurseurs jusqu'à une DO₆₀₀ de 0,3–0,4, correspondant à une densité cellulaire estimée d'environ 1 × 10⁸ UFC/mL.
- Préparation des sous-cultures pour le croisement biparental
- Préparer les sous-cultures donneuses et receveuses et les faire croître jusqu'à la phase exponentielle requise selon le Fichier supplémentaire 3 (Étape 4.3).
- Mesurer la densité optique à 600 nm (DO600) à l'aide d'un spectrophotomètre UV-visible selon la procédure de mesure de la densité optique décrite dans le Fichier supplémentaire 1 (Étape 1.2.3).
- Procédure de croisement biparental
- Réaliser le croisement biparental par filtration membranaire selon le Fichier supplémentaire 3 (Étape 4.4).
- Déposer quatre aliquots de la suspension d'accouplement sur un filtre membranaire stérile en fluorure de polyvinylidène (PVDF) de 0,22 µm (diamètre 47 mm), en veillant à espacer suffisamment les dépôts pour éviter tout mélange.
- Récupération et sélection des transconjugants
- Récupérer les transconjugants et effectuer une sélection double par antibiotiques selon le Fichier supplémentaire 3 (Étape 4.5).
- Repiquer les transconjugants de manière répétée sur un milieu contenant uniquement de la carbenicilline afin d'éliminer les plasmides résiduels.
- Confirmer l'élimination des plasmides par l'absence de croissance des colonies sur milieu contenant de la néomycine et par une PCR diagnostique montrant l'absence du squelette du plasmide pCasPP tout en conservant la cassette HDR intégrée au chromosome.
NOTA : Des repiquages successifs sont nécessaires pour vérifier la stabilité de la modification intégrée et éliminer les plasmides épisomaux résiduels.
- Analyse des colonies positives pour GFP
- Analyser les transconjugants purifiés pour la fluorescence GFP et les comparer aux témoins de type sauvage de M. ciceri selon le Fichier supplémentaire 3 (Étape 4.6).
- Sélectionner les colonies fluorescentes comme souches putativement positives pour HDR.
- Classer les colonies comme positives pour GFP si elles présentent une fluorescence verte uniforme et nette, absente des colonies de M. ciceri de type sauvage, sous des conditions identiques d'observation au microscope et d'exposition.
- Confirmer les colonies positives pour GFP par PCR diagnostique avant de procéder à la validation ultérieure.
- Conserver les colonies confirmées sur gélose de mannitol-levure (YM) à 4°C pour un maintien à court terme ou sous forme de stocks glycérolés contenant 20 %–25 % de glycérol à −80°C pour une conservation à long terme.
5. Validation des mutants nodC
- Validation de l'intégration de la GFP au locus nodC
- Inoculer une seule souche exprimant la GFP M. ciceri colonne dans 10 mL de bouillon yeast mannitol (YMB) supplémenté en 100 µg/mL carbenicilline24. Incuber la culture à 28°C avec agitation à 180 tr/min pendant 20 à 24 h.
- Récupérer les cellules bactériennes par centrifugation à 8 000 × g pendant 10 min à 25°C. Récupérer le culot cellulaire et isoler l'ADN génomique selon Weerakkody et al.25.
- Effectuer une PCR diagnostique en utilisant l'ADN génomique comme matrice (Tableau 2). Préparez une 10 µL réaction de PCR contenant 5 µL 2× PCR Master Mix, 0.2 µM Amorces F1_nodB et nodC_R ou amorces F1_nodB et gfp_R, et 50 ng d'ADN génomique.
- Programmer le thermocycleur pour une dénaturation initiale à 95°C pendant 5 min, suivis de 35 cycles de 95°C pendant 1 min, 62°C pendant 30 s, et 72°C pendant 45 s, avec une extension finale à 72°C pendant 5 min.
- Résoudre les produits de PCR sur un gel d'agarose à 1 % (p/v) comme décrit précédemment. Confirmer l'intégration de GFP en détectant un produit d'environ 430 pb dans le type sauvage (WT) et un produit d'environ 1500 pb dans le mutant disrupté à l'aide des amorces F1_nodB/nodC_R, et un produit d'environ 1000 pb dans le mutant (aucun produit dans le WT) à l'aide des amorces F1_nodB/gfp_R.
- Inclure des contrôles appropriés lors de la validation par PCR. Utiliser de l'ADN plasmidique contenant la séquence cible comme témoin positif et un contrôle sans matrice (NTC) contenant de l'eau sans nucléase comme témoin négatif.
- Quantification de l'expression de la GFP par réaction de polymérase en chaîne quantitative en temps réel par transcription inverse (RT-qPCR)
- Isoler l'ARN total à partir de souches sauvages et mutantes M. ciceri cultures en utilisant le réactif TRIzol selon les instructions du fabricant.
- Traitez l'ARN avec la DNase I selon les instructions du fabricant afin d'éliminer l'ADN génomique contaminant. Vérifiez l'élimination complète de l'ADN à l'aide d'un témoin sans transcriptase inverse (−RT) lors de la qPCR.
- Synthétiser l'ADNc de premier brin à partir de 1 µg ARN total en utilisant un kit commercial de synthèse de l'ADN complémentaire (ADNc) de premier brin, conformément aux instructions du fabricant. Préparer un 20 µL réaction contenant de l'ARN, des amorces oligo(dT), des dNTP, du tampon de réaction, un inhibiteur de la RNase et une transcriptase inverse
- Incuber la réaction de synthèse d'ADNc à 42°C pendant 60 min, suivis d'une inactivation thermique à 70°C pendant 5 min. Conserver l'ADNc à −20°C jusqu'à l'utilisation.
- Préparer les réactions de RT-qPCR en triplicat technique. Assembler 10 µL réactions contenant 5 µL 2× SYBR Green Master Mix, 0.2 µM Amorces BjGFP_BP_F1 et BjGFP_BP_R1 pour l'amplification de GFP, ou amorces 16S_F1 et 16S_R1 pour l'amplification du gène de référence (Tableau 2), 2 µL modèle d'ADNc (environ 20 ng) et de l'eau sans nucléase.
- Effectuer une RT-qPCR en utilisant les conditions de cyclage suivantes : dénaturation initiale à 95°C pendant 2 min, suivis de 40 cycles de 95°C pendant 15 s et 58°C pendant 45 s, suivi d'une analyse de la courbe de fusion à partir de 65°C à 95°C.
- Effectuer une qRT-PCR à l’aide d’un système de détection en temps réel Bio-Rad CFX96. Analyser les courbes d’amplification, les Ct valeurs et courbes de fusion à l'aide du logiciel Bio-Rad CFX Manager.
- Calculer l'expression relative des gènes en utilisant la méthode 2−ΔΔCt méthode. Normaliser l'expression par rapport au gène de référence ARNr 16S et utiliser le WT M. ciceri utiliser la souche comme échantillon témoin. Analyser trois réplicats biologiques, chacun mesuré en triplicat technique.
- Évaluation du potentiel de nodulation
- Préparation de l'inoculum bactérien
- Inoculer des colonies uniques de souches WT et mutantes dans du YMB sélectif contenant 100 µg/mL carbénicilline. Incuber les cultures à 28°C avec agitation à 180 tr/min pendant 30 à 36 h.
- Diluer les cultures 1:100 dans un milieu YMB sélectif frais et surveiller la croissance en mesurant l'OD600 à l'aide d'un spectrophotomètre UV-visible. Effectuer le blanc avec du milieu YMB non inoculé et poursuivre l'incubation jusqu'à ce que les cultures atteignent une DO600 de 0,3 à 0,4, ce qui correspond approximativement à 1 × 10⁸ UFC/mL
- Utiliser 3 mL de la suspension bactérienne standardisée pour l'inoculation de chaque plante.
- Essai d'infection de la plante de pois chiche
- Obtenir des graines de C. arietinum cultivar BDG25618,24 de l'ICAR–Institut indien de recherche agricole (IARI), New Delhi, Inde.
- Laver soigneusement les graines à l'eau du robinet courante, puis à l'eau purifiée Milli-Q. Stériliser les graines en surface dans de l'hypochlorite de sodium à 1 % pendant 5 min sous agitation, puis rincer cinq fois avec de l'eau purifiée stérile.
- Traiter les graines avec du fongicide Bavistin à 0,1 % (poudre mouillable à 50 % de carbendazime) pendant 2 à 3 heures à température ambiante. Rincer les graines traitées deux fois avec de l'eau purifiée stérile.
- Placer les graines sur du papier filtre stérile humidifié dans des boîtes de Pétri stériles (110 mm × 40 mm), sceller avec du Parafilm et incuber à l'obscurité à 28°C ± 2°C pendant 3 jours.
- Transférer individuellement les semis germés dans du sable stérile. Stériliser le sable à 121°C et 15 psi pendant 20 min avant utilisation.
- Préparer la solution nutritive dépourvue d'azote de McKnight en dissolvant 6,0 g de CaSO₄, 1,0 g de MgSO₄₄·7H₂O, 1,0 g de KH₂PO₄, 1,5 g de KCl, 14,3 mg de H₃BO₃, 0,4 mg de CuSO₄₄·5H₂O, 0,08 mg de MnSO₄₄·4H₂O, 0,45 mg H₂MoO₄et 1,1 mg de ZnSO₄₄·7H₂O dans de l'eau distillée stérile jusqu'à un volume final de 5 L.
- Faire pousser les semis dans des pots de 10 cm de diamètre contenant du sable stérile, en maintenant quatre plantes par pot. Arroser chaque pot deux fois par semaine avec 20 mL de solution de McKnight sans azote.
- Maintenir les plantes dans des conditions contrôlées de 22°C ± 2°C (jour), 18°C ± 2°C (nuit), humidité relative de 55 % à 60 %, photopériode de 16 h de lumière pour 8 h d'obscurité, et une intensité lumineuse de 200 µmol photons m⁻2 s⁻1. Faire pousser les semis pendant 6 à 7 jours avant l'inoculation.
- Appliquer 3 mL de suspension bactérienne directement sur chaque plantule. Maintenir des témoins traités au néant en appliquant 3 mL de YMB stérile. Utiliser 16 plantes réplicats biologiques par groupe de traitement.
- Récolter les racines et les pousses 20 jours après inoculation. Compter manuellement les nodosités et enregistrer la biomasse fraîche immédiatement après la récolte.
- Sécher les tissus à 65°C jusqu'à obtention d'un poids constant. Définir le poids constant comme deux mesures consécutives obtenues après des intervalles de séchage de 24 h dont la différence est inférieure à <0,01 g, puis enregistrer la biomasse sèche.
- Exprimer les résultats sous forme de moyenne ± erreur standard (ES). Réaliser une ANOVA à un facteur suivie du test de comparaison multiple de Tukey à l’aide de GraphPad Prism version 10.0, en considérant un seuil de significativité de P < 0,05 statistiquement significatif.
REMARQUE : Maintenir des conditions stériles tout au long de la stérilisation des graines, de la germination, de l'inoculation et de la croissance des plantes.
ATTENTION : Manipulez l'hypochlorite de sodium et les solutions de fongicide en utilisant des équipements de protection individuelle appropriés, notamment des gants et une protection oculaire.
- Préparation de l'inoculum bactérien
Résultats
Dans ce protocole, l'édition du génome par CRISPR-Cas9 a été adaptée à M. ciceri CC1192 en ciblant le locus nodC. Afin de favoriser la perte de fonction, des ARN guides courts (sgRNA) ont été conçus pour cibler la région proximale 5′ de la séquence codante de nodC, introduisant ainsi une cassure double brin (DSB) au sein de la région codante initiale afin d'interrompre la traduction de la protéine codée (Figure 1A).
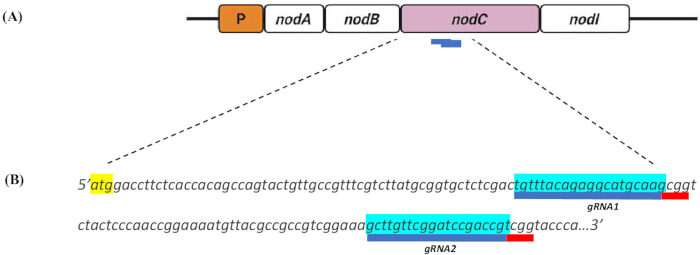
Figure 1Conception de RNAs guides uniques (sgRNAs) ciblant le nodC locus dans Mesorhizobium ciceri. (A) Représentation schématique de la M. ciceri nodC locus montrant les positions des deux sgARN de 20 pb conçus pour le ciblage médié par CRISPR-Cas9. Les sites cibles des sgARN sont indiqués en bleu. (B) Séquences nucléotidiques des ARNsg1 et ARNsg2 ciblant le nodC locus. Le motif protospacer adjacent (PAM ; 5′-NGG-3′) est indiqué en rouge, et le nodC le codon de départ de la traduction (ATG) est mis en évidence en jaune. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Deux séquences cibles de 20 pb ont été identifiées immédiatement en amont d'une séquence PAM 5′-NGG-3′ (Figure 1B). Une analyse in silico de ces ARNsg candidats à l'aide de l'algorithme de Hsu et al.19 a donné des scores de spécificité de 100, indiquant une spécificité de ciblage prédite élevée, sans complémentarité hors cible significative détectée dans le génome de M. ciceri. De légères différences ont été observées dans les scores d'efficacité prédits sur cible des ARNsg sélectionnés (Table 3), ce qui a guidé le choix des ARN directeurs pour l'évaluation expérimentale ultérieure.
| Position cible (pb) | Brin | Séquence d'ARNg (5′ 3′) | PAM | Score de spécificité | Score d'efficacité | |
| 77 | + | TGTTTACAGAGGCATGCAAG | CGG | 100 | 43,58 | |
| 139 | + | GCTTGTTCGGATCCGACCGT | TGG | 99,7 | 47,63 | |
Tableau 3 : ARN guides uniques (sgARN) candidats conçus pour l'édition du gène nodC chez Mesorhizobium ciceri par CRISPR-Cas9. Les sgARN candidats ont été conçus à l'aide de l'outil de conception de guides CRISPR Benchling en utilisant Bradyrhizobium diazoefficiens USDA 110 comme génome de référence. Les guides ont été classés selon leurs scores prévus de spécificité et d'efficacité ciblée, et ceux ciblant des séquences proches du codon de démarrage de la traduction de nodC et contenant le motif adjoint au protospacer (PAM) NGG requis pour la Cas9 de Streptococcus pyogenes (SpCas9) ont été sélectionnés.
Pour faciliter la recombinaison dirigée (HDR) et le criblage fondé sur la fluorescence des mutants putatifs, une cassette HDR a été assemblée à l’aide du vecteur de clonage pUC18 (Figure 2). La cassette rapporteuse gfp a été excisée du plasmide pRJPaph-bjGFP par digestion restreinte avec SacI et KpnI, puis ligaturée dans l’ossature linéarisée de pUC18 (Figure 2A). Après transformation dans E. coli, les clones positifs putatifs ont été identifiés par criblage bleu-blanc. L’insertion du fragment gfp dans l’ossature pUC18 a été confirmée par amplification en PCR à l’aide d’amorces spécifiques du gène, produisant un amplicon de 500 pb attendu chez les clones positifs (Figure 2A).
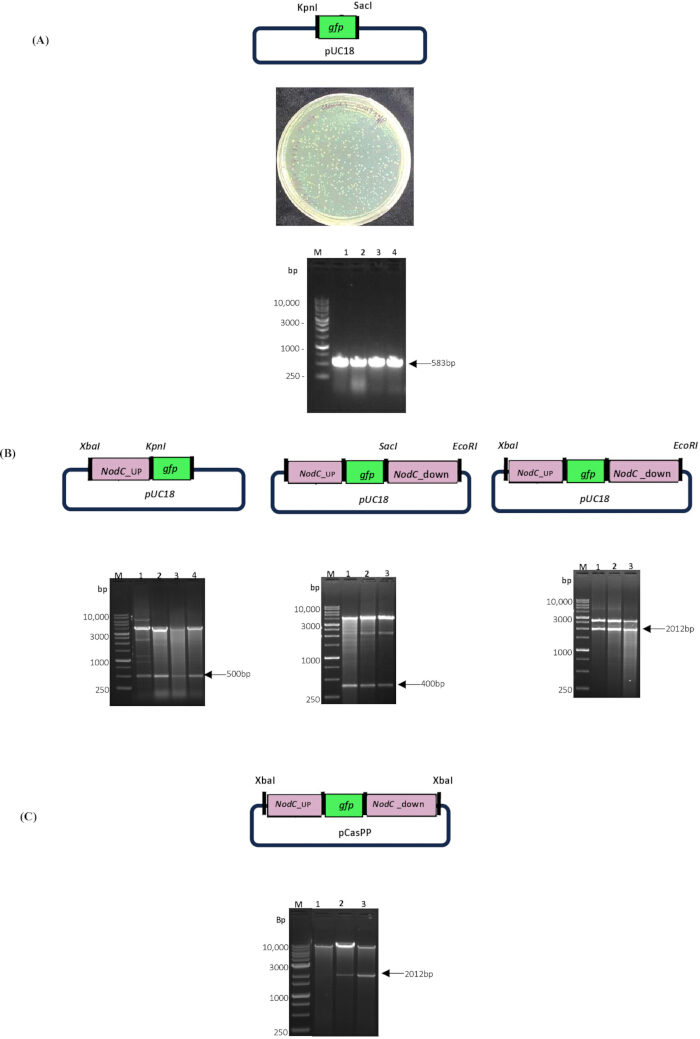
Figure 2. Construction du système de réparation dirigée par homologie (HDR) CRISPR-Cas9 pour l’interférence du gène nodC. (A) Construction et validation du plasmide intermédiaire pUC18-gfp. Le panneau supérieur montre la carte du plasmide pUC18-gfp obtenue par insertion du cassette codant pour la protéine fluorescente verte (gfp) dans le squelette du plasmide pUC18. Le panneau central présente des colonies représentatives après criblage bleu-blanc. Le panneau inférieur montre la validation par réaction en chaîne par polymérase (PCR) à l’aide de la paire d’amorces BjGFP_BP_F1 et BjGFP_BP_R2. (B) Assemblage séquentiel du modèle HDR dans le squelette du plasmide pUC18. Les cartes plasmidiques et les analyses par digestion par enzymes de restriction confirment l’insertion du bras d’homologie en amont (UHA), du bras d’homologie en aval (DHA), ainsi que du cassette HDR complet UHA-gfp-DHA. (C) Clonage et validation du cassette HDR UHA-gfp-DHA dans le vecteur CRISPR-Cas9 pCasPP. Le panneau supérieur montre la carte finale du plasmide pCasPP-HDR, et le panneau inférieur montre la digestion par enzymes de restriction confirmant l’insertion du cassette HDR. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
La construction HDR a ensuite été assemblée en introduisant des bras d'homologie nodC encadrant la cassette gfp. Un UHA de 500 pb et un DHA de 400 pb, positionnés adjacents au site de coupure prédit de Cas9, ont été clonés de manière séquentielle dans la construction pUC18-gfp par digestion enzymatique et ligature (Figure 2B). L'assemblage de la cassette UHA-gfp-DHA a été confirmé par analyse de digestion enzymatique, produisant le fragment attendu de 2012 pb (Figure 2B). La cassette HDR complète a ensuite été sous-clonée dans le vecteur CRISPR à large spectre d'hôtes pCasPP (Figure 2C). Une analyse par digestion enzymatique a confirmé l'intégrité de la construction finale et l'assemblage réussi du vecteur d'édition du génome pour M. ciceri (Figure 2C).
Un croisement biparental a été réalisé entre le donneur E. coli S17-1λpir et la souche réceptrice M. ciceri afin de transférer le vecteur pCasPP-gRNA-HDR dans M. ciceri (Figure 3A). Figure 3B illustre l'organisation de l'opéron nod ainsi que le remplacement prédit du locus nodC par la cassette gfp via recombinaison homologue en utilisant le modèle HDR. Les colonies transconjugantes ont été initialement identifiées par détection de la fluorescence GFP après croisement biparental (Figure 3B et 3C). Plus de 80 % des colonies récupérées présentaient une fluorescence GFP avec gRNA2, et plus de 65 % des colonies montraient une fluorescence après introduction de gRNA1 (Figure 3C). Étant donné que le criblage par fluorescence ne permet pas à lui seul de distinguer l'expression de GFP portée par un plasmide d'une intégration génomique réussie, une validation moléculaire en aval a été effectuée pour confirmer l'insertion spécifique du locus de la cassette rapporteuse.
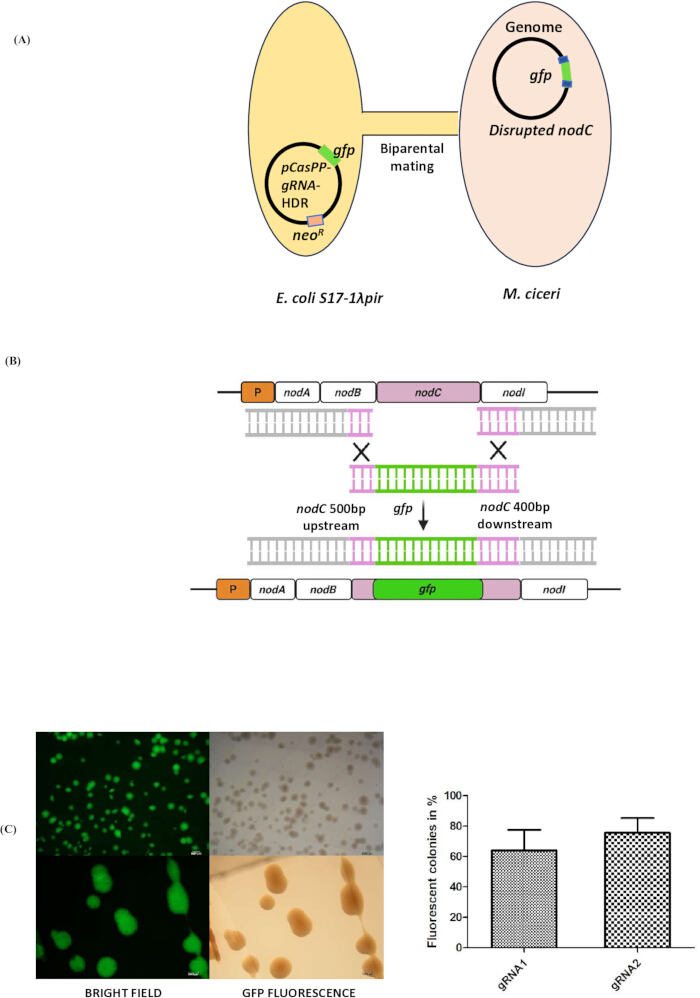
Figure 3. Perturbation du locus nodC chez Mesorhizobium ciceri par CRISPR-Cas9. (A) Illustration schématique du croisement biparental utilisé pour transférer la construction pCasPP-gRNA-HDR des cellules donneuses Escherichia coli S17-1λpir vers les cellules receveuses M. ciceri. (B) Schéma illustrant le remplacement du locus nodC par la cassette gfp via une réparation dirigée par homologie (HDR) après clivage par CRISPR-Cas9. Le modèle HDR contient des bras d'homologie d'environ 500 pb en amont et 400 pb en aval encadrant la cassette gfp. (C) Analyse par fluorescence des colonies de M. ciceri transconjugantes. Des images représentatives en microscopie stéréo en champ clair et en fluorescence de colonies positives pour la GFP sont présentées, accompagnées du pourcentage de transconjugants fluorescents obtenus après croisement biparental à l’aide de constructions contenant sgRNA1 ou sgRNA2. Les barres d'erreur représentent l'écart type. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
Afin de valider l'insertion du cassette gfp au locus nodC, des colonies représentatives positives pour la GFP ont été analysées par PCR. L'amplification de la région génomique s'étendant de nodB à nodC a produit un fragment de 1511 pb chez les clones modifiés, en accord avec l'intégration du cassette rapporteur, tandis que la souche sauvage (WT) produisait un amplicon de 430 pb (Figure 4A). Une amplification par PCR utilisant des amorces spécifiques de gfp et flanquant nodC a généré un fragment distinct de 997 pb chez les clones modifiés, alors qu'aucune amplification n'a été détectée dans le témoin WT, ce qui confirme une insertion spécifique au locus. L'orientation du cassette rapporteur a été confirmée par séquençage de Sanger. De plus, l'expression de la GFP dans les souches modifiées a été évaluée par RT-qPCR, révélant une accumulation accrue des transcrits de GFP par rapport à la souche WT (Figure 4B). Les valeurs d'expression ont été calculées selon la méthode 2−ΔΔCt et normalisées au gène de référence 16s, la souche WT servant de témoin. Les données représentent la moyenne ± écart-type de trois réplicats biologiques (n = 3). La significativité statistique a été déterminée par une ANOVA à un facteur suivie du test de Dunnett comparé au témoin WT.
La limite actuelle de l'étude est l'absence d'un vecteur témoin, comme un pCasPP-HDR avec gRNA vide, pour établir le coefficient de recombinaison de base. Les études futures devraient inclure un tel témoin.
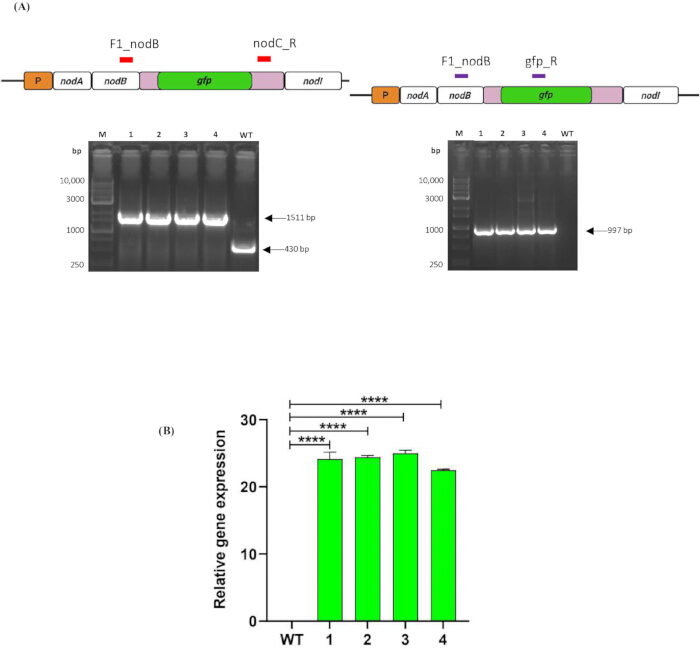
Figure 4. Validation moléculaire de ΔnodC Mesorhizobium ciceri mutants. (A) Confirmation par PCR de nodC perturbation. Le panneau de gauche montre l'amplification à l'aide de la paire d'amorces F1_nodB et nodC_R. Piste M, échelle d'ADN ; pistes 1–4, ΔnodC M. ciceri mutants ; piste WT, type sauvage M. ciceriLe panneau de droite montre l'amplification utilisant la paire d'amorces F1_nodB et gfp_R. Piste M, échelle d'ADN ; pistes 1–4, ΔnodC M. ciceri mutants ; piste WT, type sauvage M. ciceriLes tailles attendues des amplicons sont indiquées. (B) Expression relative de la protéine fluorescente verte (GFP) dans ΔnodC M. ciceri mutants déterminés par transcription inverse suivie d'une réaction de polymérase en chaîne quantitative (RT-qPCR). L'expression des gènes a été normalisée par rapport au M. ciceri ARN ribosomique 16S (ARNr 16S) gène de référence et exprimé relativement au témoin de type sauvage (WT) en utilisant la méthode 2^−ΔΔMéthode Ct. Les barres d'erreur représentent l'écart type. La signification statistique a été déterminée par rapport au témoin de type sauvage (WT). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
L'impact biologique de nodC la perturbation a été évaluée à l'aide de tests d'infection sur pois chiche. Les plantes inoculées avec le type sauvage M. ciceri formaient des nodules racinaires visibles, tandis que les plantes inoculées avec ΔnodC M. ciceri ont montré une réduction marquée ou une absence de nodulation (Figure 5A). Les plantes témoins non inoculées sont restées sans nodosités, ce qui confirme le maintien de conditions expérimentales stériles (Figure 5A). L'analyse quantitative des paramètres de croissance végétale a en outre mis en évidence des différences entre les plants WT et ΔnodC M. ciceri-plants inoculés, y compris la longueur des racines, le poids frais des racines, le poids sec des racines, la longueur des tiges, le poids frais des tiges, le poids sec des tiges et le nombre de nodosités (Figure 5B). Les plantes inoculées au type sauvage présentaient un nombre plus élevé de nodosités et des paramètres associés à la croissance améliorés par rapport à ΔnodC M. ciceri-plants témoins inoculés et non inoculés. Ces résultats sont compatibles avec une perturbation de nodC-associée à la nodulation et soutiennent l'applicabilité de cette procédure basée sur CRISPR-Cas9 pour des études de génomique fonctionnelle dans M. ciceriDes données quantitatives sur le phénotype végétal ont été évaluées afin de comparer les différences entre les groupes traités. Un total de 90 réplicats biologiques a été inclus dans l'analyse (n = 30 plantes par groupe de traitement). Les données sont présentées comme moyenne ± SD. La signification statistique a été évaluée à l'aide d'une analyse de variance à un facteur (ANOVA) suivie du test de comparaison multiple post hoc de Tukey. Les différences ont été considérées comme statistiquement significatives au seuil de P < 0.05.
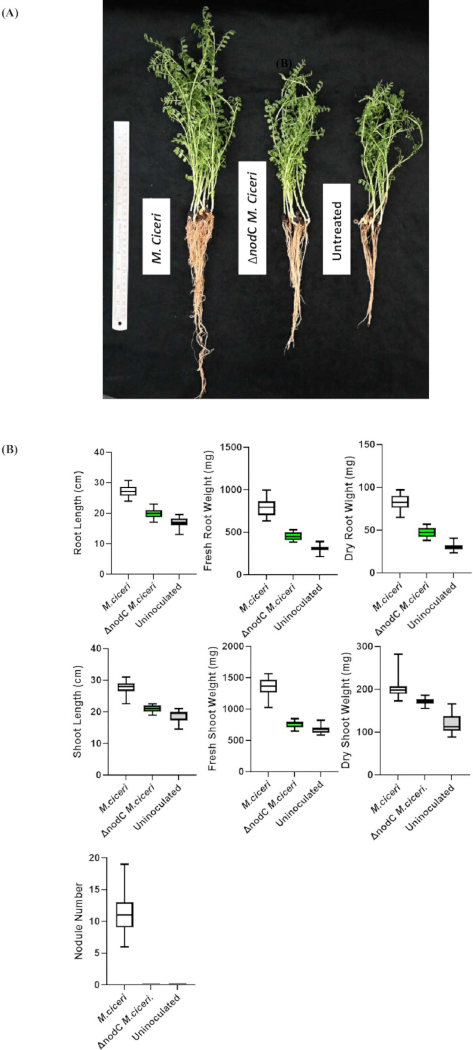
Figure 5. Validation fonctionnelle des mutants ΔnodC Mesorhizobium ciceri à l’aide d’un test d’infection sur le pois chiche. (A) Plantes représentatives de pois chiche (Cicer arietinum) 20 jours après inoculation avec M. ciceri de type sauvage, ΔnodC M. ciceri, ou des témoins non inoculés. (B) Analyse quantitative des paramètres de croissance végétale et de nodulation, incluant la longueur racinaire, le poids frais des racines, le poids sec des racines, la longueur de la tige, le poids frais de la tige, le poids sec de la tige et le nombre de nodosités. Les données sont présentées pour des plantes inoculées avec M. ciceri de type sauvage, ΔnodC M. ciceri, ou des témoins non inoculés. Les barres d’erreur représentent l’écart type. La significativité statistique a été déterminée par une analyse de variance unidirectionnelle (ANOVA) suivie du test de comparaison multiple de Tukey. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Fichier supplémentaire 1. Protocole détaillé pour la préparation et la validation de cellules de Escherichia coli chimiquement compétentes. Ce fichier supplémentaire fournit la procédure complète pour la préparation et la validation de cellules de Escherichia coli DH5α et de E. coli S17-1λpir chimiquement compétentes, incluant la préparation de la culture bactérienne, l'induction de la compétence, la récolte des cellules, le lavage avec un tampon CaCl₂–glycérol, la distribution en aliquots, la cryoconservation et la validation par test d'efficacité de transformation. Des mesures critiques de contrôle qualité, des recommandations de stockage et des critères d'acceptation de la compétence sont également incluses. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 2. Protocole détaillé pour la construction de modèles de réparation par recombinaison homologue (HDR) et l'assemblage de vecteurs d'édition du génome CRISPR-Cas9. Ce fichier supplémentaire fournit des procédures détaillées pour l'excision du cassette de la protéine fluorescente verte (GFP), la construction du plasmide intermédiaire pUC18-gfp, l'amplification et le clonage des bras d'homologie en amont et en aval, l'assemblage du modèle complet de réparation par recombinaison homologue (HDR), la préparation de vecteurs ARN guide (gRNA) pCasPP, l'insertion des modèles HDR dans des plasmides CRISPR-Cas9, le criblage des clones basé sur la fluorescence, ainsi que la validation des plasmides recombinants par analyse de restriction et séquençage de Sanger. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 3. Protocole détaillé pour le croisement biparental et la génération de transconjugants de Mesorhizobium ciceri marqués par la GFP. Ce fichier supplémentaire décrit la préparation des souches donneuses et réceptrices, le croisement biparental sur membrane filtrante, la récupération et la sélection antibiotique des transconjugants, les procédures d'élimination du plasmide, le criblage basé sur la fluorescence des colonies recombinantes, la confirmation moléculaire des souches modifiées au niveau du génome, ainsi que la conservation à court et à long terme des transconjugants de M. ciceri confirmés positifs pour la GFP. Des conditions de culture, des paramètres d'accouplement et des procédures de sélection détaillées sont fournis. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
La mise en place d'un système d'édition du génome CRISPR-Cas9 chez M. ciceri répond à une limitation technique majeure dans la manipulation génétique de ce symbiote fixateur d'azote d'importance agricole. En perturbant le locus nodC à l'aide d'un rapporteur gfp et de la HDR, ce protocole fournit un cadre assisté par fluorescence pour la modification génomique ciblée chez M. ciceri.
Les approches traditionnelles de manipulation génétique chez les rhizobiums reposaient principalement sur une mutagenèse aléatoire basée sur Tn5 ou sur un échange allélique médié par sacB19,26,27. Bien que ces méthodes restent utiles, elles sont laborieuses, nécessitent souvent plusieurs cycles de contre-sélection et peuvent laisser des marqueurs de résistance aux antibiotiques dans le génome, ce qui complique les éditions ultérieures. En revanche, l'édition du génome médiée par CRISPR-Cas9 offre une alternative plus ciblée et plus efficace pour l'ingénierie génomique. Des études récentes ont rapporté une édition de bases médiée par CRISPR et des systèmes basés sur Cas12e chez S. meliloti afin de réduire la toxicité associée à Cas912,13, tandis que la répression transcriptionnelle médiée par dCas9 a été explorée chez R. etli11. À notre connaissance, cette étude représente l'une des premières applications de la disruption chromosomique médiée par CRISPR-Cas9 chez M. ciceri. Le protocole intègre un ciblage guidé par ARNsg, une livraison plasmidique biparentale et une recombinaison médiée par HDR pour une édition spécifique de locus. L'intégration du gène rapporteur gfp au sein de la cassette HDR facilite également le criblage rapide des colonies modifiées présumées par détection de fluorescence, réduisant ainsi le nombre de colonies nécessitant une validation moléculaire ultérieure.
Plusieurs facteurs ont été importants pour la mise en œuvre réussie du protocole. La sélection de sgARN présentant une spécificité prédite élevée a minimisé les effets hors cible potentiels au sein du génome de M. ciceri, tandis que le maintien de l'intégrité des bras d'homologie a favorisé l'efficacité de la recombinaison médiée par HDR. En outre, l'optimisation des conditions de croissance du donneur et du receveur durant le croisement biparental a amélioré la récupération des transconjugants. Le criblage basé sur la fluorescence a permis une identification rapide des mutants putatifs ; toutefois, une validation moléculaire par PCR et séquençage de Sanger s'est avérée nécessaire pour confirmer l'intégration spécifique au locus de la cassette rapporteuse. De futures études pourraient utiliser un contrôle vectoriel pCasPP-HDR avec gARN vide afin de quantifier le coefficient de recombinaison de base.
Au-delà des progrès méthodologiques, cette plateforme pourrait soutenir des études futures sur la signalisation symbiotique et la génomique fonctionnelle chez les rhizobiums associés au pois chiche28. Le pois chiche (Cicer arietinum L.) constitue une légumineuse d'importance mondiale et un contributeur majeur aux systèmes agricoles durables29,30. La souche ΔnodC M. ciceri générée dans cette étude fournit un fond génétique potentiellement utile pour l'étude de la compatibilité hôte-microbe et des voies de signalisation associées à la nodulation. Des études antérieures ont suggéré que les ARN courts (sARN) agissent comme des effecteurs régulateurs durant la symbiose précoce des nodules racinaires31. Par conséquent, la souche nodulation-déficitaire ΔnodC M. ciceri décrite ici pourrait faciliter des recherches futures axées sur les mécanismes moléculaires sous-jacents à la communication dans la rhizosphère et à la symbiose fixatrice d'azote.
Déclarations de divulgation
Les auteurs déclarent ne pas avoir d'intérêts financiers concurrents ni de conflits d'intérêts.
Remerciements
Ce travail est soutenu par le Département de la biotechnologie (DBT) - Bourse MK Bhan HRD-16016/15/2023-AFS-DBT attribuée au Dr Nandita Pasari. Ce travail est également soutenu par une subvention de base attribuée au Dr Senjuti Sinharoy par l'Institut national de recherche sur le génome des plantes, New Delhi, Inde.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Agarose | Genetix | PG-40005 | Électrophorèse sur gel |
| Feuille d’aluminium | Rolia’s | GF83048115 | Utilisation générale en laboratoire |
| Agar bactériologique | HiMedia | GRM026 | Préparation du milieu |
| Plateforme de conception de guides CRISPR Benchling | Benchling | N/A | Conception d'ARN guide |
| Acide borique | HiMedia | PCT0102 | Préparation de la solution de McKnight’s |
| Flacon conique en verre borosilicaté | Sigma | CLS5100500 | Préparation de la culture |
| Tubes en verre borosilicaté | Sigma | DWK73500-1075 | Préparation de la culture |
| Chlorure de calcium dihydraté | HiMedia | MB034 | Préparation de cellules compétentes |
| Sulfate de calcium dihydraté | HiMedia | GRM328 | Préparation de la solution de McKnight’s |
| Carbénicilline disodique | Duchefa Biochemie | DUC-C0109.005-18 | Utilisé à 100 µg/mL |
| Kit de synthèse d'ADNc | Thermo Fisher Scientific | AB1543A | Synthèse d'ADNc |
| Plastique adhésif | OA | 10954049 | Utilisation générale en laboratoire |
| Kit de clonage/T4 ADN ligase | Thermo Fisher Scientific | K1422 | Réactions de ligation |
| Rouge Congo | HiMedia | 573-58-0 | Travail sur les cultures microbiennes |
| Sulfate de cuivre(II) pentahydraté | HiMedia | PCT0104 | Préparation de la solution de McKnight’s |
| Tube de culture | Borosil | 9800U08 | Culture primaire de bactéries ; 15 cm × 2,5 cm |
| Ph-mètre numérique | Eutech Instruments | EC PH TUTOR DS | Réglage du pH |
| Phosphate dibasique de potassium | HiMedia | TC596M | Préparation de YMB |
| Marqueur d'ADN | BIO-HELIX | DM015-R500 | Électrophorèse sur gel |
| Kit de retrait des ADNases | Invitrogen | AM1907 | Élimination de l'ADN de l'ARN isolé |
| Mélange de dNTP | Thermo Scientific | R0181 | Amplification par PCR |
| Éthanol | Sigma-Aldrich | 1.00983.0511 | Utilisé à 75 % |
| Bromure d'éthidium | Sigma-Aldrich | E1510 | Coloration de l'ADN sur gel |
| Phosphatase alcaline thermosensible FastAP | Thermo Fisher Scientific | EF0651 | Déphosphorylation du vecteur lors du clonage |
| Buffer FastDigest | Thermo Fisher Scientific | B64 | Digestions par enzymes de restriction |
| Chlorure ferrique anhydre | HiMedia | TC583 | Préparation de la solution de McKnight’s |
| Stéréomicroscope à fluorescence | Nikon | SMZ25 | Dépistage de la GFP |
| Fongicide, Bavistin | Crystal Crop Protection | Bavistin Carbendazim 50% WP | Traitement des semences |
| Kit d'extraction de gel | QIAGEN | 28704 | Purification de l'ADN |
| Glycérol | Thermo Fisher Scientific | Q24505 | Cellules compétentes / stocks glycérolés |
| Incubateur de culture avec agitateur orbital | MRC | LOM-150 | Culture bactérienne |
| Gants de protection | Kimtech | 97612 | Équipement de protection individuelle |
| HEPES | HiMedia | MB016 | Hybridation d'oligonucléotides |
| IPTG | G Biosciences | RC1113D | Dépistage bleu-blanc |
| Cabinet à flux laminaire | Biolink | BL-H1300 | Manutention stérile |
| Agar LB | HiMedia | M1151 | Plaques de culture bactérienne |
| Bouillon LB | HiMedia | G1245 | Culture bactérienne |
| Sulfate de magnésium | HiMedia | GRM1281-500G | Préparation de YMB |
| Sulfate de magnésium heptahydraté | HiMedia | PCT0008 | Préparation de la solution de McKnight’s |
| Sulfate de manganèse(II) tétrahydraté | Sigma-Aldrich | M3634 | Préparation de la solution de McKnight’s |
| Mannitol | HiMedia | MB198 | Préparation de YMB |
| Solution de McKnight’s | Préparée en laboratoire | N/A | Solution nutritive pour plantes |
| Micro-pointes, 0,2–10 µL | Tarsons | 521000 | Manutention des liquides |
| Micro-pointes, 2–200 µL | Tarsons | 521010 | Manutention des liquides |
| Micro-pointes, 200–1000 µL | Tarsons | 521020X | Manutention des liquides |
| Tube microcentrifuge, 0,5 mL | Tarsons | 500000 | Manutention des échantillons |
| Tube microcentrifuge, 1,5 mL | Tarsons | 500010 | Manutention des échantillons |
| Tube microcentrifuge, 2,0 mL | Tarsons | 500020 | Manutention des échantillons |
| Acide molybdique | Sigma-Aldrich | 232084 | Préparation de la solution de McKnight’s |
| Spectrophotomètre NanoDrop | Thermo Fisher Scientific | 13-400-519 | Quantification de l'ADN/ARN |
| Néomycine | Duchefa Biochemie | M0135 | Utilisé à 50 µg/mL |
| Eau sans nucléase | HiMedia | ML064-100ML | Utilisation en biologie moléculaire |
| Mélange maître PCR | Thermo Fisher Scientific | K0171 | Mélange maître 2× |
| Bandes de tubes PCR, 0,2 mL | Tarsons | 610040 | Préparation de la PCR |
| Plaques de Pétri, 90 mm | PSC | 2041 | Plaques d'agar |
| Pipette, 0,1–2,5 µL | Eppendorf | N10178M | Manutention des liquides |
| Pipette, 0,5–10 µL | Eppendorf | H40069L | Manutention des liquides |
| Pipette, 2–20 µL | Eppendorf | H30046M | Manutention des liquides |
| Pipette, 10–100 µL | Eppendorf | I00395M | Manutention des liquides |
| Pipette, 20–200 µL | Eppendorf | M38186M | Manutention des liquides |
| Pipette, 100–1000 µL | Eppendorf | N20610M | Manutention des liquides |
| Kit d'extraction d'ADN plasmidique | QIAGEN | 12143 | Isolation de plasmide |
| Chlorure de potassium | HiMedia | TC010 | Préparation de la solution de McKnight’s |
| Phosphate monobasique de potassium anhydre | HiMedia | TC011M | Préparation de la solution de McKnight’s |
| Filtre en membrane PVDF, 0,22 µm, 47 mm | MilliporeSigma | GVWP04700 | Accouplement biparental |
| Appareil de PCR en temps réel quantitative | Bio-Rad | CFX96 | RT-qPCR |
| Centrifugeuse réfrigérée de banc | Eppendorf | 04-987-373 | Récolte des cellules |
| Enzyme de restriction, BbsI | Thermo Fisher Scientific | ER1011 | Clonage d'ARNg |
| Enzyme de restriction, EcoRI | Thermo Fisher Scientific | FD0274 | Clonage |
| Enzyme de restriction, KpnI | Thermo Fisher Scientific | FD0524 | Clonage |
| Enzyme de restriction, SacI | Thermo Fisher Scientific | FD1133 | Clonage |
| Enzyme de restriction, XbaI | Thermo Fisher Scientific | FD0684 | Clonage |
| ADNase sans RNase | QIAGEN | 79254 | Nettoyage de l'ARN |
| Sable | Ram Surat | Sand | Substrat de croissance des plantes |
| Séquenceur | Applied Biosystems | ABI3730xl DNA Analyzer | Séquençage de Sanger |
| Milieu SOC | Préparé en laboratoire | N/A | Récupération après transformation |
| Chlorure de sodium | HiMedia | TC046 | Préparation du milieu |
| Hydroxyde de sodium | HiMedia | PCT1325 | Réglage du pH du HEPES |
| Lame chirurgicale stérile | Medicare Surgical | 16020 | Excision de gel / manipulation des tissus |
| Seringue stérile | HMD Dispovan | 10ml syringe without needle | Filtration stérile |
| Filtre seringue stérile, 0,22 µm | Merck Millex Durapore | 12766842 | Stérilisation par filtration |
| Mélange maître SYBR Green | New England Biolabs | M3003E | RT-qPCR |
| Tétracycline | Duchefa Biochemie | T01050 | Utilisé à 5 µg/mL |
| Cycleur thermique | Applied Biosystems | A24811 | Amplification par PCR |
| Rouleau de papier absorbant | Rolia’s | 07AAECR4885K1ZT | Utilisation générale en laboratoire |
| Réactif TRIzol | Invitrogen | 15596026 | Isolation de l'ARN |
| Transilluminateur UV | Analytik Jena | TW-43 | Visualisation du gel |
| Spectrophotomètre UV-Vis | Eppendorf | D30 | Mesure de l'OD600 |
| Cuvettes pour spectrophotomètre | Eppendorf | 30079345 | Mesure de l'OD600 |
| Agitateur vortex | Neuation | iSWIX-VT | Mélange des échantillons |
| X-gal | G Biosciences | RC1233 | Dépistage bleu-blanc |
| Extrait de levure | HiMedia | RM668-500G | Préparation du milieu |
| Sulfate de zinc heptahydraté | Sigma-Aldrich | Z0251 | Préparation de la solution de McKnight’s |
Références
- Doudna JA, Charpentier E. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014;346(6213):1258096.
- Jiang W, Bikard D, Cox D, Zhang F, Marraffini LA. RNA-guided editing of bacterial genomes using CRISPR-Cas systems. Nature biotechnology. 2013;31(3):233-9.
- Bertrand C, Thibessard A, Bruand C, Lecointe F, Leblond P. Bacterial NHEJ: a never ending story. Molecular microbiology. 2019;111(5):1139-51.
- Loureiro A, da Silva GJ. Crispr-cas: Converting a bacterial defence mechanism into a state-of-the-art genetic manipulation tool. Antibiotics. 2019;8(1):18.
- Altenbuchner J. Editing of the Bacillus subtilis genome by the CRISPR-Cas9 system. Applied and environmental microbiology. 2016;82(17):5421-7.
- Wang Y, et al. Bacterial genome editing with CRISPR-Cas9: deletion, integration, single nucleotide modification, and desirable “clean” mutant selection in Clostridium beijerinckii as an example. ACS synthetic biology. 2016;5(7):721-32.
- Oh J-H, van Pijkeren J-P. CRISPR–Cas9-assisted recombineering in Lactobacillus reuteri. Nucleic acids research. 2014;42(17):e131-e.
- Cobb RE, Wang Y, Zhao H. High-efficiency multiplex genome editing of Streptomyces species using an engineered CRISPR/Cas system. ACS synthetic biology. 2015;4(6):723-8.
- Wanjofu EI, et al. Nodulation and growth promotion of chickpea by Mesorhizobium isolates from diverse sources. Microorganisms. 2022;10(12):2467.
- Haskett T, et al. Complete genome sequence of Mesorhizobium ciceri strain CC1192, an efficient nitrogen-fixing microsymbiont of Cicer arietinum. Genome Announcements. 2016;4(3):10.1128/genomea. 00516-16.
- Bellahsen O, Díaz-Méndez R, Romero D. Genomic engineering in Rhizobium etli: implementation and evaluation of systems based on dCas9. Frontiers in Microbiology. 2025;16:1604430.
- Liu G, et al. An efficient CRISPR/Cas12e system for genome editing in Sinorhizobium meliloti. ACS Synthetic Biology. 2023;12(3):898-903.
- Wang L, Xiao Y, Wei X, Pan J, Duanmu D. Highly efficient CRISPR-mediated base editing in Sinorhizobium meliloti. Frontiers in Microbiology. 2021;12:686008.
- Schäfer A, et al. Small mobilizable multi-purpose cloning vectors derived from the Escherichia coli plasmids pK18 and pK19: selection of defined deletions in the chromosome of Corynebacterium glutamicum. Gene. 1994;145(1):69-73.
- Rütering M, et al. Tailor-made exopolysaccharides—CRISPR-Cas9 mediated genome editing in Paenibacillus polymyxa. Synthetic Biology. 2017;2(1):ysx007.
- Ledermann R, Bartsch I, Remus-Emsermann MN, Vorholt JA, Fischer H-M. Stable fluorescent and enzymatic tagging of Bradyrhizobium diazoefficiens to analyze host-plant infection and colonization. Molecular Plant-Microbe Interactions. 2015;28(9):959-67.
- Göttfert M. Regulation and function of rhizobial nodulation genes. FEMS microbiology reviews. 1993;10(1-2):39-63.
- Kant C, Pradhan S, Bhatia S. Dissecting the root nodule transcriptome of chickpea (Cicer arietinum L.). PLoS One. 2016;11(6):e0157908.
- Hsu PD, et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature biotechnology. 2013;31(9):827-32.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature biotechnology. 2016;34(2):184-91.
- Norrander J, Kempe T, Messing J. Construction of improved M13 vectors using oligodeoxynucleotide-directed mutagenesis. Gene. 1983;26(1):101-6.
- Simon R, Priefer U, Pühler A. A broad host range mobilization system for in vivo genetic engineering: transposon mutagenesis in gram negative bacteria. Bio/technology. 1983;1(9):784-91.
- Hanahan D, Jessee J, Bloom FR. [4] Plasmid transformation of Escherichia coli and other bacteria. Methods in enzymology. 1991;204:63-113.
- Alexandre A, et al. Natural populations of chickpea rhizobia evaluated by antibiotic resistance profiles and molecular methods. Microbial Ecology. 2006:128-36.
- Weerakkody LR, et al. A rapid, inexpensive and effective method for the efficient isolation of genomic DNA from Gram-negative bacteria. Molecular Genetics and Genomics. 2024;299(1):26.
- Selbitschka W, Niemann S, Pühler A. Construction of gene replacement vectors for Gram− bacteria using a genetically modified sacRB gene as a positve selection marker. Applied microbiology and biotechnology. 1993;38(5):615-8.
- Yadav A, Singh RP, Singh AL, Singh M. Identification of genes involved in phosphate solubilization and drought stress tolerance in chickpea symbiont Mesorhizobium ciceri Ca181. Archives of microbiology. 2021;203(3):1167-74.
- Dicenzo GC, et al. Multidisciplinary approaches for studying rhizobium–legume symbioses. Canadian Journal of Microbiology. 2019;65(1):1-33.
- Calia C, et al. A bibliometric analysis of chickpea agronomic practices in the world during 45 years of scientific research. Legume Science. 2024;6(1):e219.
- Sandhu J, Tripathi S, Chaturvedi S. Chickpea nutritional status and value chain for sustainable development. Sustainable food value chain development: Perspectives from developing and emerging economies: Springer; 2023. p. 175-83.
- Ren B, Wang X, Duan J, Ma J. Rhizobial tRNA-derived small RNAs are signal molecules regulating plant nodulation. Science. 2019;365(6456):919-22.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible