Ce protocole décrit l'isolement, la purification et la culture de cellules myéloïdes/microglies humaines hautement pures à partir de tissu cérébral post-mortem obtenu par autopsie rapide chez des personnes infectées ou non par le virus de l'immunodéficience humaine de type 1 (VIH-1). Il fournit une plateforme ex vivo robuste pour étudier la biologie des cellules myéloïdes/microgliales, les réservoirs cérébraux de VIH, la neuroinflammation et les stratégies de guérison du VIH.
Article de méthode
Isolement des microglies cérébrales pour étudier la persistance du virus de l'immunodéficience humaine de type 1
* These authors contributed equally
Dans cet article
Résumé
Résumé
Nous avons établi et optimisé un protocole fiable pour isoler, cultiver et étudier les cellules myéloïdes cérébrales humaines primaires (BrMCs) à partir de tissus cérébraux post-mortem obtenus par autopsie rapide chez des personnes infectées ou non par le VIH-1 (VIH), dans lequel >97,3 % des BrMC sont des microglies cérébrales (MG). Par conséquent, nous désignons ces BrMC isolées comme étant des MG ou des BrMC/MG afin de mieux représenter les populations cellulaires. Cette méthode permet une analyse complète ex vivo étude de la biologie des microglies, notamment de leur rôle dans le maintien de réservoirs du VIH dans le cerveau, la médiation de la neuroinflammation et la contribution aux lésions neuronales, ainsi que de l'évaluation des stratégies de guérison du VIH.
Afin de préserver la viabilité cellulaire et l'intégrité de l'ARN et des protéines, les tissus cérébraux ont été prélevés dans les 6 h suivant le décès, après une autopsie de recherche rapide. Plusieurs régions, notamment les cortèxes frontal, pariétal et occipital, l'hippocampe et les ganglions de la base, ont été traitées par digestion enzymatique et dissociation mécanique contrôlée, suivies d'une centrifugation en gradient de densité pour obtenir des suspensions monocellulaires viables avec une élimination efficace des débris de myéline et une lyse des érythrocytes. Les BrMCs/MG ont ensuite été purifiés à l'aide d'une approche d'isolement en deux étapes, comprenant une épuisement des lymphocytes T CD3⁺ suivie d'un enrichissement par billes magnétiques CD11b⁺ afin d'assurer la pureté et la spécificité.
Les cellules myéloïdes purifiées ont été cultivées dans des conditions définies supplémentées avec le M-CSF afin de maintenir leur viabilité et leur intégrité fonctionnelle pendant une culture prolongée ex vivo. Cette plateforme optimisée fournit une méthode fiable et reproductible pour des analyses moléculaires, immunologiques et virologiques en aval des réservoirs cérébraux du VIH et des mécanismes associés dans les BrMCs/MG.
Introduction
Les cellules myéloïdes cérébrales (BrMC) ou microglies sont les principales cellules immunitaires innées du système nerveux central (SNC)1,2,3. Dans des conditions normales, elles surveillent constamment le cerveau et participent à des fonctions telles que l'élagage synaptique, l'élimination des débris et le soutien des neurones4,5,6. En cas de maladie, les microglies s'activent sur le plan immunologique, provoquant une neuroinflammation qui joue un rôle essentiel dans la neurodégénérescence observée dans divers troubles du SNC7,8,9. Lors de l'infection par le VIH-1 (VIH), les BrMC/microglies constituent le principal réservoir viral dans le cerveau, avec les lymphocytes T du SNC et éventuellement les astrocytes ; ces derniers jouent probablement un rôle mineur dans les réservoirs viraux du SNC. Les microglies abritent un ADN proviral intégré du VIH dans un état latent, mais maintiennent une faible expression d'ARN du VIH, malgré une thérapie antirétrovirale (TAR) efficace10,11,12. L'infection persistante par le VIH dans les BrMC/microglies entraîne une inflammation chronique et est associée au trouble neurocognitif lié au VIH (HAND), même sous TAR moderne, comme en témoignent des symptômes cognitifs, comportementaux et moteurs chez jusqu'à 50 % des personnes vivant avec le VIH (PVVIH)13,14,15,16. Ainsi, comprendre le fonctionnement des microglies persistamment infectées par le VIH constitue l'une des clés pour élucider les mécanismes moléculaires de l'infection et de la latence virale, les interactions entre les microglies et les astrocytes ou d'autres cellules du SNC, les lésions neuronales et le processus de la maladie HAND, ce qui est essentiel pour identifier des cibles thérapeutiques contre le neuroVIH11,12,17.
Cependant, l'étude des microglies à l'aide de tissus cérébraux humains post-mortem présente des défis techniques. Une forte teneur en myéline, particulièrement dans la matière blanche, peut piéger les cellules et obstruer les filtres, ce qui réduit le rendement cellulaire sauf si la myéline est éliminée avant la sélection immunomagnétique18,19. Après le décès du patient vivant avec le VIH (PWH), les marqueurs de surface cellulaire, tels que TMEM119 et P2RY12, peuvent être dégradés, rendant ainsi plus difficile l'identification précise des microglies20,21. De plus, les cellules myéloïdes présentes dans les cerveaux infectés par le VIH comprennent des monocytes périphériques et des macrophages résidents du tissu qui partagent certains marqueurs communs avec les microglies ; par conséquent, des étapes supplémentaires sont nécessaires pour enrichir la population pure de cellules mononuclées du cerveau (BrMC), en particulier les microglies22,23.
Les approches actuelles d'isolement des microglies humaines ne fonctionnent pas efficacement avec les tissus post-mortem infectés par le VIH. La cytométrie en flux par tri cellulaire activé par fluorescence fournit des résultats complets, mais nécessite un équipement coûteux, prend plus de temps et donne un faible rendement cellulaire à partir de faibles quantités de tissus cérébraux humains précieux24,25. L'immunopanning est spécifique, mais ne permet pas de traiter simultanément des échantillons provenant de plusieurs régions cérébrales et exige un temps d'incubation long, ce qui n'est pas adapté aux tissus post-mortem nécessitant une transformation rapide après un envoi nocturne26,27. De plus, aucune de ces méthodes ne permet la récupération simultanée de lymphocytes T et de cellules myéloïdes à partir du même échantillon, ce qui est nécessaire pour réaliser un profilage immunitaire complet des cellules du SNC infectées par le VIH17,28.
Ce protocole fournit une méthode reproductible, fiable et efficace pour l'isolement et l'enrichissement des microglies et d'autres cellules immunitaires du système nerveux central à partir de tissus cérébraux humains post-mortem infectés par le VIH. Une dissociation mécanique contrôlée combinée à une digestion enzymatique douce (par exemple, TrypLE Express et DNase I) permet de préserver largement les antigènes de surface et de minimiser l'agrégation cellulaire29,30. La myéline est éliminée par centrifugation en gradient de densité au Percoll, suivie d'une séparation immunomagnétique des cellules T CD3⁺ et des cellules myéloïdes CD11b⁺31,32. Importamment, l'utilisation de conditions enzymatiques douces préserve les marqueurs myéloïdes clés, notamment CD11b et CD68, ainsi que des biomarqueurs spécifiques des microglies tels que TMEM119 et P2RY12, ce qui nous permet de caractériser précisément les cellules du SNC et d'effectuer des analyses des voies de signalisation en aval33. L'approche de sélection en deux étapes produit également une fraction hautement purifiée de cellules T CD3⁺, adaptée aux études virologiques et immunologiques, ce qui est particulièrement pertinent pour le NeuroVIH, compte tenu du rôle des cellules T dans le réservoir viral du SNC et des lésions neurologiques associées au VIH après infiltration des cellules T dans le cerveau34,35.
Dans l'ensemble, cette approche séquentielle en deux étapes — une première déplétion des cellules T CD3⁺ suivie d'un enrichissement des cellules myéloïdes CD11b⁺ à partir de la fraction négative pour CD3 — améliore à la fois la pureté cellulaire et le rendement en cellules du SNC, tout en optimisant l'utilisation de ces échantillons tissulaires précieux, limités et de grande valeur. Les cellules isolées conviennent à un large éventail d'applications en aval, notamment le séquençage de l'ARN en masse et au niveau de la cellule unique, la cytométrie en flux, les tests fonctionnels et les analyses virologiques, y compris la quantification de l'ADN/ARN du VIH et les tests de production virale permettant de déterminer les réservoirs viraux capables de se répliquer au sein des cellules immunitaires résidentes du SNC17,36,37.
Ce protocole est compatible avec les laboratoires équipés pour le traitement de tissus cérébraux post-mortem en conditions BSL-2+, car de nombreux PWH sont sous suppression par TAR ou connaissent uniquement une interruption à court terme du TAR en fin de vie. Il nécessite uniquement des plateformes standard de séparation immunomagnétique et de cytométrie en flux pour valider la spécificité des BrMC/microglies après isolement. Avec de légères modifications, il peut également être adapté à l'étude de maladies du système nerveux central telles que la maladie d'Alzheimer, la sclérose en plaques, le COVID prolongé, et les traumatismes crâniens38,39,40. Ce protocole a également été optimisé pour l'isolement de cellules cérébrales provenant de primates non humains (PNH) infectés par le SIVmac251 ou le SIVmac23912,41, ainsi que de modèles murins humanisés d'infection ou de latence par le VIH, offrant ainsi un modèle physiologiquement pertinent de l'infection par le VIH dans le cerveau. Contrairement aux cerveaux humains, ces modèles animaux sont plus facilement accessibles et constituent une ressource complémentaire précieuse pour les études mécanistiques et translationnelles de l'infection par le VIH, de la latence virale et des troubles neuroVIH associés.
Protocole
REMARQUE : manipuler tous les tissus humains et de primates non humains (NHP) dans des conditions de niveau de biosécurité 2 (BSL-2). Utiliser des équipements de protection individuelle appropriés, notamment une blouse, des gants, un masque et une protection faciale, lors du traitement avec du Percoll, du tampon ACK et du DMSO. Éliminer les déchets chimiques et biologiques conformément aux directives institutionnelles. Rincer tous les équipements jetables utilisés lors de la dissociation tissulaire, tels que les lames, les pipettes et les boîtes de Pétri, dans une solution d'eau de Javel à 10 % avant de les jeter dans des sacs pour déchets biologiques. Rincer les équipements réutilisables, tels que les pinces et les ciseaux, avec du SDS à 10 % avant de les laver et de les stériliser en autoclave.
1. Prélèvement du tissu cérébral
- Échantillons humains
NOTA : Les tissus humains utilisés dans cette étude ont été obtenus conformément à des protocoles approuvés par le comité d'éthique (IRB) de l'Université de Californie à San Diego (UCSD ; IRB n° 160563)12. Les donneurs étaient des personnes vivant avec le VIH et recevant un traitement antirétroviral (TAR). Les caractéristiques principales des donneurs, notamment l'âge, le sexe, l'intervalle post-mortem (IPM) et le statut en matière de TAR, sont brièvement résumées ici, et ces caractéristiques ont été soigneusement décrites dans une publication précédente12.- Prélever les tissus dans les ≤6 h suivant le décès afin de préserver la viabilité cellulaire et l'intégrité de l'ARN, puis les envoyer au laboratoire de traitement dans les 24 h.
- Échantillons de PNH
NOTA : Les macaques rhésus (Macaca mulatta) étaient hébergés au Centre national de recherche sur les primates d'Emory (ENPRC, PROTO201700286) ou au Centre national de recherche sur les primates de Californie (CNPRC, UCD IACUC n°22832). Les soins aux animaux et les procédures expérimentales ont été réalisés conformément aux réglementations des comités institutionnels respectifs chargés du bien-être animal (IACUC) et conformes aux lignes directrices institutionnelles et fédérales. Tous les établissements d'hébergement des animaux sont accrédités par le ministère américain de l'Agriculture et par l'Association pour l'évaluation et l'accréditation des soins aux animaux de laboratoire internationale (AAALAC).- Prélever les tissus immédiatement après la nécropsie12.
- Prélèvement des tissus
NOTA : Effectuer toutes les manipulations dans des godets prérefroidis placés sur de la glace.- Prélever 2 à 20 g par région cérébrale (par exemple, cortex frontal, pariétal, occipital, hippocampe, ganglions de la base), selon la disponibilité du tissu.
- Placer les tissus dans du DMEM/F12 glacé supplémenté avec un TAR : 100 nM de névirapine, 200 nM de raltégravir, 25 nM de darunavir. Maintenir les tissus à 4 °C.
- Conditions de transport
- Conserver les échantillons dans des tubes hermétiques à 4 °C sur de la glace.
- Faire transporter les tubes par du personnel certifié selon la réglementation UN3373 catégorie B12. Expédier en express sur de la glace vers le laboratoire de traitement.
2. Préparation du tissu
- Transférer le tissu dans des tubes de 50 mL. Laver le tissu 10 à 15 fois en inversant doucement les tubes avec 20 à 40 mL d'HBSS froid avec de la DNase (10 U/mL) jusqu'à ce que le surnageant soit clair.
REMARQUE : Cette étape élimine le sang, les débris et les contaminants ; veillez donc à utiliser un volume suffisant pour que les morceaux de tissu puissent se déplacer librement pendant le lavage. - Retirer et jeter les méninges et les gros vaisseaux à l’aide de pinces stériles.
- Transférer le tissu dans une nouvelle boîte de Pétri et noter le poids du tissu (hors récipient) par région cérébrale.
- Déchirer le tissu en fragments d’environ 1 à 2 mm à l’aide d’une pince stérile dans environ 10 mL d’HBSS + DNase I (10 U/mL).
REMARQUE : La trituration peut être effectuée dans la boîte de Pétri à l’aide d’un scalpel.
3. Digestion enzymatique
- Préparer le mélange de digestion en mélangeant 10 mL d'enzyme de dissociation cellulaire recombinante 1x et de DNase I (10 U/mL en concentration finale).
- Préchauffer l'agitateuse rotative à 37 °C et l'enzyme de dissociation cellulaire recombinante avec DNase I (10 U/mL en concentration finale) dans une étuve à 37 °C.
- Transférer le tissu dans le mélange de digestion de l'étape 3.1 vers des flacons (T150 pour des volumes > 50 mL ; des flacons plus petits si < 50 mL) et incuber dans des agitateurs rotatifs à : 37 °C, 150 tr/min, 30 min.
- Trisurer doucement à l’aide de pipettes de 10 mL, puis de 5 mL en aspirant et en rejetant plusieurs fois.
REMARQUE : Éviter une pipetage trop vigoureux. - Incuber pendant 5 min à température ambiante pour permettre au tissu de se déposer.
- Collecte des cellules
- Recueillir le surnageant dans un tube de 50 mL ; ceci correspond à la collecte n°1. Ajouter 10 % de SBF dans le surnageant recueilli pour inhiber l'activité enzymatique.
- Resuspendre le tissu restant dans du HBSS + DNase I (10 U/mL) + 10 % de SBF (10 mL/g de tissu). Trisurer doucement et filtrer à travers des tamis de 70–100 µm.
REMARQUE : Si la digestion enzymatique est adéquate, tout le tissu passe à travers le tamis. - Centrifuger à 500 × g, à température ambiante, pendant 10 min ; ceci correspond à la collecte n°2.
REMARQUE : Pour maximiser le rendement, laisser la suspension se déposer et transférer uniquement le surnageant dans un nouveau tube.
- Étape finale de traitement
- Centrifuger les collectes (C1 et C2) à 500 × g pendant 10 min.
- Jeter les surnageants. Rassembler les culots cellulaires de C1 et C2 dans un seul tube.
4. Élimination des débris de myéline (gradient de Percoll)
- Préparer du Percoll isotonique (SIP) en mélangeant 9 parties de Percoll avec 1 partie de HBSS 10x. Préparer suffisamment pour avoir environ 2,5 mL/g de tissu.
- Préparer une solution working de Percoll à 35 % en mélangeant 3,5 mL de SIP avec 5,5 mL de HBSS 1x. Préparer une quantité suffisante pour obtenir environ 4,5 mL/g de tissu.
- Séparation par densité
- Resuspendre le culot cellulaire obtenu à l'étape 3.7.2 dans du Percoll à 35 %. Utiliser environ 4,5 ml de Percoll à 35 % par gramme de poids initial de tissu (c'est-à-dire le poids du tissu mesuré avant la dissociation).
- REMARQUE : Resuspendre les cellules dans du Percoll à 35 % dans un tube de 50 mL (maximum 30 mL par tube). Si les tissus sont volumineux, répartir les cellules dans plusieurs tubes de 50 mL.
- Recouvrir soigneusement chaque tube avec 10 mL de HBSS 1x. Incuber 5 min sur de la glace ou à 4 °C.
- Centrifuger à 800 × g, 45 min, 4 °C (pas de freinage pendant la décélération)
- Récupération des couches
- Éliminer soigneusement le surnageant et la couche de myéline sans perturber l'interphase inférieure.
- Recueillir le culot et l'interphase (sous la couche de myéline contenant les cellules cérébrales mixtes et la fraction Percoll) dans un nouveau tube conique de 50 mL afin d'éviter la co-récupération de débris.
- Dilution et lavage
- Ajouter du HBSS dans un rapport de 3:1 (par exemple, 30 mL de HBSS pour 10 mL de suspension recueillie) afin de diluer le Percoll (~dilution 3x).
- Centrifuger à 1 000 × g, 10 min à 4 °C (utiliser le freinage et l'accélération complets).
- Éliminer complètement le surnageant.
- Lyse des GR et numération cellulaire
- Traiter la plaque cellulaire de l'étape 4.5.3 avec du tampon ACK (5 mL, 10 min, 37 °C).
- Compter les cellules viables en utilisant le bleu de trypan.
- REMARQUE : Rendement attendu : ~0,1–1 × 10⁶ Cellules du SNC par gramme de tissu, selon l'état des tissus.
- Ajouter 10 mL de PBS pour inactiver le tampon de lyse ACK. Centrifuger à 500 × g pendant 5 min.
REMARQUE : Arrêt facultatif : Les cellules peuvent être cultivées toute la nuit avant le tri, à une densité de 0,5–1 × 10⁶ cellules/mL de milieu (DMEM/F-12, supplément de glutamine avec pyruvate de sodium (500 mL), 10 % de FCS inactivée par la chaleur, solution tampon HEPES 1x, antibiotique-antimycotique 1x (5,5 mL de solution mère 100x), 10 ng/mL de M-CSF (solution mère 1000x).
Après avoir effectué les étapes de dissociation tissulaire, de lyse des globules rouges, de comptage cellulaire et, le cas échéant, de culture nocturne décrites ci-dessus, la CD3+ et CD11b+ les populations cellulaires ont été isolées à l'aide de kits commerciaux d'isolement cellulaire conformément aux instructions du fabricant. Des informations détaillées concernant les kits, les réactifs et la procédure complète d'isolement sont fournies dans le Table des matériels, avec un bref aperçu du protocole d'isolement fourni ci-dessous.
5. Isolement des lymphocytes T CD3⁺ (sélection positive)
REMARQUE : Isoler les cellules CD3+ à partir de la suspension monocellulaire préparée en premier lieu, en utilisant un kit d'immunosélection positive magnétique en format libération pour CD3 (voir le Tableau des Matériaux). Conserver à la fois les fractions CD3+ et CD3- obtenues lors de cette étape. La fraction CD3- est nécessaire pour l'étape 6.
- Préparer le tampon de libération.
- Préparer le tampon de libération 1x en diluant le concentré de tampon de libération 40x dans du tampon de séparation cellulaire le jour de l'utilisation, puis le conserver à 4–6 °C ou sur de la glace.
NOTA : Préparer 2,5 mL de tampon de libération 1x pour chaque échantillon à traiter.
- Préparer le tampon de libération 1x en diluant le concentré de tampon de libération 40x dans du tampon de séparation cellulaire le jour de l'utilisation, puis le conserver à 4–6 °C ou sur de la glace.
- Préparer l'échantillon cellulaire et le marquer avec le cocktail de sélection.
- Resuspendre le culot cellulaire obtenu à l'étape 4.6.3 à une concentration de 1 × 10⁸ cellules/mL dans du tampon de séparation cellulaire, dans un tube conique rond de 5 mL en polystyrène.
- Ajouter le cocktail de sélection CD3 à l'échantillon à raison de 100 µL par mL d'échantillon. Mélanger délicatement et incuber 3 min à température ambiante.
- Marquer l'échantillon avec des particules magnétiques.
- Vortexer les particules magnétiques pendant 30 s juste avant utilisation. Ajouter les particules magnétiques à l'échantillon à raison de 100 µL par mL d'échantillon. Mélanger délicatement et incuber 3 min à température ambiante.
- Compléter l'échantillon à un volume total de 2 mL avec du tampon de séparation cellulaire et mélanger en pipetant doucement la suspension deux ou trois fois de haut en bas.
- Isoler la réaction CD3+ par séparation magnétique.
- Placer le tube ouvert dans le séparateur cellulaire magnétique et incuber 5 min à température ambiante.
- NOTA : Les cellules liées aux particules magnétiques constituent la fraction CD3+ et restent attachées à la paroi du tube à l'intérieur du champ magnétique ; le surnageant non lié constitue la fraction CD3-.
- Sans retirer le tube du séparateur magnétique, prélever le surnageant à l'aide d'une pipette et le transférer dans un tube conique de 15 mL propre et étiqueté, destiné à la fraction CD3-.
- Retirer le tube du séparateur magnétique et resuspendre délicatement les cellules retenues dans 2 mL de tampon de séparation cellulaire.
- Répéter les étapes 5.4.1 à 5.4.3 pour un total de trois séparations magnétiques de 5 min, en regroupant tous les surnageants dans le même tube de fraction CD3-.
- Libérer la fraction CD3+ des particules magnétiques.
- Ajouter 2,5 mL de tampon de libération 1x (préparé à l'étape 5.1.2) aux cellules retenues et mélanger en pipetant doucement la suspension deux à trois fois de haut en bas. Incuber la suspension pendant 3 min à température ambiante.
- Placer le tube ouvert dans le séparateur cellulaire magnétique et incuber 5 min à température ambiante.
- Sans retirer le tube du séparateur magnétique, prélever le surnageant à l'aide d'une pipette et le transférer dans un tube conique de 15 mL propre et étiqueté, destiné à la fraction CD3+.
NOTA : Le tampon de libération détache les particules magnétiques des cellules marquées : le surnageant obtenu correspond à la fraction CD3+ purifiée, tandis que les particules magnétiques résiduelles restent liées à la paroi du tube dans le champ magnétique et sont éliminées.
- Comptage cellulaire et cryoconservation
- Compter les cellules et conserver l'aliquote CD3+ en congelant rapidement les aliquotes à -80 °C après avoir cryoconservé les cellules restantes dans un mélange de congélation (90 % de FCS + 10 % de DMSO) pendant 24 h dans un milieu de congélation à base d'isopropanol, puis transférer l'échantillon dans de l'azote liquide.
6. Isolement des cellules myéloïdes CD11b⁺ (à partir de la fraction CD3⁻)
REMARQUE : La fraction CD3- conservée à l'étape 5.4.4 a été traitée par une deuxième sélection positive immunomagnétique afin d'isoler les cellules myéloïdes CD11b+ à l'aide de microbilles magnétiques anti-CD11b et d'un séparateur magnétique au format colonne (voir le Tableau des matériaux).
- Préparer le tampon de séparation et déterminer le nombre de cellules.
- Préparez le tampon de séparation à base de BSA 1x en diluant la concentration 20x dans une solution de rinçage isotonique et conservez le tampon préparé au froid (4–8 °C) jusqu'à son utilisation.
- Déterminez le nombre total de cellules dans la fraction CD3 à l’aide d’un hémocytomètre ou d’un compteur cellulaire automatisé.
- Marquer les cellules avec des microbilles magnétiques anti-CD11b.
- Centrifugez la suspension cellulaire à 300 × g pendant 10 min et aspirez complètement le surnageant.
- Resuspendez le culot cellulaire dans 80 µL de tampon de séparation à base de BSA 1x par 1 × 10⁷ cellules au total.
- Ajoutez 20 µL de microbilles magnétiques anti-CD11b par 1 × 10⁷ cellules au total, mélangez bien et incubez pendant 15 min à 4–8 °C.
- REMARQUE : Une incubation sur de la glace fondante plutôt qu’au réfrigérateur peut nécessiter un temps d’incubation plus long. Une incubation à des températures plus élevées ou pendant une durée supérieure à celle recommandée peut augmenter le risque de marquage cellulaire non spécifique.
- Lavez les cellules marquées en ajoutant 1 mL de tampon de séparation 1x par 1 × 10⁷ cellules, centrifugez à 300 × g pendant 10 min, puis aspirez complètement le surnageant.
- Resuspendez jusqu’à 1 × 10⁸ cellules au total dans 500 µL de tampon de séparation.
- Réaliser la séparation magnétique à colonne.
- Placez une colonne de séparation magnétique dans le séparateur magnétique et équilibrez-la en rinçant avec 500 µL de tampon de séparation 1x pour une colonne de petit volume ou 1 mL de tampon de séparation 1x pour une colonne de grand volume ; jetez l’effluent de rinçage.
REMARQUE : Utilisez une colonne de petit volume lorsque l’échantillon contient peu de cellules au total. Utilisez une colonne de grand volume pour les échantillons contenant un grand nombre total de cellules, comme les préparations dérivées de la rate ou les préparations immunitaires combinées. - Placez un tube en polystyrène rond de 5 mL propre sous la colonne équilibrée et appliquez la suspension cellulaire marquée de 500 µL (colonne de petit volume) ou 1 mL (colonne de grand volume) sur le haut de la colonne.
- Une fois que l’échantillon est entièrement entré dans la colonne, lavez la colonne trois fois, en ajoutant 500 µL de tampon de séparation 1x par lavage pour la colonne de petit volume ou 1 mL par lavage pour la colonne de grand volume. N’ajoutez chaque lavage suivant que lorsque le réservoir de la colonne est vide.
REMARQUE : L’effluent combiné recueilli aux étapes 6.3.2 et 6.3.3 constitue la fraction non marquée, CD11b-. - Retirez la colonne du séparateur magnétique et placez-la sur un tube en polystyrène de 5 mL propre et étiqueté, destiné à la fraction CD11b+.
- Pipetez 1 mL (colonne de petit volume) ou 2 mL (colonne de grand volume) de tampon de séparation 1x sur le haut de la colonne et éluéz immédiatement les cellules marquées dans le tube de collecte en appuyant fermement sur le piston fourni avec la colonne.
- Placez une colonne de séparation magnétique dans le séparateur magnétique et équilibrez-la en rinçant avec 500 µL de tampon de séparation 1x pour une colonne de petit volume ou 1 mL de tampon de séparation 1x pour une colonne de grand volume ; jetez l’effluent de rinçage.
- Quantification et traitement ultérieur des fractions CD11b+
- Comptez les cellules provenant des deux fractions (CD11b+ et CD11b-) et conservez l’aliquote CD11b- en la congelant rapidement à -80 °C après avoir cryopréservé les cellules restantes dans un mélange de congélation (90 % de FBS + 10 % de DMSO) pendant 24 h dans un milieu de congélation à base d’isopropanol, puis transférez l’échantillon dans de l’azote liquide.
- Utilisez les cellules CD11b+ pour les expériences ultérieures.
Résultats
Le protocole optimisé décrit dans cette méthode permet l'isolement reproductible de cellules T viables et fortement enrichies, ainsi que de cellules BrMC/microgliales, à partir de tissus cérébraux humains post-mortem infectés par le VIH. La bonne exécution du protocole est confirmée par une série de points de contrôle de qualité, incluant l'évaluation de la viabilité cellulaire, la quantification du rendement et la caractérisation immunophénotypique à des étapes clés. Les résultats représentatifs d'une expérience réussie sont décrits ci-dessous.
Dissociation des tissus et récupération des cellules
Comme indiqué dans la Figure 1A, après dissociation mécanique et centrifugation en gradient de densité, un échantillon bien traité doit produire un culot visuellement clair avec un résidu minimal de débris de myéline après centrifugation sur Percoll. Dans des expériences représentatives utilisant des tissus cérébraux provenant d'autopsies rapides de PWH, le rendement cellulaire total avant sélection immunomagnétique varie généralement entre 8,0 × 10⁴ et 1,0 × 10⁶ cellules par gramme de tissu cérébral, ce qui est nettement inférieur aux rendements obtenus à partir de tissus spléniques (~5 × 10⁷ cellules/g) (Tableau 1), reflétant ainsi les différences biologiques inhérentes entre ces tissus.
Des rendements plus faibles ou une viabilité réduite sont souvent associés à des intervalles post mortem prolongés (>24 h), à des conditions de stockage des tissus sous optimales ou à une force mécanique excessive durant l'homogénéisation. Dans de tels cas, la couche de myéline après la centrifugation sur gradient de Percoll apparaît plus épaisse et plus diffuse, et l'interface contenant les cellules du SNC est moins bien définie. Une élimination incomplète de la couche de myéline (étape 4.4 du protocole) peut entraîner une contamination par des débris de myéline, qui pourraient être identifiés à tort comme des cellules mortes lors du comptage par exclusion au bleu de trypan. Cette contamination peut également nuire à l'étiquetage ultérieur par anticorps, compromettant ainsi l'efficacité de la séparation magnétique. Si une contamination par la myéline est suspectée, une étape supplémentaire de centrifugation sur gradient de Percoll est recommandée avant la sélection immunomagnétique.
Fraction de lymphocytes T CD3+
L'étape de sélection positive des lymphocytes T CD3⁺ a une double fonction : enrichir la fraction de lymphocytes T pour des analyses parallèles des cellules du SNC tout en éliminant les lymphocytes T infiltrants de la fraction enrichie en myéloïdes, afin d'exclure toute contamination potentielle par des lymphocytes T dans les cellules myéloïdes isolées. Dans des expériences représentatives, la fraction CD3⁺ représentait environ 2 à 8 % des cellules isolées au total (environ 1 × 10⁴ cellules/g de tissu) (Tableau 1), ce qui est conforme aux rapports antérieurs indiquant une infiltration limitée et faible des lymphocytes T dans les tissus du SNC infectés par le VIH.
Enrichissement, caractérisation et culture ex vivo des BrMC CD11b⁺
Après l'épuisement des CD3⁺, la fraction CD3⁻ a été soumise à une sélection des CD11b⁺ à l'aide de microbilles magnétiques. Comme indiqué précédemment(12), cette procédure nous a permis d'enrichir les CMCc CD11b⁺ à hauteur de 95,2 %, contre 28,4 % dans la fraction préalable à la sélection. Une RT-qPCR très sensible pour le marqueur des lymphocytes T CD3E (capable de détecter un lymphocyte T parmi un million de CMCc) n'a révélé aucune cellule T détectable dans les CMCc/microglies isolées(12), confirmant ainsi leur grande pureté et excluant toute contamination par des lymphocytes T.
Les BrMC CD11b⁺ purifiées ont ensuite été cultivées dans un milieu pour cellules microgliales pendant jusqu'à 2 semaines afin de permettre la récupération et l'attachement des cellules, amorçant ainsi leur croissance. Comme illustré dans la Figure 1B, les BrMC humaines isolées formaient une monocouche dès le jour 5 post-isolation et présentaient une morphologie bipolaire. Ces cellules sont désormais prêtes pour des mesures ex vivo, leur caractérisation et des tests fonctionnels ultérieurs. L'analyse représentative de la pureté, basée sur la cytométrie en flux, de la fraction CD11b⁺ isolée du cerveau de primates non humains (PNH) est présentée dans la Figure 2A, montrant que 97,3 % des cellules exprimaient simultanément CD11b et TMEM119. La pureté des préparations de BrMC humaines et d'autres PNH a déjà été décrite précédemment12. Dans ces analyses, la fraction CD11b⁺ était enrichie de 28,4 % à 95,5 %, les cellules TMEM119⁺ représentant jusqu'à 95,9 % de la population isolée à partir d'échantillons humains. Nous désignons ces cellules comme étant des microglies, bien qu'une petite proportion puisse représenter d'autres populations de cellules myéloïdes résidentes du cerveau.
Une procédure similaire peut également être appliquée pour isoler les cellules T CD3⁺ de la rate et les cellules myéloïdes CD11b⁺ (CMR) (Tableau 1). L'évaluation de la pureté a montré environ 98,9 % de cellules CD3+ et 99,3 % de cellules CD11b+ (Figure 2B,C). Ces populations cellulaires viables (Figure 2E,F) peuvent être maintenues en culture, permettant des analyses comparatives appariées avec les cellules du SNC isolées (Figure 2D).
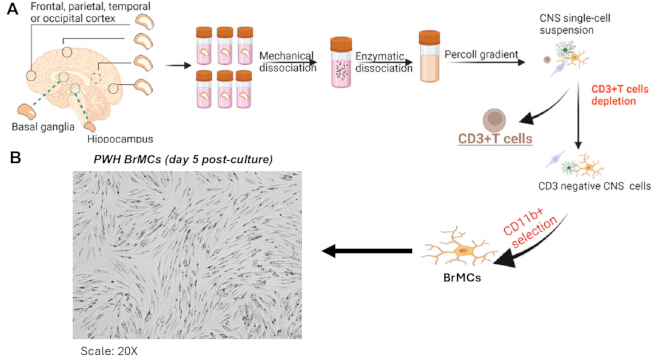
Figure 1. Procédure d'isolement séquentielle en deux étapes pour purifier les BrMC. (A) Schéma de la procédure d'isolement des cellules du SNC en deux étapes afin de purifier les BrMC CD11b⁺. (B) La morphologie des BrMC (grossissement 100x) après 5 jours de culture montre une adhésion réussie des MG à la boîte de culture. Abréviations : BrMC = cellules myéloïdes cérébrales ; SNC = système nerveux central ; MG = microglie. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
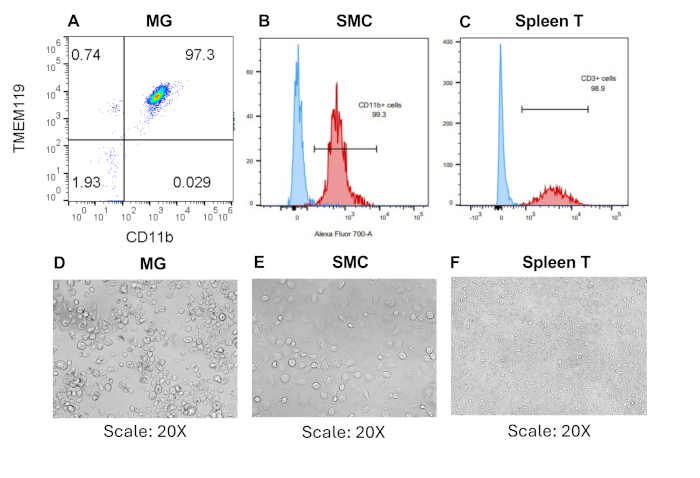
Figure 2. Isolement réussi de cellules T et myéloïdes de la rate. (A-C) Analyse par cytométrie en flux des fractions CD3⁺ et CD11b⁺ à l’aide des anticorps indiqués. (D-F) Des images représentatives (en bas) montrent les microglies, les cellules T CD3⁺ et les cellules myéloïdes spléniques 7 jours après la culture, suite à leur isolement à partir du cerveau et de la rate (échelle : 20x). Abréviations : SMCs = cellules myéloïdes de la rate ; MG = microglie. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Région | Poids du tissu (g) | Pré-isolation | Cellules T CD3+ | BrMCs/SMC CD11b+ | |||
| PWH | cellules vivantes | cellules/g de tissu | cellules vivantes | cellules/g de tissu | cellules vivantes | cellules/g de tissu | |
| FCP | 18,25 | 8,82E+06 | 4,83E+05 | 7,30E+05 | 1,33E+04 | 2,82E+06 | 1,55E+05 |
| PCT | 4,1 | 3,53E+05 | 8,61E+04 | 1,20E+05 | 2,93E+04 | ||
| TCX | 16 | 4,15E+06 | 2,59E+05 | 2,79E+06 | 1,74E+05 | ||
| OCC | 4,24 | 1,75E+06 | 4,13E+05 | 4,50E+05 | 1,06E+05 | ||
| CRB | 11,4 | 4,15E+06 | 3,64E+05 | 2,64E+06 | 2,32E+05 | ||
| H | 1 | 1,23E+06 | 1,23E+06 | 6,00E+04 | 6,00E+04 | ||
| SPL | 5,25 | 2,82E+08 | 5,37E+07 | 2,98E+07 | 5,68E+06 | 9,60E+06 | 1,83E+06 |
Tableau 1 : Rendement de chaque type cellulaire après l'isolement en deux étapes des cellules du SNC.
Discussion
Pour obtenir des données reproductibles avec ce protocole, il est essentiel de suivre chaque étape avec soin. Omettre ou précipiter une partie quelconque de la procédure peut réduire le rendement, la viabilité et la pureté des cellules. Le facteur le plus critique avant l'analyse est la rapidité avec laquelle les tissus sont traités après le décès42. Le tissu cérébral humain doit être manipulé dès que possible, idéalement dans les 6 à 12 heures suivant le décès. Un délai plus long provoque la dégradation des antigènes de surface des microglies, tels que TMEM119 et P2RY12, et réduit la viabilité cellulaire20. Pour éviter cela, il est crucial de s'assurer que les tissus sont transférés rapidement et immédiatement stockés à 4 °C dans du HBSS contenant de la DNase I.
La dissociation mécanique doit être ajustée avec soin43. Une sur-homogénéisation brise les cellules et libère de l'ADN, ce qui provoque des agrégats et réduit à la fois le rendement et l'efficacité de la colonne44. Si les tissus ne sont pas suffisamment homogénéisés, des cellules vivantes resteront piégées dans les fragments tissulaires. L'ajout de DNase I dans le milieu de dissociation permet d'éviter les agrégats45. Utiliser trois à quatre cycles de broyage avec des rinçages intermédiaires donne généralement de bons résultats. Pour la centrifugation en gradient de densité au Percoll, il est essentiel de respecter exactement les paramètres de centrifugation et de ne pas utiliser le frein, car cela mélangerait les couches et compromettrait la séparation des cellules45. Lors de l'ajout d'HBSS à la suspension de Percoll, l'HBSS doit être versé lentement le long de la paroi du tube afin de maintenir les couches séparées. Si les expérimentateurs sont novices dans cette technique, il est conseillé de s'entraîner avec des solutions colorées avant d'utiliser un tissu précieux. Lors de la séparation magnétique sur colonne CD11b+, les cellules et tous les tampons doivent être maintenus à 4–8 °C. Si la température dépasse cette plage pendant l'incubation avec les microbilles, cela peut entraîner un marquage non spécifique, un regroupement des anticorps et une internalisation des billes, ce qui réduirait fortement la pureté et l'efficacité de sélection33.
Ce protocole peut être adapté pour s'adapter à différents types de tissus ou configurations de laboratoire. Si le tissu contient de nombreux globules rouges, par exemple lorsque la perfusion cardiaque est incomplète, une étape de lyse par ACK peut être ajoutée avant la centrifugation sur gradient de Percoll afin de les éliminer et d'améliorer la séparation46. L'incubation avec ACK ne doit pas être prolongée, car cela pourrait compromettre la viabilité des leucocytes47. Si les rendements restent faibles, les débris restants sur le tamis doivent être examinés au microscope stéréoscopique. S'il subsiste beaucoup de tissu viable, le nombre de cycles de broyage peut être augmenté, ou les morceaux de tissu peuvent être découpés en fragments inférieurs à 0,5 g par tamis. Lors de la récupération à partir du gradient de Percoll, il est préférable de laisser une petite quantité de Percoll au-dessus du culot plutôt que de risquer de perdre l'interphase. Si la colonne se colmate lors de la séparation MACS, cela indique généralement que trop de cellules ont été chargées ou que des débris persistent dans la suspension.
Bien que ce protocole soit conçu pour des tissus cérébraux humains infectés par le VIH, certaines limites importantes doivent être prises en compte lors de l'interprétation des résultats. La dissociation mécanique induit toujours un stress cellulaire, qui pourrait modifier temporairement l'expression génique des microglies et activer des voies inflammatoires33,48. Une autre limitation réside dans l'utilisation de CD11b comme marqueur de sélection principal. CD11b est présent sur de nombreuses cellules myéloïdes du SNC, pas uniquement sur les microglies, et se trouve également sur les monocytes et les macrophages infiltrants, qui sont plus fréquents dans les tissus infectés par le VIH en raison de la neuroinflammation49. Pour distinguer les microglies résidentes des cellules infiltrantes, une analyse complémentaire à l'aide de marqueurs spécifiques des microglies, tels que TMEM119, P2RY12 et SALL1, est nécessaire20,50. Une troisième limitation concerne la disponibilité des tissus et les différences entre donneurs. Les échantillons cérébraux humains post-mortem ne peuvent pas être remplacés, ce qui rend extrêmement difficile l'optimisation du protocole à l'aide de réplicats techniques provenant du même donneur. Des variations existent également entre les tissus en termes de rendement, de viabilité et d'activation des microglies, en particulier chez les personnes vivant avec le VIH (PWH), chez qui le statut neurocognitif, les antécédents de traitement antirétroviral (ART) et d'autres problèmes de santé varient fortement. Ces différences doivent être soigneusement enregistrées et contrôlées dans les expériences.
Par rapport à d'autres méthodes, l'isolement basé sur la triage par cytométrie en flux (FACS) à l'aide d'anticorps dirigés contre CD11b, CD45, TMEM119 ou P2RY12 permet d'obtenir une grande pureté, mais nécessite un équipement coûteux, est long et augmente le stress cellulaire33,51. Il entraîne également une récupération cellulaire moindre par rapport aux méthodes utilisant des billes magnétiques52. L'immunopanning est très spécifique, mais également long, nécessite une préparation spécialisée du substrat et ne permet pas un bon passage à l'échelle pour le traitement de tissus provenant de plusieurs régions53. Les kits commerciaux de dissociation enzymatique peuvent améliorer le rendement en cellules uniques et réduire le stress mécanique, mais ils sont plus coûteux et peuvent modifier les marqueurs de surface cellulaire par l'activité protéasique, réduisant ainsi l'efficacité de marquage lors des étapes ultérieures d'immunomagnétisme ou de cytométrie en flux54,55. Ainsi, ce protocole inclut une digestion enzymatique douce durant l'étape principale de dissociation afin de préserver les antigènes de surface, ce qui est particulièrement important pour des marqueurs sensibles tels que CD11b, CD68 et TMEM119. L'approche progressive d'appauvrissement-enrichissement immunomagnétique utilisée ici, avec un appauvrissement en cellules T CD3+ suivi d'une sélection positive des cellules CD11b+, offre un avantage réel en termes de flux de travail par rapport aux protocoles en une seule étape. Elle permet la récupération des cellules T pour des études immunologiques parallèles tout en maximisant la pureté de la fraction myéloïde. Cette double récupération est particulièrement utile dans la recherche sur les réservoirs du VIH, où l'étude des cellules T et des cellules myéloïdes du SNC est essentielle.
Les cellules CD11b+ isolées peuvent être utilisées pour diverses applications de recherche. Pour l'étude des réservoirs viraux, cette fraction convient à la mesure de l'antigène p24 du VIH, du nombre de copies d'ADN/ARN du VIH par PCR numérique en gouttelettes, ainsi qu'aux tests de production virale ex vivo56,57. Toutes ces méthodes nécessitent des cellules myéloïdes viables et enrichies, et sont essentielles pour comprendre le réservoir du SNC qui persiste malgré le traitement antirétroviral (ART)58. Pour les études transcriptomiques, les cellules préparées selon ce protocole conviennent aussi bien au séquençage ARN en masse qu'au niveau cellulaire unique59,60. Cela permet aux chercheurs d'étudier l'activation des microglies, les signatures des microglies liées à la maladie, ainsi que les réponses des microglies à l'infection par le VIH au niveau de la cellule unique61. Avec de légers ajustements, tels que l'utilisation de différents kits de sélection et la modification des volumes de gradient, ce protocole peut être appliqué à d'autres maladies neurologiques, notamment la maladie d'Alzheimer, la sclérose en plaques, le COVID prolongé et les traumatismes crâniens, pour lesquelles une analyse des microglies dans des tissus post-mortem est également nécessaire49,62.
En résumé, ce protocole fournit une méthode fiable, évolutive, souple et reproductible pour isoler des cellules myéloïdes/microglies à partir de tissus cérébraux humains et animaux. Étant donné qu'il est compatible avec de nombreuses plateformes en aval et permet la récupération de plusieurs types de cellules immunitaires à partir d'un seul échantillon de tissu, il constitue un outil précieux pour les chercheurs en neuro-immunologie, virologie et neuropathologie.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à déclarer.
Remerciements
We thank Dr. Sara Gianella from the “Last Gift” cohort at UC San Diego for collecting human tissues. We also thank Dr. Ann Chahroudi at the Emory National Primate Research Center, Dr. Afam Okoye at Oregon Health & Science University, and Dr. Satya Dandekar at the University of California, Davis, for providing rhesus macaque tissues. This work was supported by R21MH128034, R01MH136852, R21AI167709, R01MH139446, and R01AI186609. The funders had no role in study design, data collection and analysis, decision to publish, or preparation of the manuscript.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Seringues de 10 mL | VWR | Cat. n° 76837-040 | |
| Pipettes sérologiques de 25 mL | VWR | Cat. n° 76201-710 | |
| tampon de lyse ACK | Thermo Fisher Scientific | Cat. n° A1049201 | |
| Antibiotique-antimycotique (100x) | Thermo Fisher Scientific | Cat. n° 15240112 | |
| Solution de rinçage autoMACS | Miltenyi Biotec | Cat. n° 130-091-222 | |
| Périmètre de sécurité biologique (NBL-2) | |||
| CD11b MicroBeads, humain et souris – lyophilisé | Miltenyi Biotec | Cat. n° 130-097-142 | |
| CD11b MicroBeads, primate non humain | Miltenyi Biotec | Cat. n° 130-091-100 | |
| Kit MicroBead CD3, primate non humain | Miltenyi Biotec | Cat. n° 130-092-012 | |
| Lames pour le comptage cellulaire | Thermo Fisher Countess | Cat. n° C10312 | VWR alternatif, Cat. n° 10228-0050 |
| Eau de Javel germicide Clorox | Essendant | Cat. n° 50371500 | |
| Plaques de culture non traitées Corning | Thermo Fisher Scientific | Cat. n° 08-772-32 | |
| M-CSF de singe cynomolgus | Kingfisher Biotech | Cat. n° RP1612Y-100 | |
| Seringues jetables à embouts Luer-Lok | BD | Cat. n° 14-829-45 | |
| DMEM/F-12 | Thermo Fisher Scientific | Cat. n° 11320082 | |
| DNase I recombinante, sans RNase | Roche | Cat. n° 4716728001 | |
| Tampon EasySep | STEMCELL Technologies | Cat. n° 20144 | |
| EasySep FITC Positive Selection Kit II | STEMCELL Technologies | Cat. n° 17682 | |
| EasySep Release Human CD3 Positive Selection Kit | STEMCELL Technologies | Cat. n° 17751 | |
| Filtres cellulaire Falcon, 70 µm et 100 µm | Corning | Cat. n° 21008-950 | |
| sérum de veau fœtal (SVF) | VWR | Cat#97068-091 | |
| Pinces courbes fines | VWR | Cat. n° 82027-410 | |
| Gentamicine | Thermo Fisher Scientific | Cat. n° 15750060 | |
| Gibco RPMI 1640 | Thermo Fisher Scientific | Réf. 11875-119 | |
| HBSS, 1x sans calcium, magnésium ni rouge de phénol | Thermo Fisher Scientific | Cat. n° 14175103 | |
| HBSS, 10x avec calcium, magnésium, rouge de phénol | Thermo Fisher Scientific | Cat. n° 14060040 | |
| Hémocytomètre ou compteur cellulaire automatisé | |||
| M-CSF humain | PeproTech | Cat. n° 300-25 | Cat# alternatif 78057 |
| Solution isotonique de rinçage/dilution pour la séparation magnétique | Miltenyi Biotec | 130-091-222 | |
| L-glutamine (200 mM) | Thermo Fisher Scientific | Cat. n° 25030-061 | |
| Solution mère de BSA MACS (20x) | Miltenyi Biotec | Cat. n° 130-091-376 | |
| Système de séparation magnétique | EasySep ou MACS | ||
| Colonnes MS | Miltenyi Biotec | Cat. n° 130-042-201 | |
| Pénicilline-streptomycine | Thermo Fisher Scientific | Cat. n° 15140122 | |
| Percoll | Cytiva/GE Healthcare, | Cat. n° GE17-0891-01 | |
| Blouses de protection | Kappler ProVent | Cat. n° 17-988-497B | |
| Centrifugeuse réfrigérée | |||
| Pyruvate de sodium (100 mM) | Thermo Fisher Scientific | Cat. n° 11360070 | |
| Pinces à spécimen | VWR | Cat. n° 82027-440 | Cat# alternatif 82027-438 |
| Lames de scalpel jetables stériles | Cardinal Health | Cat. n° 11213-237 | VWR-alternative n° de catalogue 89140-800 |
| TrypLE Express Enzyme (1x), rouge de phénol | ThermoFisher | Cat. n° 1250510 |
Références
- Prinz M, Masuda T, Wheeler MA, Quintana FJ. Microglia and central nervous system-associated macrophages: from origin to disease modulation. Annu Rev Immunol. 2021;39:251-77.
- Labzin LI, Heneka MT, Latz E. Innate immunity and neurodegeneration. Annu Rev Med. 2018;69:437-49.
- Thompson KK, Tsirka SE. The diverse roles of microglia in the neurodegenerative aspects of central nervous system (CNS) autoimmunity. Int J Mol Sci. 2017;18(3):504.
- Cornell J, Salinas S, Huang HY, Zhou M. Microglia regulation of synaptic plasticity and learning and memory. Neural Regen Res. 2022;17(4):705-16.
- Konishi H, Kiyama H, Ueno M. Dual functions of microglia in the formation and refinement of neural circuits during development. Int J Dev Neurosci. 2019;77:18-25.
- Fujita Y, Yamashita T. Neuroprotective function of microglia in the developing brain. Neuronal Signal. 2021;5(1):NS20200024.
- Gao C, Jiang J, Tan Y, Chen S. Microglia in neurodegenerative diseases: mechanism and potential therapeutic targets. Signal Transduct Target Ther. 2023;8(1):359.
- Leng F, Edison P. Neuroinflammation and microglial activation in Alzheimer disease: where do we go from here? Nat Rev Neurol. 2021;17(3):157-72.
- Hickman S, et al. Microglia in neurodegeneration. Nat Neurosci. 2018;21(10):1359-69.
- Donoso M, et al. Identification, quantification, and characterization of HIV-1 reservoirs in the human brain. Cells. 2022;11(15):2379.
- Asahchop EL, et al. Reduced antiretroviral drug efficacy and concentration in HIV-infected microglia contributes to viral persistence in brain. Retrovirology. 2017;14(1):47.
- Tang Y, et al. Brain microglia serve as a persistent HIV reservoir despite durable antiretroviral therapy. J Clin Invest. 2023;133(12):e167417.
- Thompson LJP, et al. HIV-associated neurocognitive disorder: a look into cellular and molecular pathology. Int J Mol Sci. 2024;25(9):4697.
- Olivier IS, Cacabelos R, Naidoo V. Risk factors and pathogenesis of HIV-associated neurocognitive disorder: the role of host genetics. Int J Mol Sci. 2018;19(11):3594.
- Eggers C, et al. HIV-1-associated neurocognitive disorder: epidemiology, pathogenesis, diagnosis, and treatment. J Neurol. 2017;264(8):1715-27.
- Prates GS, et al. HIV expression persists in the cerebrospinal fluid of HIV-associated neurocognitive disorders despite effective ART. Emerg Microbes Infect. 2026;15(1):2616945.
- Ash MK, Al-Harthi L, Schneider JR. HIV in the brain: identifying viral reservoirs and addressing the challenges of an HIV cure. Vaccines (Basel). 2021;9(8):867.
- Andersen ND, Srinivas S, Piñero G, Monje PV. A rapid and versatile method for the isolation, purification and cryogenic storage of Schwann cells from adult rodent nerves. Sci Rep. 2016;6(1):31781.
- Flores-Obando RE, Freidin MM, Abrams CK. Rapid and specific immunomagnetic isolation of mouse primary oligodendrocytes. J Vis Exp. 2018;(135):e57543.
- Van Wageningen TA, et al. Regulation of microglial TMEM119 and P2RY12 immunoreactivity in multiple sclerosis white and grey matter lesions is dependent on their inflammatory environment. Acta Neuropathol Commun. 2019;7(1):206.
- Honarpisheh P, et al. Potential caveats of putative microglia-specific markers for assessment of age-related cerebrovascular neuroinflammation. J Neuroinflammation. 2020;17(1):366.
- Rai MA, et al. Comparative analysis of human microglial models for studies of HIV replication and pathogenesis. Retrovirology. 2020;17(1):35.
- Gumbs SB, et al. Human microglial models to study HIV infection and neuropathogenesis: a literature overview and comparative analyses. J Neurovirol. 2022;28(1):64-91.
- Ma Z, Zhou Y, Collins DJ, Ai Y. Fluorescence activated cell sorting via a focused traveling surface acoustic beam. Lab Chip. 2017;17(18):3176-85.
- Sutermaster BA, Darling EM. Considerations for high-yield, high-throughput cell enrichment: fluorescence versus magnetic sorting. Sci Rep. 2019;9(1):227.
- Simon M, et al. Loss of perivascular aquaporin-4 localization impairs glymphatic exchange and promotes amyloid β plaque formation in mice. Alzheimers Res Ther. 2022;14(1):59.
- Olah M, et al. A transcriptomic atlas of aged human microglia. Nat Commun. 2018;9(1):539.
- Nühn MM, et al. Shock and kill within the CNS: a promising HIV eradication approach? J Leukoc Biol. 2022;112(5):1297-315.
- Donlin LT, et al. Methods for high-dimensional analysis of cells dissociated from cryopreserved synovial tissue. Arthritis Res Ther. 2018;20(1):139.
- Montanari M, et al. Automated-mechanical procedure compared to gentle enzymatic tissue dissociation in cell function studies. Biomolecules. 2022;12(5):701.
- Galatro TF, et al. Isolation of microglia and immune infiltrates from mouse and primate central nervous system. In: Clausen BE, Laman JD, editors. Inflammation: Methods and Protocols. New York: Humana Press; 2017. p. 333-42.
- Grabert K, McColl BW. Isolation and phenotyping of adult mouse microglial cells. In: Rousselet G, editor. Macrophages: Methods and Protocols. New York: Humana Press; 2018. p. 77-86.
- Ocañas SR, et al. Minimizing the ex vivo confounds of cell-isolation techniques on transcriptomic and translatomic profiles of purified microglia. eNeuro. 2022;9(2):ENEURO.0348-21.2022.
- Subra C, Trautmann L. Role of T lymphocytes in HIV neuropathogenesis. Curr HIV/AIDS Rep. 2019;16(3):236-43.
- Farhadian SF, et al. HIV viral transcription and immune perturbations in the CNS of people with HIV despite ART. JCI Insight. 2022;7(13):e160267.
- Marsh SE, et al. Dissection of artifactual and confounding glial signatures by single-cell sequencing of mouse and human brain. Nat Neurosci. 2022;25(3):306-16.
- Jolly S, et al. Single-cell quantification of mRNA expression in the human brain. Sci Rep. 2019;9(1):12353.
- Schroeter CB, et al. One brain-all cells: a comprehensive protocol to isolate all principal CNS-resident cell types from brain and spinal cord of adult healthy and EAE mice. Cells. 2021;10(3):651.
- Swartzlander DB, et al. Concurrent cell type-specific isolation and profiling of mouse brains in inflammation and Alzheimer's disease. JCI Insight. 2018;3(13):e121109.
- Zhao J, et al. Single-cell RNA sequencing reveals the heterogeneity of liver-resident immune cells in human. Cell Discov. 2020;6(1):22.
- Li X, et al. Histone decrotonylation plays a distinct role in HIV latency. Sci Adv. 2026;12(15):eaec0149.
- Heng Y, et al. The effects of postmortem delay on mouse and human microglia gene expression. Glia. 2021;69(4):1053-60.
- Trujillo M, et al. Combined mechanical and enzymatic dissociation of mouse brain hippocampal tissue. J Vis Exp. 2021;(176):e63007.
- Herron S, Delpech JC, Madore C, Ikezu T. Using mechanical homogenization to isolate microglia from mouse brain tissue to preserve transcriptomic integrity. STAR Protoc. 2022;3(4):101670.
- STEMCELL Technologies. How to prepare a single cell suspension from a frozen cell sample. protocols.io. 2019. doi:10.17504/protocols.io.4umgwu6.
- Volovitz I, et al. A non-aggressive, highly efficient, enzymatic method for dissociation of human brain tumors and brain tissues to viable single cells. BMC Neurosci. 2016;17(1):30.
- Manglani M, Gossa S, McGavern DB. Leukocyte isolation from brain, spinal cord, and meninges for flow cytometric analysis. Curr Protoc Immunol. 2018;121(1):e44.
- Bakina O, et al. In situ Patch-seq analysis of microglia reveals a lack of stress genes as found in FACS-isolated microglia. PLoS One. 2024;19(7):e0302376.
- Narasipura SD, et al. Inflammatory responses revealed through HIV infection of microglia-containing cerebral organoids. J Neuroinflammation. 2025;22(1):36.
- Haage V, et al. Comprehensive gene expression meta-analysis identifies signature genes that distinguish microglia from peripheral monocytes/macrophages in health and glioma. Acta Neuropathol Commun. 2019;7(1):20.
- Pan J, Wan J. Methodological comparison of FACS and MACS isolation of enriched microglia and astrocytes from mouse brain. J Immunol Methods. 2020;486:112834.
- Bordt EA, et al. Isolation of microglia from mouse or human tissue. STAR Protoc. 2020;1(1):100035.
- Bohlen CJ, Bennett FC, Bennett ML. Isolation and culture of microglia. Curr Protoc Immunol. 2019;125(1):e70.
- MacMullan MA, et al. An enzyme-free, cold-process acoustic method for gentle and effective tissue dissociation. bioRxiv. 2023:2023.10.03.560704. doi:10.1101/2023.10.03.560704.
- Mattei D, et al. Enzymatic dissociation induces transcriptional and proteotype bias in brain cell populations. Int J Mol Sci. 2020;21(21):7944.
- Kuzmichev YV, et al. Application of ultrasensitive digital ELISA for p24 enables improved evaluation of HIV-1 reservoir diversity and growth kinetics in viral outgrowth assays. Sci Rep. 2023;13(1):10958.
- Ferreira EA, Clements JE, Veenhuis RT. HIV-1 myeloid reservoirs: contributors to viral persistence and pathogenesis. Curr HIV/AIDS Rep. 2024;21(2):62-74.
- León-Rivera R, et al. Central nervous system viral seeding by mature monocytes and potential therapies to reduce CNS viral reservoirs in the cART era. mBio. 2021;12(2):e03633-20.
- Alyaqoobi Z, He Y, Wang X. Single-cell and bulk transcriptome analysis reveals the impact of inflammatory microglia on prognosis and immunotherapy response in primary glioblastoma. Clin Transl Oncol. 2026;28(6):2314-34.
- Farhadian SF, et al. Single-cell RNA sequencing reveals microglia-like cells in cerebrospinal fluid during virologically suppressed HIV. JCI Insight. 2018;3(18):e121718.
- Spurgat MS, Tang SJ. Single-cell RNA-sequencing: astrocyte and microglial heterogeneity in health and disease. Cells. 2022;11(13):2021.
- Marsh SE, et al. Multi-modal analysis and modeling of human neurodegenerative disease to reveal disease mechanisms and biomarkers. Alzheimers Dement. 2022;18:e061905.