Ce protocole fournit une méthode d'imagerie basée sur l'image et en cellules vivantes permettant de quantifier la cytotoxicité exercée par les lymphocytes infiltrant les tumeurs (TIL) contre des organoïdes tumoraux dérivés de patients, ce qui permet une analyse cinétique en temps réel de l'apoptose pour le profilage fonctionnel du système immunitaire et l'évaluation de thérapies immunomodulatrices.
Article de méthode
Un essai de co-culture basé sur l'imagerie en temps réel pour quantifier la cytotoxicité apoptotique médiée par les lymphocytes infiltrant la tumeur sur des organoïdes tumoraux dérivés de patients
Dans cet article
Résumé
Résumé
Comprendre la capacité fonctionnelle des lymphocytes infiltrant les tumeurs (TILs) à reconnaître et éliminer les cellules tumorales autologues est essentiel pour faire progresser l'immunothérapie personnalisée. L'objectif de cette méthode est de fournir un protocole d'imagerie en temps réel sur cellules vivantes, basé sur l'observation d'images, permettant de mesurer la destruction apoptotique dépendante de la caspase-3 induite par les TILs contre des organoïdes tumoraux dérivés de patients (PDTOs). Cette méthode associe des procédures établies d'isolement et d'expansion des PDTOs et des TILs à un système normalisé de co-culture tridimensionnel et à une détection automatisée de l'apoptose fondée sur la fluorescence.
Des organoïdes tumoraux sont ensemencés dans des plaques 96 puits compatibles avec l'imagerie et marqués avec un marqueur tumoral rouge, tandis que des LIT expansés sont ajoutés à des rapports effecteurs-cibles définis en présence d'un substrat fluorescent vert activé par la caspase-3. Les cocultures sont imagées toutes les 4 heures à l'aide d'un système d'analyse de cellules vivantes afin de capturer les canaux de contraste de phase et de double fluorescence. Une analyse quantitative des images permet d'identifier les structures tumorales positives au rouge et de calculer la proportion d'objets tumoraux apoptotiques doublement positifs rouge/vert au fil du temps. Des réplicats techniques et biologiques appropriés sont inclus, ainsi que des témoins de base de l'apoptose spontanée, des témoins négatifs et positifs de lyse, afin de garantir la rigueur du test.
En préservant l'hétérogénéité tumorale au sein de l'architecture tridimensionnelle des PDTO tout en permettant une quantification longitudinale, ce protocole fournit un système physiologiquement pertinent pour analyser fonctionnellement les interactions spécifiques aux patients entre les tumeurs et les LIT, ainsi que pour étudier des agents immunomodulateurs capables de renforcer l'immunité anti-tumorale.
Introduction
L'immunothérapie du cancer a été transformée par le développement d'inhibiteurs des points de contrôle immunitaires (ICI) ciblant les voies de la protéine de mort cellulaire programmée 1/ligand de la mort programmée 1 (PD-1/PD-L1) et de la protéine 4 associée aux lymphocytes T cytotoxiques (CTLA-4), qui relancent les réponses antitumorales médiées par les lymphocytes T endogènes dans de nombreux types de tumeurs solides1,2,3. Malgré des réponses durables chez un sous-ensemble de patients, la majorité n'obtient pas de bénéfice clinique significatif, et des biomarqueurs prédictifs validés permettant d'identifier prospectivement les répondeurs restent un besoin non satisfait. Les tests fonctionnels capables de mesurer directement la destruction tumorale médiée par les lymphocytes T constituent donc des outils essentiels pour la découverte de biomarqueurs et l'évaluation préclinique de combinaisons thérapeutiques conçues pour renforcer les réponses immunitaires cytotoxiques.
Les dosages classiques de cytotoxicité, notamment le relâchement de chrome-51, la quantification de la lactate déshydrogénase (LDH) et les dosages de viabilité basés sur la luminescence de l'ATP tels que CellTiter-Glo, sont largement utilisés pour quantifier la destruction médiée par le système immunitaire, mais produisent des mesures ponctuelles globales qui manquent de résolution spatiale et temporelle4,5,6. De même, les dosages de destruction basés sur la cytométrie en flux, réalisés en point final, quantifient la mort cellulaire à un moment fixe et conviennent mal aux modèles de culture tridimensionnels. Par ailleurs, les lignées cellulaires tumorales bidimensionnelles, fréquemment utilisées dans ces dosages, ne reproduisent pas intégralement l'hétérogénéité intrinsèque des tumeurs primaires provenant de patients.
Les organoïdes tumoraux dérivés de patients (PDTO) se sont imposés comme une plateforme ex vivo pertinentesur le plan clinique, qui préserve de manière plus fidèle que les modèles conventionnels de lignées cellulaires les altérations génomiques, l'hétérogénéité cellulaire et les phénotypes de réponse aux médicaments de la tumeur d'origine.7,8,9,10,11,12. Des études récentes ont démontré que les PDTO peuvent être cultivés en co-culture avec des cellules immunitaires autologues afin de modéliser les réponses immunitaires antitumorales ex vivo; toutefois, la plupart des approches publiées reposent sur des mesures de viabilité en point final ou sur des analyses d'imagerie confocale laborieuses, ce qui limite le débit expérimental et empêche une surveillance dynamique de la réponse cytotoxique13,14,15,16.
Ici, nous décrivons un dosage en co-culture en temps réel, basé sur l'imagerie, permettant une lecture quantitative dérivée d'images de la cytotoxicité médiée par les lymphocytes T contre des PDTO marqués de manière fluorescente. La méthode utilise une microscopie à fluorescence en laps de temps combinée à un substrat fluorescent activé par la caspase-3 afin de générer des courbes cinétiques d'apoptose avec une résolution au niveau du single-organoïde, sur une fenêtre d'observation de 12 à 36 heures. Par rapport aux dosages classiques de cytotoxicité, cette plateforme offre plusieurs avantages techniques : elle préserve l'architecture tridimensionnelle de la tumeur tout au long du dosage, permet de résoudre la dynamique temporelle de l'induction de l'apoptose, autorise des rapports effecteurs-cibles définis, et présente un potentiel futur pour des formats de criblage médium-débit de médicaments, notamment des inhibiteurs de points de contrôle immunitaires et des agents ciblés testés seuls ou en combinaison. Ce protocole s'adresse aux chercheurs travaillant en immuno-oncologie, en médecine de précision fonctionnelle et en biologie des lymphocytes T, et peut être mis en œuvre dans des laboratoires équipés d'une infrastructure standard de culture tissulaire et d'un système d'imagerie en fluorescence sur cellules vivantes.
L'isolement et la culture d'organoïdes tumoraux dérivés de patients (PDTO) et de lymphocytes infiltrant les tumeurs (TIL) appariés à partir de prélèvements tumoraux humains sont des méthodologies bien établies et largement publiées. Des protocoles robustes décrivant la dissociation mécanique et enzymatique des tumeurs, l'encapsulation en 3D dans une matrice de membrane basale, l'expansion à long terme des organoïdes et l'isolement parallèle ainsi que l'expansion ex vivo des TIL ont été largement validés sur plusieurs types de tumeurs. Ces méthodes préservent de façon fiable l'hétérogénéité et l'architecture des cellules tumorales ainsi que la spécificité immunitaire, et ont été adaptées à des systèmes de co-culture afin d'évaluer les interactions tumeur-immunité. Par conséquent, dans cette étude, l'isolement et l'expansion des organoïdes et des TIL ont été réalisés selon des protocoles déjà publiés et validés, sans modification substantielle, sauf indication contraire.
Protocole
Toutes les procédures impliquant des tissus tumoraux humains et des lymphocytes infiltrant les tumeurs (LIT) ont été réalisées conformément à l'approbation du comité d'éthique institutionnel (IRB#1305013903) et aux réglementations institutionnelles en matière de biosécurité, et un consentement éclairé écrit a été obtenu avant l'acquisition des tissus. L'organisme ayant donné son approbation était le comité d'éthique institutionnel de Weill Cornell Medicine (répertorié comme Institutional Review Board (IRB), Weill Cornell Medicine, New York, NY), dans le cadre du protocole n°1305013903. Les échantillons couverts par ce protocole comprennent les tissus tumoraux résiduels obtenus lors d'interventions chirurgicales ou de procédures de recherche effectuées dans le cadre des soins standards, après évaluation anatomopathologique habituelle ; les tissus congelés existants ou fixés au formol et inclus en paraffine (FFPE) provenant de Weill Cornell Medical College ou d'autres institutions ; le sang, à partir duquel les cellules mononucléées du sang périphérique (PBMC), le sérum et le plasma sont isolés et stockés ; les prélèvements buccaux, la salive, l'urine ou des tissus bénins utilisés comme témoins dans certains cas ; et, pour les participants enrôlés dans le programme d'autopsie rapide, les tissus prélevés lors de l'autopsie réalisée dans les 6 heures (jusqu'à 24 heures) suivant le décès. Les LIT utilisés dans cette étude ont été amplifiés à partir des échantillons de tissu tumoral décrits ci-dessus. Les identifiants personnels ont été retirés de tous les biospécimens, qui ne sont reliés à l'identité des participants que par un numéro d'identification unique du patient, conformément aux normes HIPAA et institutionnelles ; les données n'ont été réidentifiées qu'au moment de la génération du rapport. Toutes les expériences ont été menées dans des conditions de niveau de biosécurité 2 (BSL-2), à l'intérieur d'une hotte de sécurité biologique de classe II certifiée. Les déchets biologiques dangereux ont été éliminés conformément à la politique institutionnelle. Voir le Tableau des matériaux et le Fichier supplémentaire 1 pour les matériaux ainsi que la préparation des tampons et des milieux utilisés dans ce travail.
1. Marquage fluorescent et reconstitution d'organoïdes tumoraux dérivés de patients (PDTO) (Figure 1)
- Retirer l'ancien Matrigel et initier la dissociation cellulaire.
- Placer la plaque de culture dans la hotte stérile. Aspirer soigneusement le milieu des puits sans perturber les gouttelettes de Matrigel.
- Ajouter 1 à 2 mL d'enzyme de dissociation cellulaire à température ambiante par puit. Pipeter plusieurs fois vers le haut et vers le bas avec un P1000 et un grattoir cellulaire stérile afin de rompre complètement les gouttelettes de Matrigel.
- Transférer le mélange cellulaire dans un tube conique de 15 mL étiqueté. Ajouter 1 mL supplémentaire d'enzyme de dissociation cellulaire dans chaque puit pour récupérer les cellules résiduelles, puis transférer dans le même tube. Ajuster le volume afin de recueillir au moins 5 mL d'enzyme par puit. Boucher le tube et agiter manuellement pour bien mélanger.
- Dissociation enzymatique
- Placer le tube dans un bain-marie à 37 °C. Incuber pendant 10 min et agiter manuellement le tube toutes les 2 à 3 min pour favoriser la dissociation. Surveiller visuellement la désagrégation complète.
- Une fois la dissociation terminée, centrifuger à 300 × g pendant 3 min à 4 °C. Examiner le tube après centrifugation.
- Si aucun culot ne se forme et que le nuage de Matrigel persiste, ajouter de l'enzyme de dissociation cellulaire supplémentaire. Agiter et replacer dans le bain-marie pendant 3 à 5 min. Si le culot ne se forme toujours pas, placer le tube sur de la glace pendant 3 min pour permettre au matériau de sédimenter.
- Comptage cellulaire et évaluation de la viabilité
- Aspirer le surnageant sans perturber le culot. Ajouter 10 mL du milieu de lavage +++.
- Centrifuger à 300 × g pendant 3 min à 4 °C. Resuspendre le culot dans 1 mL de PBS. Trisurer doucement pour obtenir une suspension monocellulaire.
- Mélanger 15 µL de la suspension cellulaire avec 15 µL de bleu de trypan à 0,4 %. Charger 10 µL par chambre d'une lame de comptage. Compter les cellules viables à l’aide d’un compteur automatisé ou d’un hématimètre.
- Conserver les cellules sur de la glace pendant le comptage. Placer une plaque non traitée à 6 puits au four à 37 °C pour la préchauffer en vue du semis ultérieur.
- Marquage fluorescent des cellules tumorales
- Ajuster la concentration cellulaire à 1 × 10⁶ cellules viables/mL dans du PBS.
- Reconstituer le colorant CellTrace Far Red avec 20 µL de DMSO pour préparer une solution mère à 1 mM. Vortexer et centrifuger brièvement.
- Ajouter 1 µL de la solution mère à 1 mM par 1 mL de suspension cellulaire (1 × 10⁶ cellules/mL), ce qui donne une concentration finale de marquage de 1 µM. Retourner doucement le tube plusieurs fois pour mélanger. Incuber 30 min à 37 °C à l’abri de la lumière.
- Ajouter 5 volumes de PBS pour laver le colorant. Centrifuger à 300 × g pendant 5 min. Laver deux fois avec du PBS.
- Évaluer l'efficacité du marquage. La coloration visible du culot cellulaire constitue le critère qualitatif d'acceptation.
- Déterminer la viabilité après marquage par exclusion au bleu de trypan et noter la viabilité observée (80 %).
REMARQUE : Ne poursuivre vers l'incorporation que si le culot cellulaire présente une coloration uniforme et si la viabilité après marquage est ≥80 %.
- Préparation de la suspension matricielle cellulaire 3D
- Resuspendre le culot dans un volume approprié de milieu spécifique à la culture, en fonction de la taille du culot (par exemple, pour 900 000 cellules, ajouter 500 µL de milieu ; pour 1,8 million de cellules, ajouter 1 000 µL de milieu).
- Ajouter du Matrigel froid dans un rapport 1:2 (milieu:matrice) pour obtenir un taux final de 67 % de Matrigel. Mélanger soigneusement mais doucement pour éviter la formation de bulles (cible typique : 300 000 cellules par puit d'une plaque à 6 puits).
- Plaçage des gouttelettes matricielles 3D
- À l’aide d’une pipette de 200 µL, déposer des gouttelettes de 100 µL : 5 gouttelettes par puit dans des plaques à 6 puits. Placer les plaques dans une étuve à 37 °C pendant 5 min.
- Retourner les plaques à l’envers et incuber encore 40 min pour une polymérisation complète. Confirmer la présence des cellules incorporées par microscopie.
- Ajouter 4 mL de milieu par puit (plaque à 6 puits) et replacer les plaques dans l’étuve. Cultiver pendant 72 h pour permettre la formation d’organoïdes de 100 à 300 µm.
2. Préparation des organoïdes pour le test de destruction
- Dissoudre la matrice de la membrane basale tout en préservant la structure tridimensionnelle des organoïdes.
- Retirer les plaques d'organoïdes de l'incubateur et les transférer dans une cabine de sécurité biologique. Aspirer soigneusement le milieu de culture de chaque puits sans perturber les dômes de Matrigel.
NOTA : Réserver un puits intact pour la dissociation complète et le comptage des cellules tumorales (voir section 2.2). - Ajouter 1 mL de solution de récupération cellulaire glacée directement dans chaque puits afin de dissoudre la matrice de la membrane basale. Disloquer mécaniquement les dômes à l’aide d’une pipette P1000 et d’un grattoir cellulaire stérile jusqu’à ce que la matrice soit complètement détachée de la surface de la plaque.
- Transférer la suspension provenant de trois puits au maximum dans un tube conique de 15 mL préalablement étiqueté et maintenu sur glace. Ajouter 8 mL supplémentaires de solution de récupération cellulaire glacée dans le tube. Placer le tube horizontalement sur un agitateur rotatif à 4 °C pendant 30 min afin d’assurer une dissolution complète de la matrice.
NOTA : Protéger les échantillons de la lumière si un marquage fluorescent a été effectué. - Après l’incubation, centrifuger à 300 × g pendant 3 min à 4 °C. Aspirer complètement le surnageant sans perturber le culot d’organoïdes.
- Resuspendre délicatement le culot dans du milieu PDTO complet en utilisant une pipette à embouts larges et des mouvements lents afin de préserver l’architecture tridimensionnelle intacte des organoïdes.
ÉTAPE CRITIQUE : Éviter une pipetage excessif ou un vortexage, qui pourraient altérer la structure tridimensionnelle.
Si des résidus de matrice sont visibles après centrifugation, répéter l’incubation dans la solution de récupération cellulaire froide pendant 10 à 15 min supplémentaires. Recentrifuger puis réévaluer.
- Retirer les plaques d'organoïdes de l'incubateur et les transférer dans une cabine de sécurité biologique. Aspirer soigneusement le milieu de culture de chaque puits sans perturber les dômes de Matrigel.
- Déterminer le nombre de cellules tumorales viables et ajuster la concentration de la suspension d’organoïdes.
- Dissocier complètement le puits réservé à l’aide de l’enzyme de dissociation cellulaire comme décrit à la section 1. Incuber à 37 °C pendant 5 à 7 min avec une trituration intermittente.
- Neutraliser avec du milieu PDTO complet. Centrifuger à 300 × g pendant 5 min. Resuspendre dans 1 mL de milieu.
- Mélanger 15 µL de suspension cellulaire avec 15 µL de bleu de trypan à 0,4 %. Compter les cellules viables à l’aide d’un hématimètre ou d’un compteur automatisé.
- À partir du nombre de cellules viables, calculer la dilution nécessaire pour obtenir une concentration de 200 000 cellules viables/mL dans le milieu PDTO complet
NOTA : Exemple de calcul : Pour une cible de 20 000 cellules tumorales par puits dans un volume de 100 µL, une concentration de travail de 200 000 cellules/mL est requise. Si l’on sème une plaque d’imagerie 96 puits complète (60 puits intérieurs), le volume total nécessaire est de 6 mL (100 µL × 60 puits), mais avec un volume mort de 20 %, préparer 7,2 mL. Par conséquent, le nombre total de cellules requis est de 6 mL × 200 000 cellules/mL = 1,2 × 10⁶ cellules et 7,2 mL × 200 000 cellules/mL = 1,44 × 10⁶ cellules.
- Ensemencer les organoïdes pour le test de lyse
NOTA : Utiliser des plaques d’imagerie 96 puits à parois noires et fond transparent. Ensemencer chaque condition en au moins trois réplicats techniques.- À l’aide d’une pipette multicanal, distribuer 100 µL de suspension d’organoïdes par puits afin d’obtenir 20 000 cellules tumorales viables par puits.
- Remplir les puits périphériques de la plaque avec 200 µL de PBS stérile afin de minimiser l’évaporation et les effets de bord.
- Vérifier visuellement une distribution uniforme au microscope.
- Laisser les organoïdes se déposer à 37 °C pendant 10 à 30 min avant l’ajout des cellules T.
- Assurer l’expansion continue des organoïdes.
- Prendre la suspension monocellulaire obtenue lors du comptage. Resuspendre les cellules dans un milieu spécifique au type de culture. Ajouter du Matrigel froid pour atteindre une concentration finale de 67 %.
- Ensemencer dans des plaques de culture en suspension 6 puits préchauffées à raison de 100 000 cellules par puits. Polymériser puis recouvrir avec le milieu comme décrit à la section 1. Remettre en incubateur pour poursuivre l’expansion.
3. Préparation des lymphocytes T réactifs aux tumeurs
- Expansion et collecte des lymphocytes infiltrant les tumeurs (TIL)
- Isoler et amplifier les TIL à partir de prélèvements tumoraux en utilisant des protocoles établis précédemment13,14.
- Enregistrer les caractéristiques suivantes pour chaque préparation de TIL : viabilité après expansion : ≥80 % (exclusion au bleu de Trypan) ; pureté en CD3⁺ : ≥85 % ; répartition CD4⁺/CD8⁺ : ≥30 % de lymphocytes T CD8⁺, avec le rapport CD4:CD8 documenté ; durée de l'expansion et conditions de culture : 10 à 14 jours dans du RPMI-1640 complet supplémenté avec 10 % de sérum humain AB et de l'IL-2 humaine recombinante (600 UI/mL) en conditions sans cellules nourricières ; phénotype d'activation/épuisement : PD-1 ≤ 50 %, TIM-3 ≤ 30 % et LAG-3 ≤ 20 % des cellules CD3⁺ au moment du test ; marqueurs d'activation (par exemple, CD69 ou CD25) détectables après stimulation ; preuve de réactivité antitumorale : activité antigène-spécifique mesurable par au moins un test fonctionnel (par exemple, production accrue d'IFN-γ, surexpression de CD137/4-1BB, dégranulation de CD107a ou cytotoxicité contre des cellules tumorales autologues).
- Confirmer que chaque PDTO a été mis en co-culture exclusivement avec sa préparation de TIL autologue.
NOTE : Privilégier les stratégies d'expansion sans cellules nourricières afin de préserver les populations cytotoxiques CD8+. Les protocoles utilisant des PBMC nourricières irradiées peuvent orienter l'expansion vers les lymphocytes T CD4+. Les systèmes sans cellules nourricières préservent mieux les lymphocytes T CD8+.
Limiter l'expansion des TIL à un maximum de 14 jours pour éviter les phénotypes d'épuisement et la perte de fonction cytotoxique. - Le jour du test, récupérer les cellules T à partir des flacons de culture. Transférer les cellules dans des tubes coniques de 15 mL. Centrifuger à 300 × g pendant 3 min à température ambiante. Aspirer complètement le surnageant.
- Préparer les cellules T pour le test fonctionnel.
- Resuspendre le culot obtenu à l'étape 3.1.4 dans 1 mL de milieu basique pour cellules T (RPMI 1640 + 10 % de FCS + 1 % de pénicilline/streptomycine).
NOTE : S'assurer que le milieu ne contient pas d'IL-2, d'IL-15, de cytokines, de billes anti-CD3/CD28 ni de cellules nourricières.
ÉTAPE CRITIQUE : La présence de cytokines résiduelles ou de billes d'activation augmentera artificiellement la cytotoxicité et faussera l'interprétation du test. - Déterminer la concentration cellulaire et la viabilité à l'aide du bleu de Trypan. Ne poursuivre que si la viabilité est ≥ 80 %.
- Resuspendre le culot obtenu à l'étape 3.1.4 dans 1 mL de milieu basique pour cellules T (RPMI 1640 + 10 % de FCS + 1 % de pénicilline/streptomycine).
- Préparer les rapports effecteurs-cibles (E:T).
- Définir le rapport E:T comme étant cellules T : cellules tumorales.
NOTE : Le nombre de cellules tumorales utilisé pour calculer le rapport E:T est estimé à partir d'un puits témoin entièrement dissocié traité en parallèle (section 2.2). Étant donné que les organoïdes sont ensemencés sous forme de structures tridimensionnelles intactes, le nombre de cellules tumorales ne peut pas être déterminé directement dans les puits individuels de co-culture sans perturber le test. La concentration estimée de cellules tumorales obtenue à partir du puits témoin est appliquée uniformément à tous les puits préparés à partir de la même suspension d'organoïdes en pool.- Pour un rapport E:T de 2:1 avec 20 000 cellules tumorales par puits, ajouter 40 000 cellules T par puits. Préparer les cellules T à une concentration de 400 000 cellules/mL afin d'ajouter 100 µL par puits ; ainsi, 400 000 cellules/mL × 0,1 mL = 40 000 cellules.
- Si l'on ensemence une plaque d'imagerie complète de 96 puits (60 puits internes), le volume nécessaire de cellules T est de 6 mL, et avec un volume mort de 20 %, le volume de cellules T est de 7,2 mL.
Cellules T requises : 6 mL × 400 000 cellules/mL = 2,4 × 10⁶ cellules
7,2 mL × 400 000 cellules/mL = 2,88 × 10⁶ cellules
NOTE : Le rapport E:T estimé est sujet à une variabilité inhérente liée à la culture d'organoïdes tridimensionnels, notamment la variation de la taille des organoïdes (généralement de 100 à 300 µm de diamètre), la perte cellulaire lors de la dissolution et du lavage du Matrigel (section 2.1), ainsi que de légères variations de pipetage et de décantation cellulaire lors de la préparation de la plaque.
Pour minimiser la variabilité, ensemencer au minimum trois réplicats techniques par condition, utiliser des embouts de pipette à grand diamètre et une resuspension douce pour préserver l'intégrité des organoïdes, et confirmer visuellement une distribution uniforme des organoïdes dans les puits avant l'ajout des cellules T (section 2.3).
- Définir le rapport E:T comme étant cellules T : cellules tumorales.
- Préparer le réactif de détection de la caspase-3.
- Utiliser un substrat de la caspase-3 ; concentration stock : 200 µM pour préparer une solution de travail en ajoutant directement le substrat à la suspension de cellules T afin d'obtenir une concentration finale de 2 µM dans la suspension de cellules T. Mélanger délicatement.
NOTE : Protéger de la lumière en tout temps.
- Utiliser un substrat de la caspase-3 ; concentration stock : 200 µM pour préparer une solution de travail en ajoutant directement le substrat à la suspension de cellules T afin d'obtenir une concentration finale de 2 µM dans la suspension de cellules T. Mélanger délicatement.
- Optionnel : Études de criblage de médicaments ou de modulation immunitaire
NOTE : Ce test peut être adapté pour évaluer des inhibiteurs de petites molécules (par exemple, inhibiteurs de kinases, modulateurs métaboliques), des inhibiteurs de points de contrôle immunitaires (par exemple, anti-PD-1, anti-PD-L1) et des thérapies combinées.- Pré-incuber les médicaments avec les organoïdes pendant 24 à 72 h avant la dissociation de la matrice et l'ajout des cellules T, ou les ajouter simultanément avec les cellules T.
- Inclure des témoins contenant uniquement le véhicule pour chaque condition.
- Si des inhibiteurs de points de contrôle immunitaires sont testés, confirmer l'expression de la cible (par exemple, PD-L1) sur les organoïdes et de PD-1 sur les cellules T avant le test.
4. Établir la co-culture et les contrôles expérimentaux.
- Configuration du co-culture
- Retirer la plaque d'imagerie 96 puits contenant les organoïdes de l'incubateur et la transférer dans la hotte à sécurité biologique. Resuspendre délicatement la suspension de lymphocytes T préparée (section 3) immédiatement avant la mise en place afin d'assurer une distribution homogène (Figure 2A).
- À l’aide d’une pipette multicanal, ajouter 100 µL de suspension de lymphocytes T (contenant le substrat de la caspase à 2 µM) dans chaque puits contenant 100 µL d’organoïdes. Après l’ajout, tapoter doucement la plaque 2 à 3 fois pour assurer une répartition uniforme des cellules.
NOTE : Éviter de toucher le fond des puits afin de ne pas perturber les organoïdes. Ne pas aspirer et expulser plusieurs fois dans les puits. Une agitation excessive compromet l’intégrité des organoïdes et modifie la cinétique d’infiltration des lymphocytes T. - Transférer immédiatement la plaque vers un système d’imagerie en temps réel afin de minimiser les fluctuations de température.
NOTE : Concentrations finales dans les puits après un mélange 1:1 : la combinaison de 100 µL de suspension d’organoïdes (dans milieu d’organoïdes complet) avec 100 µL de suspension de lymphocytes T (dans milieu basique pour lymphocytes T) divise par deux la concentration de chaque composant. Les concentrations finales sont : supplément B27 0,5X ; nicotinamide 5 mM ; substitut de glutamine 0,5X ; pénicilline/streptomycine 50 U/mL / 50 µg/mL ; HEPES 5 mM ; N-acétylcystéine 0,625 mM ; primocin 50 µg/mL ; FGF-basique (FGF-2) 0,5 ng/mL ; FGF-10 10 ng/mL ; PGE2 0,5 µM ; SB202190 5 µM ; EGF 25 ng/mL ; Y-27632 5 µM ; A-83-01 250 nM ; NRG1 5 ng/mL ; Noggin et R-Spondine 5 % v/v chacun ; FCS (provenant du milieu pour lymphocytes T) 5 % ; substrat de la caspase-3 1 µM en concentration finale dans les puits.- Configurer l’acquisition cinétique dans le logiciel d’imagerie en temps réel en sélectionnant Balayage planifié pour permettre une imagerie répétée sur toute la durée du test (Figure 3B), choisir le type de balayage Standard pour assurer la compatibilité entre les canaux en contraste de phase et en fluorescence (Figure 3C), et spécifier les canaux Phase, Vert et Rouge à 10× avec des temps d’acquisition optimisés par canal (Figure 3D).
- Régler le temps d’acquisition (exposition) en fluorescence par canal à environ 300–400 ms pour les canaux Vert et Rouge, et vérifier que l’objectif 10× est sélectionné (calibration de l’image : 1,24 µm/px à 10×).
NOTE : Le jeu de données représentatif a été acquis sur le système d’analyse en temps réel référencé (voir le Tableau des matériaux). L’analyse des images a été effectuée à l’aide de l’Analyseur de base avec une Définition d’analyse enregistrée (nommée red-green-overlap-Bladder). - Régler la prise d’images pour acquérir quatre images par puits intérieur de la plaque 96 puits, avec des balayages répétés toutes les 2 heures pendant jusqu’à 36 heures (Figure 3A,E).
- Lancer l’analyse d’image en créant une nouvelle Définition d’analyse et en activant les canaux Phase, Vert et Rouge (Figure 4A,B).
- Optimiser les paramètres de segmentation du canal rouge, notamment les seuils de surface et les filtres d’exclusion des bords, afin d’isoler les objets tumoraux des débris et des doublets (Figure 4C).
- Pour le canal Rouge (tumeur, CellTrace Far Red), régler le Type de segmentation sur Ajustement de surface avec un seuil de 2,0 RCU ; activer Séparation des bords avec Sensibilité au bord = 0 ; régler Remplissage des trous = 0 µm2 et Ajustement de taille = 0 pixel ; et appliquer un fil tre de surface minimale de 50 µm2 (aucun filtre de surface maximale, d’excentricité ou d’intensité).
- Pour le canal Vert (NucView 488 caspase-3/7), créer la segmentation verte en réglant le Type de segmentation sur Ajustement de surface et un Seuil de 2,0 GCU ; activer Séparation des bords avec Sensibilité au bord = 0 ; régler Remplissage des trous = 0 µm2 et Ajustement de taille = 0 pixel ; et ne pas appliquer de filtres de surface ou d’intensité.
- Définir le signal d’apoptose tumorale comme les objets doublement positifs Vert + Rouge. Ne pas appliquer de filtres supplémentaires de surface ou d’intensité au chevauchement. Valider les critères de chevauchement par rapport aux puits témoins d’apoptose spontanée et de destruction positive, puis appliquer la définition d’analyse uniformément à tous les puits.
- Configurer les métriques d’analyse pour les deux canaux afin de quantifier la proportion d’objets apoptotiques doublement positifs Rouge/Vert ; examiner les superpositions de segmentation pour vérifier une identification précise des objets tumoraux (Figure 4D).
- Sélectionner les temps de balayage et les puits afin de couvrir tous les points temporels expérimentaux (Figure 4E), et confirmer que les analyses terminées sont accessibles pour examen et exportation des données sous forme de tableau ou de graphique (Figure 4F,G).
- Exporter les données d’analyse au niveau des objets et par puits (par point temporel) pour la quantification ultérieure.
Résultats
Les cultures d'organoïdes tumoraux utilisées pour les résultats présentés ici ont été établies et amplifiées au-delà du passage 5, puis stockées dans plus de 6 cryotubes à raison de 1 × 10⁶ cellules par tube, les cultures étant réamplifiées après décongélation pour chaque essai. L'identité épithéliale maligne et l'absence de surcroissance épithéliale normale ou stromale ont été confirmées par séquençage ciblé, qui a démontré la conservation des mutations somatiques présentes dans la tumeur d'origine, ainsi que par inclusion histologique, qui a révélé une morphologie des organoïdes conforme à la pathologie de la tumeur initiale ; toutes les lignées ont été confirmées négatives pour les mycoplasmes avant utilisation. Les cultures présentant une morphologie épithéliale normale ou ne conservant pas les caractéristiques moléculaires de la tumeur d'origine ont été identifiées et exclues, réduisant ainsi au minimum la contamination par des cellules non tumorales dans l'essai.
Tous les résultats présentés (Figure 1, Figure 2, Figure 3, Figure 4 et Figure 5) ont été obtenus à partir d'une seule paire d'organoïdes et de LIT appariés, dérivés d'un patient atteint d'un adénocarcinome pulmonaire. L'échantillon tumoral a été obtenu à partir d'une résection chirurgicale effectuée sans traitement néo-adjuvant préalable, et les organoïdes ont été utilisés au passage 21. Les organoïdes ont été maintenus en culture pendant environ 12 semaines, depuis leur isolement initial jusqu'au test présenté (passage 21). La date de la résection tumorale est considérée comme une information médicale protégée et n'est donc pas indiquée.
Après la ré-expansion, les PDTO sont récupérés, comptés et mis en culture dans des plaques d'imagerie à 96 puits. Les lymphocytes T infiltrant les tumeurs (TIL) sont préparés en parallèle selon un rapport effecteur-cible de 2:1, avec ajout immédiat du substrat NucView 488 de la caspase-3 juste avant la mise en place de la co-culture (Figure 2A). Des images représentatives provenant d'un seul puits à un temps intermédiaire illustrent la sortie attendue en quatre canaux : le contraste de phase confirme la présence des organoïdes et des cellules immunitaires (Figure 2B) ; la fluorescence verte identifie le signal d'apoptose activé par la caspase-3 (Figure 2C) ; la fluorescence rouge marque spécifiquement les organoïdes tumoraux marqués au CellTrace Far Red (Figure 2D) ; et la superposition fusionnée révèle les structures tumorales apoptotiques double-positives rouge/vert, qui constituent le paramètre principal de dosage (Figure 2E). Un faible signal vert spontané à l'intérieur des structures positives au rouge est attendu en l'absence de cytotoxicité médiée par les TIL. Pour la quantification, les organoïdes double-positifs rouge/vert (apoptotiques) sont exprimés en pourcentage d'organoïdes PDTO apoptotiques et tracés en fonction du temps sous forme de moyenne ± erreur type de la moyenne (SEM), les superpositions de segmentation confirmant une identification précise des structures tumorales (Figure 4D).
Dans une expérience représentative testant six petites molécules à 1 µM, le médicament 4 et le médicament 5 montrent une apoptose accrue par rapport au témoin à partir d'environ 24 h (Figure 5A ; ** p < 0,01, *** p < 0,001, **** p < 0,0001) ; comparaison au sein d'une seule expérience représentative. Les diagrammes en violon à l'instant final de 36 h offrent une vue complémentaire de la distribution des réponses entre les réplicats, montrant que le médicament 4 et le médicament 5 provoquent les augmentations les plus importantes de PDTO apoptotiques dans cette expérience représentative, tandis que le médicament 3 présente une réponse de destruction légèrement réduite, compatible avec une activité immunosuppressive possible (Figure 5B).
Afin de confirmer que l'apoptose mesurée reflète une destruction dépendante des lymphocytes infiltrant la tumeur (LIT) plutôt qu'une cytotoxicité directe du médicament ou un signal d'origine cellulaire effectrice, un composé représentatif (Drug 5) a été évalué dans trois conditions parallèles : une co-culture (LIT + organoïde), une culture d'organoïde seul (sans LIT) et une culture de cellules T seules, au cours d'une période de 36 h (Figure 5C).
Le bras de co-culture a montré une accumulation progressive et dépendante du temps de PDTO apoptotiques, atteignant 19,2 ± 1,0 % au bout de 36 h (moyenne ± SEM, n = 6 puits), tandis que le bras organoïde seul (sans TIL) est resté faible tout au long de l'expérience, n'augmentant qu'à 4,0 ± 0,3 % à 36 h (n = 3 puits), soit un signal 4,8 fois plus faible. Le contrôle T-cellules seules est resté au niveau de base pendant toute la durée de l'expérience (0,0 % ; n = 3 puits), ce qui est cohérent avec le fait que seuls les organoïdes tumoraux étaient marqués de manière fluorescente, confirmant ainsi que le signal mesuré ne provient pas des cellules effectrices. Ensemble, ces bras permettent d'isoler la mort apoptotique nette, dépendante des TIL, au-dessus du niveau de base observé avec la tumeur seule. Étant donné que le bras organoïde seul a été mesuré en présence du médicament, il sert également de contrôle tumeur-plus-médicament (sans TIL) : en présence du médicament mais sans TIL, l'apoptose est restée faible (4,0 ± 0,3 % à 36 h), indiquant que l'augmentation de la cytotoxicité observée dans le bras de co-culture apparié ne peut pas être expliquée par une cytotoxicité directe du composé sur les organoïdes. Un bras apparié médicament seul a été généré uniquement pour le médicament 5 ; pour les autres composés, l'apoptose augmentée est donc décrite comme un effet combiné qui ne peut pas encore être attribué spécifiquement à un renforcement immunitaire, et un contrôle médicament seul par composé est identifié comme une étape de validation nécessaire.
Toutes les données soutenant les résultats de cette étude sont disponibles sans restriction. La série d'images enregistrées en temps réel, les fichiers d'exportation au niveau des objets, les fichiers de définition d'analyse Incucyte, les paramètres de segmentation, les métadonnées et les données brutes statistiques sous-jacentes à la Figure 5 ont été déposés dans un référentiel public et sont librement accessibles sous une licence ouverte doi : 10.5281/zenodo.21676769. Les données brutes au niveau des objets, les cartes de plaques, les paramètres de segmentation et le fichier de définition d'analyse utilisés pour générer la Figure 5 sont fournis dans le Fichier supplémentaire 2.
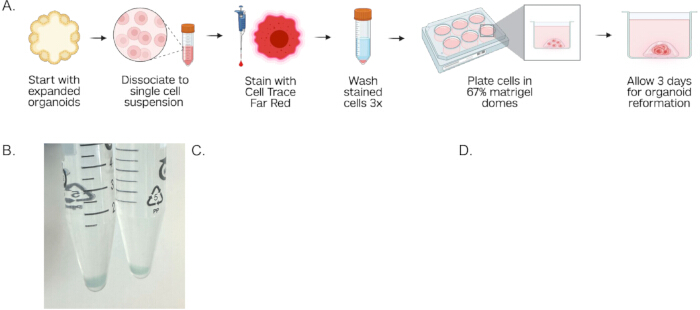
Figure 1 : Marquage fluorescent et reconstitution tridimensionnelle d’organoïdes tumoraux dérivés de patients. (A) Aperçu schématique du protocole de préparation des PDTO : les organoïdes sont dissociés à partir de Matrigel, dissociés en suspension de cellules uniques, marqués avec le colorant CellTrace Far Red, resuspendus dans une matrice de Matrigel, puis ensemencés sous forme de gouttelettes 3D pour une réexpansion de 72 h avant l’essai de co-culture. (B) Photographie représentative de culots cellulaires marqués dans des tubes de 15 mL, montrant une coloration visible indiquant un marquage réussi avec CellTrace Far Red. (C) Image en contraste de phase montrant une gouttelette de Matrigel contenant des organoïdes tumoraux réexpansés après 72 h de culture. (D) Image de superposition en fluorescence montrant des organoïdes tumoraux marqués en rouge (CellTrace Far Red), confirmant une morphologie d’organoïde 3D intacte et un marquage fluorescent uniforme avant la mise en place de l’essai de co-culture. Les images ont été acquises avec un grossissement de 10×. Échelles = 800 µm (C) et 400 µm (D). Abréviation : PDTO = organoïde tumoral dérivé de patient. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
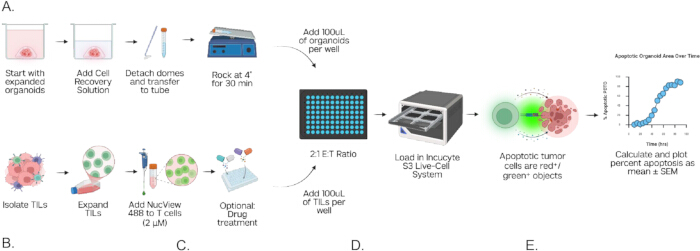
Figure 2. Schéma du test de co-culture et images représentatives d'imagerie de fluorescence de la destruction d'organes tumoraux par les LIT. (A) Schéma du flux de travail complet du test de co-culture illustrant deux voies parallèles de préparation : (voie supérieure) récupération des organoïdes à partir de Matrigel, comptage et ensemencement dans des plaques d'imagerie 96 puits ; (voie inférieure) expansion des LIT, remise en suspension et ajout du substrat de la caspase-3. Les deux voies convergent vers un dispositif de co-culture dans une plaque 96 puits placée dans le système d'imagerie en temps réel pour l'acquisition cinétique et l'analyse automatisée. Images représentatives d'un puits de co-culture à un temps donné : (B) contraste de phase, (C) canal de fluorescence verte montrant le signal de NucView 488 activé par la caspase-3 dans les cellules apoptotiques, (D) canal de fluorescence rouge montrant les organoïdes tumoraux marqués au CellTrace Far Red, et (E) superposition des images de fluorescence mettant en évidence les objets tumoraux apoptotiques doublement positifs rouge/vert. Les images ont été acquises avec un grossissement de 10×. Échelle = 400 µm. Abréviation : LIT = lymphocyte infiltrant la tumeur. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
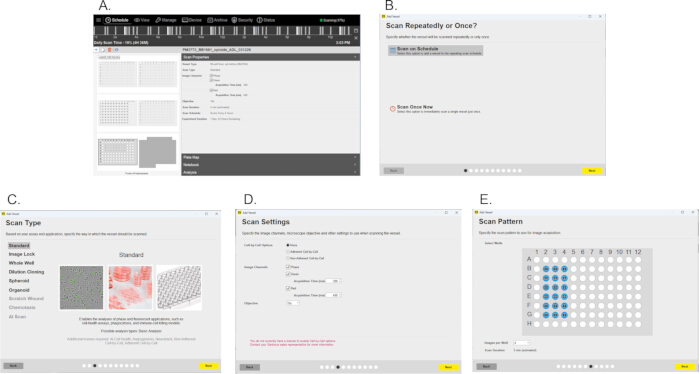
Figure 3. Configuration du balayage de l'instrument et des paramètres d'acquisition pour l'imagerie de cellules vivantes. (A) Tableau de bord de planification de l'instrument affichant un balayage actif avec la carte de la plaque et les propriétés du balayage, incluant le type de récipient, les canaux d'images, l'objectif, la durée du balayage et le calendrier d'acquisition. (B) Fenêtre de dialogue Effectuer plusieurs analyses ou une seule fois ? avec l'option Effectuer l'analyse selon le calendrier sélectionnée pour permettre une imagerie cinétique longitudinale sur toute la durée du test. (C) Panneau de sélection du type de balayage avec le mode Standard choisi, prenant en charge les applications d'analyse en contraste de phase et en fluorescence. (D) Panneau des paramètres de balayage précisant les canaux d'images (Phase, Vert, Rouge), les temps d'acquisition par canal et le choix de l'objectif 10×. (E) Panneau du motif de balayage montrant la sélection des puits pour les puits internes d'une plaque 96 puits configurée pour quatre images par puit avec une durée de balayage estimée. Veuillez cliquer ici pour afficher une version agrandie de cette figure.
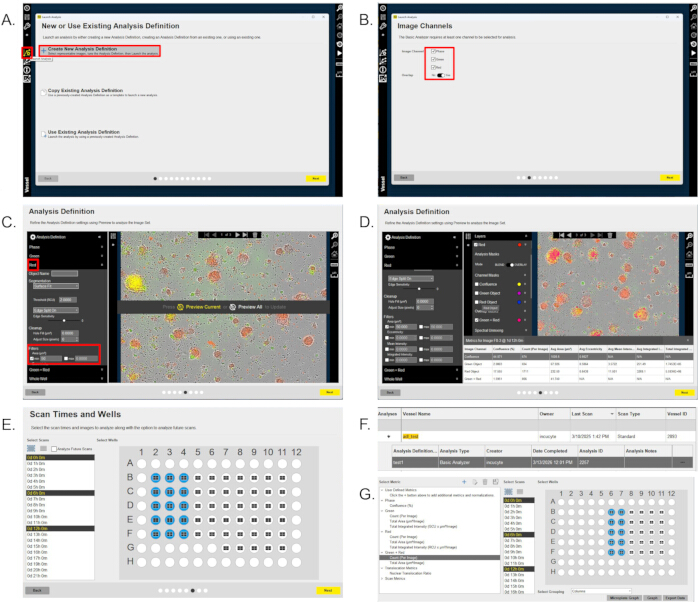
Figure 4. Configuration de l'instrument d'imagerie en temps réel sur cellules vivantes et flux de travail d'analyse d'images à l'aide d'un logiciel intégré. (A) Interface de démarrage de l'analyse montrant la sélection de l'option Créer une nouvelle définition d'analyse pour initier un nouveau pipeline d'analyse. (B) Panneau de sélection des canaux d'image avec les canaux Phase, Vert et Rouge activés pour une acquisition en double fluorescence. (C) Interface de définition de l'analyse affichant les paramètres de segmentation du canal rouge, notamment les seuils d'aire minimum et maximum, l'exclusion des bords et les filtres anti-débris utilisés pour identifier les objets tumoraux. (D) Interface de définition de l'analyse montrant les métriques d'analyse configurées pour les canaux vert et rouge, avec une superposition de segmentation représentative confirmant l'identification précise des structures tumorales apoptotiques doublement positives (rouge/vert). (E) Interface de sélection du temps de balayage et des puits utilisée pour planifier des acquisitions d'images répétées dans les puits internes de la plaque d'imagerie 96 puits. (F) Sélectionner la définition d'analyse terminée sous le fichier image. (G) Vue récapitulative de l'analyse terminée affichant les informations sur le récipient, le type d'analyse, les métriques disponibles et les options d'exportation des données, incluant le graphique microplaque, le graphique et l'exportation sous forme de tableau. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
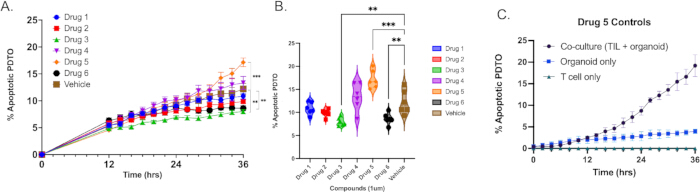
Figure 5. Analyse représentative des effets de molécules de petite taille sur la destruction des organoïdes tumoraux par les LIT. (A) Courbes cinétiques de destruction montrant le pourcentage d’organoïdes tumoraux dérivés de patients (PDTO) en apoptose au cours du temps, comparées entre plusieurs conditions de traitement par de petites molécules et un témoin véhicule, exprimées en moyenne ± erreur standard de la moyenne (ESM). (B) Graphiques en violon illustrant l’analyse ponctuelle à 36 heures, proposant une approche graphique alternative permettant de visualiser la distribution des réponses apoptotiques selon les conditions de traitement, facilitant ainsi une comparaison descriptive entre les co-cultures traitées par médicament et les co-cultures témoins véhicules dans cette expérience représentative. (C) Contrôles de dépendance aux LIT pour un composé représentatif (Médicament 5) : pourcentage de PDTO en apoptose au cours d’un suivi de 36 heures pour les conditions de co-culture (LIT + organoïde), d’organoïde seul (sans LIT) et de lymphocytes T seuls, confirmant que le signal apoptotique dépend des LIT et ne provient pas des cellules effectrices (co-culture, n = 6 puits ; organoïde seul et lymphocytes T seuls, n = 3 puits ; moyenne ± ESM). Abréviations : PDTO = organoïde tumoral dérivé du patient ; LIT = lymphocyte infiltrant la tumeur ; ESM = erreur standard de la moyenne. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Fichier supplémentaire 1 : Préparation des milieux et des tampons. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 2. Données brutes et fichiers d'analyse pour la Figure 5. Ce dossier ZIP contient les données brutes au niveau objet, les cartes des plaques, les paramètres de segmentation et le fichier de définition de l'analyse utilisés pour produire les analyses de criblage de composés et de contrôle du Médicament 5 présentées dans la Figure 5. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Ce protocole décrit une méthode d'imagerie de cellules vivantes basée sur l'image afin d'évaluer les interactions cytotoxiques entre des organoïdes tumoraux dérivés de patients (PDTOs) et des lymphocytes infiltrant les tumeurs appariés (TILs). En intégrant une architecture tumorale tridimensionnelle, des effecteurs immunitaires autologues et des mesures en temps réel de l'activation de la caspase-3, ce système permet une évaluation dynamique de l'apoptose des cellules tumorales dans des conditions physiologiquement pertinentes. Le flux de travail combine des méthodes établies d'expansion des organoïdes et des TILs avec des conditions de co-culture contrôlées et une quantification automatisée basée sur l'image, offrant ainsi une approche fondée sur l'imagerie pour les études fonctionnelles immunitaires. Étant donné que les étapes préalables d'isolement et d'expansion des PDTOs et des TILs sont réalisées conformément à des protocoles précédemment publiés et non décrites intégralement ici, la reproduction complète de ce flux de travail nécessite de consulter ces références sources en complément de ce protocole.
Un atout majeur de cette approche réside dans la préservation de l'hétérogénéité intrinsèque de la tumeur au sein des organoïdes. Contrairement aux systèmes en monocouche bidimensionnels, les organoïdes conservent une structure tridimensionnelle ainsi que les interactions entre cellules tumorales. Lorsqu'ils sont cultivés en co-culture avec des lymphocytes infiltrant la tumeur appariés, cela permet d'évaluer l'infiltration des lymphocytes T, la cytolyse dépendante des contacts, ainsi que les réponses cinétiques dans le temps. L'utilisation d'un substrat fluorescent activé par la caspase-3 permet une mesure directe de l'apoptose, sans avoir à recourir à des indicateurs indirects tels que la perte de confluence ou des tests de viabilité à point final basés sur l'ATP.
Plusieurs paramètres critiques déterminent la réussite de l'expérience. L'intégrité des organoïdes au moment du semis est essentielle ; une sur-digestion lors de la dissociation initiale de la tumeur ou une perturbation mécanique excessive durant la mise en place de la co-culture peut fragmenter les organoïdes, augmentant artificiellement le nombre d'objets rouges et modifiant les calculs d'apoptose. Une distribution homogène de la taille des organoïdes améliore la précision de la segmentation et réduit la variabilité d'une micropuits à l'autre. Il est également essentiel de maintenir des rapports effecteurs-cibles (E:C) précis entre les réplicats, car un comptage inexact des lymphocytes T ou leur agrégation introduit une variabilité dans la cinétique de lyse. Une resuspension douce juste avant le semis permet de minimiser ce problème. Un seul rapport E:C (2:1) a été évalué dans le jeu de données représentatif présenté, ce qui est conforme au paramètre opérationnel standard établi dans le protocole de notre laboratoire. Des rapports E:C plus élevés devraient généralement augmenter la destruction tumorale, selon la littérature établie sur la cytotoxicité des lymphocytes T, et une titration formelle de ce paramètre reste une piste pour la validation ultérieure de cette plateforme. Le choix et la validation des paramètres de segmentation constituent une autre étape cruciale. Les seuils de taille minimale et maximale des objets doivent exclure les débris tout en capturant les structures tumorales intactes ; des seuils trop permissifs surestiment le nombre de tumeurs, tandis que des seuils trop restrictifs sous-estiment la charge tumorale. Les critères de superposition des signaux rouge et vert doivent être validés à l'aide de témoins d'apoptose spontanée et de témoins positifs de lyse, et doivent être appliqués de manière cohérente à tous les micropuits afin d'éviter tout biais dans le calcul du pourcentage d'apoptose.
L'inclusion de contrôles appropriés renforce l'interprétabilité. Les puits contenant uniquement des tumeurs établissent la stabilité de base de la fluorescence rouge, tandis que les contrôles comprenant tumeurs et substrat quantifient l'apoptose spontanée indépendamment de l'activité immunitaire. Les contrôles contenant uniquement des lymphocytes T déterminent le signal de fond de la caspase provenant des lymphocytes en cours de mort. Les contrôles positifs d'apoptose confirment le bon fonctionnement du substrat et valident les seuils de segmentation. Ces contrôles sont particulièrement importants lors de la comparaison de paires indépendantes tumeur-LIT, car les taux d'apoptose de base peuvent varier entre les lignées d'organoïdes.
Cette plateforme basée sur l'imagerie présente plusieurs avantages par rapport aux tests classiques de cytotoxicité, tels que le relargage de chrome ou les mesures de viabilité basées sur l'ATP en point final. L'imagerie en temps réel permet une surveillance continue et non destructive des interactions tumeur-immunité, offrant ainsi une résolution cinétique précise de la destruction médiée par le système immunitaire. Contrairement aux dosages en point final, qui fournissent uniquement une mesure cumulative unique et peuvent masquer des événements cytotoxiques transitoires ou séquentiels, l'imagerie longitudinale distingue les réponses cytotoxiques précoces et rapides des apoptoses retardées ou progressives. Cette résolution temporelle permet d'identifier les phases de latence associées à l'activation ou à l'infiltration des lymphocytes T, les intervalles de destruction maximale, ainsi que les phases de plateau qui pourraient refléter une exhaustion des lymphocytes T ou une résistance des cellules cibles. Des mesures répétées effectuées sur le même puits réduisent la variabilité entre échantillons et éliminent la nécessité d'utiliser des plaques parallèles à plusieurs points temporels. Étant donné que la charge tumorale et la conversion apoptotique sont quantifiées simultanément à chaque intervalle, une normalisation dynamique est possible, améliorant ainsi la précision par rapport aux dosages de lyse globale, incapables de distinguer la mort cellulaire induite par le système immunitaire de la mort cellulaire spontanée. Dans son ensemble, cette approche fournit une évaluation plus riche d'un point de vue physiologique et plus interprétable sur le plan mécanistique de la fonction cytotoxique que les dosages classiques réalisés à un seul point temporel.
Cependant, plusieurs limites doivent être prises en compte. Bien que les organoïdes tumoraux dérivés de patients reproduisent plus fidèlement l'architecture tumorale native que les cultures conventionnelles en deux dimensions, ils ne modélisent pas complètement les composantes stromales, vasculaires ou myéloïdes du microenvironnement tumoral. De plus, l'imagerie à un grossissement de 10× permet un débit suffisant pour une analyse longitudinale, mais peut ne pas permettre de distinguer les interactions au niveau monocellulaire au sein des organoïdes fortement denses. Une imagerie à plus fort grossissement peut améliorer la résolution spatiale, mais réduit le champ de vision et le débit du test. Ce test quantifie spécifiquement la mort apoptotique des cellules tumorales dépendante de la caspase-3. La cytotoxicité médiée par les lymphocytes T qui se produit par des mécanismes indépendants de la caspase, notamment la nécrose ou la nécroptose, n'est pas détectée par ce paramètre de lecture et doit donc être interprétée dans le cadre du test. En outre, la dissociation monocellulaire, l'étiquetage et la ré-expansion sur 72 h pourraient, en principe, sélectionner certaines sous-populations ; toutefois, les structures de 100 à 300 µm qui se reforment au cours de cette période conservent l'architecture tridimensionnelle multicellulaire des organoïdes parentaux, et aucun changement morphologique évident n'a été observé par rapport aux cultures parentales, bien qu'une comparaison formelle de la composition clonale avant et après ré-expansion n'ait pas été réalisée. La présente étude ne comprend pas de référence pharmacologique positive, telle qu'un inhibiteur de point de contrôle immunitaire (par exemple, anti-PD-1) dans une paire organoïde–LIT PD-L1⁺/PD-1⁺, avec l'amélioration attendue de la lyse, permettant ainsi d'étalonner formellement la plage dynamique du test ; l'inclusion d'un tel agent immunostimulant de référence constitue une étape cruciale de validation ultérieure, et les résultats comparatifs des composés rapportés ici doivent être interprétés en conséquence. Un contrôle avec le médicament seul (sans LIT) apparié a été réalisé uniquement pour le médicament 5 dans ces exemples ; l'amélioration relative de la mort cellulaire ne peut donc pas être attribuée aux autres composés, qui ne disposent pas d'un contrôle avec médicament seul spécifique à chaque composé. Une validation orthogonale, sur le même échantillon, de ce paramètre de lecture basé sur l'imagerie par rapport à une mesure indépendante de référence de la mort cellulaire, telle que la coloration par l'Annexine V en cytométrie en flux ou la confirmation monocellulaire en microscopie confocale, n'a pas été réalisée ici et est considérée comme une étape clé à venir afin de confirmer davantage la spécificité du signal double positif rouge/vert17.
Une autre considération est que la fluorescence de CellTrace Far Red est progressivement diluée à chaque cycle de division des cellules tumorales. Par conséquent, la prolifération survenue pendant la période de récupération des organoïdes de 72 h et la fenêtre d’imagerie ultérieure peut réduire l’intensité de fluorescence aux temps plus tardifs, ce qui pourrait diminuer le nombre d’objets tumoraux positifs pour CellTrace détectables et augmenter légèrement le pourcentage d’apoptose calculé en raison d’un dénominateur réduit. Afin de surveiller ce facteur de confusion potentiel, le nombre d’objets positifs pour CellTrace Far Red a été suivi longitudinalement tout au long de la période d’imagerie, et les puits ont été évalués pour détecter d’éventuelles baisses importantes du signal positif en rouge, indépendamment de l’activation de la caspase-3/7 associée à l’apoptose. Aucune perte significative et inexpliquée d’objets positifs pour CellTrace n’a été observée durant la fenêtre d’imagerie, ce qui suggère que la dilution du colorant n’a probablement pas joué un rôle majeur dans les variations observées des mesures d’apoptose. Toutefois, il s’agit d’une limitation inhérente au suivi des cellules tumorales basé sur la dilution de la fluorescence, qu’il convient de prendre en compte lors de l’interprétation des mesures effectuées à des temps tardifs.
La variabilité biologique entre les échantillons dérivés des patients représente à la fois un atout et un défi pour cette plateforme d'analyse. Bien que cette variabilité reflète une hétérogénéité tumorale cliniquement pertinente, un plan expérimental approprié doit tenir compte de la variation biologique lors de la définition de la taille de l'étude et des exigences en matière de réplication. Chaque paire unique tumeur–LIT doit être considérée comme un réplicat biologique indépendant, tandis que les réplicats techniques servent à évaluer la variabilité analytique intra-échantillon. Le jeu de données représentatif présenté dans la Figure 5 correspond à une seule paire organoïde–LIT analysée en triplicat technique ; par conséquent, l'ANOVA à deux facteurs avec mesures répétées présentée décrit la variabilité analytique au sein de cet échantillon individuel et ne doit pas être interprétée comme une évaluation de la variabilité biologique inter-patients. Le nombre de paires organoïde–LIT indépendantes requis pour chaque étude doit être déterminé à l'aide de calculs prospectifs de puissance statistique fondés sur la taille d'effet attendue, la variabilité biologique et les objectifs expérimentaux. Les réplicats techniques doivent être inclus afin de quantifier la précision de l'analyse, mais ils ne doivent pas être considérés comme des substituts aux réplicats biologiques indépendants.
Des modifications futures de ce protocole pourraient intégrer un blocage des points de contrôle immunitaires, une modulation des cytokines, des inhibiteurs de petites molécules ou des perturbations génétiques afin de disséquer les mécanismes régulant la cytotoxicité médiée par les lymphocytes T. L'intégration avec la transcriptomique unicellulaire ou l'imagerie spatiale pourrait approfondir les connaissances mécanistiques. De plus, l'adaptation à des formats à haut débit de 384 puits pourrait permettre des applications de criblage de médicaments. Cette plateforme peut également être facilement adaptée pour évaluer des thérapies par lymphocytes T exprimant un récepteur chimérique d'antigène (CAR-T) à la place des lymphocytes T intra-tumoraux polyclonaux, à condition de confirmer l'expression de l'antigène cible sur les organoïdes dérivés de tumeurs patientes (PDTO) avant la co-culture, et d'inclure des contrôles d'organoïdes négatifs pour l'antigène afin de confirmer la spécificité d'action sur la cible18,19,20.
En résumé, ce protocole fournit une méthode quantitative fondée sur l'analyse d'images pour mesurer en temps réel la cytotoxicité induite par les lymphocytes infiltrant les tumeurs (TIL) contre des organoïdes tumoraux autologues. Une attention minutieuse portée à l'intégrité des organoïdes, à des rapports effecteurs constants, à des seuils de segmentation validés et à des contrôles appropriés garantit une quantification fiable. Ce système est largement applicable aux études d'immunologie tumorale, de modulation des points de contrôle immunitaire, d'optimisation de la thérapie cellulaire adoptive et de profilage immunitaire fonctionnel personnalisé.
Déclarations de divulgation
B.D.H. est cofondateur et consultant pour Faeth Therapeutics. O.E. détient des actions de Volastra Therapeutics et d'Owkin, mais cela n'a aucun lien avec ce projet. Ni Faeth Therapeutics, ni Volastra Therapeutics, ni Owkin n'ont fourni de financement, de matériel, d'équipement, de logiciel, de propriété intellectuelle ou d'apport dans la conception de l'étude pour ce travail. Les autres auteurs déclarent n'avoir aucun intérêt concurrent.
DIVULGATION D'UTILISATION DE L'IA :
Lors de la préparation de ce travail, l'auteur ou les auteurs ont utilisé Claude pour la correction linguistique. Après avoir utilisé cet outil ou service, l'auteur ou les auteurs ont relu et modifié le contenu selon les besoins et assume(nt) l'entière responsabilité du contenu de l'article publié.
Remerciements
Nous remercions chaleureusement l'Institut Englander de médecine de précision de Weill Cornell Medicine pour son soutien généreux et l'accès aux ressources institutionnelles. Ce travail a également été soutenu par le programme MERIT / The Medical Excellence Foundation, Inc. (subvention n° 61500857), attribué à Olivier Elemento et Benjamin D. Hopkins. Le financeur n'a joué aucun rôle dans la conception de l'étude, la collecte des données, l'analyse ou la rédaction du manuscrit. Les lignées productrices HEK293T sécrétant la Noggin et le R-Spondin ont été gracieusement offertes par le laboratoire de Yu Chen (Memorial Sloan Kettering Cancer Center) et ont été générées comme décrit précédemment21.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Tubes coniques de 15 mL | Corning | 430791 | Collecte des cellules et centrifugation |
| Plaques de 6 puits non traitées pour culture de tissus | Greiner Bio-One | 657185 | Ensemencement et expansion d'organoïdes en 3D |
| A-83-01 (inhibiteur de TGF-bêta) | Tocris Bioscience | 2939 | Milieu d'organoïde complet |
| DMEM/F12 avancé | Thermo Fisher Scientific | 12634010 | Composant du milieu |
| Supplément B27 (50X), sans sérum | Thermo Fisher Scientific | 17504044 | Milieu d'organoïde complet |
| Microplaque optique de 96 puits à fond noir, noir, surface TC | Nunc | 165305 | Plaque pour imagerie en temps réel des cellules vivantes dans le cadre du test de destruction |
| Solution de récupération cellulaire | Corning | 354253 | Dissolution à froid de Matrigel tout en préservant la structure tridimensionnelle de l'organoïde |
| Kit de prolifération cellulaire CellTrace Far Red | Thermo Fisher Scientific | C34564 | Marquage fluorescent des cellules tumorales (canal rouge) |
| Enceinte de sécurité de classe II | Thermo Fisher Scientific | 1375 (1300 Series A2, 4 ft) | Manipulation aseptique en conditions BSL-2 |
| Incubateur CO2 (37 °C, 5 % CO2, humidifié) | Thermo Fisher Scientific | 51030400 (Heracell VIOS 160i) | Expansion des organoïdes et incubation en co-culture |
| Compteur cellulaire automatisé Countess 3 | Thermo Fisher Scientific (Invitrogen) | AMQAX2000 | Comptage cellulaire automatisé et évaluation de la viabilité (utilisé avec les lames Countess, C10312) |
| Lames de comptage Countess (ou hématimètre) | Thermo Fisher Scientific | C10312 | Comptage cellulaire automatisé |
| DMSO (diméthylsulfoxyde), stérile | Sigma-Aldrich | D2650 | Réhydratation du colorant CellTrace Far Red |
| Solution tampon saline au phosphate de Dulbecco (PBS), 1X, sans Ca2+/Mg2+ | Corning | 21-040-CVR | Résuspension des cellules pour comptage et marquage au colorant |
| Sérum de veau fœtal (FBS), inactivé par la chaleur | Thermo Fisher Scientific | 16140071 | Composant du milieu |
| Supplément GlutaMAX-I (100X) | Thermo Fisher Scientific | 35050061 | Composant du milieu |
| GraphPad Prism (v10.6.1) | GraphPad Software / Dotmatics | Version 10.6.1 | Analyse statistique (ANOVA à deux facteurs avec mesures répétées) et tracé des graphiques |
| Lignées cellulaires productrices HEK293T (sécrétant la Noggin et le R-Spondine) | Yu Chen Lab, Memorial Sloan Kettering Cancer Center (MSKCC) | Cadeau (voir Gao et al., Cell 2014) | Production de milieu conditionné (section 0.2) ; don aimable du laboratoire Yu Chen (MSKCC) ; générées selon Gao et al., Cell 2014, DOI : 10.1016/j.cell.2014.08.016 |
| HEPES (solution 1 M) | Thermo Fisher Scientific | 15630080 | Composant du milieu |
| FGF-10 recombinant humain | Thermo Fisher Scientific | PHG0204 | Milieu d'organoïde complet |
| FGF basique recombinant humain (FGF-2) | Thermo Fisher Scientific | PHG0261 | Milieu d'organoïde complet |
| Logiciel de base Incucyte (v2024B) | Sartorius | Logiciel intégré v2024B | Planification de l'acquisition d'images et segmentation/analyse automatisée |
| Système d'analyse en temps réel des cellules vivantes Incucyte S3 | Sartorius | 4647 | Appareil d'imagerie des cellules vivantes (37 °C, 5 % CO2) ; acquisition en contraste de phase et en double fluorescence |
| Microscope inversé à contraste de phase/fluorescence | Nikon | Eclipse Ts2-FL | Contrôle qualité des organoïdes et confirmation visuelle de la segmentation |
| Congélateur de laboratoire (−20 °C / −80 °C) | Thermo Fisher Scientific | TSX40086A (TSX Series −86 °C) | Stockage des aliquots de facteurs de croissance et de milieux conditionnés |
| Agitateur rotatif de laboratoire / Plateau oscillant (compatible 4 °C) | Benchmark Scientific | B3D2300 (BenchRocker 3D) | Dissolution de la matrice dans la solution de récupération cellulaire froide (section 2.1) |
| Matrice de membrane basale Matrigel, réduite en facteurs de croissance | Corning | 356231 | Matrice 3D pour l'encapsulation et l'expansion des organoïdes |
| EGF recombinant murin | PeproTech | 315-09 | Milieu d'organoïde complet |
| N-acétylcystéine | Sigma-Aldrich | A9165 | Milieu d'organoïde complet |
| Nicotinamide | Sigma-Aldrich | N0636 | Milieu d'organoïde complet |
| Noggin (milieu conditionné ou recombinant) | Aliquot préparé en laboratoire | — | Milieu d'organoïde complet |
| NRG1 (neuréguline-1 / héréguline) | R&D Systems | 396-HB | Milieu d'organoïde complet |
| Substrat NucView 488 de la caspase-3 (stock à 200 µM) | Biotium | 30029 | Détection en temps réel de l'activation de la caspase-3 (indicateur d'apoptose, canal vert) |
| Solution de pénicilline-streptomycine (100X) | Thermo Fisher Scientific | 15140122 | Composant du milieu |
| PGE2 (prostaglandine E2) | Sigma-Aldrich | P0409 | Milieu d'organoïde complet |
| Primocin | InvivoGen | ant-pm-1 | Milieu d'organoïde complet |
| Centrifugeuse réfrigérée (à godets oscillants, 300 × g, 4 °C) | Eppendorf | 022628187 (Centrifugeuse 5810 R, rotor A-4-62) | Étapes de dissociation et de lavage par centrifugation |
| Milieu RPMI 1640 | Thermo Fisher Scientific | 11875093 | Milieu de base pour la résuspension des lymphocytes T |
| R-Spondine (milieu conditionné ou recombinant) | Aliquot préparé en laboratoire | — | Milieu d'organoïde complet |
| SB202190 (inhibiteur de la p38 MAPK) | Sigma-Aldrich | S7076 | Milieu d'organoïde complet |
| Staurosporine | Sigma-Aldrich | S4400 | Contrôle positif de destruction ; agent pro-apoptotique pour confirmer la fonctionnalité du substrat de caspase |
| Système de filtration stérile sous vide Stericup (0,22 µm) | MilliporeSigma (Merck) | S2GPU05RE | Filtration/production de milieux conditionnés Noggin et R-Spondine (section 0.2) |
| Spatule cellulaire stérile | Corning | 3008 | Perturbation mécanique des dômes de Matrigel |
| Solution de bleu de trypan, 0,4 % | Thermo Fisher Scientific | 15250061 | Évaluation de la viabilité par exclusion du colorant |
| Enzyme TrypLE Express (1X) | Thermo Fisher Scientific | 12604021 | Dissociation enzymatique de Matrigel et des organoïdes |
| Bain-marie (37 °C) | Thermo Fisher Scientific | TSGP05 (Precision GP 05) | Dissociation enzymatique et réchauffement du milieu |
| Y-27632 (inhibiteur de ROCK) | Sigma-Aldrich | Y0503 | Milieu d'organoïde complet |
Références
- Reck M, et al. Pembrolizumab versus chemotherapy for PD-L1-positive non-small-cell lung cancer. N Engl J Med. 2016;375(19):1823-33.
- Larkin J, et al. Overall survival in patients with advanced melanoma who received nivolumab versus investigator’s choice chemotherapy in CheckMate 037: a randomized, controlled, open-label phase III trial. J Clin Oncol. 2018;36(4):383-90.
- Weber J, et al. Adjuvant nivolumab versus ipilimumab in resected stage III or IV melanoma. N Engl J Med. 2017;377(19):1824-35.
- Karimi MA, et al. Measuring cytotoxicity by bioluminescence imaging outperforms the standard chromium-51 release assay. PLoS One. 2014;9(2):e89357.
- Kaja S, Payne AJ, Naumchuk Y, Koulen P. Quantification of lactate dehydrogenase for cell viability testing using cell lines and primary cultured astrocytes. Curr Protoc Toxicol. 2017;72:2.26.1-2.26.10.
- Crouch SPM, Kozlowski R, Slater KJ, Fletcher J. The use of ATP bioluminescence as a measure of cell proliferation and cytotoxicity. J Immunol Methods. 1993;160(1):81-8.
- Pauli C, et al. Personalized in vitro and in vivo cancer models to guide precision medicine. Cancer Discov. 2017;7(5):462-77.
- Lee SH, et al. Tumor evolution and drug response in patient-derived organoid models of bladder cancer. Cell. 2018;173(2):515-28.e17.
- Dijkstra KK, et al. Challenges in establishing pure lung cancer organoids limit their utility for personalized medicine. Cell Rep. 2020;31(5):107588.
- Veninga V, Voest EE. Tumor organoids: opportunities and challenges to guide precision medicine. Cancer Cell. 2021;39(9):1190-201.
- Wang HM, et al. Using patient-derived organoids to predict locally advanced or metastatic lung cancer tumor response: a real-world study. Cell Rep Med. 2023;4(2):100911.
- Betge J, et al. The drug-induced phenotypic landscape of colorectal cancer organoids. Nat Commun. 2022;13(1):3135.
- Dijkstra KK, et al. Generation of tumor-reactive T cells by co-culture of peripheral blood lymphocytes and tumor organoids. Cell. 2018;174(6):1586-98.e12.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Votanopoulos KI, et al. Model of patient-specific immune-enhanced organoids for immunotherapy screening: feasibility study. Ann Surg Oncol. 2020;27(6):1956-67.
- Harter MF, et al. Analysis of off-tumour toxicities of T-cell-engaging bispecific antibodies via donor-matched intestinal organoids and tumouroids. Nat Biomed Eng. 2024;8(4):345-60.
- Gelles JD, Chipuk JE. Robust high-throughput kinetic analysis of apoptosis with real-time high-content live-cell imaging. Cell Death Dis. 2016;7(12):e2493.
- Schnalzger TE, et al. 3D model for CAR-mediated cytotoxicity using patient-derived colorectal cancer organoids. EMBO J. 2019;38(12):e100928.
- Ehlen L, et al. Lung tumouroids as a testing platform for precision CAR T cell therapy. Nat Biomed Eng. 2026;10:815-31.
- Logun M, et al. Patient-derived glioblastoma organoids as real-time avatars for assessing responses to clinical CAR-T cell therapy. Cell Stem Cell. 2025;32(2):181-90.e4.
- Gao D, et al. Organoid cultures derived from patients with advanced prostate cancer. Cell. 2014;159(1):176-87.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible