Ce protocole démontre la reconstitution médiée par détergent d’une protéine membranaire, la cytochrome bo3 ubiquinol oxydase, en grandes vésicules unilamellaires composées de PDMS-g-PEO et leur conversion en vésicules géantes par fusion-électroformation. Les compartiments polymères fonctionnels ainsi obtenus conviennent aux études biochimiques et biophysiques avancées.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Préparation de vésicules polymères fonctionnalisées protéine-membrane et hybrides polymère/lipide grandes et géantes unilamellaires
Dans cet article
Résumé
Résumé
Les vésicules formées à partir de copolymères amphiphiles, seules ou mélangées avec des phospholipides, offrent une stabilité mécanique et chimique supérieure à celle des vésicules lipidiques conventionnelles. Cela en fait un châssis attractif, pouvant être développé et étendu pour permettre des applications spécifiques, telles que l’administration de médicaments, la biodétection diagnostique, la construction de cellules artificielles et les micro- et nanoréacteurs bioinspirés. En particulier, la fonctionnalisation par incorporation de protéines membranaires est essentielle pour de nombreuses applications. Ici, nous présentons un protocole pour préparer des vésicules unilamelaires (LUVs) fonctionnalisées par protéine membranaire à partir du copolymère greffé PDMS-g-PEO via une reconstitution médiée par un détergent. De plus, nous décrivons comment ces grandes vésicules peuvent être converties en vésicules unilamellaires géantes (GUVs) en utilisant une approche fusion-électroformation. Le protocole couvre le marquage par fluorescence des protéines membranaires, la préparation de LUVs polymères et hybrides, la reconstitution des protéines membranaires, l’analyse de la distribution de taille via diffusion dynamique de la lumière (DLS), l’évaluation de l’activité protéique via des mesures de consommation d’oxygène, la préparation de GUV fonctionnalisés protéiquement, ainsi que l’analyse de l’insertion protéique et de l’activité de pompage de protons dans les GUV via microscopie confocale. Des résultats représentatifs démontrent la formation de protéo-LUV monodispersés avec un indice de polydispersion (PDI) inférieur à 0,2, et la génération réussie de protéo-GUV allant de 5 à 35 μm de diamètre. L’activité des protéines est confirmée par des mesures de consommation d’oxygène dans les LUV polymères (18,2 nmol/min/mL) et les LUV hybrides (26,9 nmol/min/mL). L’insertion des protéines dans les GUV est quantifiée via l’intensité de fluorescence, donnant 20,6 ± 3,7 u. pour les GUV polymères et 26,2 ± 5,0 u.a. pour les GUV hybrides. L’activité de pompage de protons dans les GUV, surveillée via un colorant encapsulé sensible au pH, est cohérente avec la fonctionnalité des protéines, le pompage de protons entrant étant prédominant. La douceur mécanique du copolymère et son épaisseur lipidique de la bicouche (~5,3 nm) favorisent une insertion efficace des protéines et la préservation de leur fonctionnalité.
Introduction
Les copolymères à blocs amphiphiles peuvent s’auto-assembler en solution aqueuse en membranes, qui se courbent spontanément et se referment sur elles-mêmes pour former des compartiments sphériques enfermés par une membrane, appelés polymésomes (vésicules polymères). Comparés aux membranes lipidiques, les compartiments polymères offrent une plus grande polyvalence chimique ainsi qu’une stabilitéchimique 1 et mécanique 2 accrues, ce qui les rend très attractifs pour des applications telles que l’administration de médicaments, les nano- et micro-réacteurs, ainsi que la construction de cellules artificielles durables. Notre groupe et d’autres ont fonctionnalisé des membranes polymères en insérant des protéines membranaires pour créer des organites artificiels etdes cellules 1,3,4,5,6,7,8,9,10,11,12,13,14,15 . Les polymères contenant un noyau hydrophobe poly(diméthylsiloxane) (PDMS) sont particulièrement adaptés à l’incorporation de protéines membranaires en raison de la grande flexibilité de la chaîne et de la possibilité d’ajuster l’épaisseur hydrophobe de la membrane pour mieux correspondre au domainetransmembranaire 5 de la protéine. Alors que notre laboratoire s’est principalement concentré sur le copolymère greffe poly(diméthylsiloxane)-greffe-poly(oxyde d’éthylène) (PDMS-g-PEO), qui forme des membranes très dynamiques 4,16,17 plus souples que les bicouches lipidiques conventionnelles et présentant une épaisseur d’environ 5,3nm 1, d’autres groupes ont utilisé avec succès des copolymères triblocs à base de PDMS tels que PMOXA-b-PDMS-b-PMOXA5,6,7,8,9,10,11 et PEtOz-b-PDMS-b-PEtOz12 pour la reconstitution des protéines membranaires. Même des copolymères diblocs relativement rigides comme PBD-b-PEO, en particulier dans des systèmes hybrides mélangés à lipides, ont été utilisés pour une incorporation réussiede protéines 13. Ces exemples mettent en avant la polyvalence des membranes polymères en tant que plateformes de reconstitution, qui peuvent également offrir une meilleure stabilité chimique1 et une durée de vie fonctionnelleprolongée 14 pour les protéines membranaires incorporées. Bien que les membranes hybrides polymère/lipidique ne correspondent pas toujours à la stabilité chimique des systèmes purspolymères, elles offrent un compromis attrayant en combinant la robustesse mécanique des polymères avec la pertinence biologique des lipides. Cela aboutit à un environnement membranaire qui imite davantage les membranes biologiques natives tout en préservant les avantages clés des matériaux synthétiques. De telles architectures hybrides peuvent offrir des avantages supplémentaires, notamment une perméabilité réduite aux protons résultant du réarrangement à l’échellenanométrique 1 et la formation de domaines au sein de la membrane15.
Plusieurs techniques existent pour reconstituer les protéines membranaires en vésicules nanométriques (LUV), notamment la reconstitution médiée par des solvants organiques (par exemple, l’évaporation en phase inverse, la réhydratation de films lipidiques), les approches mécaniques (par exemple, sonication, presse française, congélation-dégel), et la reconstitution médiée par le détergent (via retrait, dilution ou incorporation directe du détergent)18, ainsi que des stratégies plus récentes telles que le transfert direct à partir de nanodisques de copolymères styrène-maléique19. Alors que les porines ont été incorporées avec succès dans les LUV polymères par insertion directe, par exemple en ajoutant la protéine au film polymère lors de laréhydratation 8. Cette approche aboutit généralement à une faible efficacité d’insertion pour les protéines membranaires plus grandes ou plus complexes et conduit souvent à une orientation aléatoire des protéines. Par conséquent, la reconstitution médiée par la lessive, qui consiste à ajouter un détergent contrôlé puis à l’éliminer, reste la méthode la plus utilisée. C’est également la stratégie privilégiée pour incorporer des protéines membranaires plus grandes dans les LUV à base de polymères, en particulier pour les protéines asymétriques où une orientation contrôlée est cruciale pour le fonctionnement. Dans cette approche, les membranes des vésicules sont d’abord saturées du détergent de choix (la concentration saturante du détergent est notée Rsaturé), partiellement solubilisées (coexistence des vésicules et des micelles), ou entièrement solubilisées, c’est-à-dire décomposées en micelles (la concentration du détergent est notée Rsol). Ce traitement initial par membrane est suivi d’une addition de protéines, d’une incubation et d’un retrait du détergent18. Cette dernière option peut être réalisée par dialyse, chromatographie d’exclusion de taille ou adsorption sur des billes de polystyrène hydrophobes (par exemple, des bio-billes). Le choix du détergent, sa concentration et la méthode d’élimination sont optimisés pour chaque type de membrane et protéine afin de maximiser l’efficacité d’incorporation et de contrôler l’orientationdes protéines 20.
Bien que les LUV soient bien adaptés à la mesure de l’activité en masse, les études à vésicule unique et les analyses basées sur la microscopie optique nécessitent la reconstitution des protéines membranaires en vésicules unilamellaires géantes (GUV). Cinq approches principales sont utilisées pour l’incorporation des protéines dans les GUV : coformation en présence de protéine et solvantorganique 21, co-formation en présence d’un détergent22, insertion dans les GUV préformés via dilutionde détergent 23, insertion par fusion membranaire avec les protéo-LUV16,24, et fusion-électroformation25. Bien que ces approches aient été appliquées avec succès aux GV lipidiques, leur transfert vers des GUV polymères ou hybrides polymère/lipides est souvent difficile. En particulier, les méthodes de coformation et de dilution par détergent entraînent fréquemment de faibles efficacités d’insertion dans les membranes polymères ou sont incompatibles avec certaines compositionspolymères 15. Les stratégies basées surla fusion 4,16,24,26,27 qui reposent sur des agents fusogéniques supplémentaires peuvent également poser problème, car les lipides/polymères cationiques synthétiques ou les peptides fusogéniques peuvent compromettre la stabilité des protéines membranaires, modifier les propriétés membranaires ou réduire l’efficacité d’incorporation de la protéine cible. La fusion électroformation surmonte nombre de ces limitations et s’est avérée être une méthode robuste et efficace pour incorporer des protéines membranaires dans les GUV polymères et polymères/lipides 1,5,15. Cette approche permet l’incorporation contrôlée des protéines tout en préservant l’intégrité des membranes et la fonctionnalité des protéines, ce qui la rend particulièrement adaptée à la génération de polymères GUV fonctionnalisés par les protéines.
Reconstituer les pompes de protons en vésicules polymères est essentiel pour construire des cellules artificielles durables, car cela permet la génération de gradients de protons transmembranaires — la monnaie énergétique fondamentale des systèmes vivants. En recréant la conversion d’énergie chimiosmotique dans un environnement à membrane minimalecontrôlée 28, ces vésicules peuvent stimuler la synthèse de l’ATP, le transport actif et les réactions métaboliques, établissant ainsi la base énergétique nécessaire à une fonctionnalité autonome et vivante. Une pompe à protons représentative utilisée dans de tels systèmes est la cytochrome bo3 oxydase d’E. coli, une enzyme respiratoire terminale qui couple la réduction d’oxygène à la translocation de protons à travers la membrane. Parce que le transfert d’électrons et le pompage de protons sont étroitement couplés, leur activité dans les vésicules synthétiques peut être surveillée quantitativement soit par la consommationd’oxygène 1,20, soit en suivant la formation du gradient deprotons 1.
Dans ce protocole, nous présentons un flux de travail détaillé pour la préparation des LUV à base de PDMS-g-PEO, incluant les membranes polymères pures et hybrides polymère/lipides, leur fonctionnalisation avec les protéines membranaires, l’échelle en GUVs, ainsi que les mesures d’activité de la pompe à protons reconstituée cytochrome bo3 oxydase par des tests de consommation en vrac d’oxygène et des mesures de pompage de protons à vésicule simple.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
REMARQUE : Tous les déchets chimiques dangereux générés dans le cadre de ce protocole doivent être éliminés conformément aux réglementations institutionnelles et locales.
1. Préparation pour Bio-Beads SM-2
REMARQUE : Les bio-perles SM-2 sont pré-lavées avec du méthanol pour éliminer les conservateurs et les contaminants organiques avant l’adsorption du détergent.
- Placez du papier filtre dans un entonnoir en verre placé au-dessus d’un bécher ou d’une fiole en verre propre.
- Ajoutez au moins 600 mg de Bio-Beads SM-2 à l’entonnoir (suffisant pour 3 répétitions de reconstitution pour les LUV hybrides et polymères).
REMARQUE : Un minimum de 90 mg de Bio-Beads SM-2 est requis par reconstitution, comme spécifié à l’étape 4.4.1. Une plus grande quantité peut être préparée si d’autres reconstitutions sont prévues. - Lavez les billes trois fois avec du méthanol pur, en utilisant un volume suffisant pour les immerger complètement à chaque fois.
ATTENTION : Effectuez toutes les étapes de manipulation du méthanol dans une hotte chimique. - Lavez immédiatement les billes trois fois avec de l’eau Milli-Q pour éliminer les résidus de méthanol.
REMARQUE : Ne laissez pas les billes s’assécher pendant la procédure de lavage. Lors du retrait des solutions de lavage, assurez-vous que les billes restent humides et ne deviennent pas complètement sèches. - Transférez les billes lavées dans un récipient de stockage approprié (par exemple, un tube centrifuge stérile en polypropylène de 50 mL ou une bouteille en verre avec un bouchon hermétiquement fermé), ajoutez de l’eau Milli-Q jusqu’à ce que les billes soient complètement immergées, et conservez à 4 °C pendant jusqu’à 3 mois.
2. Marquage par fluorescence des protéines membranaires
- Dilution des protéines
- Dissoudre la cytochromebo3 oxydase à 2,2 mg/mL dans un tampon HEPES de 20 mM contenant 0,05 % de n-dodécyle β-D-maltoside (DDM) (p/v), pH 8,3. Ce pH garantit une fraction suffisante d’amines primaires non protonées (réactives) pour un marquage efficace.
REMARQUE : Pour un marquage optimal avec les colorants ATTO N-hydroxysuccinimidyl (NHS), maintenez le pH tampon entre 8,3 et 8,5. Pour les autres colorants, suivez les instructions du fabricant concernant la conjugaison des protéines, y compris les conditions d’étiquetage recommandées.
- Dissoudre la cytochromebo3 oxydase à 2,2 mg/mL dans un tampon HEPES de 20 mM contenant 0,05 % de n-dodécyle β-D-maltoside (DDM) (p/v), pH 8,3. Ce pH garantit une fraction suffisante d’amines primaires non protonées (réactives) pour un marquage efficace.
- Ajout de colorant
- Ajoutez un excès huit molaires d’ester N-hydroxysuccinimidyl (NHS) réactif à l’amine, dissous à 2 mg/mL dans du DMSO anhydre, à la solution protéique.
REMARQUE : Pour les autres colorants, suivez les instructions du fabricant pour la conjugaison des protéines, y compris l’excès molaire recommandé entre colorant et protéine. - Mélangez doucement en tapotant trois fois le tube de la microcentrifugeuse pour assurer une distribution homogène du colorant.
- Ajoutez un excès huit molaires d’ester N-hydroxysuccinimidyl (NHS) réactif à l’amine, dissous à 2 mg/mL dans du DMSO anhydre, à la solution protéique.
- Incubation
- Incubez le mélange de réaction à température ambiante (20–25 °C) pendant 1,5 h sous une agitation douce (250 tr/min) dans un thermomélangeur, dans l’obscurité pour éviter le photoblanchiment.
- Élimination du colorant non lié
- Équilibrer la colonne Superdex 200 10/300 GL (CV : 23,562 mL) avec au moins 2 volumes de colonnes (environ 48 mL) de tampon d’élution protéique membranaire (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05 % DDM (p/v)) à un débit de 0,3 mL/min en utilisant un système de purification ÄKTA.
REMARQUE : Pour l’élimination de l’excès de colorant fluorescent, des colonnes de filtration en gel plus courtes (10 à 20 cm de longueur de lit) sont généralement suffisantes, en particulier pour les colorants moins hydrophiles. Le fabricant de colorants recommande de désaler avec une matrice Sephadex G-25. Une colonne Superdex 200 10/300 GL a été utilisée dans cette étude en raison de la disponibilité de l’instrument. - Chargez jusqu’à 500 μL de la protéine marquée à l’aide d’une boucle capillaire de 1 mL et éluvez avec le même tampon à 0,3 mL/min.
- Surveillez l’élution en mesurant l’absorption à 280 nm pour les protéines et 643 nm pour le colorant ATTO 643.
- Collectez des fractions de 0,5 mL sur 1,5 volume de colonne. Identifiez les fractions contenant à la fois des protéines et des colorants. Utilisez directement si la concentration est suffisante, ou concentrez en utilisant des filtres centrifuges Amicon. Pour la concentration en utilisant des filtres Amicon, utilisez un filtre centrifuge avec une limite moléculaire de 30 kDa et centrifugez à 14 000 × g pendant 30 minutes à 4 °C.
- Équilibrer la colonne Superdex 200 10/300 GL (CV : 23,562 mL) avec au moins 2 volumes de colonnes (environ 48 mL) de tampon d’élution protéique membranaire (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05 % DDM (p/v)) à un débit de 0,3 mL/min en utilisant un système de purification ÄKTA.
- Détermination de la concentration en protéines et du degré de marquage (DOL)
- Mesurez les spectres d’absorption du conjugué purifié.
- Calculez la concentration en protéines et le nombre moyen de molécules de colorant par enzyme en utilisant :
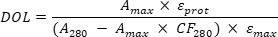
où Amax représente l’absorption du conjugué au maximum d’absorption du colorant (λabs ; ATTO 643, λ = 643 nm), A280 est l’absorbance à 280 nm (maximum d’absorption des protéines), εprot est le coefficient d’extinction molaire de la cytochrome bo3 oxydase dénaturée (184 720 M⁻1cm⁻1), εcolorant est le coefficient d’extinction molaire du colorant (150 000 M⁻1cm⁻1), et CF280 est le facteur de correction pour l’absorbance ATTO 643 à 280 nm (0,04).
3. Préparation de grandes vésicules unilamellaires (LUVs)
- Préparation d’un film polymère fin ou polymère/lipide
- Utilisez des pipettes à déplacement positif avec des embouts résistants aux solvants ou des seringues en verre étanche au gaz pour transférer des solutions de polymères, lipides et colorants fluorescents dissous dans du chloroforme :méthanol (2:1, v/v) dans un flacon en verre propre selon les compositions listées au Tableau 1.
ATTENTION : Effectuez toute la manipulation des solvants sous une hotte à fumée en portant des gants de protection et des lunettes de sécurité. - Mélangez soigneusement la solution en faisant un vortex doux tout en tenant le flacon droit pour assurer l’homogénéité.
ATTENTION : Ajustez soigneusement la vitesse du vortex pour éviter que le liquide ne s’éclabousse ou ne s’éclabousse de la fiole sur vos mains. - Évaporez les solvants organiques sous un doux jet d’azote dans la hotte pendant environ 1 heure, jusqu’à ce qu’un film uniforme et mince se forme sur la paroi du flacon (Figure 1).
REMARQUE : Ajustez le débit d’azote pour que le liquide se déplace doucement sans éclaboussures ; Un débit trop élevé peut provoquer une formation irrégulière du film. Après 5 à 10 minutes, le débit peut être légèrement augmenté pour assurer un séchage complet et une étalage uniforme du mélange de vésicules le long du fond du flacon.
- Utilisez des pipettes à déplacement positif avec des embouts résistants aux solvants ou des seringues en verre étanche au gaz pour transférer des solutions de polymères, lipides et colorants fluorescents dissous dans du chloroforme :méthanol (2:1, v/v) dans un flacon en verre propre selon les compositions listées au Tableau 1.
- Réhydratation du film
- Réhydratez le film séché avec 1 mL de tampon de réhydratation (1 mM Tris-HCl, pH 7,5, 200 mM de saccharose) pour obtenir une concentration finale d’amphiphiles de 5 mg/mL (correspondant à 1,67 mM pour les polymésomes et 2,14 mM pour les vésicules hybrides). Si des polymésomes sont utilisés pour la reconstitution, compléter le tampon de réhydratation avec du cholate de sodium à 0,1 %.
ATTENTION : Le cholate de sodium est un irritant léger. Évitez le contact cutané prolongé et l’inhalation de poudre. Manipulez selon la fiche de données de sécurité (SDS) du fabricant. - Vortex vigoureusement jusqu’à ce que le film soit complètement détaché et suspendu, formant des vésicules multilamellaires (MLV).
- Réhydratez le film séché avec 1 mL de tampon de réhydratation (1 mM Tris-HCl, pH 7,5, 200 mM de saccharose) pour obtenir une concentration finale d’amphiphiles de 5 mg/mL (correspondant à 1,67 mM pour les polymésomes et 2,14 mM pour les vésicules hybrides). Si des polymésomes sont utilisés pour la reconstitution, compléter le tampon de réhydratation avec du cholate de sodium à 0,1 %.
- Cycles de gel-dégel (vésicules hybrides uniquement)
- Soumettez les suspensions hybrides MLV à cinq cycles de congélation-dégel comme suit : congeler les échantillons dans de l’azote liquide pendant 1 minute, les décongeler dans un bain-marie à 35 °C jusqu’à ce qu’ils soient complètement fondus, puis faire un vortex à 2500–3000 tr/min pendant 30 secondes à l’aide d’un vibrateur tubulaire. Répétez cette procédure pendant un total de cinq cycles.
REMARQUE : Sauter cette étape pour les polymésomes purs.
ATTENTION : L’azote liquide (−196 °C) peut provoquer de graves brûlures cryogéniques. Manipulez dans un espace bien ventilé en portant des équipements de protection appropriés (gants cryogéniques, lunettes de sécurité et blouse de laboratoire). Évitez le contact avec la peau et les yeux.
- Soumettez les suspensions hybrides MLV à cinq cycles de congélation-dégel comme suit : congeler les échantillons dans de l’azote liquide pendant 1 minute, les décongeler dans un bain-marie à 35 °C jusqu’à ce qu’ils soient complètement fondus, puis faire un vortex à 2500–3000 tr/min pendant 30 secondes à l’aide d’un vibrateur tubulaire. Répétez cette procédure pendant un total de cinq cycles.
- Extrusion
- Transférez la suspension vésiculaire sur un mini-extrudeur équipé d’une membrane en polycarbonate de 100 nm de pores.
- Extrusez la suspension 21 fois pour obtenir des LUV homogènes en taille.
REMARQUE : Assurez-vous que la dernière étape d’extrusion laisse la suspension LUV dans la seringue, en opposition à la seringue de chargement initiale. Cela minimise la contamination de l’échantillon final par des vésicules plus grandes ou du matériel résiduel qui n’a peut-être pas complètement traversé la membrane.
- Stockage
- Conservez la suspension LUV à 4 °C et utilisez-la dans la semaine pour maintenir la répartition de la taille des vésicules et prévenir l’agrégation ou la croissance microbienne dans le tampon contenant du saccharose.
- Avant utilisation, homogénéisez doucement la suspension LUV par vortex.
4. Reconstitution de la protéine membranaire en LUV
- Prétraitement des vésicules avec un détergent
- Transférez 200 μL de LUV dans un tube microcentrifuge de 2 mL (Figure 1). Si vous utilisez des LUV hybrides, ajoutez 1 μL de cholate de sodium à 20 % (p/v) pour obtenir une concentration finale de détergent de 0,1 % (p/v). Si vous utilisez des LUV polymères, aucun détergent supplémentaire n’est nécessaire car le cholate de sodium est déjà présent.
REMARQUE : Préparez le détergent dans le même tampon utilisé pour les expériences afin d’assurer la compatibilité avec les vésicules. - Mélangez doucement en tapotant légèrement le tube de la microcentrifugeuse trois fois. Évitez l’agitation vigoureuse ou le vortex, qui peut créer de la mousse et introduire des bulles d’air.
- Transférez 200 μL de LUV dans un tube microcentrifuge de 2 mL (Figure 1). Si vous utilisez des LUV hybrides, ajoutez 1 μL de cholate de sodium à 20 % (p/v) pour obtenir une concentration finale de détergent de 0,1 % (p/v). Si vous utilisez des LUV polymères, aucun détergent supplémentaire n’est nécessaire car le cholate de sodium est déjà présent.
- Introduction des protéines dans les vésicules traitées au détergent
- Ajouter la cytochrome bo3 oxydase (pour les mesures d’activité) ou le cytochrome bo3 oxydase–ATTO 643 (pour l’imagerie fluorescente) aux vésicules déstabilisées par le détergent afin d’atteindre les concentrations protéiques finales suivantes : pour les polymésomes, 0,556 μM pour les expériences LUV et 1,112 μM pour les expériences GUV ; pour les vésicules hybrides, 0,714 μM pour les expériences LUV et 1,428 μM pour les expériences GUV.
REMARQUE : Ces concentrations correspondent à un rapport molaire protéine/polymère de 1:3 000 pour les LUV et 1:1 500 pour les GUV. - Ajoutez la protéine lentement tout en mélangeant doucement, dans le but de la répartir uniformément dans la solution et d’éviter une surconcentration locale.
REMARQUE : Le volume de protéine ajoutée peut varier entre les fractions en raison des différences de concentration dans le stock de protéines.
- Ajouter la cytochrome bo3 oxydase (pour les mesures d’activité) ou le cytochrome bo3 oxydase–ATTO 643 (pour l’imagerie fluorescente) aux vésicules déstabilisées par le détergent afin d’atteindre les concentrations protéiques finales suivantes : pour les polymésomes, 0,556 μM pour les expériences LUV et 1,112 μM pour les expériences GUV ; pour les vésicules hybrides, 0,714 μM pour les expériences LUV et 1,428 μM pour les expériences GUV.
- Assemblage de complexes protéine–détergent–polymère
- Incubez le mélange à 4 °C pendant 30 minutes avec une légère agitation (400 tr/min) dans un thermomixeur pour permettre la formation d’assemblages mixtes protéine–détergent–polymère avant l’élimination du détergent.
- Élimination des détergents
- Retirez le détergent par ajout séquentiel de Bio-Perles SM-2 (Bio-Rad). Retirez 30 mg de bio-perles de la solution de stockage, en veillant à ce qu’elles restent humides (humides mais sans excès de liquide). Ajoutez les billes à l’échantillon et incubez pendant 30 minutes à 4 °C avec une légère agitation à 600 tr/min dans un thermomixeur. Répétez cette étape deux fois supplémentaires, pour un total de 90 mg de bio-billes et un temps d’incubation total de 1,5 h.
REMARQUE : N’utilisez que des bio-perles entièrement hydratées. Ne transférez pas de billes sèches, de billes adhérant aux parois du tube d’origine Bio-Beads, ni de billes flottant à la surface. Si les billes adhèrent à la paroi du tube de réaction de reconstitution au-dessus du niveau liquide après l’addition, centrifugez brièvement le tube (par exemple, 3 à 5 s dans une minicentrifugeuse de paillard) pour recueillir les billes au fond avant l’incubation. - Pelletez les bio-perles par centrifugation à 2 000 × g pendant 2 minutes à l’aide d’une mini-centrifugeuse de paillette. Collectez soigneusement le surnageant sans déranger la boule de billes.
REMARQUE : En alternative à la centrifugation, laissez les billes se déposer par gravité pendant environ 5 minutes, puis retirez soigneusement le surnageant.
- Retirez le détergent par ajout séquentiel de Bio-Perles SM-2 (Bio-Rad). Retirez 30 mg de bio-perles de la solution de stockage, en veillant à ce qu’elles restent humides (humides mais sans excès de liquide). Ajoutez les billes à l’échantillon et incubez pendant 30 minutes à 4 °C avec une légère agitation à 600 tr/min dans un thermomixeur. Répétez cette étape deux fois supplémentaires, pour un total de 90 mg de bio-billes et un temps d’incubation total de 1,5 h.
- Stockage
- Conservez les bo-3-LUV reconstitués à 4 °C et utilisez-les le jour même pour mesurer l’activité des protéines.
5. Taille et dispersion des LUV par diffusion dynamique de la lumière (DLS)
- Chargement des LUV pour les mesures DLS
- Transférez 45 μL de suspension LUV ou protéo-LUV non dilué dans une cuvette en quartz propre. Assurez-vous que la cuvette est exempte de poussière, d’empreintes digitales ou d’autres résidus afin de minimiser les artefacts de diffusion de la lumière.
REMARQUE : Évitez d’introduire des bulles d’air, car elles peuvent interférer avec les mesures du DLS. Pour éviter les bulles, pipettez lentement l’échantillon le long de la paroi de la cuvette et ne jetez pas la dernière goutte de force. Si de petites bulles se forment, laissez-les monter et dissiper avant la mesure.
- Transférez 45 μL de suspension LUV ou protéo-LUV non dilué dans une cuvette en quartz propre. Assurez-vous que la cuvette est exempte de poussière, d’empreintes digitales ou d’autres résidus afin de minimiser les artefacts de diffusion de la lumière.
- Détermination de la taille et de la dispersion des LUV par DLS
- Mesurez le diamètre hydrodynamique et l’indice de polydispersion (PDI) à l’aide d’un instrument DLS équipé d’un laser hélium-néon de 633 nm et d’une détection de rétrodiffusion à un angle fixe de 173°.
- Effectuez au moins trois mesures indépendantes par échantillon pour garantir la reproductibilité.
- Analysez les données à l’aide du modèle généraliste (distribution normale) pour obtenir la taille moyenne et le PDI.
6. Analyse de la consommation d’oxygène des LUV
- Configuration de la température
- Réglez la chambre de mesure d’un système d’électrodes à oxygène de type Clark à 22 °C et laissez le système s’équilibrer.
- Ajout de tampon
- Ajouter 1 mM de Tris-HCl (pH 7,5), 200 mM de tampon de saccharose dans la chambre de mesure pour un volume total de 1 000 μL. Ajuster le volume tampon selon le type d’échantillon : 942,9 μL pour les polymères bo3-LUV et 953,7 μL pour les hybrides bo3-LUV.
REMARQUE : Le volume restant sera occupé par les LUV et le mélange DTT/Q₁ pour atteindre le volume de mesure final.
- Ajouter 1 mM de Tris-HCl (pH 7,5), 200 mM de tampon de saccharose dans la chambre de mesure pour un volume total de 1 000 μL. Ajuster le volume tampon selon le type d’échantillon : 942,9 μL pour les polymères bo3-LUV et 953,7 μL pour les hybrides bo3-LUV.
- Ajout des LUV
- Ajoutez desbo-3-LUV dans la chambre de mesure et commencez à remuer doucement avec l’agitateur magnétique à 100 tr/min et 22 °C. Ajustez le volume des bo-3-LUV pour obtenir une concentration théorique de bo 3-oxydase d’environ 27 nM : 48,6 μL pour les polymères bo3-LUV et 37,8 μL pour les hybrides bo 3-LUVs.
REMARQUE : Pour le contrôle négatif, remplacer les BO-3-LUV par un volume équivalent de LUV sans protéines de la même composition lipidique/polymère. Toutes les étapes suivantes restent identiques.
- Ajoutez desbo-3-LUV dans la chambre de mesure et commencez à remuer doucement avec l’agitateur magnétique à 100 tr/min et 22 °C. Ajustez le volume des bo-3-LUV pour obtenir une concentration théorique de bo 3-oxydase d’environ 27 nM : 48,6 μL pour les polymères bo3-LUV et 37,8 μL pour les hybrides bo 3-LUVs.
- Mesure de base
- Laissez la concentration d’oxygène se stabiliser et mesurez pendant 3 minutes sous un brassage constant à 22 °C pour obtenir une base stable.
- Préparation du mélange réducteur/quinone
- Préparez fraîchement le mélange DTT/Q₁ juste avant l’utilisation en mélangeant 9,6 μL de 1 M DTT dans de l’eau Milli-Q avec 0,6 μL d’ubiquinone-1 (Q₁) à 80 mM dans le DMSO, puis montez en procédé à un vortex soigneusement pour assurer l’homogénéité.
- Activation enzymatique
- Activez la bo3 oxydase en ajoutant 8,5 μL du mélange DTT/Q₁ fraîchement préparé dans la chambre de mesure, ce qui donne des concentrations finales de 8 mM DTT et 40 μM Q₁.
- Réplications
- Mesurez chaque échantillon trois fois pour garantir la reproductibilité.
- Analyse des données
- Tracez la concentration d’oxygène en fonction du temps. Déterminez la pente de la portion linéaire de la courbe, qui correspond au taux de consommation d’oxygène.
- Reportage
- Rapportez le taux de consommation d’oxygène en moyenne de trois mesures, avec l’écart-type.
7. Préparation de GUV fonctionnalisés par les protéines
- Nettoyage plasma des lames en verre recouvertes d’ITO
- Placez des lames en verre recouvertes d’oxyde d’indium-étain (ITO) dans le nettoyant plasma avec le côté conducteur (recouvert d’ITO) orienté vers le haut. Le plasma les nettoie pendant 1 minute à un réglage de puissance élevée (« HI ») (230 V, puissance RF maximale 18 W) et à une pression d’environ 0,5 mbar.
REMARQUE : L’allumage réussi par plasma peut être confirmé visuellement par l’apparition d’une lueur rose/violette à l’intérieur de la chambre.
- Placez des lames en verre recouvertes d’oxyde d’indium-étain (ITO) dans le nettoyant plasma avec le côté conducteur (recouvert d’ITO) orienté vers le haut. Le plasma les nettoie pendant 1 minute à un réglage de puissance élevée (« HI ») (230 V, puissance RF maximale 18 W) et à une pression d’environ 0,5 mbar.
- Déshydratation partielle des protéo-LUV
- Mélangez 20 μL de LUV sans protéines avec 20 μL de protéo-LUVs contenant de la bo3 oxydase reconstituée-ATTO 643. Un vortex délicat pour assurer un mélange homogène.
- Déposez sept gouttelettes de 2 μL de la suspension résultante de 5 mg/mL LUV/protéo-LUV sur la surface conductrice (recouverte d’ITO) de chaque lame utilisée pour l’électroformation (Figure 2A). Répartir les gouttelettes uniformément sur la surface de 160,6mm 2 , en les gardant séparées pour favoriser une formation uniforme du film.
REMARQUE : Pour d’autres systèmes polymères, la concentration de LUV et le volume de gouttelettes peuvent nécessiter une optimisation (plage typique : 5–100 mg/mL LUV ; 0,2–2 μL gouttelettes). - Laissez les gouttelettes partiellement se déshydrater à température ambiante (∼22 °C) et à ∼20 % d’humidité pendant environ 40 minutes, ou jusqu’à ce qu’un anneau blanc se forme au périmètre des gouttelettes (Figure 2B).
REMARQUE : La déshydratation dépend de l’humidité ambiante. Si l’humidité relative est supérieure à 40 %, prolongez le temps de déshydratation selon les besoins (jusqu’à 20 minutes). Déterminez le point final en fonction de l’apparition d’un anneau blanc au périmètre des gouttelettes plutôt que sur un temps fixe. Dans des conditions environnementales constantes (température et humidité), le temps de déshydratation requis est reproductible. Évitez le sur-séchage, qui se manifeste par des gouttelettes complètement plates et uniformément blanches, car cela peut provoquer une précipitation de protéines.
- Assemblage de la chambre d’électroformation
- Assemblez la chambre d’électroformation en sandwich deux lames recouvertes d’ITO (côtés revêtus orientés vers l’intérieur) séparées par une entretoise en silicone de 1,81 mm d’épaisseur avec une découpe d’un côté, ce qui permet d’ajouter ou de retirer le tampon lors du remplissage et de la collecte.
- Remplir la chambre avec un tampon de réhydratation (1 mM Tris-HCl, pH 7,5 ; 200 mM de saccharole).
Pour les expériences sensibles au pH, ajoutez 10 μM pyranine (8-hydroxypyrène-1,3,6-sel trisodique à l’acide trisulfonique, HPTS) au tampon.
- Électroformation
- Appliquez un champ électrique alternatif sinusoïdal à l’aide du programme suivant : 50 Hz à 50, 100, 200, 300, 500, 700 et 900 mV pendant 6 minutes chacun ; 50 Hz à 1,1 V pendant 2 heures.
REMARQUE : Pour favoriser la formation de protéo-GUV plus grands, cette étape peut être étendue à 12 h, et à 4 Hz à 2 V pendant 30 minutes pour l’étape de détachement. Lorsque le tampon contient de la pyranine de 10 μM, on augmente la fréquence à 500 Hz lors des deux premières étapes de rampe de tension.
- Appliquez un champ électrique alternatif sinusoïdal à l’aide du programme suivant : 50 Hz à 50, 100, 200, 300, 500, 700 et 900 mV pendant 6 minutes chacun ; 50 Hz à 1,1 V pendant 2 heures.
- Collection de GUV
- Ouvrez soigneusement la chambre à l’aide d’une pince à épiler et collectez les GUV à l’aide de pipettes FineTip Ultra-Micro Pastette (ou des pipettes à transfert à faible cisaillement équivalentes) pour minimiser les contraintes mécaniques.
REMARQUE : Évitez d’utiliser des pointes de pipette standard à faible volume inférieures à 200 μL, car elles peuvent éclater des GUV plus gros. Sinon, des pointes standard peuvent être découpées à l’extrémité pour élargir l’ouverture et réduire le cisaillement lors de la collecte.
- Ouvrez soigneusement la chambre à l’aide d’une pince à épiler et collectez les GUV à l’aide de pipettes FineTip Ultra-Micro Pastette (ou des pipettes à transfert à faible cisaillement équivalentes) pour minimiser les contraintes mécaniques.
- Stockage
- Conservez les protéo-GUV à 4 °C et utilisez-les dans les 48 heures pour préserver l’activité protéique.
REMARQUE : Le taux de perte d’activité dépend du type et de la stabilité de la protéine membranaire reconstituée, ainsi que de la composition de la membrane.
- Conservez les protéo-GUV à 4 °C et utilisez-les dans les 48 heures pour préserver l’activité protéique.
8. Microscopie des GUV fonctionnalisés par les protéines
- Installation du microscope
- Allume le microscope confocal. Si vous utilisez le système Leica, lancez le logiciel LAS X. Pour d’autres marques de microscopes, utilisez le logiciel d’acquisition recommandé par le fabricant.
- Sélectionnez un objectif d’immersion à l’huile de 63× (NA 1,40) ; Ajustez à un grossissement plus élevé ou plus bas si besoin, selon la taille du GUV.
- Ouvrir deux canaux d’imagerie correspondant aux fluorophores : Rhodamine Red (membrane) et ATTO 643 (protéine reconstituée).
REMARQUE : Pour les fluorophores à spectre partiellement chevauché, sélectionnez des raies laser appropriées et des fenêtres de détection étroites afin de minimiser la diaphonie spectrale. Acquérir chaque canal séquentiellement pour éviter la traversée du signal et assurer une quantification précise de la fluorescence.
- Sédimentation des GUV
- Placez un isolateur en silicone press-to-seal sur une gaine de verre propre n°1,5 (épaisseur de 0,17 mm).
REMARQUE : Pour les microscopes droits (non inversés), des lames en verre plus épaisses peuvent être utilisées. - Pipeter 60 μL de tampon (1 mM Tris-HCl, pH 7,5 ; 200 mM de glucose) au centre de l’espaceur.
- Ajoutez doucement 20 μL de suspension GUV au-dessus du tampon.
- Couvrez immédiatement la chambre avec une seconde coulisse en verre pour éviter l’évaporation.
- Laissez les GUV sédimenter ~5 minutes avant l’imagerie.
- Placez un isolateur en silicone press-to-seal sur une gaine de verre propre n°1,5 (épaisseur de 0,17 mm).
- Acquisition d’images
- Concentrez-vous sur le fond de la chambre pour capturer les coupes transversales des GUV.
- Acquérir des images de différents GUV dans toute la chambre en scannant systématiquement du coin supérieur gauche au coin inférieur droit (motif « serpent ») pour obtenir une population représentative (~100 GUVs). Imagez toutes les vésicules rencontrées lors du scan sans présélection, quelle que soit leur taille ou leur intensité de fluorescence, afin d’éviter le biais de sélection et d’assurer leur reproductibilité.
REMARQUE : Évitez les images répétées du même GUV pour éviter le photoblanchiment.
- Analyse d’images
- Quantifiez l’intensité de fluorescence d’une protéine reconstituée marquée par ATTO 643 en traçant une polyligne le long de la membrane des GUV individuels. Lorsque vous utilisez le logiciel LAS X, sélectionnez Quantifier → profil de ligne, puis sélectionnez l’outil polyligne et tracez la membrane de chaque GUV. Pour obtenir l’intensité moyenne de fluorescence, ouvrez Statistiques et enregistrez la valeur moyenne. Analyser uniquement les GUV propres et unilamellaires ; Excluez les vésicules multivésiculaires et les vésicules agrégées de l’analyse.
REMARQUE : Si les mesures sont prises à des jours différents, les intensités de fluorescence doivent être normalisées à la puissance du laser, mesurée sous des réglages d’imagerie identiques (longueur d’onde et puissance nominale). Pour tenir compte des variations quotidiennes de la puissance du laser, la normalisation suivante est appliquée :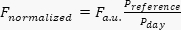 , où Fa.u. est l’intensité de fluorescence mesurée en unités arbitraires, la référence P est la puissance laser mesurée le jour de référence, et est la puissance laser mesurée le jour de l’acquisition. Cette correction suppose une relation linéaire entre la puissance du laser et l’intensité de fluorescence en conditions d’éclairage non saturées. Dans la présente étude, toutes les images ont été acquises le même jour, et la normalisation n’était donc pas nécessaire.
- Indiquez l’intensité de fluorescence en moyenne de 100 GUV avec l’écart-type correspondant.
- Quantifiez l’intensité de fluorescence d’une protéine reconstituée marquée par ATTO 643 en traçant une polyligne le long de la membrane des GUV individuels. Lorsque vous utilisez le logiciel LAS X, sélectionnez Quantifier → profil de ligne, puis sélectionnez l’outil polyligne et tracez la membrane de chaque GUV. Pour obtenir l’intensité moyenne de fluorescence, ouvrez Statistiques et enregistrez la valeur moyenne. Analyser uniquement les GUV propres et unilamellaires ; Excluez les vésicules multivésiculaires et les vésicules agrégées de l’analyse.
9. Analyse du pompage de protons dans les protéo-GUV
- Installation du microscope
- Allumez le microscope confocal et lancez le logiciel d’acquisition approprié (par exemple, LAS X pour les systèmes Leica).
- Choisissez un objectif d’immersion à l’huile de 63× (NA 1,40). Ajustez à un grossissement plus élevé ou plus bas si besoin, selon la taille du GUV.
- Configurez trois canaux d’imagerie correspondant aux fluorophores. Pour le Rhodamine Red (marqueur membranaire), utilisez une excitation de 561 nm et une plage d’émission de 570 à 620 nm. Pour la pyranine (colorant encapsulé sensible au pH), utilisez des excitations à 448 nm et 405 nm, et collectez les émissions entre 499 et 551 nm.
REMARQUE : Si un laser de 458 nm est disponible, utilisez-le à la place de 448 nm pour exciter la forme déprotonée (basique) de la pyranine. - Ajustez la puissance du laser et le gain du détecteur pour éviter la saturation des pixels et minimiser le photoblanchiment. Gardez les réglages d’acquisition constants tout au long de l’expérience.
- Sédimentation des GUV
- Ajouter 280 μL de tampon (1 mM Tris-HCl, pH 7,5 ; 200 mM de glucose) dans un puits d’une lame à 8 puits chambrés (volume total du puits : ~874 μL).
REMARQUE : N’utilisez pas moins de 200 μL, car les volumes inférieurs à 200 μL augmentent l’évaporation et la dérive du pH. Ne pas dépasser 400 μL pour éviter les déversements et garantir une pipetage confortable. Si vous utilisez un format de chambre différent, ajustez le volume en conséquence. Pour les microscopes inversés, utilisez des lames de chambre compatibles avec une épaisseur de couverdisse #1,5H. - Ajoutez doucement 20 μL de suspension BO 3-GUV au-dessus du tampon sans introduire de bulles d’air.
REMARQUE : Pour le contrôle négatif, remplacer la suspension bo 3-GUV par un volume équivalent (20 μL) de GUV sans protéines de la même composition lipidique/polymère, préparés et sédimentés dans des conditions identiques. Ce contrôle prend en compte tout effet non spécifique de la DTT et de Q1 sur le rapport de fluorescence de la pyranine, qui sont indépendants de l’activité de labo3 oxydase. - Laissez les GUV sédimenter environ 5 minutes avant l’imagerie.
- Ajouter 280 μL de tampon (1 mM Tris-HCl, pH 7,5 ; 200 mM de glucose) dans un puits d’une lame à 8 puits chambrés (volume total du puits : ~874 μL).
- Acquisition de base
- Concentrez-vous sur le plan inférieur de la chambre où les GUV se sont sédimentés.
- Ajustez le zoom pour obtenir 3 à 6 GUV dans le champ de vision.
- Enregistrez la fluorescence de base dans tous les canaux pendant 5 minutes avant l’activation.
- Activation du pompage de protons
- Préparez un mélange DTT–Q₁ frais juste avant l’utilisation en mélangeant 4,8 μL de 1 M DTT avec 0,3 μL de 80 mM Q₁ en DMSO, puis mélangez soigneusement par vortex.
- Activez la cytochrome bo3 oxydase en ajoutant doucement 2,6 μL du mélange DTT–Q₁ à la surface de la solution sans insérer la pointe de la pipette dans le tampon, ce qui donne des concentrations finales d’environ 8 mM de DTT et 40 μM de Q₁ dans la chambre.
- Surveiller la fluorescence de pyranine intravésiculaire pendant 30 minutes sous acquisition continue.
- Analyse de la fluorescence de pyranine intravésiculaire
- Pour chaque GUV, on définit une région d’intérêt (ROI) au sein de la lumière vésiculaire. Dans le logiciel LAS X, allez dans Quantify → Stack Profile, sélectionnez Dessiner Ellipse, et dessinez un ROI circulaire à l’intérieur de chaque GUV.
- Pour déterminer l’intensité moyenne de fluorescence à 499–551 nm pour les deux longueurs d’onde d’excitation (448 nm et 405 nm), ouvrez Statistics dans le logiciel et enregistrez la valeur moyenne.
- Calculez le rapport de fluorescence comme R = I448/I405.
- Tracez le rapport dans le temps pour obtenir des traces cinétiques du changement de pH intravésiculaire.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
La cytochrome bo3 oxydase d’E. coli a été exprimée à partir du plasmide pETcyo dans la souche E. coli C43 (DE3) ΔcyoABCDE et purifiée comme décritprécédemment 29. La bo-3oxydase purifiée a été soit utilisée directement pour la reconstitution et les mesures d’activité, soit marquée avec des colorants fluorescents, tels que l’ATTO 643 (cette étude) ou d’autres colorants ATTO 1,15<...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Les polymésomes et les vésicules hybrides polymère/lipide présentent une stabilité chimique et mécanique accrue par rapport aux vésicules lipidiques conventionnelles, ce qui les rend très attrayants pour des applications allant de la délivrance de médicaments et de la biodétection aux nano- et micro-réacteurs et aux cellules artificielles. Cependant, leur architecture membranaire distincte et leurs propriétés biophysiques empêchent souvent le transfert direct de protocoles optimisés pour...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs ne déclarent aucun intérêt financier concurrent.
Remerciements
Cette recherche a été menée dans le cadre de la Max Planck School Matter to Life, soutenue par la Fondation Dieter Schwarz en collaboration avec la Max Planck Society. Nous remercions Claudia Bednarz pour l’isolement et la purification du cytochrome bo3 oxydase, et Anne Christin Weinrich pour son aide dans la préparation des vésicules et la microscopie.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| ÄKTA pure™ chromatography system | Cytiva | 29018224 | |
| 18:1 Liss Rhod PE | Avanti Research | 810150 | |
| 8 well chambered coverglass | Cellvis | C8-1.5H-N | |
| Amicon Ultra 0.5 mL Centrifugal Filters | Sigma Aldrich | UFC5030 | |
| ATTO 643 NHS ester | ATTO-TEC | AD 643-31 | |
| Bio-Beads SM-2 | Bio-Rad | 1523920 | |
| Cholic acid-Na-salt (sodium cholate) | Serva | 361-09-1 | |
| Coenzyme Q1 | TargetMol | TGM-T19594 | |
| Confocal microscope STELLARIS 5 | Leica Microsystems | 603810 | |
| DTT (Dithiothreitol) | Merck | 10197777001 | |
| Fine Tip Ultra Micro Pastette | Pastette | LW4243 | |
| HPTS (pyranine, 8-Hydroxypyrene-1,3,6-Trisulfonic Acid, Trisodium Salt) | Sigma Aldrich | 6358-69-6 | |
| ITO-coated glass slides (25×75×1.1 mm, ≤20 Ohm/sq.) | pgo | CEC020S | |
| LAS X software | Leica | https://www.leica-microsystems.com/products/microscope-software/p/leica-las-x-ls/ | |
| Mini centrifuge MCF-2360 | LMS | 24572 | |
| Mini-extruder | Avanti Research | 610000 | |
| Oxytherm+P system | Hansatech Instruments | / | |
| Plasma cleaner (benchtop) | Harrick Plasma | PDC-32G-2 | |
| Polycarbonate membranes 0.1 μm | Avanti Research | 610005 | |
| Press-to-seal silicone isolator (round, 20 mm diameter, 1 mm depth) | Grace Bio-Labs | 41161502 | |
| Silicone spacers (round, 24.2 mm outer diameter, 14.3 mm inner diameter, 1.8 mm depth) | laboratory-made, cut from silicone sheet | ||
| Soy PC (95%) | Avanti Research | 441601 | |
| Specord 50 PLUS spectrophotometer | Analytik Jena | 823-0200P-3 | |
| Superdex 200 10/300 GL column (column L × I.D. 30 cm × 10 mm) | Cytiva | 28-9909-44 | |
| Test tube shaker (2800 rpm) | IKA Lab Dancer | 3365000 | |
| Thermomixer comfort 5355 | Eppendorf | 5355000.011 | |
| Xiameter OFX-5329 (PDMS-g-PEO; MW 3000) | Dow Corning | 000000000004109892 | |
| Zetasizer Nano ZS | Malvern Panalytical | ZEN3600 |
Références
- Marušič N, et al. Constructing artificial respiratory chain in polymer compartments: Insights into the interplay between bo3 oxidase and the membrane. Proc Natl Acad Sci U S A. 2020;117(26):15006-17.
- Bermudez H, Brannan AK, Hammer DA, Bates FS, Discher DE. Molecular Weight Dependence of Polymersome Membrane Structure, Elasticity, and Stability. Macromolecules. 2002;35(21):8203-8.
- Otrin L, et al. Toward Artificial Mitochondrion: Mimicking Oxidative Phosphorylation in Polymer and Hybrid Membranes. Nano Lett. 2017;17(11):6816-21.
- Otrin L, et al. En route to dynamic life processes by SNARE-mediated fusion of polymer and hybrid membranes. Nat Commun. 2021;12(1):4972.
- Itel F, Najer A, Palivan CG, Meier W. Dynamics of Membrane Proteins within Synthetic Polymer Membranes with Large Hydrophobic Mismatch. Nano Lett. 2015;15(6):3871-8.
- Goers R, et al. Optimized reconstitution of membrane proteins into synthetic membranes. Commun Chem. 2018;1(1):35.
- Nardin C, Thoeni S, Widmer J, Winterhalter M, Meier W. Nanoreactors based on (polymerized) ABA-triblock copolymer vesicles. Chem Commun. 2000;(15):1433-4.
- Einfalt T, et al. Stimuli-Triggered Activity of Nanoreactors by Biomimetic Engineering Polymer Membranes. Nano Lett. 2015;15(11):7596-603.
- Ranquin A, Versées W, Meier W, Steyaert J, Van Gelder P. Therapeutic Nanoreactors: Combining Chemistry and Biology in a Novel Triblock Copolymer Drug Delivery System. Nano Lett. 2005;5(11):2220-4.
- Ihle S, et al. Nanocompartments with a pH release system based on an engineered OmpF channel protein. Soft Matter. 2011;7(2):532-9.
- Kumar M, et al. Highly permeable polymeric membranes based on the incorporation of the functional water channel protein Aquaporin Z. Proc Natl Acad Sci U S A. 2007;104(52):20719-20724.
- Choi HJ, Montemagno CD. Artificial Organelle: ATP Synthesis from Cellular Mimetic Polymersomes. Nano Lett. 2005;5(12):2538-42.
- Khan S,et al. Durable proteo-hybrid vesicles for the extended functional lifetime of membrane proteins in bionanotechnology. Chem Commun. 2016;52(73):11020-3.
- Kleineberg C, et al. Light-Driven ATP Regeneration in Diblock/Grafted Hybrid Vesicles. Chembiochem. 2020;21(15):2149-60.
- Otrin N, et al. Protein-Rich Rafts in Hybrid Polymer/Lipid Giant Unilamellar Vesicles. Biomacromolecules. 2024;25(2):778-91.
- Marušič N, et al. Increased efficiency of charge-mediated fusion in polymer/lipid hybrid membranes. Proc Natl Acad Sci U S A. 2022;119(20):e2122468119.
- Marušič N,et al. Fusion-Induced Growth of Biomimetic Polymersomes: Behavior of Poly(dimethylsiloxane)-Poly(ethylene oxide) Vesicles in Saline Solutions Under High Agitation. Macromol Rapid Commun. 2022;43(5):2100712.
- Rigaud JL, Pitard B, Levy D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. Biochim Biophys Acta. 1995;1231(3):223-46.
- Catania R,et al. Detergent-Free Functionalization of Hybrid Vesicles with Membrane Proteins Using SMALPs. Macromolecules. 2022;55(9):3415-22.
- Otrin L. Bottom-up construction of the artificial mitochondrion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2021.
- Manneville JB, Bassereau P, Ramaswamy S, Prost J. Active membrane fluctuations studied by micropipet aspiration. Phys Rev E Stat Nonlin Soft Matter Phys. 2001;64(2 Pt 1):021908.
- Dezi M, Di Cicco A, Bassereau P, Lévy D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 2013;110(18):7276-81.
- Sjoholm J, et al. The lateral distance between a proton pump and ATP synthase determines the ATP-synthesis rate. Sci Rep. 2017;7(1):2926.
- Biner O, Schick T, Muller Y, von Ballmoos C. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 2016;590(14):2051-62.
- Girard P,et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 2004;87(1):419-29.
- Nordlund G, Brzezinski P, von Ballmoos C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 2014;5(1):4303.
- Otrin N. A Modular Platform for Growth of Hybrid and Polymer Membrane Systems by Vesicle Fusion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2022.
- Otrin L, et al. Artificial Organelles for Energy Regeneration. Adv Biosyst. 2019;3(6):1800323.
- Frericks HL, Zhou DH, Yap LL, Gennis RB, Rienstra CM. Magic-angle spinning solid-state NMR of a 144 kDa membrane protein complex: E. coli cytochrome bo3 oxidase. J Biomol NMR. 2006;36(1):55-71.
- Seneviratne R, et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. 2018;147:142-9.
- Aimon S,et al. Functional reconstitution of a voltage-gated potassium channel in giant unilamellar vesicles. PLoS One. 2011;6(10):e25529.
- Dolder N, Müller P, von Ballmoos C. Experimental platform for the functional investigation of membrane proteins in giant unilamellar vesicles. Soft Matter. 2022;18(31):5877-93.
- Zhao Z,et al. Super-Resolution Imaging of Highly Curved Membrane Structures in Giant Vesicles Encapsulating Molecular Condensates. AdvMater. 2022;34(4):2106633.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible