Une méthode personnalisable pour l'administration de protéines immunitaires sécrétées dans le cerveau vivant de la souris, permettant la caractérisation temporelle et spatiale des interactions neuro-immunitaires.
Article de méthode
Administration intracrânienne ciblée de molécules immunitaires sécrétées pour étudier les interactions neuro-immunitaires
Dans cet article
Résumé
Résumé
Bien que les protéines immunitaires sécrétées soient de plus en plus reconnues pour leur influence sur le fonctionnement du système nerveux, des obstacles techniques persistent dans la définition de leurs dynamiques spatiotemporelles au sein de l'environnement complexe du cerveau. Par exemple, les microglies, une population de cellules immunitaires essentielles dans le cerveau, libèrent une variété de facteurs qui interagissent avec de nombreuses cibles cellulaires différentes. Les protéines d'origine microgliale peuvent transmettre des signaux à d'autres types cellulaires via des mécanismes tels que la liaison à des récepteurs de surface sans internalisation, le transport passif à travers la membrane, la prise en charge par phagocytose ou la prise en charge médiée par endocytose. Ici, une méthode de délivrance localisée d'une protéine sécrétée d'origine microgliale est présentée afin d'analyser les mécanismes d'interaction cellulaire et les effets fonctionnels en aval in vivo. Nous décrivons comment préparer les échantillons protéiques à délivrer, comment réaliser une administration stéréotaxique de la protéine dans des régions cérébrales ciblées, ainsi que les meilleures pratiques pour la collecte et la préparation des tissus cérébraux afin de visualiser par immunohistochimie des protéines sensibles à la fixation. Cette approche fournit un cadre souple pour des études contrôlées spatiotemporellement de la communication neuro-immunitaire, permettant une exploration mécanistique de la manière dont les protéines d'origine immunitaire régulent dynamiquement les fonctions neuronales et cérébrales.
Introduction
La communication neuro-immunitaire, ou la conversation moléculaire entre les systèmes nerveux et immunitaire, n'a été reconnue que récemment comme essentielle à la compréhension de la santé et de la maladie. Le cerveau, autrefois considéré comme largement protégé contre l'activité du système immunitaire1,2, est désormais reconnu comme abritant des niches immunitaires hautement dynamiques, permettant au système nerveux d'envoyer et de recevoir des signaux immunitaires dans tout l'organisme3. Ce dialogue bidirectionnel robuste est le plus souvent assuré par des cellules immunocompétentes qui résident soit dans le cerveau, soit aux interfaces du système nerveux, telles que le plexus choroïde, les méninges et les espaces périvasculaires4. Toutefois, dans le parenchyme cérébral proprement dit, la signalisation immunitaire est principalement assurée par les microglies, des macrophages tissulaires résidents à longue durée de vie qui colonisent initialement le cerveau durant le développement embryonnaire. Bien qu'elles soient souvent étudiées expérimentalement en mettant l'accent sur leurs fonctions phagocytaires, les microglies interagissent également avec leur environnement immédiat et à distance grâce à la libération d'une grande variété de facteurs immunitaires5.
La modélisation de conditions complexes et multifactorielles telles que les infections, les lésions et les maladies in vivo, bien qu'utile pour obtenir une compréhension globale du système nerveux soumis à un stress, entraîne une cascade de facteurs aux conséquences étendues et variées, difficiles à dissocier. De plus, en raison de l'hétérogénéité élevée entre les cellules des différentes régions cérébrales, il reste difficile d'identifier précisément la libération causale et les effets associés de facteurs individuels. Bien que des outils tels que les vecteurs viraux lentiviraux et les vecteurs viraux associés aux adénovirus, permettant une surexpression de facteurs spécifiques après une infection localisée avec précision, aient permis d'étudier les rôles de facteurs sécrétés par d'autres cellules cérébrales, comme les neurones et les astrocytes, dans divers contextes, la modulation spécifique et robuste des microglies de cette manière s'est révélée jusqu'à présent difficile6. Par conséquent, la possibilité de délivrer des molécules de signalisation dérivées des microglies à un emplacement cérébral défini constitue une méthode utile pour distinguer leurs rôles précis et leurs conséquences dans différents contextes.
Le but de cette méthode est d'administrer de manière spatiotemporelle des facteurs dérivés des microglies dans le cerveau d'une souris vivante afin de permettre l'analyse en aval des effets fonctionnels d'une protéine ou d'une molécule d'intérêt. En outre, cette méthode d'administration intracrânienne peut être adaptée à de nombreux autres contextes et questions, tels que via la co-administration de plusieurs facteurs, tels que des facteurs immunitaires ou des inhibiteurs interagissant entre eux, ou l'étude des réponses tissulaires au cours d'une période d'intérêt. Bien que ce protocole décrive la collecte et la préparation des tissus en vue d'analyses immunohistochimiques, divers autres paramètres cérébraux pourraient être associés à cette méthode d'administration, comme la collecte de prélèvements tissulaires congelés frais provenant d'une région cérébrale d'intérêt pour des analyses de qPCR ou de quantification protéique via immunotransfert ou ELISA, ou l'enregistrement d'activités électrophysiologiques de l'activité neuronale dans une région cérébrale injectée.
Protocole
Toutes les procédures impliquant des animaux sont réalisées conformément au guide des National Institutes of Health pour le soin et l'utilisation des animaux de laboratoire, et selon des protocoles approuvés par le comité institutionnel de soins aux animaux et d'utilisation (IACUC) de l'établissement de recherche. Toutes les procédures décrites ici ont été examinées et approuvées par l'IACUC de l'Université Duke. Les réactifs et l'équipement utilisés sont listés dans le Tableau des matériaux.
1. (Facultatif) Préparation de l'injectat avec le marqueur d'intérêt
- Achetez, isolez ou créez une version purifiée de la protéine ou molécule immunitaire d'intérêt (voir Discussion pour des recommandations sur l'optimisation et la validation des protéines).
- Si nécessaire, déterminez la meilleure stratégie d'étiquetage en fonction de la structure chimique de la protéine. Par exemple, si certains domaines ou régions spécifiques de votre protéine sont essentiels à sa fonction, évitez la conjuguaison sur ces sites. Une validation de la fonction normale de la protéine après étiquetage doit être effectuée.
REMARQUE : Pour les protéines purifiées, les approches chimiques courantes d'étiquetage incluent la conjuguaison aux groupes thiols, généralement sur les résidus de cystéine (colorants maleimide ou iodoacétamide), ou aux groupes amines, généralement sur les résidus de lysine (esters N-hydroxysuccinimides (NHS) ou colorants isothiocyanates), conformément aux instructions du fabricant. Des kits peuvent également être achetés auprès de fournisseurs standards pour réaliser la conjuguaison.- Veillez à éliminer tout colorant libre, par exemple en faisant passer la protéine et le colorant à travers une colonne de taille appropriée permettant de retenir la protéine tout qu'un éventuel colorant non lié s'écoule, avant utilisation.
- Alternativement, marquez génétiquement les protéines d'intérêt pour leur détection, exprimez-les dans les cellules d'intérêt, puis purifiez-les. Le marqueur peut être fusionné directement à la protéine ou relié par un linker flexible, les options courantes incluant des protéines fluorescentes (par exemple, eGFP, tdTomato, mCherry) et des marqueurs auto-étiquetables (par exemple, HaloTag, SNAP-tag).
- Aliquotez les protéines afin d'éviter les cycles de congélation-décongélation qui pourraient les endommager. Pour de meilleurs résultats, validez la fonction normale de la protéine pour chaque nombre de cycles de congélation-décongélation avant utilisation in vivo. Conservez à -80 °C.
REMARQUE : Une protéine non marquée peut suffire dans les cas où la distinction entre protéine endogène et exogène n'est pas requise (c'est-à-dire injection dans un modèle de rongeur knock-out). Des tests empiriques doivent être réalisés pour optimiser les conditions expérimentales.
2. Préparation du matériel pour l'intervention chirurgicale
- Réunir les outils chirurgicaux suivants dans un contenant résistant à l'autoclave muni d'une bande indicatrice de vapeur : manche de scalpel, forceps, petites ciseaux, clamp hémostatique, foret (1,35 mm) et champ opératoire pour la technique aseptique des extrémités uniquement. Stériliser les outils chirurgicaux via autoclaver à 121 °C à 15–20 psi pendant 30 min.
- Matériel supplémentaire nécessaire : applicateurs stériles à embout de coton, solution de povidone-iodée, éthanol à 70 %, solution saline à 0,9 %, isoflurane, micropipettes en verre étirées, lames de scalpel stériles, crème dépilatoire, lubrifiant oculaire, adhésif tissulaire ou sutures chirurgicales, coussin chauffant, balance, médicaments préparés et seringues à insuline, ainsi que cahier de suivi chirurgical.
- Pour préparer des micropipettes en verre tirées, sélectionnez une capillaire en verre dont le diamètre extérieur s'adapte à l'injecteur, généralement d'environ 1,0 mm, et dont le diamètre intérieur se situe entre 0,5 mm et 0,8 mm. Insérez-la dans un tireur de pipettes, puis effectuez le tirage avec des paramètres permettant d'obtenir une pointe effilée étroite mais robuste (ces paramètres dépendent de l'appareil spécifique utilisé et nécessitent une optimisation individuelle).
REMARQUE : Une température plus basse permet souvent d'éviter une pointe trop longue et flexible, qui pourrait fléchir lors de la pénétration dans le parenchyme. Une force de traction faible ou modérée permet d'éviter une ouverture de pointe trop étroite, ce qui pourrait entraîner un bouchage ou une résistance à l'injection. Utilisez un microscope stéréoscopique pour examiner attentivement les extrémités de toutes les micropipettes étirées, et utilisez une pince fine pour couper délicatement l'ouverture de la pointe afin d'obtenir un diamètre interne d'environ 20 µm. Si l'on utilise un instrument d'écrêtage, employer un angle inférieur à 35°. - Apportez au lieu de chirurgie les outils stérilisés au autoclave, les matériaux supplémentaires et la protéine destinée à l'injection, le tout placé sur de la glaceFigure 1A). Déballer soigneusement les outils stérilisés sur une serviette chirurgicale, en plaçant les extrémités de tous les outils au centre du champ stérile désigné (Figure 1B, C). Utilisez le clamp pour placer le foret au centre du champ opératoire. Fixez une lame de scalpel stérile au manche et maintenez l'extrémité de la lame dans le champ stérile.
- Préchauffer le tapis chauffant à 37 °C et allumez le stérilisateur de billes si plusieurs chirurgies sont effectuées.
- Remplir la pointe de la micropipette avec de l'huile minérale à l'aide d'une aiguille fine, en veillant à ce qu'il n'y ait aucune bulle sur toute la longueur de la pipette en verre. Charger la pipette en verre sur le microinjecteur, puis éjecter soigneusement le volume de protéine que vous allez introduire. Charger la protéine d'intérêt selon un volume basé sur les recommandations publiées.7 dans l'injecteur, puis placer l'injecteur sur le côté.
3. Procédure chirurgicale stéréotaxique
REMARQUE : Toutes les interventions chirurgicales ont été réalisées dans un bloc opératoire hautement ventilé, et tout le personnel portait des équipements de protection individuelle comprenant des gants, des masques faciaux, des coiffes, des surchaussures et des blouses. L'exposition au gaz isoflurane présente un risque pour la santé et nécessite donc un système d'aspiration, tel que des cartouches de charbon actif, qui doivent être pesées avant et après l'utilisation de l'isoflurane. Veiller à ce que tout l'équipement, comme le vaporisateur d'anesthésie, les systèmes de ventilation et le matériel d'aspiration, soit correctement certifié et étalonné avant utilisation.
- S'assurer que le vaporisateur d'anesthésique est rempli du volume adéquat d'isoflurane et régler le débit d'oxygène à 1 L/min. Peser la souris avant de la placer dans une chambre d'isoflurane réglée sur un débit d'administration de 3,5 % à 4 %. Noter l'heure de début de l'intervention chirurgicale.
- Surveiller l'animal pour détecter une diminution du rythme respiratoire, puis confirmer l'anesthésie complète par l'absence de réflexe à la pincée des orteils. Une fois l'animal complètement anesthésié, le déplacer vers le tapis chauffant du stéréotax et lui administrer un débit constant de 2 % d'isoflurane à 1 L/min via un cône nasal. Ajuster le débit d'isoflurane selon les besoins en fonction du rythme respiratoire de l'animal.
- Appliquer généreusement un lubrifiant oculaire sur chaque œil avec précaution. Surveiller le lubrifiant tout au long de l'intervention chirurgicale afin de s'assurer qu'il recouvre entièrement les yeux. Le réappliquer si nécessaire.
- À l’aide d’un applicateur stérile en coton, appliquer la crème dépilatoire sur le sommet du crâne et masser doucement pour la faire pénétrer dans le pelage. Passer ensuite des applicateurs imbibés de solution saline à 0,9 % afin d’éliminer à la fois la crème et le pelage du crâne. Répéter l’application et l’élimination de la crème dépilatoire jusqu’à ce que tout le pelage soit retiré du sommet du crâne.
REMARQUE : Veillez à ne pas appliquer de crème dépilatoire sur une peau exposée déjà débarrassée du poil, ni à laisser la crème appliquée sur le pelage plus de 3 minutes environ à la fois. Une exposition prolongée à la crème dépilatoire peut provoquer des brûlures cutanées. - Administrer une quantité appropriée d'analgésie préopératoire en fonction du poids de l'animal. La dose exacte d'analgésique, la voie d'administration et le moment d'administration doivent être examinés et approuvés par le comité d'éthique (IACUC). Cette étude a utilisé 4 mg/kg de méloxicam via une injection sous-cutanée, administrée au début de la chirurgie.
- Fixez fermement la tête de l'animal entre les barres auriculaires, en maintenant le crâne aussi plat et horizontal que possible. Appuyez doucement vers le bas sur la tête de l'animal afin de vérifier qu'il n'y a aucun mouvement. Si la tête s'incline ou bouge, repositionnez les barres auriculaires jusqu'à ce qu'elle reste immobile.
- À l’aide d’appliquateurs en coton stériles, appliquer du bétadine sur la tête en effectuant un mouvement circulaire de l’intérieur vers l’extérieur, puis répéter avec de l’éthanol à 70 %.
- Répétez l'application de la povidone-iodée, puis appliquez de l'éthanol à 70 % deux fois supplémentaires, pour un total de trois applications.
REMARQUE : Cette zone est désormais considérée comme un champ stérile, et seuls les instruments stérilisés sont autorisés à l'intérieur. - Utilisez un scalpel pour pratiquer une incision verticale, d'un seul mouvement fluide, depuis environ juste au-dessus du sommet des yeux jusqu'au milieu de la distance entre les oreilles. Utilisez un applicateur stérile à embout cotonneux pour séparer délicatement la peau et exposer le crâne. Vérifiez que vous pouvez visualiser à la fois le bregma et le lambda, puis jetez soigneusement la lame de scalpel dans le conteneur approprié pour les objets tranchants.
- Utiliser des pinces cannelées pour fixer le foret stérile au perceuse. Fixer la perceuse au bras stéréotaxique et positionner la perceuse au-dessus du centre du bregma, en la faisant légèrement toucher le crâne. Mettre à zéro la position Z sur le stéréotax.
- Pour effectuer une mesure de contrôle qualité afin de vérifier le positionnement correct de la tête :
- Après avoir mis à zéro au bregma, déplacer le foret vers le lambda, en ajustant à nouveau la position Z pour qu'elle effleure juste la surface du crâne. Noter la position Z au lambda.
- Relevez la mèche, puis déplacez-vous de -2,1 mm en position Y, ce qui doit correspondre approximativement au point médian entre la bregma et le lambda. Déplacez la position X de -1,5 mm et de +1,5 mm de chaque côté, en notant à nouveau la position Z aux deux emplacements au moment où la mèche entre juste en contact avec le crâne.
- S'assurer que chaque position Z enregistrée est <0,2 mm. Ajuster si nécessaire.
- Zéro des coordonnées à nouveau au bregma, puis déplacer le bras stéréotaxique vers les coordonnées (X, Y) souhaitées.
REMARQUE : Les atlas publiés de coordonnées stéréotaxiques chez la souris utilisent souvent comme référence des souris adultes jeunes de poids normal (~28 g). Les souris plus grandes ou plus petites peuvent ne pas correspondre parfaitement à ces coordonnées de référence. Il est recommandé de réaliser des injections pilotes avec un colorant afin de confirmer l'exactitude des coordonnées avant l'administration expérimentale de la protéine. Pour ajuster les coordonnées, on peut envisager d'utiliser un ratio de correction bregma-lambda : multiplier la distance mesurée en mm entre le bregma et le lambda sur la souris par la coordonnée recommandée dans l'atlas de référence, puis diviser ce résultat par la distance bregma-lambda indiquée dans l'atlas de référence, comme point de départ. - Allumez le foret et abaissez lentement le bras selon la dimension Z pour établir le contact avec le crâne. Percez soigneusement à travers le crâne en veillant à ne pas toucher ni endommager le tissu cérébral sous-jacent. La surface du cerveau apparaîtra brillante et humide une fois que le trou est correctement percé.
REMARQUE : Un perçage intermittent et une vitesse de rotation plus faible (1000 tr/min) permettent de réduire le risque de dégagement de chaleur dû à un frottement excessif, et l'application d'une solution saline stérile pendant ou après le perçage réduit l'aérosolisation des particules osseuses. Le port d'équipements de protection individuelle (EPI) tels qu'un masque facial et une protection oculaire est essentiel pour éviter tout risque pour l'expérimentateur. - Répétez l'étape 3.12 selon les besoins si plusieurs sites d'injection sont réalisés.
- Retirer le foret du bras stéréotaxique. Si plusieurs interventions sont réalisées, utiliser la pince stérile cannelée pour retirer le foret du moteur et le placer dans le stérilisateur à billes. Après 10 s, retirer le foret des billes et le placer dans le champ stérile sur la serviette chirurgicale.
- Trempez un applicateur stérile à embout de coton dans du sérum physiologique à 0,9 % et utilisez-le pour humidifier le crâne exposé et essuyer toute poussière produite par le perçage. Vérifiez le lubrifiant oculaire de l'animal et en appliquez davantage si nécessaire.
4. Injection de la protéine d'intérêt et récupération chirurgicale
- Fixer l'injecteur chargé sur le bras stéréotaxique. Réinitialiser le zéro au bregma et régler aux coordonnées (X,Y) souhaitées. Abaisser la pointe de l'injecteur à travers le trou percé dans le crâne jusqu'à ce qu'elle se trouve juste à la surface du cerveau, sous le crâne. Initialiser le plan Z à zéro.
- Insérez très lentement la pointe de l'injecteur juste au-delà de la coordonnée Z souhaitée (environ -0,2 mm supplémentaire), puis remontez-la jusqu'à la coordonnée correcte.
- Injecter lentement la protéine souhaitée, à une vitesse n'excédant pas 500 nL/min. Noter l'heure de l'injection.
REMARQUE : Prendre en compte attentivement les volumes d'injection afin d'obtenir un ciblage spatial souhaité tout en évitant les lésions et dommages tissulaires. Des tests empiriques doivent être réalisés pour optimiser le volume et le débit d'administration par région d'intérêt (voir Discussion pour plus de détails). - Pour éviter le reflux de l'injection, maintenir l'injecteur en place pendant 5 à 10 minutes supplémentaires après la fin de l'injection.
- Relever lentement l'injecteur du cerveau sur une durée de 1 à 2 minutes.
- Répétez les étapes 4.1 à 4.5 si plusieurs injections sont effectuées.
- Retirer l'injecteur du stéréotaxique une fois l'opération terminée.
- Utilisez un applicateur en coton stérile trempé dans du sérum physiologique pour réhydrater le site de l'incision chirurgicale. Appliquez de la bupivacaïne ou un autre anesthésique local choisi par voie topique sur la peau.
- Utilisez des pinces stériles pour rapprocher les bords de l'incision et appliquez un adhésif tissulaire (ou toute autre méthode préférée, comme des points de suture ou des agrafes chirurgicales) afin de refermer la plaie.
REMARQUE : Veillez à ne pas appliquer d'adhésif tissulaire près des yeux de l'animal ni sur une autre zone cutanée que l'incision elle-même. On peut utiliser une pipette et une pointe stérile pour appliquer l'adhésif tissulaire de manière plus contrôlée que les applicateurs fournis par le fabricant. - Desserrer les barres auriculaires et le cône nasal, puis placer l'animal dans une cage propre et chauffée pour qu'il se rétablisse. Noter l'heure à laquelle l'animal est retiré de l'anesthésie à l'isoflurane.
- Surveillez l'animal et notez le temps auquel il est observé debout pour la première fois. Une fois qu'il est complètement ambulatoire pendant au moins 30 minutes, réintégrez-le dans une cage propre avec des soins supplémentaires, tels qu'un gel hydrolique et de la nourriture broyée réhydratée.
REMARQUE : À moins de prélever les tissus de l'animal récupéré de façon aiguë (dans les 24 heures), celui-ci doit être pesé et surveillé une fois par jour pendant la première semaine suivant l'intervention chirurgicale afin d'évaluer d'éventuelles réactions indésirables, la cicatrisation normale de la plaie et de confirmer une récupération satisfaisante. Des analgésiques postopératoires doivent être administrés conformément aux protocoles examinés et approuvés par l'IACUC ; 4 mg/kg de méloxicam ont été administrés par voie sous-cutanée toutes les 24 heures pendant les 3 premiers jours suivant la chirurgie. Toutes les observations doivent être consignées dans un registre. Si un animal présente des signes de comportement de maladie, tels qu'une diminution de la locomotion ou une perte de poids de >15 % du poids avant la chirurgie, ou tout autre signe d'état de santé précaire, soit un vétérinaire doit être consulté, soit l'animal doit être sacrifié de manière humane et retiré de l'étude.
5. Préparation du tissu pour la procédure d'immunohistochimie
- Réunir les matériaux suivants : PBS 1x, une pince, des ciseaux petits, une seringue de 30 mL ou une pompe de perfusion, une aiguille papillon de calibre 26, deux tubes coniques de 15 mL, du paraformaldéhyde (PFA) à 4 % dans du PBS, trois petits bacs de pesée (pour laver le PFA du tissu) 30 % de saccharose dans du PBS.
REMARQUE : Le PFA est cancérigène et dégage des vapeurs toxiques nécessitant une manipulation et une élimination spéciales. Toute préparation, utilisation et élimination du PFA doit être effectuée sous hotte chimique ou dans une cabine de sécurité biologique. Tous les déchets de PFA, y compris les déchets liquides et tous les solides ayant été en contact avec le PFA (par exemple, pointes de pipette, tubes, coupelles de pesée, etc.), doivent être placés dans des conteneurs pour déchets dangereux conformément aux directives de l'établissement où les travaux sont réalisés. - Suivez les directives institutionnelles relatives aux procédures d'euthanasie. Une fois la mort confirmée, déplacez l'animal au-dessus d'un plateau ou d'un récipient et ouvrez la cavité abdominale à l'aide d'une pince et de ciseaux afin d'exposer le cœur.
- Perfuser transcardialement l'animal avec du PBS 1x froid à l'aide d'une pompe ou manuellement à l'aide d'une seringue de 30 mL.
REMARQUE : L'intervalle de temps entre la mise à mort et la perfusion doit être aussi court que possible afin d'éviter la coagulation, et la perfusion doit donc être effectuée individuellement en cas de prélèvement de tissus sur plusieurs souris. - Retirer l'ensemble du cerveau du crâne et le transférer dans un tube conique de 15 mL contenant une solution de PFA à 4 %, pendant une durée maximale de 2 heures. Noter l'heure à laquelle chaque cerveau est placé dans le PFA afin de s'assurer que la fixation n'est pas excessive.
REMARQUE : L'optimisation de la fixation des tissus doit être testée empiriquement pour les cibles d'intérêt. Par exemple, les interactions du C1q avec les complexes ribonucléoprotéiques neuronaux sont sensibles à une sur-fixation.8. Veuillez vous référer au Discussion pour plus de détails sur le choix d'une méthode de fixation appropriée. - Après une durée appropriée de fixation du tissu, effectuez trois lavages dans du PBS pour éliminer les résidus de PFA du tissu.
- Transférer le cerveau dans un tube conique de 15 mL contenant une solution de saccharose à 30 % dans une solution tamponnée au PBS, et conserver à 4 °C jusqu'à ce que le cerveau coule au fond. En moyenne, cela devrait prendre de 1 à 3 jours.
- Pour inclure des cerveaux fixés, rassemblez les matériaux suivants : du saccharose à 30 % dans du PBS, un milieu d'inclusion pour congélation, des moules jetables de taille appropriée (par exemple 22 mm x 22 mm), une lame de rasoir, une pince, une pipette serologique et des embouts.
- Mélanger le milieu d'inclusion congelant et la solution de saccharose à 30 % dans un rapport de 1:1 pour préparer la solution d'inclusion. Si l'on utilise des moules de 22 mm x 22 mm, environ 5 mL de solution d'inclusion par moule sont nécessaires. Vortexer soigneusement pour combiner les viscosités différentes.
- Pour des coupes cérébrales sagittales, utilisez une lame de rasoir pour sectionner le cerveau le long de la ligne médiane (Figure 2A). Étiqueter chaque moule à tissu avec les détails de l'échantillon, y compris l'hémisphère. Les hémisphères peuvent être placés dans des moules individuels ou montés ensemble, selon les préférences, avec la ligne médiane tournée vers le fond du moule (Figure 2B).
- Ajouter un volume approprié de solution d'inclusion pour entourer et immerger complètement le tissu cérébral. Laisser les moules remplis reposer à température ambiante pendant 1 h.
REMARQUE : Il est normal que la solution d'encrage soit encore très chargée en bulles après le vortexage. L'incubation de 1 h permet aux bulles de disparaître. - Rassemblez de la glace sèche et placez une étagère ou une plaque métallique plate sur la glace sèche afin de créer une surface plane pour la congélation.
- Déplacer délicatement chaque moule rempli de manière à ce qu’il repose le plus à plat possible sur la glace sèche. Utiliser une pince après avoir déplacé les moules, mais avant le début de la congélation, afin de s’assurer que les cerveaux sont toujours bien positionnés. Une fois que la solution d’encapsulation est devenue complètement opaque, elle est entièrement solidifiée et les tissus inclus peuvent être transférés à -80 °C jusqu'au moment de réaliser l'immunohistochimie (Figure 2C).
- Utiliser un cryostat (température de la chambre : -20 à -25 °C, température de la tête : -15 à -18 °C) pour recueillir 15–40 µm des coupes sagittales sur des lames chargées, en veillant à les espacer suffisamment pour permettre l'application d'une barrière au stylo à paraffine. Trois coupes sagittales peuvent être espacées de manière adéquate sur une seule lame.
REMARQUE : Si vous visualisez une protéine sensible ou une protéine dont la sensibilité est inconnue, ne récupérez que les sections nécessaires à une expérience d'immunohistochimie, et réalisez celle-ci le même jour. Le tissu inclus peut être conservé et recongelé à -80°C pour de futures expériences. Alternativement, les lames portant des tissus sectionnés peuvent être conservées dans des boîtes à lames à -80°C.
6. Réalisation d'une immunohistochimie pour la protéine injectée
- Collecter les matériaux nécessaires à l'immunohistochimie : TBS 1x, stylo hydrophobe (pap pen), saponine, albumine de sérum bovin (BSA), anticorps primaires d'intérêt, anticorps secondaires, solution d'extinction de l'autofluorescence à base de Black Sudan B, éthanol 70 %, milieu de montage contenant du DAPI, lamelles, vernis à ongles.
REMARQUE : Les solutions commerciales d'extinction de l'autofluorescence contiennent souvent du diméthylformamide (DMF), dont l'utilisation et l'élimination nécessitent des précautions. Ne pas manipuler sans gants et recueillir toute solution utilisée dans un contenant pour déchets organiques, conformément aux politiques de l'établissement où les travaux sont effectués. - Utiliser une pipette Pasteur pour appliquer du TBS 1x sur les sections de tissu au niveau de la lame pendant un lavage de 10 minutes.
- Aspirer le lavage au TBS 1x, puis utiliser un stylo hydrophobe pour tracer une barrière hydrophobe autour de chaque section de tissu.
REMARQUE : Réaliser cette étape après le premier lavage au TBS 1x permet d'éliminer l'excès de solution d'inclusion qui pourrait adhérer aux lames et réduire l'efficacité de la barrière. Utiliser un chiffon absorbant pour retirer l'excès de liquide avant d'appliquer la barrière. Toutefois, veiller à ne pas laisser sécher le tissu réhydraté. - Répéter le lavage de 10 minutes au TBS 1x deux fois, pour un total de trois lavages.
- Préparer le tampon de perméabilisation : ajouter 0,1 % de saponine au TBS 1x. Utiliser dans les deux semaines suivant la préparation. Appliquer environ 100 µL sur chaque section et incuber pendant 10 minutes à température ambiante.
- Préparer le tampon de blocage : ajouter 0,1 % de saponine et 1 % de BSA au TBS 1x. Ce tampon sera également utilisé pour les solutions primaires et secondaires ; préparer donc une quantité supplémentaire et conserver à 4 °C. Utiliser dans les deux semaines suivant la préparation. Aspirer le tampon de perméabilisation et appliquer environ 100 µL de tampon de blocage sur chaque section. Incuber pendant 1 heure à température ambiante.
- Préparer la solution primaire : ajouter les anticorps primaires au tampon de blocage. Commencer avec une concentration d'anticorps primaire de 1:500, en ajustant selon les résultats obtenus. Aspirer le tampon de blocage et appliquer environ 100 µL de solution primaire sur chaque section.
REMARQUE : Pour amplifier le signal fluorescent endogène d'une protéine cible, une amplification à l'aide d'un anticorps primaire dirigé contre une étiquette (par exemple, un anticorps anti-GFP) peut être effectuée. - Conserver les lames dans la solution primaire toute la nuit à 4 °C.
REMARQUE : Afin d'éviter l'évaporation pendant la nuit, veiller à appliquer une quantité suffisante de solution primaire sur chaque section et à ajouter de l'humidité supplémentaire à l'endroit de stockage des lames. - Éliminer la solution primaire en effectuant trois lavages de 10 minutes au TBS 1x à température ambiante.
- Préparer la solution secondaire : ajouter les anticorps secondaires à la solution de tampon de blocage. Commencer avec une concentration d'anticorps secondaire de 1:200, en ajustant selon les besoins. Appliquer environ 100 µL de solution sur chaque section de tissu et incuber pendant 1 heure à température ambiante, à l'abri de la lumière.
REMARQUE : À cette étape, les lames doivent rester protégées de la lumière. - Éliminer la solution secondaire par un lavage de 10 minutes au TBS 1x à température ambiante.
- Préparer fraîchement la solution d'extinction de l'autofluorescence selon les instructions du fabricant. Préparer une solution de travail 1x en diluant la solution d'extinction 20x dans de l'éthanol de qualité moléculaire à 70 %.
- Une lame à la fois, aspirer complètement le TBS 1x et appliquer la solution d'extinction 1x. Faire doucement tourner la lame pendant 20 à 30 secondes, en permettant à la solution de circuler autour des sections de tissu.
- Verser la solution d'extinction dans un contenant pour déchets, puis appliquer du TBS à l'aide d'une pipette Pasteur sur chaque section, verser le TBS dans le contenant pour déchets, puis répéter rapidement les lavages au TBS jusqu'à ce que le TBS s'écoule clair (généralement 2 à 3 fois suffisent).
- Appliquer du TBS 1x sur la section pour éviter qu'elle ne s'assèche avant de répéter les étapes de la solution d'extinction pour chaque lame.
- Une lame à la fois, aspirer complètement le TBS, puis appliquer au moins une goutte de milieu de montage contenant du DAPI sur chaque section de tissu. Poser une lamelle sur la lame et sceller les bords de la lamelle avec du vernis à ongles afin d'éviter toute évaporation du milieu de montage ou tout déplacement de la lamelle. Répéter avec toutes les lames.
- Conserver les lames à -20 °C pour un stockage à long terme si l'imagerie n'est pas effectuée immédiatement.
Résultats
La protéine C1q est une protéine de grande taille (~450 kD) fortement exprimée dans tout l'organisme et joue des rôles bien définis dans le système immunitaire inné en tant que membre clé de la voie classique du complément. Toutefois, les fonctions de la C1q dans le cerveau font encore l'objet d'investigations. Dans le cerveau, la C1q est principalement produite et libérée par les microglies, la population cellulaire immunitaire résidente du cerveau9. Le rôle de la C1q dans des processus tels que l'élimination synaptique au cours du développement normal du cerveau, l'apprentissage, la mémoire, ainsi que dans divers contextes pathologiques, a été démontré à plusieurs reprises10,11,12,13,14. On a également observé que la C1q s'accumule dans ou immédiatement à proximité de structures neuronales au cours du vieillissement cérébral, tant chez les rongeurs que chez les primates non humains9,15,16. Notre laboratoire s'intéresse aux conséquences fonctionnelles de l'accumulation de C1q dans le cerveau au cours du vieillissement. Cette étude a révélé que la C1q interagit avec des protéines intracellulaires neuronales chez les rongeurs adultes et âgés, notamment avec des protéines liant l'ARN8. Étant donné que des lymphocytes T ont déjà été montrés capables d'internaliser de la C1q provenant d'autres types cellulaires17, nous avons déterminé si les neurones sont également capables d'internaliser une C1q exogène in vivo.
Cette étude a d'abord réalisé des injections unilatérales intracérébroventriculaires (ICV) de 2 µL de protéine C1q chez des souris mâles âgées de 3 mois. Étant donné que la protéine C1q est exprimée dans le cerveau adulte de type sauvage, deux approches ont été utilisées : premièrement, la protéine C1q a été injectée chez une souris C1q -/- (knockout) ; deuxièmement, la C1q a été marquée de manière fluorescente par conjugaison au 594-maleimide afin de permettre de distinguer la protéine C1q endogène de la protéine exogène dans un animal C1q +/+ (de type sauvage). La protéine a été administrée à une concentration de 1 mg/mL, en suspension dans une solution tampon contenant 10 mM de HEPES, 300 mM de NaCl, pH 7,2. Les coordonnées stéréotaxiques suivantes ont été utilisées pour une injection ICV dans l'hémisphère gauche : X = +1,0 mm, Y = -0,4 mm, Z = -2,5 mm, et le volume a été injecté à un débit de 500 nL/min. Afin de réduire le reflux, l'aiguille en verre tirée utilisée pour l'injection a été laissée en place pendant 5 minutes après l'arrêt de l'injection avant d'être retirée. Les tissus ont été prélevés 1 heure après l'injection et traités pour une analyse immunohistochimique sur des coupes sagittales. Une injection réussie doit entraîner une fluorescence localisée dans la zone ciblée stéréotaxiquement.
Premièrement, chez des souris C1q -/-, nous avons réalisé l'imagerie de sections sagittales de 30 µm de l'hémisphère gauche (Figure 3A) et droit (Figure 3B) après la procédure complète d'immunohistochimie (étapes 6.1–6.17). Un anticorps anti-NeuN a été utilisé pour visualiser les corps cellulaires neuronaux (en cyan) et un anticorps anti-C1q (en rouge) pour détecter la C1q non marquée injectée une heure auparavant dans le ventricule gauche. Une forte accumulation de C1q est observée dans l'hémisphère gauche au niveau du parenchyme périventriculaire, ainsi qu'une importante colocalisation entre les corps cellulaires neuronaux et la C1q dans la région CA3 de l'hippocampe (Figure 3A), similaire à ce que nous observons chez une souris de type sauvage exprimant naturellement la C1q. Comme prévu, la C1q injectée n'est pas détectée autour des ventricules (ni nulle part ailleurs dans le parenchyme) dans l'hémisphère controlatéral une heure après l'injection (Figure 3B). Ensuite, des cerveaux de souris de type sauvage C1q +/+ (C57BL/6J) ayant reçu une injection intracérébroventriculaire de C1q-594 ont été analysés par imagerie. Dans ce cas, il a été confirmé que la C1q-594 (en magenta) pouvait être visualisée sur des sections sagittales de 30 µm après seulement inhibition de la fluorescence spontanée et montage sous lame avec DAPI (en bleu) (étapes 6.12–6.17). Dans l'hémisphère gauche (injecté), la C1q injectée marquée par fluorescence (en magenta) est observée avec la même distribution périventriculaire (Figure 3C).
Afin de confirmer la colocalisation neuronale, une expérience secondaire a été réalisée sur deux mâles C1q -/- âgés de 2 mois. Dans un hémisphère, les souris ont reçu une injection ICV de 2 µL de C1q-594, et dans l'autre hémisphère, elles ont reçu 2 µL de C1q-594 inactivé par la chaleur (HI). L'inactivation par la chaleur a été effectuée après la conjugaison au 594-maléimide, en plaçant la moitié de la préparation protéique dans un bloc chauffant réglé à 56 °C pendant 30 min. L'inactivation thermique a déjà été montrée antérieurement pour modifier la structure native de la protéine C1q et perturber son activation18. La C1q normale et native, à une concentration de 200 µg/mL dans un tampon de suspension (50 mM HEPES, 150 mM NaCl, pH 7,5), est soluble en solution et ne forme aucun agrégat visible en microscopie à champ clair (Figure 4A). En revanche, lorsque la même préparation protéique a été chauffée, des agrégats visibles ont été observés en champ clair (Figure 4B), suggérant un changement de conformation de la protéine. Ensuite, on a déterminé si l'injection de C1q-HI in vivo modifiait la capture neuronale de C1q. Les cerveaux ont été prélevés 1 h après l'injection, et chaque hémisphère a été traité de manière identique selon le protocole décrit ci-dessus. Sur des coupes sagittales de 20 µm, une immunohistochimie a été réalisée pour identifier les neurones. Des images en 40x ont été acquises avec des réglages identiques dans la région CA3 de l'hippocampe afin de visualiser les neurones NeuN+ (cyan) et le C1q-594 (rouge) (Figure 5A,B). Dans l'hémisphère injecté avec du C1q-594 normal, une forte marquage de C1q a été observé (Figure 5A), tandis que dans les hémisphères injectés avec du C1q-594-HI, aucun C1q-594 n'a été détecté dans la région CA3, bien que la protéine fluorescente puisse être observée s'accumulant aux bords des ventricules (Figure 4C), ce qui est compatible avec une altération de la fonction normale de C1q dans la capture neuronale. La quantification manuelle, réalisée par un expérimentateur aveugle, des cellules NeuN+ dans 8 champs d'observation en 40x n'a révélé aucune modification de la densité des neurones dans la région CA3 entre les hémisphères (Figure 5D), mais le pourcentage de neurones C1q+ était significativement réduit dans les hémisphères injectés avec du C1q-594-HI (Figure 5C), selon un test t bilatéral (p = 0,026, n = 2 animaux, 2 images par hémisphère et par animal analysées).
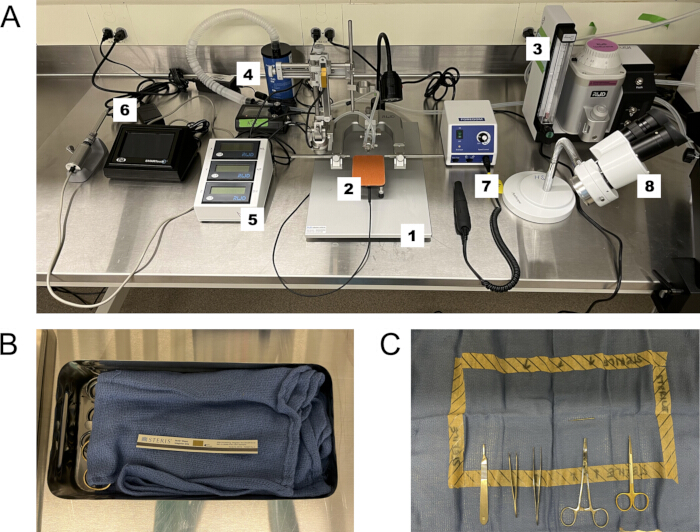
Figure 1 : Installation chirurgicale et préparation du champ stérile chirurgical. (A) Matériel chirurgical : 1. Stéréotaxique, 2. Réchauffeur pour rongeur, 3. Vaporisateur d'isoflurane, 4. Cartouche de captage d'isoflurane, 5. Bras stéréotaxique numérique, 6. Microinjecteur, 7. Foret, 8. Microscope stéréo. (B) Outils stérilisés au autoclave et serviette chirurgicale stérile munie d'une bande indicatrice de vapeur pour confirmer la stérilité. (C) Les outils stérilisés sont placés avec précaution « pointes vers l'intérieur » dans la zone stérile désignée sur la serviette chirurgicale stérilisée à l'autoclave. Les manches restent à l'extérieur du centre stérile, et les extrémités des instruments ne doivent entrer en contact avec l'animal qu'après stérilisation au bétadine et à l'éthanol à 70 %. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
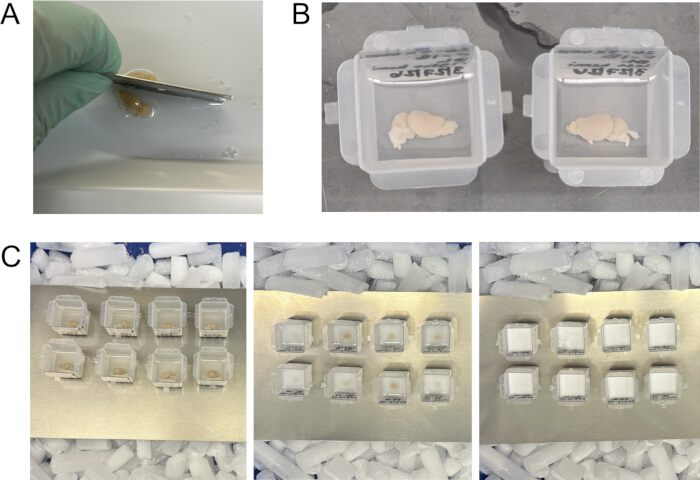
Figure 2 : Transformation et congélation du cerveau pour la section sagittale. (A) Utiliser une lame de rasoir pour couper le cerveau selon la ligne médiane, puis placer chaque hémisphère avec le côté médian vers le bas dans un moule de congélation. (B) Remplir les moules avec un mélange 50:50 de milieu d'encrage pour congélation et de saccharose 30 % dans du PBS. (C) Congeler les cerveaux dans les moules sur de la glace sèche (à gauche). Ils deviendront opaques une fois complètement congelés (à droite). Veuillez cliquer ici pour afficher une version agrandie de cette figure.
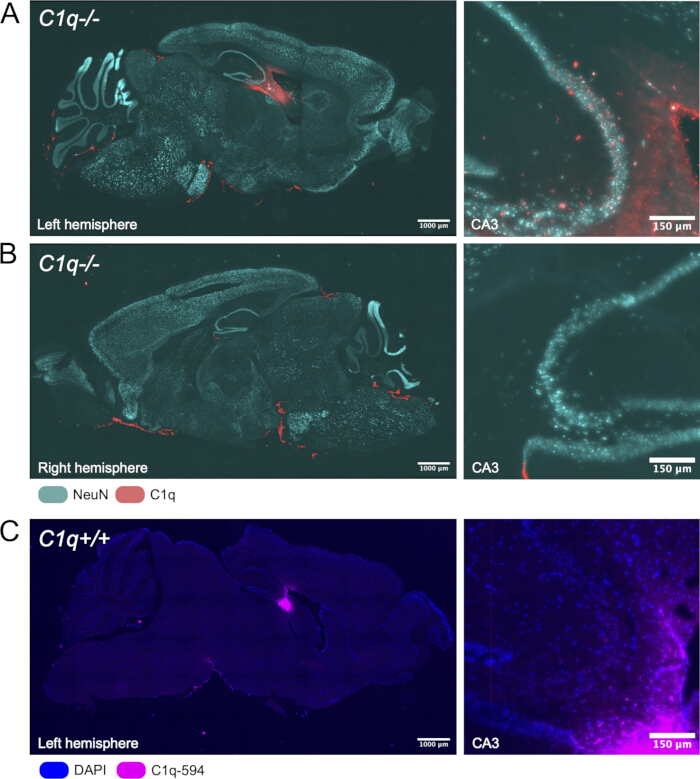
Figure 3 : Résultats représentatifs de l'administration intracérébroventriculaire (ICV) de la protéine C1q une heure après l'injection. (A) Section sagittale de la protéine C1q injectée (en rouge) et des corps cellulaires neuronaux NeuN+ (en cyan) dans l'hémisphère injecté, et un encart du secteur CA3 de l'hippocampe adjacent au ventricule. (B) Section sagittale de l'hémisphère controlatéral à l'injection chez le même animal, montrant la protéine C1q injectée (en rouge) et les corps cellulaires neuronaux NeuN+ (en cyan), ainsi qu'un encart du CA3. (C) Section sagittale d'un animal de type sauvage injecté ICV avec la protéine C1q marquée par fluorescence à l'aide d'une conjuguaison au 594-maléimide (en magenta), non amplifiée par immunohistochimie, mais montée avec du DAPI (en bleu), et un encart du CA3. Les barres d'échelle des images de gauche = 1000 µm, celles des images de droite = 150 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
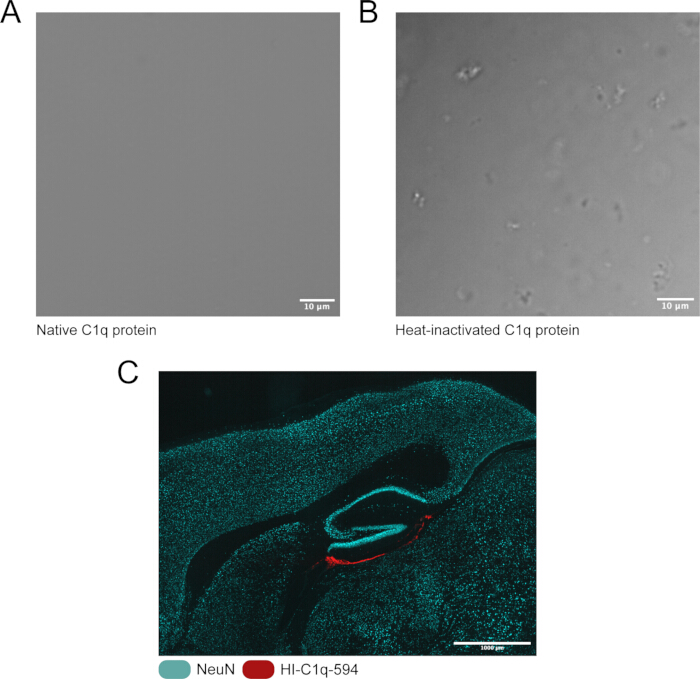
Figure 4 : Inactivation thermique de la protéine C1q. (A) Protéine C1q native, mise en suspension dans un tampon (50 mM HEPES, 150 mM NaCl, pH 7,5) à 200 μg/mL, observée par microscopie en champ clair. (B) La même source de protéine C1q, mise en suspension dans le même tampon à la même concentration, mais traitée à la chaleur à 56 °C pendant 30 min avant observation par microscopie en champ clair. (C) Localisation de C1q inactivée par la chaleur (HI)-C1q-594 (en rouge) et des cellules NeuN+ (en cyan) dans une section sagittale 1 h après injection ICV. Barre d'échelle supérieure = 10 µm, barre d'échelle inférieure = 1000 µm. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
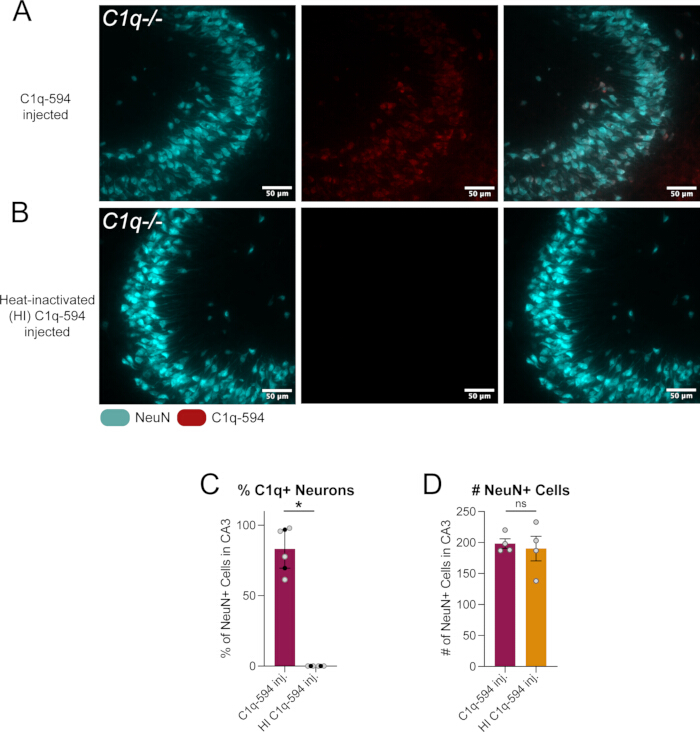
Figure 5: Quantification de l'absorption de la protéine C1q normale par rapport à la C1q inactivée par la chaleur dans les neurones de l'hippocampe. (A) Coupe sagittale de la région CA3 de l'hippocampe adjacente au ventricule, où C1q-594 a été injecté une heure auparavant. Corps cellulaires neuronaux NeuN+ (cyan), C1q-594 (rouge) et superposition des deux.B) Coupe sagittale de la région CA3 de l'hippocampe adjacente au ventricule, où du C1q-594 inactivé par la chaleur (HI-C1q-594) a été injecté une heure auparavant. Corps cellulaires neuronaux NeuN+ (cyan), C1q-594 (rouge) et superposition des deux.CQuantification du pourcentage de cellules NeuN+ qui sont C1q-594+ dans le champ de vision à 40x, test bilatéral test t. (D) Quantification du nombre de cellules NeuN+ dans le champ de vision à 40x, test t bilatéral. Échelles = 50 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Marquage des protéines | Anticorps | |
| Visualisation | Directe, indépendante d’un anticorps | Peut présenter une réactivité croisée avec d'autres protéines, dépend de la disponibilité de l'antigène |
| Préparation | Préparation plus longue et plus technique de la protéine d'intérêt, car le marquage peut altérer la structure et la fonction de la protéine. Les rendements de la réaction peuvent être faibles et nécessiter de grands volumes de protéine initiale | Aucune préparation nécessaire, de nombreux anticorps sont disponibles commercialement et déjà validés |
| Flexibilité expérimentale | Suivi en temps réel possible si souhaité | Requiert une fixation |
| Sensibilité | Sensibilité limitée en raison de la stœchiométrie | Permet une amplification |
Tableau 1 : Avantages et inconvénients du marquage des protéines vs. détection par anticorps.
Discussion
Des preuves émergentes soutiennent un rôle essentiel des microglies dans l'homéostasie du SNC, assurée par un répertoire de plus en plus complexe de facteurs sécrétés5. La capacité de délivrer des facteurs dérivés des microglies de manière spatiotemporelle définie constitue un outil précieux pour démêler la communication neuro-immunitaire complexe dans diverses conditions environnementales et génétiques.
Cette méthode peut être facilement adaptée pour répondre à une grande variété de questions biologiques. Bien que cette méthode ait été utilisée précédemment pour mieux comprendre les rôles de la C1q, une protéine très grande, dans la fonction neuronale8, elle pourrait également être appliquée pour étudier les fonctions d'autres protéines de grande taille, ainsi que de petites protéines telles que les cytokines et les chimioquines. Alors que les rôles immunitaires des cytokines et des chimioquines sont relativement bien compris, in vivo, ces facteurs sont souvent libérés simultanément, en réponse à un stress, et de manière diffuse. De plus, les rôles non immunitaires ou non canoniques, souvent homéostatiques, de divers facteurs immunitaires deviennent de plus en plus évidents. L'utilisation de cette méthode permettrait d'étudier des facteurs spécifiques de manière isolée, ainsi que dans des régions cérébrales spécifiques, voire les rôles de ces facteurs dans l'homéostasie. Une autre application intéressante de ce protocole serait l'administration de protéines d'intérêt chez des lignées de souris transgéniques, par exemple chez des lignées d'invalidation génique (knockout) ou des modèles de pathologies spécifiques. La possibilité de contrôler avec précision la localisation et la quantité d'une protéine d'intérêt chez une souris ne produisant pas cette protéine de façon endogène peut permettre de déterminer si une administration aiguë et localisée de la protéine induit un effet, tel qu'un changement comportemental. Alternativement, on pourrait réaliser une injection dans une lignée transgénique dépourvue d'un récepteur spécifique ou d'une protéine de signalisation dont on suppose qu'elle est essentielle pour la fonction du facteur injecté.
En outre, l'administration intracrânienne de facteurs dérivés des microglies peut être réalisée en parallèle avec l'injection d'autres facteurs afin d'approfondir notre compréhension mécanistique de la fonction d'une protéine. Par exemple, afin de déterminer comment la C1q, une protéine dérivée des microglies, pénètre dans les neurones et interagit avec leur machinerie de traduction, nous avons précédemment utilisé cette technique pour coadministrer un inhibiteur de l'endocytose 30 min avant l'injection de C1q. Cela nous a permis de démontrer que la C1q peut pénétrer dans les neurones via l'endocytose, puisque la coapplication avec l'inhibiteur a entraîné une réduction significative de la C1q dans les neurones8. Des expériences similaires pourraient être menées en administrant des anticorps bloquants ou même d'autres facteurs hypothétiques compétitifs pour la liaison. Ces expériences de coadministration peuvent également être modulées dans le temps en allongeant ou en raccourcissant les intervalles d'injection, par exemple en injectant un facteur 30 min avant l'autre, ou un facteur 5 min contre 1 h auparavant.
Plusieurs facteurs doivent être pris en compte lors de la conception d'expériences utilisant cette méthodologie, en commençant par la stratégie de détection de la protéine d'intérêt. Ici, deux approches représentatives ont été démontrées : le marquage fluorescent direct de la protéine (Figure 3C) et la détection immunohistochimique à l'aide d'anticorps (Figure 3A), chacune présentant des avantages et des limites distincts (Table 1). La détection par anticorps est très sensible et permet une amplification du signal, mais nécessite une fixation des tissus, ce qui la rend inadaptée à des applications telles que l'imagerie en temps réel des dynamiques protéiques. Le marquage fluorescent direct évite cette limitation, mais exige une modification de la protéine elle-même, ce qui peut en altérer les propriétés et doit donc faire l'objet d'une validation. Quelle que soit l'approche choisie, une validation rigoureuse est essentielle. Les anticorps commerciaux sont largement disponibles, mais peuvent présenter des liaisons hors cible ou des réactions croisées, rendant indispensable le test de spécificité. Dans la mesure du possible, les performances des anticorps doivent être confirmées à l'aide de contrôles appropriés, tels que la comparaison de la coloration entre des tissus de type sauvage et des tissus invalidés pour la protéine, ce qui reste la référence absolue en matière de validation d'anticorps.
En revanche, le marquage fluorescent direct nécessite une préparation et une validation préalables avant son utilisation expérimentale. Bien que cette approche permette une visualisation directe de la protéine sans recourir à des anticorps, il est essentiel de confirmer que la balise fluorescente n'altère ni la structure, ni la localisation, ni les interactions, ni la fonction de la protéine. La validation appropriée dépend de la protéine concernée, mais peut inclure la confirmation du poids moléculaire attendu par immunobuvardage, la vérification d'une localisation cellulaire ou sous-cellulaire normale, ou l'évaluation du maintien des interactions protéine–protéine connues à l'aide de tests tels que la co-immunoprécipitation. En définitive, les deux méthodes — la détection par anticorps et le marquage direct des protéines — présentent des avantages et des limites inhérents, et l'approche la plus adaptée doit être déterminée empiriquement au moyen d'études pilotes spécifiques à la protéine d'intérêt et conformes aux recommandations publiées19.
Pour que cette méthodologie soit fiable, il est essentiel que les coordonnées stéréotaxiques et la concentration de protéine injectée choisies par l'expérimentateur soient optimisées et validées empiriquement au préalable. La validation des coordonnées peut être réalisée par une injection pilote d'un colorant, tel que le vert rapide (Fast Green), suivie d'une collecte immédiate du cerveau après l'injection. Cela permettra de confirmer visuellement la localisation du colorant dans la région d'intérêt, tout en offrant la possibilité d'ajuster les coordonnées afin d'obtenir une injection aussi précise que possible. Les auteurs recommandent de se référer à des travaux précédemment publiés afin de déterminer des coordonnées stéréotaxiques précises pour les régions d'intérêt, ou de calculer des coordonnées adaptées aux souris de grande ou petite taille en fonction du rapport bregma-lambda, comme décrit dans le Protocole.
Afin de tirer des conclusions expérimentales fiables concernant la protéine injectée, un certain nombre de contrôles essentiels doivent être pris en compte et inclus dans une expérience bien conçue. L'étude des protéines dérivées des microglies présente des difficultés intrinsèques via administration intracrânienne. Si un expérimentateur s'intéresse à la réponse à une protéine particulière dans une région cérébrale spécifique, la chirurgie elle-même sera inflammatoire et pourrait fausser les résultats. En ce qui concerne les protéines liées au système immunitaire, les contrôles les plus simples à réaliser sont les contrôles chirurgicaux, dans lesquels soit une chirurgie factice est effectuée (toutes les étapes sauf l'injection de la protéine), soit une injection de contrôle de véhicule est réalisée (toutes les étapes, mais au lieu de la protéine, le même volume de la solution tampon de la protéine est injecté). Ces contrôles permettent de distinguer les effets liés à la chirurgie ou aux lésions tissulaires de ceux dus à la protéine elle-même. Encore plus concluant serait d'inclure un contrôle dans lequel une protéine inactive ou sans rapport est injectée au même volume et à la même concentration. Il est important de prendre en compte la taille relative de la protéine de contrôle par rapport à la protéine expérimentale ; par exemple, la C1q est une protéine très grande (~450 kD), donc injecter une protéine de contrôle courante comme l'albumine sérique bovine (~66 kD) pourrait ne pas être le choix le plus approprié. Par conséquent, la C1q inactivée par la chaleur a été utilisée comme contrôle de protéine inactive. Selon la diffusion de la protéine injectée durant l'intervalle de temps souhaité avant la collecte, ce contrôle peut être réalisé chez le même sujet en incluant l'une de ces conditions de contrôle dans l'hémisphère controlatéral à l'hémisphère injecté expérimentalement, comme illustré dans Résultats représentatifs (Figure 4 et Figure 5).
Un aspecte important à prendre en compte dans la conception expérimentale est la stratégie de fixation des tissus, car le type et la durée de la fixation peuvent fortement influencer la visualisation des protéines, la morphologie tissulaire et, dans certains cas, la fonction protéique. Les fixateurs de type réticulant, tels que le paraformaldéhyde (PFA), préservent généralement mieux l'architecture tissulaire, mais peuvent réduire la détection des épitopes sensibles à la fixation en raison d'une réticulation excessive des protéines, augmenter l'autofluorescence et nécessiter une récupération d'antigène. En revanche, les fixateurs non réticulants, comme les solutions à base d'alcool, d'acétone ou de méthanol, préservent souvent mieux les protéines sensibles à la fixation, mais peuvent compromettre l'intégrité tissulaire. Ces compromis peuvent être atténués en optimisant la durée et la méthode de fixation, notamment par l'utilisation de coupes fraîchement congelées fixées directement sur la lame, une perfusion saline suivie d'une brève immersion dans du PFA, ou une fixation par perfusion classique, selon les objectifs expérimentaux. Comme aucune stratégie de fixation unique n'est optimale pour toutes les applications, les chercheurs doivent choisir et optimiser empiriquement les conditions de fixation en fonction de leurs critères principaux afin d'obtenir le meilleur équilibre entre préservation tissulaire et détection des protéines.
L'objectif de ce protocole est de normaliser la livraison des protéines plutôt que de prescrire des méthodes pour quantifier les résultats expérimentaux ; toutefois, plusieurs approches peuvent être utiles selon les objectifs de l'étude. Dans cet exemple, l'absorption protéique spécifique aux types cellulaires est évaluée par immunomarquage à l'aide d'anticorps dirigés contre des marqueurs cellulaires (par exemple, NeuN pour les neurones) et par quantification de la colocalisation avec la protéine d'intérêt (Figure 5), bien que des lignées de souris transgéniques exprimant un marqueur fluorescent offrent un moyen alternatif d'identifier des populations cellulaires spécifiques. Un autre résultat important est la diffusion de la protéine, qui est fortement influencée par les propriétés biochimiques de la protéine injectée. Lorsqu'une caractérisation précise de la diffusion protéique est requise, nous recommandons d'injecter simultanément un traceur fluorescent inerte, tel que des dextranes de poids moléculaires définis, afin d'estimer la distribution de l'injection et la diffusion tissulaire à des moments précis après l'administration intracrânienne. Ces expériences ont déjà été réalisées par les auteurs afin de déterminer les paramètres expérimentaux pour la section Résultats représentatifs8.
Enfin, une optimisation de la détection des protéines et de la délivrance intracrânienne peut être nécessaire lors du dépannage. L'un des défis courants consiste à obtenir un signal fluorescent fiable pour la protéine d'intérêt. Comme indiqué ci-dessus, la stratégie de fixation est un facteur déterminant majeur de la qualité du signal. Si une forte autofluorescence s'accompagne d'un signal fluorescent réel faible, il est recommandé de réduire d'abord la durée et/ou l'ampleur de la fixation des tissus, car une sur-fixation est fréquente et peut contribuer à la fois à une augmentation de l'autofluorescence et à une diminution du signal ciblé. Ce protocole inclut également une solution d'inhibition de l'autofluorescence, qui peut améliorer le rapport signal sur bruit du fluorescence ciblée. Lorsqu'elle est correctement réalisée, la procédure d'injection doit entraîner des lésions tissulaires minimales. Aucune cavitation ni formation de lésion au site d'entrée de l'injecteur ne devrait être observée. Si l'un ou l'autre phénomène se produit, la préparation des pipettes en verre étirées pourrait nécessiter une optimisation afin d'assurer une pénétration tissulaire propre. Par exemple, vérifiez que la pointe de la pipette est suffisamment rigide et ne fléchit pas au contact du parenchyme cérébral, et ajustez le biseau selon les besoins pour obtenir un bord tranchant facilitant une pénétration fluide. Pour les injections dans des régions profondes du cerveau, la longueur de la pipette étirée pourrait également devoir être augmentée afin d'atteindre la région cible sans que l'injecteur ne touche la surface cérébrale. Lors de l'administration du liquide injecté directement dans le parenchyme cérébral plutôt que dans un ventricule, un petit volume d'injection (<1 µL) est recommandé afin de minimiser l'œdème, d'éviter la cavitation au site d'injection et de réduire le reflux du liquide lors du retrait de la pipette. Il est également recommandé d'injecter lentement (<500 nL/min) et d'attendre 5 à 10 minutes après la fin de l'injection avant de retirer la pipette, afin de permettre au liquide injecté de diffuser dans le tissu environnant. Si un écoulement de liquide est observé le long du trajet d'injection lors du retrait de la pipette ou s'il est détecté le long du trajet d'injection après traitement immunohistochimique, le volume d'injection et/ou la vitesse d'injection devraient être réduits, et la période d'attente après l'injection devrait être prolongée.
Déclarations de divulgation
Les auteurs déclarent ne pas avoir de conflits d'intérêts.
Remerciements
Ce travail a été financé par le National Alzheimer’s Coordinating Center (NACC; NSH), l'Alzheimer’s Association (NSH) et le prix Germinator du Duke Institute for Brain Sciences (DIBS) (JD).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Sérum physiologique à 0,9 % (qualité pharmaceutique) | Cytiva | Z1376 | |
| Seringues de 30 mL | Becton, Dickinson and Company (BD) | 302832 | |
| Éthanol à 70 % | Koptec | UN1170 | |
| Alexa Fluo 594 C5 Maleimide | Invitrogen | A10256 | |
| Vaporisateur d'anesthésique | RWD | TAIJI-IE | |
| Stérilisateur à billes | VWR | 75999-324 | |
| BSA | Genessee Scientific | 25-529 | |
| Aiguille papillon - Vacutainer Safety-Lok | Becton, Dickinson and Company (BD) | 367281 | |
| Coverslips - 50 mm No. 1 | Avantor (VWR) | 48393-081 | |
| Stereotaxie numérique pour rongeur | RWD | 68803 | |
| Moules de congélation jetables | Electron Microscopy Sciences | 70182 | 22 mm x 22 mm pour des coupes sagittales de cerveau de souris adulte |
| Microscope de dissection | Leica | MZ FLIII | |
| Milieu d'inclusion - Tissue-Tek OCT | Sakura | 4583 | |
| Lubrifiant oculaire | Optixcare | OPX-4242 | |
| Tireuse de pipettes en verre | Sutter Instrument Co. | Model P-30 | Nous utilisons une taille de 1,14 mm, 3,5" pour notre injecteur |
| Pipettes en verre | World Precision Instruments | 504949 | |
| Anticorps secondaire caprin anti-lapin AF594 | Invitrogen | A-11012 | |
| Anticorps secondaire caprin anti-rat AF488 | Invitrogen | A-11006 | |
| Crème dépilatoire | Nair | 42016527 | |
| Plateau chauffant - Rodent Warmer X1 | Stoelting | 53800M | |
| Micromoteur rotatif à haute vitesse (perceuse) avec forets | Stoelting | 51449 | |
| Isoflurane | Dechra | Isospire | |
| Microinjecteur et contrôleur | WPI | NANOLITER2020 | |
| Lames de microscope | Premiere | 8348 | |
| Huile minérale légère | Fisher Scientific Education | S25439 | |
| Milieu de montage avec DAPI | Sigma-Aldrich | F6057 | |
| Vernis à ongles | Electron Microscopy Sciences | 72180 | |
| Protéine native du complément C1q de souris | Creative Biolabs | CTP-463 | Les produits d'autres fabricants peuvent contenir des contaminants moléculaires qui inhibent la dynamique normale du C1q cérébral |
| Stylo hydrophobe - ImmEdge Pen | Vector Laboratories | H-4000 | |
| Paraformaldéhyde - 16 % | Electron Microscopy Sciences | 15710 | Diluer à 4 % |
| Solution tamponnée au phosphate (PBS) | Sigma-Aldrich | P3813 | |
| Solution de povidone-iodure, 10 % (p/v) | Ricca | 3955-16 | |
| Anticorps primaire anti-C1q de lapin | Abcam | ab182451 | |
| Anticorps primaire anti-NeuN (RBFOX3) de rat | Biolegend | 608451 | |
| Saponaïne | Sigma-Aldrich | 47036 | |
| Lames de bistouri - No. 10 | VWR | 76457-442 | |
| Bandes indicatrices de stérilisation à la vapeur | Steris | 801010 | |
| Applicateurs stériles Puritan à embout coton | Puritan | 25-806 1WC | |
| Saccharose | Sigma-Aldrich | 84097 | |
| Serviettes chirurgicales | McKesson | 16-6006-B | |
| Adhésif tissulaire - Vetbond | 3M | 1469SB | |
| Solution tamponnée au Tris | Sigma-Aldrich | T5941, S7653 | |
| TrueBlack | BIOTIUM | 23007 |
Références
- Medawar PB. Immunity to homologous grafted skin; the fate of skin homografts transplanted to the brain, to subcutaneous tissue, and to the anterior chamber of the eye. Br J Exp Pathol. 1948;29(1):58-69.
- Medawar PB. Immunological tolerance. Nature. 1961;189:14-17.
- Guo X, et al. Neuro-immune crosstalk: molecular mechanisms, biological functions, diseases, and therapeutic targets. MedComm (2020). 2026;7(2):e70497.
- Castellani G, Croese T, Peralta Ramos JM, Schwartz M. Transforming the understanding of brain immunity. Science. 2023;380(6640):eabo7649.
- Di Pietro AA, et al. Microglia in systemic neuroimmune communication: functions beyond phagocytosis. Trends Immunol. 2026;47(6):495-510.
- Zhou L, Wang Y, Xu Y, Zhang Y, Zhu C. A comprehensive review of AAV-mediated strategies targeting microglia for therapeutic intervention of neurodegenerative diseases. J Neuroinflammation. 2024;21(1):232.
- Yue W, Shen J. Local delivery strategies for peptides and proteins into the CNS: status quo, challenges, and future perspectives. Pharmaceuticals (Basel). 2023;16(6):810.
- Scott-Hewitt N, et al. Microglial-derived C1q integrates into neuronal ribonucleoprotein complexes and impacts protein homeostasis in the aging brain. Cell. 2024;187(16):4193-4212.e4124.
- Fonseca MI, et al. Cell-specific deletion of C1qa identifies microglia as the dominant source of C1q in mouse brain. J Neuroinflammation. 2017;14(1):48.
- Stevens B, et al. The classical complement cascade mediates CNS synapse elimination. Cell. 2007;131(6):1164-78.
- Schafer DP, et al. Microglia sculpt postnatal neural circuits in an activity and complement-dependent manner. Neuron. 2012;74(4):691-705.
- Hong S, et al. Complement and microglia mediate early synapse loss in Alzheimer mouse models. Science. 2016;352(6286):712-6.
- Wang C, et al. Microglia mediate forgetting via complement-dependent synaptic elimination. Science. 2020;367(6478):688-94.
- Stevens B, Johnson MB. The complement cascade repurposed in the brain. Nat Rev Immunol. 2021;21(10):624-5.
- Stephan AH, et al. A dramatic increase of C1q protein in the CNS during normal aging. J Neurosci. 2013;33(33):13460-74.
- Datta D, et al. Classical complement cascade initiating C1q protein within neurons in the aged rhesus macaque dorsolateral prefrontal cortex. J Neuroinflammation. 2020;17(1):8.
- Ling GS, et al. C1q restrains autoimmunity and viral infection by regulating CD8. Science. 2018;360(6388):558-63.
- Zubler RH, Lange G, Lambert PH, Miescher PA. Detection of immune complexes in unheated sera by modified 125I-C1q binding test: effect of heating on the binding of C1q by immune complexes and application of the test to systemic lupus erythematosus. J Immunol. 1976;116(1):232-5.
- Obermaier C, Griebel A, Westermeier R. Principles of protein labeling techniques. Methods Mol Biol. 2015;1295:153-65.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible