Nous décrivons un protocole accessible sur le plan technique et économique pour l'imagerie du développement précoce des vers, rédigé à l'intention des nouveaux chercheurs.
Article de méthode
Imager le développement précoce des vers : un manuel pratique pour les nouveaux chercheurs
* These authors contributed equally
Dans cet article
Résumé
Résumé
Selon le registre de distribution de souches du Caenorhabditis Genetics Center (CGC) présenté lors du 25e Congrès international sur le ver en 2025, environ 8 000 laboratoires répartis dans 80 pays utilisent ces animaux dans leurs recherches. Mettre en place une plateforme durable de culture et de maintenance est essentiel pour obtenir des données directes sur le comportement des vers, en particulier dans les laboratoires disposant d'une expérience ou de ressources limitées. Ici, en utilisant Caenorhabditis elegans comme exemple, nous présentons un protocole pratique destiné aux nouveaux chercheurs afin de mettre en place des flux de travail de base pour la manipulation et l'imagerie des vers. Nous décrivons ensuite des procédures permettant de recueillir des échantillons normaux et perturbés de C. elegans à des stades précoces choisis du développement pour l'imagerie microscopique. Les cibles d'imagerie incluent le développement des cellules germinales (mitose et méiose), les ovocytes préfécondation, la migration et la fusion des pronoyaux ovocyte-spermatozoïde, la pseudocaryocinèse et le développement embryonnaire (mitose), qui donne naissance à l'organisme. Bien que l'imagerie de l'embryon entier soit simple, nous fournissons des directives améliorées et des conseils techniques pour faciliter la dissection précise de la lignée germinale et des embryons, le prélèvement rapide des échantillons, le montage, l'imagerie en séquences temporelles et l'analyse d'image de base.
Introduction
Les vers nématodes comptent parmi les organismes modèles les plus puissants en recherche biomédicale1,2, en raison de leur programme de développement hautement reproductible et de la diversité révélée par les perturbations géniques3,4,5,6 et par les espèces apparentées7,8,9,10. Depuis son introduction par Sydney Brenner dans les années 1960, Caenorhabditis elegans (C. elegans) s'est imposé comme un modèle emblématique grâce à sa petite taille, sa transparence optique, son cycle de vie rapide de trois jours, sa lignée cellulaire entièrement cartographiée, son génome séquencé et annoté, ainsi que ses outils génétiques avancés permettant de contrôler la fonction des gènes11,12,13,14,15,16. Un élément central de ces études réside dans la capacité à visualiser des événements biologiques dynamiques par microscopie, en particulier dans la lignée germinale et l'embryon — la continuité du développement allant de la méiose et la mitose jusqu'à la formation d'un organisme complet17. Tout au long de ce processus, les divisions méiotiques rapides suivies de divisions mitotiques successives, ainsi que la réorganisation multicellulaire, se déroulent avec une précision spatiotemporelle remarquable17.
Contrairement à l'embryon, qui est généralement observé in vitro, la lignée germinale in vivo constitue un système idéal pour étudier à la fois la méiose et la mitose au sein d'un même tissu, en particulier pour les nouveaux chercheurs, car ses zones méiotique et mitotique spatialement séparées permettent l'observation simultanée de ces deux modes distincts de division cellulaire (Figure 1)18. Dans la lignée germinale de C. elegans, organisée en syncytium, les cellules germinales sont interconnectées par un noyau cytoplasmique commun appelé rachis18 (Figure 1). La prolifération des cellules germinales se produit par mitose dans le bras distal de l'organe reproducteur grâce à des divisions incomplètes et asymétriques des cellules germinales primitives (PGC). Pendant le stade larvaire tardif L4, les spermatocytes pachytènes syncytiaux se détachent progressivement du rachis et entrent en méiose dans le bras proximal de l'organe reproducteur19. Ce processus peut être observé directement in vivo chez des animaux immobilisés ou anesthésiés, ou in vitro à partir de spermatocytes primaires dissociés20,21.
Les phénomènes biologiques dans la lignée germinale et l'embryon sont exceptionnellement riches et largement pertinents dans divers domaines de recherche scientifique. Après la maturation méiotique, les ovocytes dérivés des cellules germinales pénètrent dans la spermathèque pour être fécondés par les spermatozoïdes, déclenchant ainsi l'embryogenèse22,23. La remarquable robustesse développementale des embryons de C. elegans en fait un excellent modèle pour explorer les mécanismes moléculaires de la polarité cellulaire, de la division cellulaire, du cycle cellulaire et des mouvements cellulaires24,25. Des vers adultes jeunes peuvent être disséqués afin de libérer des embryons récemment fécondés, qui sont ensuite sélectionnés pour des observations en enregistrement temporel de jalons développementaux clés, notamment, entre autres, la migration et la fusion des pronoyaux ovocyte-spermatozoïde, la pseudo-cleavage, la division cellulaire asymétrique, la gastrulation, l'organogenèse, etc.
Bien qu'un accès optique aux structures complètes ou partielles de la lignée germinale et de l'embryon soit, en principe, toujours réalisable, l'obtention de microscopies de haute qualité, prêtes à être publiées, reste notoirement difficile pour les débutants. Les protocoles « standards » écrits dans la littérature condensent souvent des procédures complexes en descriptions succinctes et ambiguës, qui ne parviennent pas à rendre compte de la subtilité du « ressenti » propre à la technique. Cela inclut, par exemple, la quantité exacte d'anesthésique à utiliser, la manipulation délicate nécessaire pour éviter d'endommager le gonade lors de la dissection, ou encore le choix précis du plan focal en microscopie. En conséquence, les chercheurs novices peuvent régulièrement connaître des mois d'essais et d'erreurs frustrants, nécessitant un encadrement répété, des séances d'entraînement et un dépannage approfondi avant d'obtenir des images satisfaisantes de manière reproductible. Ce transfert inefficace des connaissances retarde la progression de la recherche et introduit une variabilité technique indésirable, susceptible de compromettre l'interprétation des données entre différents laboratoires.
Par exemple, dans la lignée germinale, la complexité anatomique des gonades et l'obstruction par d'autres tissus (par exemple, l'intestin) rendent difficile l'observation de la morphologie cellulaire ou des dynamiques de division in vivo. De plus, la lignée germinale présente des défis supplémentaires en raison de sa structure tubulaire délicate et de sa sensibilité extrême à la pression exercée lors du montage. L'imagerie in vitro est donc privilégiée non seulement pour l'observation générale de la lignée germinale et des embryons, mais aussi pour des observations détaillées au niveau cellulaire. Par exemple, les spermatocytes primaires proximaux isolés par dissection des gonades peuvent accomplir deux cycles consécutifs de méiose pour donner quatre spermatides haploïdes, et l'absence d'ombres dues à la structure tissulaire permet d'obtenir des images de meilleure qualité. Ces observations peuvent être étendues à d'autres tissus ou à l'organisme entier26,27,28,29,30,31,32. Pratiquement, chaque manipulation peut être réalisée en 1 h, facilitant ainsi l'imagerie en temps réel.
Ici, nous présentons un protocole pratique d'imagerie en temps réel, étape par étape, couvrant des stades développementaux choisis allant du développement des cellules germinales à celui de l'embryon, incluant non seulement les procédures d'imagerie, mais aussi les étapes préparatoires (par exemple, la dissection du ver) afin d'abaisser le seuil technique pour les chercheurs novices en imagerie des vers33. Notre protocole met en évidence une démonstration visuelle en temps réel de l'imagerie microscopique, tant pour la lignée germinale que pour l'embryon — depuis des procédures de montage optimisées permettant de préserver la viabilité pendant des enregistrements de plusieurs heures, jusqu'à la configuration des paramètres du microscope qui équilibrent le rapport signal/bruit avec une minimisation de la phototoxicité et du photoblanchiment, ainsi que l'acquisition d'images de base.
Protocole
REMARQUE : Le maintien à long terme réussi des populations de C. elegans constitue la base de tout travail expérimental ultérieur et nécessite une production régulière de milieu de croissance pour nématodes (NGM) de haute qualité, une propagation fiable des sources alimentaires bactériennes, des conditions environnementales adaptées à la croissance et à la reproduction des souches, ainsi que des stratégies efficaces pour prévenir la perte de culture due à la contamination.
1. Culture et entretien des vers
REMARQUE : Nous fournissons ici uniquement quelques conseils ; les procédures détaillées sont disponibles dans Wormbook34. Utilisez de la poudre pré-mélangée NGM afin de réduire les étapes de pesée et de préparation.
- Cultiver tous les animaux sur gélose NGM ensemencée avec la nourriture E. coli OP50 à 20 °C pour le type sauvage (WT) et à 16 °C ou 25 °C pour les mutants sensibles à la température (mutants ts).
NOTE : Les nouveaux arrivants doivent vérifier la température de culture des souches mutantes CGC dès réception.
NOTE : Les animaux de type sauvage se développent plus rapidement à des températures plus élevées ; les mutants ts peuvent produire des embryons à 16 °C (température permise) mais pas à 25 °C (température restrictive à laquelle ils présentent des effets de perte de fonction pour un gène ou une protéine spécifique)35,36,37,38. Les souches et la nourriture peuvent être achetées auprès du CGC [https://cgc.umn.edu] ou obtenues en don de laboratoires voisins. - Transférer les animaux dans de nouvelles boîtes avant qu’ils n’entrent en famine (avec nettement moins Escherichia coli (E. coli) OP50 observés au microscope) afin de les maintenir en bonne santé pour des expériences ultérieures (~2–3 jours).
- Conserver les animaux dans un tampon de congélation (tampon S supplémenté en glycérol à une concentration finale de 15 %) à -80 °C pendant la nuit, puis les transférer dans une boîte de congélation ou dans de l’azote liquide pour une conservation à long terme34.
NOTE : Étiqueter tous les cryotubes avec des marqueurs permanents à base d’huile et imperméables avant la congélation. Les encres à base d’eau ne sont pas compatibles avec le stockage à très basse température.
2. Préparation du coussin d'agarose
- Prélevez 3 g d'agarose et transférez-les dans un flacon conique de 250 mL. Ajoutez 100 mL de tampon M9, mélangez bien, puis chauffez au four à micro-ondes pendant 2 à 3 min jusqu'à dissolution complète de l'agarose (désormais appelé tampon à l'agarose).
REMARQUE : Couvrez l'ouverture du flacon avec du papier d'aluminium pour éviter l'évaporation du tampon et minimiser les erreurs de concentration osmotique. Le volume total peut être ajusté selon les besoins de l'expérience. - Transférez le tampon à l'agarose bien mélangé dans un tube de centrifugation de 1,5 mL, qui peut être conservé à température ambiante jusqu'à 1 mois. Faites fondre l'agarose stockée dans un bloc chauffant réglé à 90–100 °C (omettez cette étape si vous utilisez de l'agarose fraîchement préparée).
- Coupez l'extrémité d'une pipette de 200 µL pour élargir l'orifice et éviter un bouchage dû à la solidification, puis déposez une goutte de tampon à l'agarose fondu sur une lame en verre (dimensions : 75 x 25 mm ; épaisseur : 0,9–1,10 mm ; type : verre sodocalcique).
- Couvrez immédiatement la goutte avec une autre lame. Ajoutez du tampon à l'agarose autour des bords des lamelles (dimensions : 22 x 22 mm ; épaisseur : 0,25 mm) et appuyez doucement pour étaler l'agar en un cercle mince et rond entourant complètement chaque lamelle, en veillant à ne pas emprisonner de bulles d'air.
REMARQUE : Cela crée une microchambre scellée pour l'immobilisation des animaux et empêche la déshydratation. Plusieurs lames peuvent être préparées simultanément pour des expériences à haut débit. - Laissez refroidir l'agar pendant au moins 3 min jusqu'à solidification complète avant utilisation.
REMARQUE : Utilisez le tampon d'agarose pour l'imagerie dès qu'il est solidifié, afin que l'animal ne soit pas soumis à un stress. L'agar solide absorbera l'eau depuis le centre, conduisant inévitablement à la mort de l'animal.
3. Observation in vivo de la spermatogenèse chez des vers hermaphrodites ou mâles (Figure 1 et Vidéo supplémentaire S1)
- Préparer un coussin d'agarose comme décrit ci-dessus dans la section 2.
- Transférer rapidement 10 à 20 animaux marqués NMY-2::GFP20 (stade L4 tardif) dans 5 à 10 µL de chlorhydrate de tétramisole à 0,5 % dilué dans du tampon M9 sur une lame de couverture.
NOTE : Pour éviter le mouvement et la déshydratation des animaux, ne pas ajouter trop ou trop peu de tampon. Sélectionner des vers qui se sont déplacés loin ou en dehors de la limite de la pelouse bactérienne (l'amas d'E. coli présentant une région floue et semi-transparente peut être observé au microscope) afin d'éviter le transfert involontaire d'E. coli avec le ver, ce qui pourrait interférer avec l'imagerie. - Incuber pendant 1 minute jusqu'à ce que les animaux soient complètement anesthésiés.
- Retirer délicatement la lame supérieure, en laissant le coussin d'agarose sur la lame inférieure.
- Retourner la lame avec le coussin d'agarose. Toucher doucement et abaisser le coussin sur les vers présents dans le tampon afin d'éviter la formation de bulles d'air. Retourner la lame avec la lame de couverture orientée vers le haut.
NOTE : Éviter tout mouvement rapide de la lame de couverture, qui pourrait endommager le corps du ver. - À l’aide d’une pipette de 200 µL, appliquer du gel de pétrole liquide chauffé (préchauffé en même temps que l’agarose solide), déplacer rapidement la pointe de la pipette le long de la bordure de la lame de couverture, puis laisser refroidir le gel de pétrole afin de fixer la lame de couverture sur la lame porteuse.
- Placer la lame sur la platine du microscope pour l’imagerie du développement des cellules germinales.
- Pour les images uniques, augmenter la puissance du laser et le temps d’exposition afin d’optimiser le signal de fluorescence (selon l’intensité de l’expression fluorescente des différentes souches), ce qui peut être ajusté selon les besoins pour une meilleure visualisation de la fluorescence.
- Pour les séries temporelles ou les coupes en Z, utiliser une puissance d’excitation plus faible et un temps d’exposition plus court afin de minimiser la phototoxicité et la photodégradation.
NOTE : L’objectif est d’obtenir des données d’imagerie spatiale et temporelle avec des effets indésirables minimes sur la croissance des vers.
4. In vivo observation des divisions des cellules germinales primitives (Figure 1 et Vidéo supplémentaire S1)
- Préparer un tampon d'agarose comme décrit ci-dessus dans la section 2.
- Transférer 10 animaux marqués NMY-2::GFP39,40 (stade L1 tardif à adulte jeune) dans 5–10 µL de chlorhydrate de tétramisole à 0,5 % dilué dans du tampon M9 sur une lame de couverture.
- Incuber pendant 1 minute jusqu'à ce que les animaux soient complètement immobilisés.
- Retirer la lame supérieure, en laissant le tampon d'agarose sur la lame inférieure.
- Retourner la lame avec le tampon d'agarose. Toucher délicatement le tampon contenant les vers dans le tampon afin d'éviter les bulles d'air. Retourner la lame avec la lame de couverture vers le haut.
- Sceller le pourtour de la lame de couverture avec de la vaseline à l’aide d’une pointe de pipette de 200 µL, comme décrit à l’étape 3.6.
- Transférer la lame sur la platine du microscope pour l’imagerie.
5. Dissection du tissu germinatif pour l'observation in vitro de la spermatogenèse mâle (Figure supplémentaire S1 et Vidéo supplémentaire S2)
REMARQUE : La taille de la seringue peut être ajustée selon les préférences personnelles. Les mâles possèdent une lignée germinale complète et unique contenant un seul gonade, tandis que les hermaphrodites ont deux gonades (les deux produisent des spermatozoïdes de la fin du stade L4 au stade jeune adulte, et produisent des ovocytes aux stades ultérieurs)41.
- Préparer frais in vitro tampon de culture (milieu Leibovitz L-15 contenant 15 % de SFB)
REMARQUE : Le tampon doit être conservé dans un 4 °C réfrigérateur pendant pas plus d'une semaine. Le sérum peut être divisé en plusieurs tubes pour une conservation à long terme à -20 °C. - Placer environ 10 vers mâles N2 ou marqués par fluorescence (NMY-2::GFP ; mCherry::Histone) au stade L4 tardif dans un tube de centrifugation de 1,5 mL contenant 500 µL du tampon de culture.
- Centrifuger le tube à 1 000 × g pendant 2 min. Retirer délicatement la phase supérieure 400 µL de tampon.
- Ajouter 400 µL du tampon de culture et répéter les étapes 5.2 à 5.3.
- Transférer le tampon restant (contenant les animaux) sur un lamelle. Ajouter un volume approprié de chlorhydrate de tétramisole (concentration finale 0,1 %) ou de lévamisole (concentration finale 0,1 mM) afin d'immobiliser les nématodes par agonisme des récepteurs nicotiniques de l'acétylcholine.41 et activité anesthésique locale42Faire tourner doucement la lame jusqu'à ce que les vers cessent de bouger.
REMARQUE : Pour réduire les coûts, le tampon M9 peut être utilisé pour les lavages initiaux afin d'éliminer les débris ou E. coli. Ajouter le tampon de culture uniquement lors du lavage final ou avant la préparation des lames. Les étapes 5.2 à 5.3 peuvent être omises afin d'accélérer le processus en cas de besoins particuliers ou si le tampon est très propre. - Fixer deux aiguilles de 28 G à des seringues, en tenant une seringue dans chaque main. Placer la lame couvre-objet sous le microscope stéréoscopique et positionner les aiguilles à un angle de 30–45° angle au-dessus d'un ver. Effectuer une incision près du bras proximal de la gonade pour libérer le tissu gonadique. Répéter pour tous les animaux.
REMARQUE : Ceci libérera des débris corporels. Pour les débutants, une pratique supplémentaire est recommandée. La durée maximale de dissection complète dans des tampons paralytiques pourrait atteindre <5 min. Ajuster le temps en fonction des objectifs expérimentaux. - Faire tourner la lame et recueillir les débris. Aspirer délicatement les gros débris à l’aide d’une pipette, en laissant le moins de tampon possible, tout en veillant à ce que les spermatocytes primaires de petite taille restent sur la lame.
REMARQUE : Évitez de laisser trop de tampon sur le lamelle ; un excès provoque des mouvements lors de la mise en place. - Prenez une lame propre et recouvrez délicatement la lamelle contenant les spermatocytes primaires disséqués. Scellez le pourtour de la lamelle avec de la vaseline liquide chauffée, comme à l'étape 3.6.
REMARQUE : Appliquer une petite quantité de vaseline liquide sur les quatre coins du coverslip avant de sceller afin d'éviter la perturbation mécanique des spermatocytes. - Transférer au microscope pour l'acquisition d'images.
REMARQUE : Éviter l'utilisation de tampons d'agarose. Le milieu liquide offre un fond plus transparent, assurant une meilleure clarté optique pour distinguer les spermatocytes primaires.
6. Dissection des vers et in vitro observation de la fécondation et de l'embryogenèse en fluorescence (figure supplémentaire S2, figure supplémentaire S3, vidéo supplémentaire S3, et Vidéo supplémentaire S4) et champ clair (Figure 2 et Vidéo supplémentaire S5)
REMARQUE : Des embryons à un stade précoce ont été obtenus en croisant deux aiguilles de 28 G dont les biseaux étaient orientés en sens opposés près de la spermathèque. La chambre a été scellée afin d'empêcher l'évaporation du liquide, puis transférée immédiatement sous microscope.
- Pour éliminer l'influence de la pression exercée par la lame de couverture et le tampon d'agarose sur les embryons, forez un trou central de 10 mm dans une boîte de Pétri de 35 mm à l'aide d'une perceuse. Scellez la face inférieure avec une lame de couverture microscopique de 22 mm afin de créer une chambre réutilisable pour la microscopie confocale inversée.
- Ajouter environ 30 µL du tampon M9 dans la chambre.
REMARQUE : Ce volume est suffisant pour 4 heures d'acquisition d'images en lapse de temps par cycle. Le volume de tampon permet une imagerie continue depuis migration et fusion des pronoyaux ovocyte-spermatozoïde jusqu'au tressaillement musculaire de l'embryon avant l'éclosion - Sélectionner les hermaphrodites. Transférer environ 20 animaux jeunes adultes dans le tampon M9 placé dans la chambre d'imagerie.
REMARQUE : les mâles produisent uniquement des spermatozoïdes, pas d'embryons. - Utilisez une aiguille de seringue pour effectuer deux incisions transversales au niveau de la spermathèque afin de libérer davantage d'embryons à un stade précoce. Utilisez un cure-oreille en cils pour retirer le corps de l'animal.
REMARQUE : En pratique, le curette en platine est trop rigide pour retirer efficacement les débris corporels en milieu liquide. Nous recommandons également un curette à faux-cils (à extrémités multiples) pour enlever les débris, fonctionnant comme une fourchette, qui s'avère plus efficace qu'un curette standard à cils naturels. - Recouvrir la boîte de Pétri avec son couvercle pour éviter l'évaporation du liquide.
7. Imagerie en laps de temps par microscopie
- Placer la lame/la chambre sur le microscope (par exemple, un microscope confocal à disque tournant inversé, équipé d'un objectif 60×/1,4 NA et d'une caméra EMCCD) sous le grossissement le plus faible (10×), puis rechercher les animaux, les spermatocytes primaires ou les embryons nouvellement fécondés au stade souhaité.
- Pour les vers non fluorescents, déterminer le stade de développement des embryons précoces en fonction de la position du noyau cellulaire, de l'état de fusion et de la morphologie du sillon de division (Figure 2 et Vidéo Supplémentaire S5).
- Pour les spermatocytes primaires disséqués in vitro, rechercher les cellules en préparation pour la division, détachées du rachis et réparties de manière arrondie dans le tampon (Figure Supplémentaire S1 et Vidéo Supplémentaire S2).
- Pour les vers fluorescents, identifier les stades en fonction de la distribution des protéines et de la morphologie cellulaire.
NOTE : La fluorescence a été détectée à l’aide d’une ligne d’excitation à 488 nm avec un filtre d’émission de 525–550 nm pour la GFP et d’une ligne d’excitation à 561 nm avec un filtre d’émission de 607–636 nm pour la RFP/mCherry.
- Localiser ces cellules ou embryons, puis passer à un grossissement plus élevé (63× ou 100×).
NOTE : Étant donné que les principes de préparation et d’imagerie des cellules et des embryons sont identiques, le tutoriel expérimental visuel illustre le cas des embryons disséqués en utilisant à la fois les canaux de champ clair et de fluorescence. - Démarrer l’enregistrement vidéo ou la capture d’images en Z-stack (généralement avec un intervalle ≤1 µm) à l’aide du logiciel d’acquisition du microscope, avec un intervalle de balayage pouvant aller jusqu’à 1 s, selon le nombre de couches Z et les exigences de la recherche.
NOTE : Pour les souches fluorescentes sensibles au photoblanchiment/à la phototoxicité, réduire la puissance du laser et raccourcir le temps d’exposition afin de limiter le photoblanchiment/la phototoxicité lors d’imageries prolongées. - Enregistrer toutes les images au format .tiff pour la sortie d’image et conserver les informations d’imagerie originales.
8. Analyse d'image
REMARQUE : Les images individuelles au format .tiff ou les séries temporelles peuvent être pivotées, recadrées, annotées, mesurées et traitées à l’aide de logiciels spécifiques au microscope ou de logiciels d’analyse généraux tels que Fiji/ImageJ [https://imagej.net/software/fiji], une plateforme open source dédiée à l’analyse d’images biologiques43.
- Ouvrez les images acquises dans Fiji/ImageJ. Vérifiez l'intensité et la distribution du signal de fluorescence des points ou structures fluorescents individuels. Sélectionnez Image | Ajuster | Luminosité/Contraste et Image | Hyperstacks | Stack en hyperstack pour séparer les canaux, les couches Z et les points temporels dans une seule image TIFF. Sélectionnez Image | Couleur | Outil canaux pour optimiser l'équilibre des couleurs en vue d'une présentation.
- Utilisez Image | Transformer | Pivoter pour faire pivoter chaque image afin que le ver soit orienté horizontalement, la tête tournée vers la gauche. Utilisez Image | Rogner pour supprimer les régions vides inutiles si nécessaire.
- Utilisez Image | Stacks | Projection Z pour générer une projection Z à partir de trames représentatives possédant un signal suffisant.
NOTE : Pour une visualisation optimale, il est recommandé de projeter ensemble des trames à fort contraste. Toutefois, pour comparer les différences relatives au sein des mêmes tissus ou organites spécifiques entre différents groupes, plusieurs trames contenant l'information complète peuvent être projetées ensemble, même si le signal est faible. - Utilisez Fichier | Enregistrer sous | TIFF pour sauvegarder les images projetées en vue d'une analyse ultérieure.
- En fonction du microscope confocal utilisé, étalonnez l'échelle de l'image afin de convertir les pixels en micromètres (µm). Après étalonnage, utilisez Analyser | Outils | Barre d'échelle pour ajouter une barre d'échelle.
NOTE : Le traitement d'image décrit ci-dessus est limité à la visualisation et à la préparation de figures. Lorsque des traitements par lots ou des mesures automatisées sont requis, utilisez Fiji/ImageJ ou d'autres outils open source, tels que CellProfiler44 et des pipelines d'analyse basés sur Python45.
Résultats
Visualisation C. elegans au niveau cellulaire pour l'analyse phénotypique nécessite traditionnellement un investissement important en équipement optique, mais les appareils électroniques grand public modernes et les systèmes d'adaptation innovants permettent désormais des capacités d'imagerie satisfaisantes à un coût nettement réduit. Pour imager la structure des gonades des hermaphrodites in vivo par microscopie confocale ou d'autres instruments facilement accessibles, nous utilisons une souche portant deux marqueurs fluorescents20, avec NMY-2::GFP marquant la structure globale du gonade en forme de U, le rachis et la région corticale des spermatocytes primaires, et mCherry::Histone montrant la morphologie du noyau et le stade de développement (Figure 1 et Vidéo supplémentaire S1)Ces deux protéines sont largement utilisées dans différentes études46,47,48. Pour capturer la majeure partie des informations structurales en 3D, nous avons acquis l'ensemble du Z-stack à 1 µm des intervalles allant du bas vers le haut du gonade du ver. Sur la base de la masse compacte des chromosomes et de l'accumulation faible de NMY-2 dans la région équatoriale, les spermatocytes primaires les plus proximaux se trouvent au stade karyosome, ce qui indique que ces cellules entament leur première division (Figure 1 et Vidéo supplémentaire S1)De plus, les divisions mitotiques des cellules germinales primitives ont lieu dans la région distale de l'gonade et peuvent également être observées avec ce protocole.
Pour l'observation in vitro de la spermatogenèse, nous préparons d'abord le tampon de culture. Les vers sont disséqués et les spermatocytes germinaux sont libérés dans le tampon. Il est essentiel de localiser rapidement les spermatocytes primaires qui s'apprêtent à effectuer leur première division, identifiés par la morphologie nucléaire (début de la rupture de l'enveloppe nucléaire) ou par la morphologie de la cellule entière. Les souches fluorescentes facilitent l'identification du stade de développement approprié. Des images sont capturées à des intervalles de 30 s afin d'équilibrer la phototoxicité/la photodégradation et l'efficacité de la capture. (Figure supplémentaire S1 et Vidéo supplémentaire S2).
Pour obtenir davantage d'informations sur l'embryogenèse précoce, nous localisons d'abord les embryons nouvellement fécondés en utilisant le canal en champ clair, où les noyaux paternel et maternel sont situés à des extrémités opposées de l'embryon le long de son axe majeur et se déplacent l'un vers l'autre pour fusionner. Pour l'observation des embryons avec des lames standard, nous avons utilisé une souche exprimant GFP::Histone49 et mCherry::PH50 pour marquer respectivement le noyau cellulaire et la dynamique de la membrane cellulaire. Ces images sont capturées à différents niveaux Z afin de montrer la division cellulaire complèteFigure supplémentaire S2 et Vidéo supplémentaire S3). Notez que la capacité à identifier les embryons au stade correct est essentielle. Nous avons sélectionné des embryons en stade précoce et utilisé un enregistrement continu afin de capturer l'ensemble de la progression du développement sans perturbation physique. Cette approche permet >500 min d'enregistrement en accéléré couvrant l'ensemble du processus, de la fécondation aux tressautements musculaires (Figure 2 et Vidéo supplémentaire S5). En plus du type sauvage, des mutants sont également disponibles pour des études comparatives d'imagerie. Par exemple, HUM-2 est l'homologue de la myosine V humaine, qui joue un rôle essentiel dans la distribution des organites, des vésicules et des ARNm, et qui est importante pour la physiologie animale et la fonction cellulaire.51. À titre d'exemple illustratif, le protocole a également été utilisé pour capturer la dynamique des sillons dans les hum-2 (ok596) mutant à des fins de comparaison visuelle (Figure supplémentaire S3 et Vidéo supplémentaire S4). Enfin, les images .tiff sont traitées et recadrées dans ImageJ/Fiji, puis alignées à l’aide d’un logiciel de retouche d’images pour une comparaison visuelle directe.52.
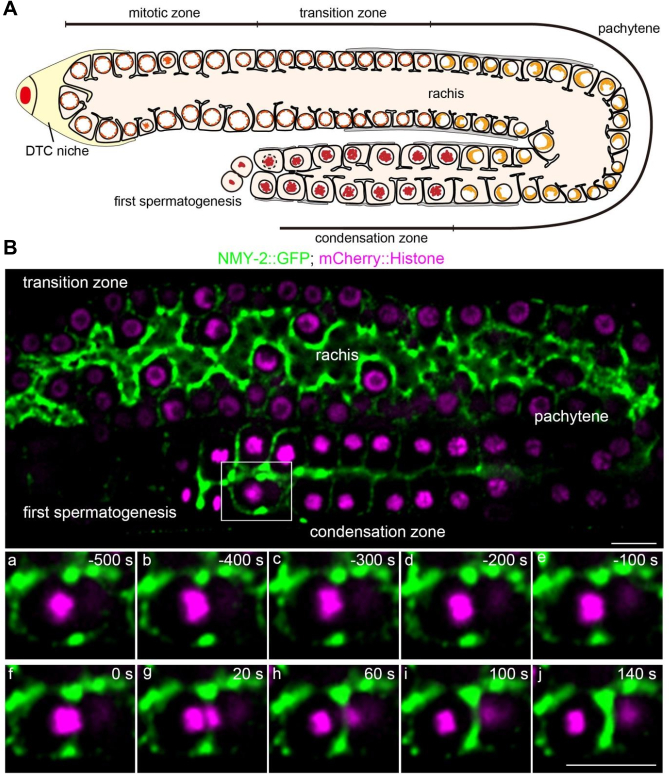
Figure 1 : Schéma et image de fluorescence illustrant la répartition des zones du gonade chez des vers au stade L4 tardif. (A) Schéma de la structure du gonade d’un ver au stade L4 tardif. DTC = cellule apicale distale. (B) Image de fluorescence montrant l’étiquetage par NMY-2::GFP du rachis et de la région corticale des spermatocytes proximaux, ainsi que l’étiquetage de la morphologie nucléaire par mCherry::Histone à différents stades de développement. Barre d’échelle = 10 µm. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
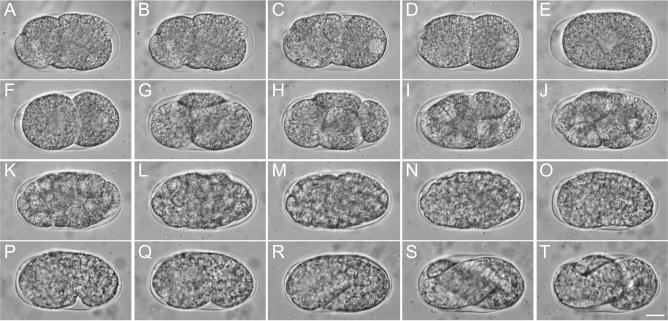
Figure 2 : développement embryonnaire de C. elegans. (A-E) Stade de fusion jusqu’au stade à une cellule, incluant la migration et la fusion des pronoyaux ovocyte-spermatozoïde, la pseudocleavage et l’établissement du stade à une cellule. (F-J) Stade à deux cellules jusqu’au stade multicellulaire. (K-O) Stade de gastrulation. (P-T) Stade en forme de virgule jusqu’aux tressaillements musculaires. Échelle = 10 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Figure supplémentaire S1 : Démonstration représentative de l'imagerie de la spermatogenèse complète. (A) Début de la rupture de l'enveloppe nucléaire. (B) Prométaphase de la méiose I. (C) Formation de l'anneau contractile et initiation de la constriction ; (D) Achèvement de la méiose I ; (E) Début de la méiose II. (F) Constriction du sillon chez deux spermatocytes secondaires. (G) Télophase de la méiose II. (H) Achèvement de la méiose II et formation de quatre spermatides et d'un corps résiduel localisé au centre. Échelle = 10 µm. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire S2 : Démonstration représentative de l'imagerie de l'embryogenèse précoce, avec GFP::Histone marquant le noyau cellulaire et mCherry::PH marquant la membrane cellulaire. (A) Pseudocytokinèse. (B) Régression du sillon de division vers l'état normal. (C) Métaphase de la première division cellulaire. (D) Anaphase de la première division cellulaire. (E) Stade à deux cellules. (F) Anaphase de la division cellulaire de AB et prophase de la division cellulaire de P1. (G) Anaphase de la division cellulaire de P1. (H) Stade à quatre cellules. Échelle = 10 µm. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire S3 : Comparaison représentative du sillon de division dans les embryons précoces de N2 et du mutant hum-2 (ok596). Le panneau agrandi montre la dynamique du sillon au cours du temps pour une comparaison visuelle. Les nombres indiquent le temps écoulé après le début de l'anaphase, défini par la ségrégation des chromosomes. Échelle = 2 µm. Veuillez cliquer ici pour télécharger ce fichier.
Vidéo supplémentaire S1. Exemple d'imagerie par laps de temps en fluorescence d'un gonade au stade L4 tardif utilisant NMY-2::GFP et mCherry::Histone ; 30 s par image. Veuillez cliquer ici pour télécharger ce fichier.
Vidéo supplémentaire S2. Imagerie en microscopie à champ clair en temps réel représentative de la spermatogenèse complète chez him-5 (e1490) ; 30 s par image. Veuillez cliquer ici pour télécharger ce fichier.
Vidéo supplémentaire S3. Imagerie par laps de temps en fluorescence représentative de l'embryogenèse précoce utilisant GFP::Histone et mCherry::PH ; 30 s par image. Veuillez cliquer ici pour télécharger ce fichier.
Vidéo supplémentaire S4. Imagerie par fluorescence en lapso-temporel représentative du sillon de division chez les embryons précoces de N2 et du mutant hum-2 (ok596) ; 15 s par image. Veuillez cliquer ici pour télécharger ce fichier.
Vidéo supplémentaire S5. Imagerie en temps réel représentative en champ clair du développement embryonnaire de C. elegans N2, de la fusion des pronoyaux ovocyte-spermatozoïde aux divisions mitotiques donnant naissance à l'organisme. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Pour la préparation et l'imagerie des vers, nous avons simplifié deux protocoles basés respectivement sur des chambres et des lames. L'approche utilisant des chambres a été employée pour l'imagerie vivante à haute résolution, permettant une observation à long terme des processus développementaux avec une phototoxicité/photoblanchiment limitée53. L'approche utilisant des lames a été adaptée à partir de techniques standard de montage sur coussin d'agarose, couramment utilisées pour l'observation à court terme de l'activité neuronale et des structures subcellulaires54. Nous avons appliqué les deux protocoles (sections 3, 4, 5 et 6) à des observations à long terme au cours de stades précoces sélectionnés du développement de C. elegans. En ce qui concerne l'observation in vivo de la structure des gonades, des divisions des cellules germinales primitives ou de la spermatogenèse, nous avons suivi les principales étapes de méthodes précédemment établies, en apportant certaines modifications afin de faciliter l'accès rapide à ces techniques pour les nouveaux chercheurs55. En ce qui concerne l'observation in vitro de la spermatogenèse, nous insistons sur la reconnaissance rapide des cellules entrant dans la transition entre la prophase et la métaphase, moment où l'enveloppe nucléaire se désagrège56. Bien que les coussins d'agarose puissent amortir et stabiliser partiellement les embryons ou les vers pour l'imagerie in vivo, ils réduisent le contraste entre les spermatocytes primaires et la lame. Les coussins d'agarose ne sont donc pas recommandés pour l'observation in vitro de spermatocytes disséqués ; un milieu liquide est préférable. De même, la reconnaissance rapide de stades développementaux spécifiques d'intérêt est essentielle pour l'observation in vitro de l'embryogenèse.
En combinant les méthodes décrites ci-dessus, il est possible d'observer par imagerie certains événements du développement allant de la lignée germinale à l'embryon. Ces méthodes peuvent également être associées à des équipements de contrôle de température, tels que des systèmes de changement rapide de température pour l'imagerie de cellules vivantes, ce qui facilite les expériences sur des mutants sensibles à la température57. De même, l'immobilisation par refroidissement peut permettre une imagerie à haut débit avec une résolution submicrométrique de populations de C. elegans directement sur des plaques de culture, réduisant ainsi le besoin d'anesthésie chimique ou de manipulation individuelle des vers, tout en préservant la viabilité physiologique58. En outre, des perturbations artificielles, telles que l'interférence ARN14 et l'ablation laser59,60,61,62,63,64,65, peuvent être combinées à la microscopie afin d'étudier les réponses développementales ainsi que les mécanismes biologiques ou physiques sous-jacents. À l'avenir, les protocoles d'imagerie pourraient être encore améliorés par l'optimisation du matériel, des logiciels et des opérations spécifiques à l'utilisateur33,66. Bien que des ajustements soient nécessaires pour certains détails opérationnels, certains principes de ce protocole pourraient être adaptés à d'autres modèles animaux petits et mobiles, tels que les mouches drosophiles et les larves de poisson zèbre, notamment pour des observations in vivo nécessitant une immobilisation et des observations in vitro nécessitant une dissection67,68.
Les jeux de données d'images obtenus par des protocoles de ce type peuvent également soutenir des analyses computationnelles ou quantitatives ultérieures lorsque des nombres d'échantillons suffisants et des paramètres d'acquisition standardisés sont utilisés69,70. Par exemple, l'embryogenèse de C. elegans a été utilisée dans des études de traçage des lignées cellulaires71,72 et de segmentation de la morphologie cellulaire73,74,75, qui reposent toutes deux sur des données d'imagerie spatiotemporelle. D'un point de vue mécanistique, l'imagerie des noyaux, des membranes, des protéines liées à la polarité76,77,78 et des protéines liées au cytosquelette79,80,81 peut soutenir l'analyse de la division cellulaire et de la morphogenèse. La biologie des systèmes quantitative peut intégrer ces types de données d'imagerie à différentes échelles moléculaire, cellulaire et organisme82,83,84,85. Dans le présent protocole, ces applications plus larges doivent être considérées comme des prolongements potentiels plutôt que comme des résultats directement démontrés par les résultats représentatifs.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à divulguer.
Remerciements
Nous remercions le professeur Samuel H. Chung, le professeur Erin J. Cram, le professeur Javier Apfeld, le docteur Noa William Franklin Grooms de l'Université Northeastern, ainsi que le professeur Chuanfu Dong de l'Université normale de Pékin pour leur soutien technique. Ce travail a été financé par le projet jeunes chercheurs de la Fondation nationale des sciences naturelles (subvention 22407016) et par le projet de la Fondation nationale des sciences naturelles (subvention 22477010) attribués au docteur Pei Zhang.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Seringues à insuline U-100, jauge 28 | EasyTouch | B08589MG8D | Dissection de vers |
| Boîtes de Pétri de 35 mm | Celltreat | 229638 | Chambre d'imagerie |
| Boîtes de Pétri de 60 mm | Fisherbrand | AS4050 | Culture de vers |
| Agarose | Bio-Rad | 1613100 | Préparation de coussinets d'agarose |
| C. elegans RNAi Feeding Library (Ahringer) | Source BioScience Ltd. | N/A | Expérience d'ARNi |
| C. elegans souche : GFP::histone ; mCherry::PH | Caenorhabditis Genetics Center | YC0154 | Souche utilisée dans cette étude |
| C. elegans souche : GFP::HUM-2 | Sunybiotech | YC0381 | Souche utilisée dans cette étude |
| C. elegans souche : him-5 (e1490) | Caenorhabditis Genetics Center | CB4088 | Souche utilisée dans cette étude |
| C. elegans souche : N2, sauvage | Caenorhabditis Genetics Center | N2 (Bristol) | Souche utilisée dans cette étude |
| C. elegans souche : NMY-2::GFP ; mCherry::histone | Caenorhabditis Genetics Center | YC0032 | Souche utilisée dans cette étude |
| C. elegans souche : PH::GFP ; mCherry::histone | Caenorhabditis Genetics Center | YC0029 | Souche utilisée dans cette étude |
| Microscope à contraste interférentiel différentiel (DIC) | Olympus | BX53 | Imagerie de vers |
| Microscopes stéréoscopiques de dissection | Nikon | SMZ745 | Observation de vers |
| E. coli OP50 | Caenorhabditis Genetics Center | OP50 | Source alimentaire bactérienne |
| Sérum de veau fœtal (FBS) | N/A | N/A | Solution tampon de culture |
| Solution de congélation (tampon S/glycérol) | N/A | N/A | Stockage à long terme |
| Verre à couvre-objet d'hybridation | Invitrogen (Thermo Fisher Scientific) | H18200 | Préparation de coussinets ou chambres d'agarose |
| Isopropyl β-D-1-thiogalactopyranoside (IPTG) | Invitrogen (Thermo Fisher Scientific) | 15529019 | Culture de vers |
| Milieu de Leibovitz L-15 | N/A | N/A | Solution tampon de culture |
| Chlorhydrate de lévamisole | N/A | N/A | Immobilisation de vers |
| Tampon M9 | N/A | N/A | Culture et montage de vers |
| Verre à couvre-objet pour microscope | Fisherbrand | 12541016 | Lames pour imagerie |
| Mini-incubateur numérique | Benchmark Scientific | BMS-H2200-HC-E | Culture de vers |
| Poudre pré-mélangée NGM | N/A | N/A | Culture de vers |
| Microscope inversé Nikon Eclipse Ti2-E | Nikon | Ti2-E | Imagerie de vers |
| Lames simples pour microscope | Fisherbrand | 12550A3 | Lames pour imagerie |
| Lames simples pour microscope | Corning | 2947-75X25 | Préparation de coussinets d'agarose |
| Microscope confocal à disque tournant | Olympus | SpinSR10 | Imagerie de vers |
| Unité confocale à disque tournant | Yokogawa | CSU-X1 | Imagerie en laps de temps |
| Tétramisole | Sigma-Aldrich | L9756 | Anesthésie de vers |
| Vaseline | Sangon Biotech | A510146-0500 | Lames pour imagerie |
Références
- Corsi AK, Wightman B, Chalfie M. A transparent window into biology: a primer on Caenorhabditis elegans. Genetics. 2015;200(2):387-407.
- Ambros VR, et al. From nematode to Nobel: how community-shared resources fueled the rise of Caenorhabditis elegans as a research organism. Proc Natl Acad Sci U S A. 2025;122(48):e2522808122.
- Du Z, et al. De novo inference of systems-level mechanistic models of development from live-imaging-based phenotype analysis. Cell. 2014;156(1):359-72.
- Xiao L, et al. Defect-buffering cellular plasticity increases robustness of metazoan embryogenesis. Cell Syst. 2022;13(8):615-30.e9.
- Green RA, et al. Automated profiling of gene function during embryonic development. Cell. 2024;187(12):3141-60.e23.
- Yang M, Bai Y, Wang Z, Du Z. Intracellular buffering enables developmental robustness after genome doubling in C. elegans embryos. Cell Rep. 2026;45(3):117005.
- Laugsch M, Schierenberg E. Differences in maternal supply and early development of closely related nematode species. Int J Dev Biol. 2004;48(7):655-62.
- Guan G, Luo C, Tang HL, Tang C. Modulating cell proliferation by asymmetric division: a conserved pattern in the early embryogenesis of nematode species. MicroPubl Biol. 2024;10.17912/micropub.biology.001006.
- Large CRL, et al. Lineage-resolved analysis of embryonic gene expression evolution in C. elegans and C. briggsae. Science. 2025;388(6753):eadu8249.
- Zhang P, et al. Biosynthesis of modular signaling molecules requires functional diversification of carboxylesterases in Pristionchus pacificus. Commun Biol. 2025;8(1):1213.
- Brenner S. The genetics of Caenorhabditis elegans. Genetics. 1974;77(1):71-94.
- Sulston JE, Schierenberg E, White JG, Thomson JN. The embryonic cell lineage of the nematode Caenorhabditis elegans. Dev Biol. 1983;100(1):64-119.
- C. elegans Sequencing Consortium. Genome sequence of the nematode C. elegans: a platform for investigating biology. Science. 1998;282(5396):2012-8.
- Chung SH, et al. Femtosecond laser ablation reveals antagonistic sensory and neuroendocrine signaling that underlie C. elegans behavior and development. Cell Rep. 2013;4(2):316-26.
- Zhang H, Abraham N, Khan LA, Gobel V. RNAi-based biosynthetic pathway screens to identify in vivo functions of non-nucleic acid-based metabolites such as lipids. Nat Protoc. 2015;10(5):681-700.
- Huang X, et al. PIWI-interacting RNA expression regulates pathogenesis in a Caenorhabditis elegans model of Lewy body disease. Nat Commun. 2023;14(1):6137.
- Schnabel R, Hutter H, Moerman D, Schnabel H. Assessing normal embryogenesis in Caenorhabditis elegans using a 4D microscope: variability of development and regional specification. Dev Biol. 1997;184(2):234-65.
- Wang X, Hu B, Zhao Z, Tse YC. From primordial germ cells to spermatids in Caenorhabditis elegans. Semin Cell Dev Biol. 2022;127:110-20.
- L’Hernault SW. Spermatogenesis. In: Riddle DL, Blumenthal T, Meyer BJ, Priess JR, editors. C. elegans II. 2nd edition. Cold Spring Harbor Laboratory Press, Cold Spring Harbor, NY; 1997.
- Wang X, et al. Cortical recruitment of centralspindlin and RhoA effectors during meiosis I of Caenorhabditis elegans primary spermatocytes. J Cell Sci. 2021;134(3):jcs238543.
- Hu J, et al. Distinct roles of two myosins in C. elegans spermatid differentiation. PLoS Biol. 2019;17(4):e3000211.
- Kovacevic I, Orozco JM, Cram EJ. Filamin and phospholipase C-ε are required for calcium signaling in the Caenorhabditis elegans spermatheca. PLoS Genet. 2013;9(5):e1003510.
- Sadeghian F, Grooms NWF, Chung SH, Cram EJ. Tensions on the actin cytoskeleton and apical cell junctions in the C. elegans spermatheca are influenced by spermathecal anatomy, ovulation state and activation of myosin. Front Cell Dev Biol. 2024;12:1490803.
- Hoege C, Hyman AA. Principles of PAR polarity in Caenorhabditis elegans embryos. Nat Rev Mol Cell Biol. 2013;14(5):315-22.
- Simske JS, Hardin J. Getting into shape: epidermal morphogenesis in Caenorhabditis elegans embryos. Bioessays. 2001;23(1):12-23.
- Zhang H, Emmons SW. Regulation of the Caenorhabditis elegans posterior hox gene egl-5 by microRNA and the polycomb-like gene sop-2. Dev Dyn. 2009;238(3):595-603.
- Zhang N, et al. The C. elegans intestine as a model for intercellular lumen morphogenesis and in vivo polarized membrane biogenesis at the single-cell level: labeling by antibody staining, RNAi loss-of-function analysis and imaging. J Vis Exp. 2017;(128):e56100.
- Zhang N, et al. The C. elegans excretory canal as a model for intracellular lumen morphogenesis and in vivo polarized membrane biogenesis in a single cell: labeling by GFP-fusions, RNAi interaction screen and imaging. J Vis Exp. 2017;(128):e56101.
- Cui M, et al. A model of hereditary sensory and autonomic neuropathy type 1 reveals a role of glycosphingolipids in neuronal polarity. J Neurosci. 2019;39(29):5816-34.
- Li Z, et al. A collection of toolkit strains reveals distinct localization and dynamics of membrane-associated transcripts in epithelia. Cell Rep. 2021;35(5):109072.
- Cheng X, et al. Proteotoxic stress disrupts epithelial integrity by inducing MTOR sequestration and autophagy overactivation. Autophagy. 2022;19(1):241-55.
- Zhang P, et al. The centralspindlin complex regulates cytokinesis and morphogenesis in the C. elegans spermatheca. Development. 2023;150(2):dev200840.
- Wang YL, Grooms NWF, Civale SC, Chung SH. Confocal imaging capacity on a widefield microscope using a spatial light modulator. PLoS One. 2021;16(2):e0244034.
- Stiernagle T. Maintenance of C. elegans. WormBook. 2006;1-11.
- Hirsh D, Vanderslice R. Temperature-sensitive developmental mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):220-35.
- Davies T, et al. Using fast-acting temperature-sensitive mutants to study cell division in Caenorhabditis elegans. Methods Cell Biol. 2017;137:283-306.
- Ward S, Miwa J. Characterization of temperature-sensitive, fertilization-defective mutants of the nematode Caenorhabditis elegans. Genetics. 1978;88(2):285-303.
- Vanderslice R, Hirsh D. Temperature-sensitive zygote defective mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):236-49.
- Fujita M, Onami S. Cell-to-cell heterogeneity in cortical tension specifies curvature of contact surfaces in Caenorhabditis elegans embryos. PLoS One. 2012;7(1):e30224.
- Nishikawa M, Naganathan SR, Jülicher F, Grill SW. Controlling contractile instabilities in the actomyosin cortex. eLife. 2017;6:e19595.
- Kimble J, Hirsh D. The postembryonic cell lineages of the hermaphrodite and male gonads in Caenorhabditis elegans. Dev Biol. 1979;70(2):396-417.
- Onuaguluchi G, Igbo IN. Comparative local anaesthetic and antiarrhythmic actions of levamisole hydrochloride and lignocaine hydrochloride. Arch Int Pharmacodyn Ther. 1987;289(2):278-89.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Weisbart E, et al. CellProfiler plugins - an easy image analysis platform integration for containers and Python tools. J Microsc. 2024;296(3):227-34.
- Rueckl M, et al. SamuROI, a Python-based software tool for visualization and analysis of dynamic time series imaging at multiple spatial scales. Front Neuroinform. 2017;11:44.
- Kachur TM, Audhya A, Pilgrim DB. UNC-45 is required for NMY-2 contractile function in early embryonic polarity establishment and germline cellularization in C. elegans. Dev Biol. 2008;314(2):287-99.
- Schmutz C, Stevens J, Spang A. Functions of the novel RhoGAP proteins RGA-3 and RGA-4 in the germ line and in the early embryo of C. elegans. Development. 2007;134(19):3495-505.
- Chartier NT, et al. PAR-4/LKB1 mobilizes nonmuscle myosin through anillin to regulate C. elegans embryonic polarization and cytokinesis. Curr Biol. 2011;21(4):259-69.
- Knight AJ, Johnson NM, Behm CA. VHA-19 is essential in Caenorhabditis elegans oocytes for embryogenesis and is involved in trafficking in oocytes. PLoS One. 2012;7(7):e40317.
- Murata D, et al. GPI-anchor synthesis is indispensable for the germline development of the nematode Caenorhabditis elegans. Mol Biol Cell. 2012;23(6):982-95.
- Wong S, Weisman LS. Roles and regulation of myosin V interaction with cargo. Adv Biol Regul. 2021;79:100787.
- McLean D. Adobe Photoshop and Illustrator techniques. J Audiov Media Med. 2002;25(2):79-81.
- Gabel CV, et al. Neural circuits mediate electrosensory behavior in Caenorhabditis elegans. J Neurosci. 2007;27(28):7586-96.
- Chung SH, Sun L, Gabel CV. In vivo neuronal calcium imaging in C. elegans. J Vis Exp. 2013;(74):50357.
- McCarter J, Bartlett B, Dang T, Schedl T. On the control of oocyte meiotic maturation and ovulation in Caenorhabditis elegans. Dev Biol. 1999;205(1):111-28.
- L’Hernault SW. Spermatogenesis. WormBook. 2006;1-14.
- Pitayu-Nugroho L, et al. Kinetochore component function in C. elegans oocytes revealed by 4D tracking of holocentric chromosomes. Nat Commun. 2023;14(1):4032.
- Wang YL, et al. High-throughput submicron-resolution microscopy of Caenorhabditis elegans populations under strong immobilization by cooling cultivation plates. iScience. 2023;26(2):105999.
- Chung SH, et al. The role of the AFD neuron in C. elegans thermotaxis analyzed using femtosecond laser ablation. BMC Neurosci. 2006;7(1):30.
- Chung S, Maxwell I, Mazur E. Subcellular surgery and nanoneurosurgery [conference paper]. Presented at: Conference on Lasers and Electro-Optics; Baltimore, MD; 2007. p. 1-2.
- Chung SH, Mazur E. Femtosecond laser ablation of neurons in C. elegans for behavioral studies. Appl Phys A Mater Sci Process. 2009;96(2):335-41.
- Chung SH, Mazur E. Surgical applications of femtosecond lasers. J Biophotonics. 2009;2(10):557-72.
- Cai H, et al. Wedge prism approach for simultaneous multichannel microscopy. Sci Rep. 2019;9(1):17795.
- Chung SH, et al. Novel DLK-independent neuronal regeneration in Caenorhabditis elegans shares links with activity-dependent ectopic outgrowth. Proc Natl Acad Sci U S A. 2016;113(20):E2852-60.
- Grooms NWF, et al. Expression of thioredoxin-1 in the ASJ neuron corresponds with and enhances intrinsic regenerative capacity under lesion conditioning in C. elegans. FEBS Lett. 2023;597(14):1880-93.
- Wang YL, et al. Widefield targeted illumination microscopy enables optically-sectioned, motion-resilient imaging of neuronal fibers and their dynamics. Laser Photon Rev. 2025;19(24):e01980.
- Ghaemi R, Rezai P, Nejad FR, Selvaganapathy PR. Characterization of microfluidic clamps for immobilizing and imaging of Drosophila melanogaster larva’s central nervous system. Biomicrofluidics. 2017;11(3):034113.
- Bauer B, Mally A, Liedtke D. Zebrafish embryos and larvae as alternative animal models for toxicity testing. Int J Mol Sci. 2021;22(24):13417.
- Ho VWS, et al. Systems-level quantification of division timing reveals a common genetic architecture controlling asynchrony and fate asymmetry. Mol Syst Biol. 2015;11(6):MSB145857.
- Packer JS, et al. A lineage-resolved molecular atlas of C. elegans embryogenesis at single-cell resolution. Science. 2019;365(6459):eaax1971.
- Bao Z, et al. Automated cell lineage tracing in Caenorhabditis elegans. Proc Natl Acad Sci U S A. 2006;103(8):2707-12.
- Katzman B, Tang D, Santella A, Bao Z. AceTree: a major update and case study in the long term maintenance of open-source scientific software. BMC Bioinform. 2018;19(1):121.
- Cao J, et al. Establishment of a morphological atlas of the Caenorhabditis elegans embryo using deep-learning-based 4D segmentation. Nat Commun. 2020;11(1):6254.
- Guan G, et al. Cell lineage-resolved embryonic morphological map reveals signaling associated with cell fate and size asymmetry. Nat Commun. 2025;16(1):3700.
- Guan G, et al. EmbSAM: cell boundary localization and Segment Anything Model for fast images of developing embryos. Commun Biol. 2026;9(1):8.
- Goehring NW, et al. Polarization of PAR proteins by advective triggering of a pattern-forming system. Science. 2011;334(6059):1137-41.
- Zhang H, et al. Vesicular sorting controls the polarity of expanding membranes in the C. elegans intestine. Worm. 2013;2(1):e23702.
- Zhang H, et al. Clathrin and AP-1 regulate apical polarity and lumen formation during C. elegans tubulogenesis. Development. 2012;139(11):2071-83.
- Kajita A, Yamamura M, Kohara Y. Computer simulation of the cellular arrangement using physical model in early cleavage of the nematode Caenorhabditis elegans. Bioinformatics. 2003;19(6):704-16.
- Zhang H, et al. Apicobasal domain identities of expanding tubular membranes depend on glycosphingolipid biosynthesis. Nat Cell Biol. 2011;13(10):1189-201.
- Pimpale LG, Middelkoop TC, Mietke A, Grill SW. Cell lineage-dependent chiral actomyosin flows drive cellular rearrangements in early Caenorhabditis elegans development. eLife. 2020;9:e54930.
- Hench J, Henriksson J, Lüppert M, Bürglin TR. Spatio-temporal reference model of Caenorhabditis elegans embryogenesis with cell contact maps. Dev Biol. 2009;333(1):1-13.
- Richards JL, et al. A quantitative model of normal Caenorhabditis elegans embryogenesis and its disruption after stress. Dev Biol. 2013;374(1):12-23.
- Moore JL, Du Z, Bao Z. Systematic quantification of developmental phenotypes at single-cell resolution during embryogenesis. Development. 2013;140(15):3266-74.
- Wong MK, et al. Timing of tissue-specific cell division requires a differential onset of zygotic transcription during metazoan embryogenesis. J Biol Chem. 2016;291(24):12501-13.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible