Pour étudier les mutations de Mycobacterium tuberculosis en lien avec la fonction des gènes et la résistance aux médicaments, deux techniques ciblées de mutagenèse dirigée permettant d'introduire des modifications dans un fond isogénique sont décrites et comparées : l'échange allélique en deux étapes (AE) à l'aide d'un vecteur suicide, ou la recombinaison dirigée avec des oligonucléotides d'ADN simple brin. La mutagenèse est confirmée par PCR et par séquençage de l'amplicon.
Article de méthode
Mutagénèse dirigée chez Mycobacterium tuberculosis
* These authors contributed equally
Dans cet article
Résumé
Résumé
Une manipulation précise du génome mycobactérien est nécessaire pour étudier l'effet de mutations spécifiques sans interférence des fonds génétiques variés présents dans les isolats cliniques. Cela est particulièrement important pour analyser la fonction des gènes et les mécanismes de résistance aux médicaments, où des mutations du fond génétique peuvent renforcer ou atténuer les effets d'une mutation d'intérêt. Ici, deux approches de mutagenèse dirigée ciblée sont décrites et comparées : l'échange allélique en deux étapes à l'aide d'un vecteur suicide et la recombinaison dirigée par oligonucléotides, toutes deux utilisées pour introduire des mutations définies dans un fond génétique isogénique de Mycobacterium tuberculosis.
L'échange allélique en deux étapes utilise un vecteur suicide dépourvu d'origine de réplication mycobactérienne et porteur d'un fragment d'ADN muté, de marqueurs sélectionnables tels que sacB pour la sensibilité au saccharose, lacZ pour le criblage bleu-blanc, ainsi que des gènes de résistance aux antibiotiques (kan ou hyg). Le processus consiste à générer le fragment muté par une réaction de polymérisation en chaîne (PCR) multiphasique ou par synthèse, à l'insérer dans le vecteur, à l'électroporer dans M. tuberculosis, puis à sélectionner les événements d'intégration par simple recombinaison (SCO) à l'aide de la résistance aux antibiotiques et du criblage des colonies bleu-blanc. Cette étape est suivie d'une contre-sélection au saccharose et au X-gal afin d'éliminer les bactéries portant la séquence sauvage. Cette méthode permet d'obtenir des mutations stables et non marquées, mais elle est longue et laborieuse.
La recombinaison génétique utilise un plasmide exprimant une recombinase, comme le plasmide pJV75amber exprimant la recombinase Che9c gp61 sous un promoteur inductible d'acétamidase, ainsi qu'un oligonucléotide d'ADN simple brin (ADNsb) pour introduire des mutations précises. Les transformants sont sélectionnés sur des antibiotiques appropriés et confirmés par PCR et séquençage de Sanger. Cette approche est plus simple, plus rapide et plus économique, mais peut être limitée par une faible efficacité de transformation, la nécessité d'utiliser des cellules compétentes fraîches et une efficacité variable selon la région génomique et la conception de l'oligonucléotide.
Ensemble, l'échange allélique en deux étapes et la recombinaison offrent des stratégies complémentaires pour introduire des mutations définies dans M. tuberculosis. Ces deux méthodes permettent la validation expérimentale de mutations, telles que les variants associés à la fonction des gènes et à la résistance aux médicaments.
Introduction
L'étude des mutations génomiques permet d'analyser la fonction des gènes et la résistance aux médicaments à l'aide de diverses méthodes. Toutefois, le fond génétique complexe des isolats cliniques portant une mutation d'intérêt complique souvent l'interprétation des résultats, car de nombreuses autres mutations peuvent interagir, entraînant des effets synergiques ou antagonistes1. Bien que les approches fondées sur l'intelligence artificielle (AI) puissent prédire la résistance, elles ne permettent pas de la prouver de façon concluante ni d'identifier les effets en aval2,3.
Les tests de fluctuation, qui reposent sur des mutations spontanées, peuvent efficacement sélectionner des résistances en présence de stress connus, tels que les médicaments antimycobactériens4,5. Toutefois, cette stratégie non ciblée nécessite un dépistage approfondi et ne garantit pas l'obtention d'une mutation spécifique, par exemple de nouvelles mutations dans des gènes associés à la résistance aux médicaments observées chez des isolats cliniques.
Plusieurs approches ciblées ont été développées, parmi lesquelles la mutagenèse dirigée regroupe un ensemble de techniques moléculaires utilisées pour introduire des substitutions précises d'un seul nucléotide (mutations ponctuelles) dans un gène d'intérêt6. Le flux de travail général comprend : (1) la génération d'un fragment d'ADN donneur ou d'un plasmide contenant le gène d'intérêt avec la ou les mutation(s) ponctuelle(s) souhaitée(s), (2) l'introduction de cet ADN dans la bactérie, (3) le transfert de la séquence mutée vers le locus chromosomique cible, (4) la promotion de l'incorporation de la mutation par recombinaison, et (5) le criblage des mutants recombinants.
Dans cette publication, deux stratégies distinctes de mutagenèse dirigée pour la manipulation ciblée des gènes de M. tuberculosis sont décrites, leurs protocoles comparés, et les avantages et inconvénients de chacune discutés. Ces méthodes exploitent soit la voie naturelle de réparation par recombinaison homologue (HR) du mycobactérium, également appelée ici échange allélique en deux étapes (AE) avec un vecteur suicide7, soit un système de recombinaison dirigée dérivé de bactériophages et codé par un plasmide8.
La méthode en deux étapes d'AE intègre un vecteur de livraison suicide dans l'ADN chromosomique d'un organisme par recombinaison homologue (HR). Ce vecteur de livraison suicide contient une cassette modulable qui fait partie de la série de vecteurs pNIL/pGOAL et a été largement décrite7. Elle permet une intégration précise et stable pour des modifications complexes, notamment les invalidations géniques et les insertions de grande taille. Les principes fondamentaux de l'AE utilisant des vecteurs suicides et la recombinaison génétique ont été établis dans des protocoles antérieurs pour les mycobactéries9,10, incluant les invalidations géniques par HR et l'introduction de mutations ponctuelles7. Les limites de l'AE comprennent un éventuel stress antibiotique in vitro dû à la présence de plusieurs marqueurs de sélection, le risque de mutations spontanées lors de passages successifs, des étapes de clonage laborieuses, ainsi qu'un processus de sélection en deux étapes pouvant s'étendre sur 8 à 12 semaines.
En revanche, la recombinaison génétique utilise la recombinase Che9c gp61 provenant du plasmide pJV75amber et des oligonucléotides d'ADN simple brin (ADNss)8,11, afin de faciliter la mutagenèse dirigée et le criblage. Le plasmide épisomal pJV75amber exprime la recombinase Che9c gp61 (une protéine d'appariement de l'ADN simple brin homologue à RecT d'E. coli) sous le contrôle d'un promoteur inductible d'acétamidase8. La protéine recombinase assure la reconnaissance de l'ADNss, son appariement et l'échange allélique entre un oligonucléotide matrice synthétisé exogènement contenant une mutation ponctuelle et les brins d'ADN homologues endogènes8.
La recombinaison génétique élimine les étapes de clonage, réduisant ainsi le délai à 4–6 semaines, ce qui la rend idéale pour la validation rapide de variants de résistance aux médicaments dans des isolats cliniques. Toutefois, la recombinaison génétique peut présenter une efficacité variable dans certaines régions du génome ou entraîner une recombinaison hors cible (illégitime) en raison de l'utilisation de courtes régions d'homologie, nécessitant plusieurs cycles d'expérimentation. Elle peut également exiger un criblage approfondi des colonies en l'absence de sélection négative intégrée.
Présenter les deux méthodes côte à côte permet aux chercheurs de choisir l'une ou l'autre en fonction des besoins du projet : l'édition allélique (AE) pour des modifications robustes et sans marque dans les gènes essentiels, contre la recombinaison génétique pour sa rapidité et sa simplicité en mutagénèse à haut débit. En définitive, ces approches facilitent l'étude de la fonction des gènes, de l'épistasie et des mécanismes de résistance, sans interférence de fonds génétiques complexes. Nous soulignons l'adéquation de l'AE pour des modifications complexes, la rapidité de la recombinaison génétique et l'intensité de travail associée à l'AE. De plus, la recombinaison génétique présente une dépendance à la région du génome, un aspect qui n'était pas mis en avant dans les protocoles antérieurs axés sur une seule méthode8. Ici, des adaptations ciblées et des améliorations sont proposées pour la mutagénèse dirigée chez M. tuberculosis.
Toutes les expériences impliquant la manipulation de M. tuberculosis vivant doivent être réalisées par du personnel formé dans une installation de niveau de sécurité biologique 3 (NSB-3), conformément aux protocoles de biosécurité institutionnels et aux évaluations des risques. L'installation doit être équipée d'un accès contrôlé, d'un flux d'air en pression négative et d'un système d'évacuation filtré par un filtre à particules HEPA, et les travaux doivent être effectués dans des hottes de sécurité biologique certifiées (classe II). De plus, des équipements de protection individuelle (EPI), tels qu'un respirateur alimenté par air purifié (PAPR) ou des masques N95, des gants, des blouses intégrales ou des tabliers, ainsi que des protections oculaires, doivent toujours être portés à l'intérieur d'une installation NSB-3. Tous les déchets, y compris les milieux de culture et les articles jetables, doivent être stérilisés en autoclave ou désinfectés chimiquement avant leur sortie du NSB-3.
Avant leur retrait du laboratoire de niveau de sécurité biologique 3 (BSL3) pour des analyses ultérieures telles que la PCR, les échantillons cultivés, y compris les culots cellulaires, doivent être inactivés par la chaleur à 80 °C pendant 60 min. Les échantillons inactivés sont ensuite placés dans deux sacs, désinfectés en surface avec un détergent approprié et de l'éthanol à 70 %, puis transportés vers un laboratoire de niveau BSL2 pour les travaux moléculaires. Ces mesures de sécurité sont essentielles pour minimiser le risque de formation d'aérosols lors d'opérations telles que la centrifugation ou le pipetage, qui pourraient entraîner une exposition accidentelle.
Des lunettes de protection contre les UV ou un écran facial, ainsi que des gants, doivent être portés pendant l'exposition aux UV ; les expositions doivent uniquement être effectuées dans un système d'irradiation UV fermé afin d'éviter tout dommage cutané et oculaire.
Protocole
Méthode A : Échange allélique en deux étapes (AE)
REMARQUE : La recombinaison homologue constitue une méthode efficace pour introduire des mutations ponctuelles dans le gène d'intérêt de M. tuberculosis. La technique comprend cinq phases : 1) la génération et l'amplification d'une séquence d'insert ; 2) la construction d'un vecteur d'acheminement suicide ; 3) l'acheminement de l'ADN muté vers le génome mycobactérien ; 4) la transformation du plasmide portant l'allèle muté afin de générer un co-intégrant ; et 5) la sélection négative visant à résoudre le co-intégrant. Bien que cette méthode puisse être utilisée pour construire des mutants de délétion, l'accent est ici mis sur la génération de souches présentant des variants mononucléotidiques.
- Génération d'un fragment d'ADN double brin pour la recombinaison homologue
REMARQUE : Lorsqu'on étudie l'effet d'un changement nucléotidique unique à l'aide de l'échange allélique (AE), trois options permettent d'obtenir le fragment ou le gène d'intérêt portant la variante nucléotidique unique (SNV). (1) Amplifier une région génomique contenant une SNV d'intérêt à partir d'une souche clinique par réaction en chaîne par polymérase (PCR) et l'insérer dans un vecteur approprié. (2) Acheter un oligonucléotide sur mesure synthétisé pour porter la mutation ponctuelle d'intérêt. (3) Utiliser une méthode de PCR en trois étapes (décrite ci-dessous) pour introduire la mutation ponctuelle dans le fragment ou le gène d'intérêt. Cette PCR par recouvrement introduit un changement nucléotidique unique précisément à la position ciblée dans une séquence génomique. Elle nécessite deux jeux d'amorces et comporte trois étapes : 1) amplification par PCR des régions en amont et en aval séparément, 2) hybridation des deux fragments superposés, et 3) amplification du fragment d'ADN complet à l'aide des amorces externes.- Concevoir les amorces externes pour qu'elles s'hybrident aux extrémités 5' et 3' des régions en amont et en aval du gène, respectivement. Inclure dans ces amorces externes une région d'homologie de 20 paires de bases (pb) avec le gène, des sites de restriction, et une extension non codante supplémentaire de 6 pb à chaque extrémité de l'amorce afin de permettre une digestion directe par enzymes de restriction lors des expériences de clonage. S'assurer que les sites de restriction sont présents dans le vecteur mais absents du gène d'intérêt (Tableau du matériel).
- Concevoir les amorces centrales de manière à ce qu'elles soient complémentaires et portent la SNV d'intérêt. Faire en sorte que les amorces directe et inverse complémentaires se recouvrent au milieu des régions en amont et en aval, en intégrant le changement de base nucléotidique au centre du fragment d'ADN double brin.
- Utiliser de l'ADN double brin génomique de M. tuberculosis H37Rv comme ADN matrice dans un mélange de réaction PCR de 25 µL (Figure 1) avec une polymérase Taq à correction d'erreurs élevée. Préparer les réactions séparées comme suit : ajouter 5 µL de tampon GC (1× final, recommandé pour l'ADN riche en GC de M. tuberculosis), 0,5 µL de dNTPs à 10 mM (200 µM chacun en final), 1,25 µL d'amorce directe à 10 µM (0,5 µM final), 1,25 µL d'amorce inverse à 10 µM (0,5 µM final), 0,25 µL de polymérase (1 U final), 1 µL d'ADN matrice (50–100 ng), 0,75 µL de DMSO à 100 % (3 % final pour les matrices riches en GC) et de l'eau sans nucléase jusqu'à un volume final de 25 µL. Utiliser les amorces A et B dans une réaction, et C et D dans l'autre (Figure 1A).
- Amplifier séparément deux fragments d'ADN : la région en amont avec les amorces A et B, et la région en aval avec les amorces C et D (Figure 1A). Optimiser les conditions de cyclage selon les amorces utilisées et la longueur de l'amplicon, en commençant par une dénaturation initiale à 98 °C pendant 30 s ; 30 cycles de dénaturation à 98 °C pendant 10 s, d'hybridation à Tm (généralement 55–65 °C pour ces amorces) pendant 30 s, d'élongation à 72 °C pendant 30 s par kilobase (kb) ; élongation finale à 72 °C pendant 5 min. Maintenir à 4 °C.
- Hybrider et allonger les régions en amont et en aval en combinant 5 µL de chaque produit PCR obtenu (étape 1.4) dans une nouvelle réaction de 25 µL (ajuster les proportions des composants proportionnellement, sans ajouter d'amorces) (Figure 1B). Utiliser les mêmes conditions de cyclage mais réduire le nombre de cycles à 10–15.
- Pour éliminer les amorces en excès des produits PCR de la première étape avant la troisième étape, une dilution (1:10 à 1:50) est souvent suffisante, mais pour une pureté plus élevée, utiliser des kits commerciaux de purification sur colonne ou une extraction sur gel si des bandes non spécifiques sont présentes.
- Au cours de la dernière étape d'amplification, ajouter 2 µL du produit PCR par recouvrement (étape 1.5) à une nouvelle réaction de 25 µL avec les amorces A et D (0,5 µM chacune en final) (Figure 1C). Utiliser les mêmes conditions de cyclage qu'à l'étape 1.4.
REMARQUE : Penser à ajuster la température de fusion (Tm) d'hybridation et le temps d'élongation pour la nouvelle combinaison d'amorces (amorces A et D) et la longueur accrue du fragment. - Vérifier l'amplification par électrophorèse sur gel d'agarose ; s'attendre à une seule bande de la taille prédite, sans traînées.
REMARQUE : Ne pas jeter le gel. Il sera utilisé à l'étape 2.1.
- Construction du vecteur pour le séquençage du fragment d'ADN double brin contenant la SNV
REMARQUE : Cette section décrit la deuxième étape de l'échange allélique (AE). Le fragment d'intérêt généré est cloné dans un vecteur de séquençage afin de permettre la propagation du plasmide et d'obtenir plusieurs copies pour un clonage plus efficace lors des étapes suivantes.- Préparer des cellules de E. coli chimiquement compétentes selon la méthode de Green et Rogers12.
- Extraire le fragment d'ADN double brin amplifié par PCR contenant la SNV d'intérêt (étape 1.8) du gel à l'aide d'une lame de scalpel propre et purifier à l'aide d'un kit commercial de purification de gel et de PCR selon le protocole du fabricant. Mesurer la concentration d'ADN par spectrophotométrie ; viser une concentration de 50–100 ng/µL. Observer une solution limpide après purification.
- Ligaturer le fragment d'ADN linéaire dans un vecteur de séquençage (par exemple, pJET1.2) à l'aide d'une ligase appropriée. Réaliser les ligatures dans une réaction de 10 µL : ajouter 1 µL de tampon de ligase 10×, 50 ng de vecteur, 150 ng d'insert (rapport molaire 3:1), 1 µL de ligase d'ADN (400 U/µL) et de l'eau jusqu'à 10 µL ; incuber à 4 °C toute la nuit, puis inactiver par incubation pendant 10 min à 65 °C.
- Transformer la construction plasmidique dans des cellules de E. coli chimiquement compétentes en ajoutant 5 µL d'ADN plasmidique ligaturé (voir étape 2.3) à 100 µL de cellules compétentes et mélanger doucement en tapotant. Incuber le mélange sur glace pendant 30 min. Chauffer les cellules à 42 °C pendant 90 s, puis replacer immédiatement le tube sur glace pendant 2 min. Ajouter 900 µL de milieu Luria-Bertani (LB) et incuber les cellules à 37 °C sous agitation (200 tr/min) pendant 1 h pour permettre la récupération.
- Récupérer les cellules par centrifugation (3 000 × g pendant 10 min) et jeter le milieu LB. Resuspendre les cellules recombinantes dans 100 µL de milieu LB frais, étaler 50 µL sur des géloses LB-agar contenant les antibiotiques appropriés, et incuber statiquement à 37 °C toute la nuit. S'attendre à 50–500 colonies par boîte.
- Screenner les colonies pour la présence du fragment d'ADN par PCR sur colonies en prélevant 1 à 10 colonies isolées et en ajoutant les cellules de chaque colonie à une réaction PCR, comme décrit à l'étape 1.3 avec les amorces A et D. Réaliser la PCR comme décrit à l'étape 1.4.
- Sélectionner les colonies positives par PCR (généralement 5–10) et les cultiver toute la nuit dans 5 mL de milieu LB avec antibiotiques à 37 °C sous agitation à 200 tr/min.
- Préparer une conservation glycérolée à -80 °C de chaque culture nocturne. Extraire l'ADN plasmidique à l'aide d'un kit commercial de purification d'ADN mini-prep et réaliser un séquençage de Sanger pour confirmer la séquence du fragment d'ADN double brin et la présence de la SNV. En outre, utiliser une cartographie par enzymes de restriction (RE) pour s'assurer que le fragment de taille correcte est intégré dans le plasmide de séquençage. Vérifier par électrophorèse sur gel ; s'attendre à des fragments correspondant aux tailles prédites.
- Construction du vecteur d'acheminement suicide
REMARQUE : Cette section décrit la préparation finale du vecteur d'acheminement suicide. Les deux vecteurs d'acheminement suicide couramment utilisés sont p1NIL et p2NIL, qui ne diffèrent que par les sites de coupure des enzymes de restriction dans leurs sites de clonage multiples. Ce protocole fait référence à p2NIL (Tableau du matériel). Pour faciliter la construction du vecteur, consulter les cartes plasmidiques de p2NIL et de pGOAL19 afin d'identifier les sites de restriction uniques.- Réaliser une digestion par enzymes de restriction pour retirer le fragment d'ADN contenant la SNV vérifiée (étape 2.8) du vecteur de séquençage, en utilisant les enzymes appropriées (par exemple, HindIII et KpnI). Dans une réaction distincte, digérer le vecteur d'acheminement suicide (par exemple, p2NIL) avec les mêmes enzymes. Réaliser les deux digestions à grande échelle (1 µg d'ADN) dans une réaction de 50 µL : ajouter 10 µL de tampon 10×, 1 µL de chaque enzyme (10 U/µL), 1 µg d'ADN et de l'eau sans nucléase jusqu'à un volume final de 50 µL ; incuber à 37 °C pendant 1 h. Inactiver thermiquement si nécessaire, selon les recommandations du fabricant.
- Séparer les fragments d'ADN par électrophorèse sur gel d'agarose. Observer des bandes nettes aux tailles attendues. Extraire du gel d'agarose le vecteur p2NIL linéarisé et le fragment d'ADN contenant la SNV, puis purifier à l'aide d'un kit commercial de purification de gel et de PCR.
- Mesurer les concentrations d'ADN par spectrophotométrie et calculer le volume d'ADN nécessaire pour obtenir un rapport molaire insert/vecteur de 3:1 en utilisant 50 ng d'ADN de vecteur p2NIL. Réaliser les ligatures dans une réaction de 10 µL : ajouter 1 µL de tampon de ligase 10×, 50 ng de vecteur, 150 ng d'insert (rapport molaire 3:1), 1 µL de ligase T4 d'ADN (400 U/µL) et de l'eau jusqu'à 10 µL ; incuber à 4 °C toute la nuit.
- Transformer le vecteur ligaturé avec l'insert dans des cellules de E. coli compétentes (voir étape 2.4). Étaler la transformation sur gélose LB-agar contenant 50 μg/mL de kanamycine (Kan). Incuber à 37 °C toute la nuit.
- Soumettre les colonies obtenues (p2NIL avec le fragment d'ADN contenant la SNV, appelé désormais p2NIL_insert) à une PCR sur colonies (voir étape 2.6) et à une électrophorèse sur gel d'agarose pour confirmer la présence du fragment d'ADN contenant la SNV. Réaliser la PCR comme décrit à l'étape 1.3, en utilisant les amorces A et D telles qu'optimisées à l'étape 1.7.
- Inoculer une colonie contenant le vecteur p2NIL_insert correctement construit dans 10 mL de milieu LB avec Kan à 37 °C, sous agitation à 200 tr/min, toute la nuit. Préparer des stocks de congélation (utiliser 1–2 mL de culture) et réaliser une mini-prep pour isoler p2NIL_insert.
- Introduire des marqueurs sélectionnables provenant de la série de vecteurs pGOAL (pGOAL17 ou pGOAL19) dans p2NIL_insert en digérant séparément pGOAL et p2NIL_insert avec l'enzyme de restriction PacI dans des réactions de 50 µL (voir étape 3.1).
- Séparer les fragments obtenus par électrophorèse sur gel d'agarose, exciser les fragments d'intérêt et purifier à l'aide d'un kit commercial de purification de gel et de PCR.
- Déphosphoryler p2NIL_insert linéarisé pour empêcher l'autoligation des extrémités 5' et 3' par traitement à la phosphatase alcaline : ajouter 1 unité/µg d'ADN fragmentaire dans une réaction de 20 µL avec 2 µL de tampon 10× et de l'eau ; incuber 10 min à 37 °C, puis inactiver thermiquement 2 min à 75 °C.
REMARQUE : Lorsque cela est nécessaire pour éviter l'autoligation, l'ADN du vecteur est déphosphorylé à l'aide de 1 unité/µg de phosphatase alcaline rAPid et incubé pour inactivation thermique. - Ligaturer la cassette de marqueur sélectionnable de pGOAL dans p2NIL_insert déphosphorylé pour générer p2NIL_insert_SM dans une réaction de 10 µL (voir étape 2.3) et transformer dans des cellules de E. coli chimiquement compétentes (voir étape 2.4).
- Étaler les cellules sur gélose LB-agar contenant l'antibiotique approprié (50 µg/mL Kan et/ou 200 µg/mL Hyg) et 50 µg/mL de X-gal pour confirmer le fonctionnement des marqueurs de sélection. Incuber à 37 °C toute la nuit ; s'attendre à des colonies bleues indiquant une activité LacZ.
- Confirmer la sensibilité au saccharose en étalant des colonies bleues individuelles sur gélose LB-agar contenant des antibiotiques, avec et sans 2 % de saccharose, afin de vérifier la sensibilité au saccharose.
- Confirmer la construction finale du vecteur d'acheminement suicide par cartographie RE. Vérifier les profils de fragments attendus en purifiant le plasmide à partir de E. coli. Réaliser une cartographie plasmidique par RE pour comparer le profil de restriction à celui prédit par le fichier de séquence du plasmide.
- Génération de M. tuberculosis portant une SNV par recombinaison homologue
REMARQUE : Un vecteur d'acheminement suicide est introduit dans l'ADN génomique par recombinaison homologue, suivi d'une méthode de sélection en deux étapes permettant de sélectionner, puis d'éliminer, les marqueurs sélectionnables. Les étapes suivantes sont réalisées en conditions de niveau de biosécurité 3.
REMARQUE : Les étapes 1 à 11 décrivent la sélection d'une souche de M. tuberculosis co-intégrante.- Préparer des cellules électrocompétentes de M. tuberculosis en récoltant les cellules à une DO600 de 0,6–1,0 et en les lavant trois fois dans 1/50 du volume de glycérol froid à 10 %, puis en les resuspendant dans du glycérol à 10 %. La concentration cellulaire doit être d'environ 1011 cellules par mL, et les cellules peuvent être conservées à -80 °C10.
- Placer 10 µg d'ADN plasmidique dans une boîte de Pétri dans un système d'irradiation UV et exposer à la lumière UV jusqu'à ce que l'énergie atteigne 100 mJ/cm2.
- Ajouter 10 µg d'ADN plasmidique prétraité par UV ou 6 µL de tampon Tris-EDTA (TE) (témoin négatif) à 400 µL de cellules électrocompétentes de M. tuberculosis dans des tubes microcentrifuges séparés de 1,5 mL. Mélanger doucement par pipetage.
- Transférer le mélange dans une cuvette d'électroporation de 0,2 cm et électroporer avec une seule impulsion de 2,5 kV, 25 µF et résistance de 1 000 Ω. Surveiller la constante de temps (optimale : 15–25 ms). Jeter la cuvette si un arc électrique se produit.
- Resuspendre les cellules électroporées dans 600 µL de milieu 7H9-OADC et transférer les cellules dans des tubes stériles de 2 mL à vis (avec joint torique).
- Incuber les cellules transformées pendant 24–48 h à 37 °C.
- Récupérer les cellules par centrifugation à 3 000 × g pendant 10 min à température ambiante. S'attendre à un culot visible. Retirer le milieu des cellules en culot.
- Étaler les cellules sur des géloses 7H11-OADC contenant les antibiotiques appropriés (20 µg/mL Kan et/ou 50 µg/mL Hyg) et 50 µg/mL de X-gal.
REMARQUE : Ajouter le X-gal à l'agar 7H11-OADC refroidi (50 °C) avant de couler les boîtes. Le X-gal peut se dégrader lors d'incubations prolongées à 37 °C (3–4 semaines) nécessaires pour M. tuberculosis, ce qui pourrait réduire la sensibilité du criblage bleu-blanc en raison de son instabilité thermique. Conserver les boîtes préparées à 4 °C à l'abri de la lumière pendant jusqu'à 2 semaines pour minimiser la dégradation. Si une coloration faible est observée, envisager la méthode de sous-couche de X-gal : couler des géloses 7H11-OADC simples, les laisser durcir, puis soulever légèrement l'agar et ajouter 200–500 µL de solution de X-gal (20 mg/mL dans du DMF) sous l'agar avant de refermer et d'incuber. Cela réduit l'exposition directe à la chaleur pendant le stockage et l'incubation. - Incuber à 37 °C pendant 21 jours. Les colonies ayant réussi la première étape d'échange allélique apparaissent bleues, sont sensibles au saccharose et résistantes aux antibiotiques (Figure 2). Les souches de M. tuberculosis à simple crossing-over (SCO) contiennent à la fois les régions sauvage et celle contenant la SNV.
- Prélever les colonies SCO et les inoculer dans 5 mL de 7H9-OADC enrichi avec 0,05 % de Tween 80 (désormais appelé 7H9-OADC-Tween) et l'antibiotique approprié. Incuber à 37 °C pendant 7 jours.
- Pour confirmer la sensibilité au saccharose, étaler chaque culture sur une gélose 7H11-OADC contenant 2 % de saccharose. Incuber à 37 °C pendant 21 jours. S'attendre à ce que les cultures SCO ne poussent pas sur saccharose. Continuer à utiliser les cultures SCO de l'étape 4.10 qui ont montré une sensibilité au saccharose.
REMARQUE : Les étapes 12 à 18 décrivent la sélection de la résolution de la souche co-intégrante de M. tuberculosis. - Sous-cultiver les colonies SCO dans 5 mL de 7H9-OADC-Tween (sans antibiotiques) et incuber pendant 7 jours à 37 °C pour sélectionner la résolution de la co-intégrante (DCO).
- Étaler 100 µL sur des géloses 7H11-OADC contenant 2 % de saccharose et du X-gal (50 µg/mL). Incuber à 37 °C pendant 21 jours. Bien qu'une confirmation soit nécessaire, s'attendre à des colonies blanches, sensibles aux antibiotiques et résistantes au saccharose si la deuxième étape d'échange allélique a réussi (Figure 2).
- Prélever 10 à 30 colonies DCO isolées et les inoculer dans 5 mL de 7H9-OADC-Tween (sans antibiotique). Incuber pendant 7 jours à 37 °C.
- Pour confirmer la résolution du squelette vectoriel intégré, réaliser des tests par patch sur la kanamycine et, le cas échéant, sur l'hygromycine (pour les constructions pGOAL19). Réaliser également des tests de contre-sélection au saccharose selon le vecteur utilisé (pGOAL17 ou pGOAL19) : étaler les colonies sur des géloses 7H11-OADC contenant soit 50 µg/mL d'Hyg, soit 2 % de saccharose, et incuber à 37 °C jusqu'à 21 jours. Les colonies ayant résolu le squelette vectoriel intégré pousseront sur la gélose contenant 2 % de saccharose, mais pas sur celles contenant de l'hygromycine.
- Réaliser une PCR sur colonies en chauffant un aliquot de 200 µL des cultures de M. tuberculosis DCO à 80 °C pendant 60 min. Centrifuger les cultures bouillies à 15 000 × g pendant 15 min à température ambiante pour former un culot ; utiliser le surnageant (contenant l'ADN) pour l'amplification par PCR. Préparer la PCR comme décrit à l'étape 1.3, avec les amorces A et D. Réaliser la PCR comme décrit à l'étape 1.4.
- Séparer les fragments obtenus par électrophorèse sur gel d'agarose. Extraire les fragments d'intérêt et purifier à l'aide d'un kit commercial de purification de gel et de PCR selon le protocole du fabricant.
- Séquencer le produit PCR par la méthode de Sanger pour confirmer la présence de la SNV. Analyser les résultats en alignant le fragment d'ADN séquencé sur le génome de référence de M. tuberculosis H37Rv (GenBank NC_000962.2). En outre, réaliser un séquençage complet du génome des souches parentales et mutantes pour s'assurer qu'aucune mutation hors cible n'a été acquise pendant la culture.
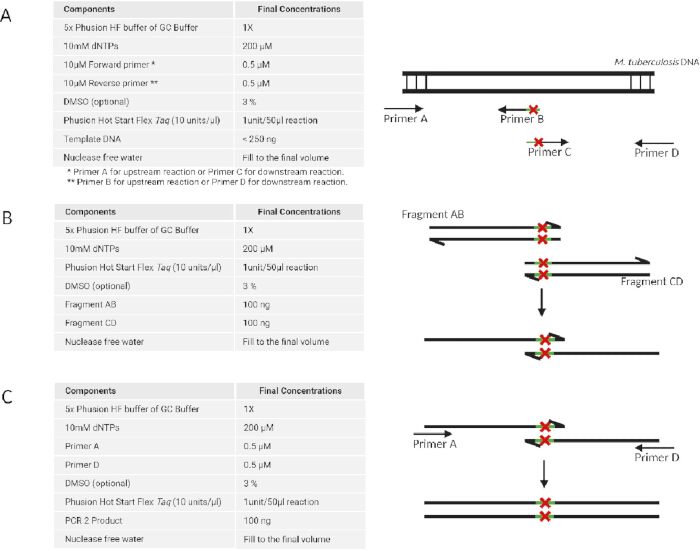
Figure 1 : Génération de fragments d'ADN double brin portant une variante nucléotidique unique à l'aide d'une méthode de PCR en plusieurs étapes. La génération du fragment d'ADN comprend trois étapes : (A) amplification par PCR des régions en amont et en aval séparément à l'aide de deux jeux d'amorces. (B) Les régions en amont et en aval s'hybrident pour former un fragment unique avec recouvrement. (C) Une amplification supplémentaire du fragment d'ADN complet est réalisée à l'aide des amorces externes. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
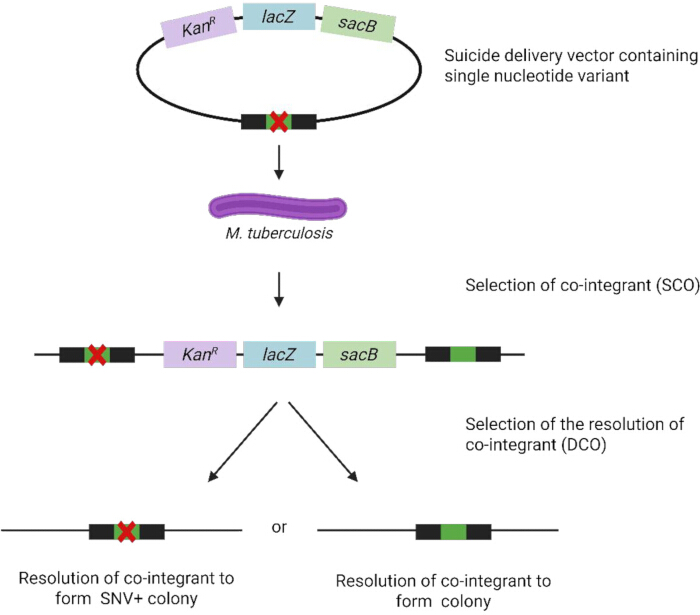
Figure 2: Construction de un M. tuberculosis souche portant un SNV pour la recombinaison homologue. Créé dans BioRender (https://BioRender.com). Veuillez cliquer ici pour afficher une version agrandie de cette figure.
Méthode B : Recombinaison
REMARQUE : La recombinaison commence par l'électroporation de M. tuberculosis avec trois composants : le plasmide de recombinaison pJV75amber, l'oligonucléotide ADN simple brin JCV198 de 63 pb (afin de restaurer la résistance à l'hygromycine sur le plasmide) et un oligonucléotide ADN simple brin de 63 pb portant la mutation ponctuelle souhaitée. Les transformants sont ensuite sélectionnés par PCR sur colonies et séquençage de Sanger. La composition pour la digestion de pJV75amber par enzyme de restriction est décrite dans Tableau 1. Les étapes suivantes sont réalisées dans des conditions de niveau de biosécurité 3 :
| Réactifs | Tube A (µL) | Tube B (µL) | Tube C (µL) | Tube D (µL) |
| Buffer B 10x | 2 | - | 2 | 2 |
| Buffer M 10x | - | 2 | - | - |
| Eau sans nucléase | 16 | 15 | 15 | 13 |
| Aliquots d'ADN pJV75 amber | 2 | 2 | 2 | 2 |
| Enzyme Dra1 | - | 1 | - | 2 |
| Enzyme EcoRv | - | - | 1 | 1 |
| Volume final de réaction | 20 | 20 | 20 | 20 |
Tableau 1 : Digestion par enzymes de restriction : ADN pJV75amber.
- M. tuberculosis transformé avec pJV75amber
- Préparer des cellules électrocompétentes de M. tuberculosis comme décrit à l'étape 4.1 de la méthode A.
- Ajouter 100 ng d'ADN plasmidique pJV75amber ou 5 µL d'eau sans nucléase (témoin négatif) à 95 µL de cellules électrocompétentes de M. tuberculosis dans des tubes microcentrifuge de 1,5 mL séparés. Mélanger délicatement par pipetage.
- Transférer dans deux cuvettes d'électroporation distinctes (écartement de 0,2 cm) et incuber à température ambiante pendant 30 min. S'assurer que la suspension cellulaire se dépose au fond de la cuvette (tapoter doucement pour éliminer les bulles, si nécessaire).
- Placer la cuvette dans la chambre d'échantillonnage de l'électroporateur et appliquer une impulsion avec une résistance de 1000 Ω, une tension de 2,5 kV et une capacité de 25 µF. Surveiller la constante de temps (optimale entre 15 et 25 ms). Rejeter l'échantillon en cas d'arc électrique.
- Ajouter immédiatement 900 µL de 7H9-OADC-Tween et mélanger par aspiration et expulsion 10 fois au moyen d'une pipette.
- Transférer les cellules (volume total de 1,0 mL) dans deux tubes de 50 mL, un pour l'échantillon et un pour le témoin, puis incuber pendant 48 h à 37 °C.
- Récupérer les cellules par centrifugation à 3 000 × g pendant 15 min à 37 °C. S'attendre à un culot visible. Éliminer le milieu des cellules en culot. Resuspendre dans 200 µL de 7H9-OADC-Tween.
- Ensemencer 100 µL de culture sur des boîtes de gélose 7H11-OADC contenant 25 µg/mL de Kan.
- Incuber les boîtes pendant 21 jours à 37 °C.
- Test de PCR sur colonies pour confirmer pJV75amber
REMARQUE : Se référer au protocole général de PCR sur colonies (voir méthode A, étape 2.6) avec les modifications spécifiques suivantes pour M. tuberculosis :- Prélever des colonies isolées de bactéries transformées avec pJV75amber dans des tubes microcentrifuge de 15 mL contenant du 7H9-OADC-Tween et du Kan (25 µg/mL).
- Incuber à 37 °C pendant 7 jours.
- Transférer 200 µL de la culture dans des tubes de centrifugation de 1,5 mL, en conservant le reste à 4 °C, ou sous forme de stocks glycérolés à 50 % à -80 °C pour une utilisation à l'étape 3.1 de la méthode B.
- Libérer l'ADN plasmidique des cellules de M. tuberculosis en chauffant la culture pendant 60 min à 80 °C.
- Centrifuger pour former un culot cellulaire à 16 000 × g pendant 15 min à température ambiante.
- Réaliser une PCR en utilisant l'amorce directe (KANR_F) et l'amorce inverse (KANR_R) : ajouter 12,5 μL de mélange maître Taq, 1,25 μL de chaque amorce (concentration finale de 0,5 μM), 1 μL d'ADN matrice (surnageant de l'étape 2.5 de la méthode B), et de l'eau pour compléter à 25 μL. Utiliser des conditions de cyclage optimisées pour le jeu d'amorces du gène de la kanamycine (aph) : dénaturation initiale à 95 °C pendant 3 min ; 35 cycles de 95 °C pendant 30 s, 55 °C pendant 30 s et 72 °C pendant 45 s ; extension finale à 72 °C pendant 5 min. Maintenir à 4 °C.
- Analyser sur un gel d'agarose à 1 % à 150 V pendant 45 min. Les colonies produisant la bande attendue de 700 pb pour aph sont confirmées comme contenant pJV75amber ; sélectionner celles-ci pour la recombinaison dirigée ultérieure.
- Recombinaison dirigée de M. tuberculosis électrocompétent transformé avec pJV75amber
- À partir des cultures de colonies isolées confirmées comme contenant pJV75amber à l'étape 2.2 (méthode B), ensemencer 20 mL de 7H9-OADC-Tween contenant du Kan (25 μg/mL) et 0,2 % de succinate.
- Incuber à 37 °C jusqu'à ce que l'OD600 atteigne 0,6 (phase de croissance exponentielle) pour préparer des cellules de M. tuberculosis compétentes (voir méthode A, étape 4.1).
- Ajouter de l'acétamide à une concentration finale de 0,2 %.
- Incuber à 37 °C pendant la nuit.
- Préparer des cuvettes d'électroporation étiquetées (écartement de 0,2 cm), chacune contenant 100 µL de cellules de M. tuberculosis compétentes induites, puis ajouter les oligonucléotides ADN simple brin pour la recombinaison dirigée comme indiqué dans Tableau 2 :
- Échantillon : Ajouter 1 µg d'oligonucléotide ADN simple brin JCV198 et 1 µg d'oligonucléotide de recombinaison dirigée ADN simple brin avec la séquence d'intérêt.
- Témoin positif : Ajouter 1 µg d'oligonucléotide ADN simple brin JCV198.
- Témoin négatif : Ajouter 2 µL d'eau sans nucléase (pas d'ADN).
- Mélanger délicatement par pipetage.
- Électroporer et récupérer les cellules comme décrit aux étapes 1.3 à 1.7 de la méthode B.
- Ensemencer 100 µL des cultures de transformation sur des boîtes de gélose 7H11-OADC avec et sans Hyg (50 µg/mL).
- Incuber les boîtes pendant 21 jours à 37 °C.
- Recherche de M. tuberculosis recombinant pour confirmer la mutation ponctuelle insérée
- Prélever des colonies isolées de cellules de M. tuberculosis recombinant et les ensemencer dans 5 mL de 7H9-OADC-Tween avec Hyg (50 µg/mL).
- Incuber à 37 °C pendant 7 jours.
- Transférer des aliquotes de 200 µL de chaque culture de nuit dans des tubes microcentrifuge stériles de 1,5 mL. Conserver les cultures restantes à 4 °C (ou préparer des stocks glycérolés) jusqu'à ce que la PCR et le séquençage de Sanger identifient les colonies portant la SNV d'intérêt. Inactiver par la chaleur en chauffant à 80 °C pendant 1 h, puis centrifuger à 16 000 × g pendant 5 min à température ambiante pour former un culot de débris.
- Réaliser une PCR et un séquençage de Sanger sur le surnageant pour confirmer la présence de la SNV d'intérêt. Vérifier par alignement avec la séquence de référence ; s'attendre à la SNV sans mutations supplémentaires.
- Pour accélérer la confirmation par PCR sur colonies de pJV75amber dans M. tuberculosis (voir méthode B, étape 2), envisager une méthode de lyse directe utilisant Chelex-100 :
- Prélever une colonie isolée (en conservant une partie du matériel vivant) directement dans 100 µL d'une suspension à 5 % de Chelex-100 dans un tube de 1,5 mL, vortexer pour resuspendre, faire bouillir à 100 °C pendant 10 min, centrifuger à 16 000 × g pendant 5 min, puis utiliser 1–2 µL du surnageant clarifié comme matrice pour la PCR.
REMARQUE : Cette méthode contourne l'étape de culture liquide de 7 jours, réduisant ainsi la durée totale de l'expérience d'une semaine à un jour, tout en produisant suffisamment d'ADN plasmidique pour l'amplification de aph. - Surveiller la possibilité d'inhibition de la PCR ou de faux négatifs dus à une lyse incomplète chez les mycobactéries, en raison de la paroi cellulaire épaisse riche en acides mycoliques.
- Si les résultats sont incohérents, tester simultanément la méthode de lyse directe au Chelex et la méthode de lyse thermique sur le même ensemble de colonies afin de comparer la sensibilité et la fiabilité.
- Prélever une colonie isolée (en conservant une partie du matériel vivant) directement dans 100 µL d'une suspension à 5 % de Chelex-100 dans un tube de 1,5 mL, vortexer pour resuspendre, faire bouillir à 100 °C pendant 10 min, centrifuger à 16 000 × g pendant 5 min, puis utiliser 1–2 µL du surnageant clarifié comme matrice pour la PCR.
| Échantillons | Compétent M. tuberculosis|pJV75amber | JCV198 | ADN simple brin d'intérêt | Eau sans nucléase |
| A : échantillon | 100 μL | 1 μL | 1 μL | n/a |
| B : contrôle positif | 100 μL | 1 μL | n/a | 1 μL |
| C : contrôle négatif | 100 μL | n/a | n/a | 2 μL |
Tableau 2 : Dispositif expérimental pour la transformation avec des oligonucléotides d'ADN simple brin.
Résultats
Échange allélique en deux étapes
Amplification par PCR du fragment d'ADN rv0678 A97G encadré par des sites d'enzyme de restriction
Les régions en amont et en aval de M. tuberculosis H37Rv rv0678 (1413 pb chacune) ont été amplifiées par PCR. Cette étape a permis l'incorporation d'une substitution unique de nucléotide c.97A>G dans rv0678 (Thr33Ala), ainsi que des sites de restriction permettant le clonage dans le vecteur p2NIL. Des bandes correspondant à la taille attendue du fragment, environ 1400 pb, ont été confirmées par électrophorèse sur gel d'agarose (Figure 3). Les bandes d'ADN ont été purifiées à partir du gel, fournissant respectivement 67,9 ng/µL et 40,50 ng/µL des fragments d'ADN en amont et en aval.
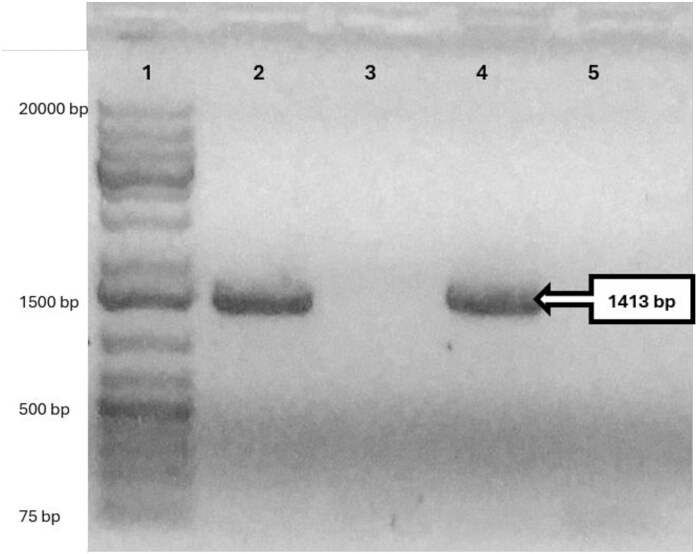
Figure 3 : Amplification par PCR des régions amont (1413 pb) et aval (1413 pb) de rv0678 pour la construction du vecteur d'insertion suicide. Un gel d'agarose à 0,5 % a été utilisé pour confirmer l'amplification réussie des fragments amont et aval de rv0678. Position 1 : échelle d'ADN de 1 kb ; position 2 : produit de PCR de la région amont de rv0678 ; position 3 : contrôle négatif pour l'amplification de la région amont de rv0678 ; position 4 : produit de PCR de la région aval de rv0678 ; position 5 : contrôle négatif pour l'amplification de la région aval de rv0678. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Le fragment complet de rv0678 contenant la mutation nucléotidique centrale c.97A>G a été obtenu par PCR d'extension à partir des fragments amont et aval, produisant un fragment unique de 2825 pb, confirmé par électrophorèse sur gel (Figure 4).
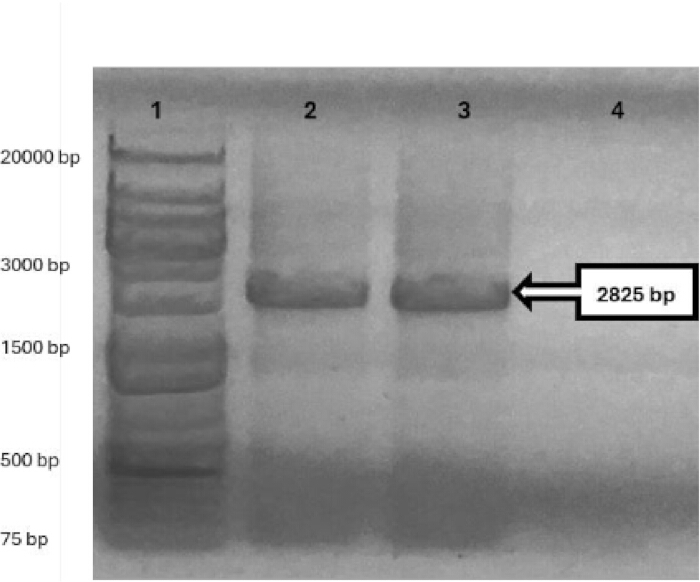
Figure 4 : PCR d'assemblage du fragment d'ADN complet rv0678 (2825 pb). Un gel d'agarose à 0,5 % a été utilisé pour confirmer l'assemblage réussi des régions en amont et en aval afin de produire le fragment d'ADN complet rv0678 contenant la mutation A97G. Bande 1 : fragment d'ADN de 1 kb ; bandes 2 et 3 : fragment complet rv0678 ; bande 4 : contrôle négatif. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Les produits de PCR ont été purifiés à l'aide d'une colonne afin d'obtenir 126,6 ng/µL d'ADN rv0678 purifié, qui a ensuite été ligaturé dans le vecteur plasmidique de séquençage. Le séquençage de Sanger de l'ADN plasmidique (pJET1.2_rv0678) isolé à partir de colonies simples d'E. coli (ampR) récupérées à partir des plaques de transformation a confirmé une colonie d'E. coli de pJET1.2_rv0678 contenant la mutation souhaitée ACC > GCC à la position nucléotidique 97. Aucune mutation hors cible n'était présente au sein du gène. Une digestion par une double enzyme de restriction (HindIII et KpnI) a été utilisée pour exciser l'insert d'ADN du vecteur circulaire pJET1.2_rv0678. Cet insert a été séparé par électrophorèse sur gel, confirmant les tailles correctes du vecteur pJET1.2 (2974 pb) et de l'insert rv0678 (2825 pb). L'insert a été purifié à partir de bandes de gel excisées et ligaturé dans p2NIL (4418 pb), préalablement digéré par HindIII et KpnI (Figure 5), pour créer p2NIL_rv0678 (7243 pb) ; la construction a été confirmée par cartographie de restriction.
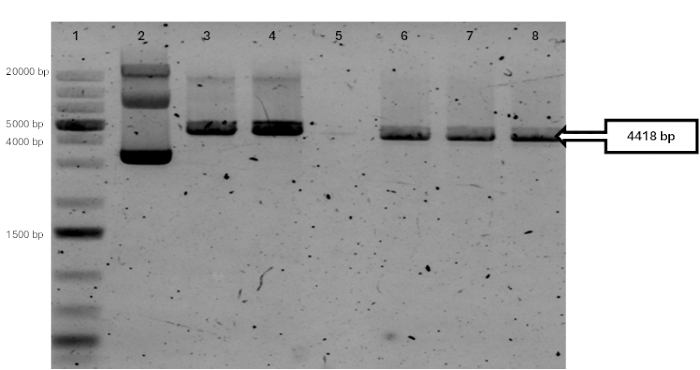
Figure 5 : Analyse par digestion de restriction de l'ADN plasmidique p2NIL (4753 pb). Un gel d'agarose à 1 % a confirmé la double digestion réussie du plasmide p2NIL par HindIII et KpnI, produisant un fragment vecteur plus grand (4418 pb), portant la cassette aph, et un fragment plus petit (335 pb), non visible en raison des conditions d'électrophorèse, dans les puits 6 à 8. Contrôles : puits 5, pas de matériel d'ADN ; puits 2, p2NIL circulaire non digéré ; puits 3, p2NIL linéarisé avec HindIII (4753 pb) ; puits 4, p2NIL linéarisé avec KpnI (4753 pb). Tous les fragments ont été résolus par rapport au puits 1, une échelle d'ADN de 1 kb. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Pour construire les vecteurs suicide finaux, p2NIL_rv0678, isolé d'E. coli, a été linéarisé à l'aide de l'enzyme PacI haute fidélité (HF) et déphosphorylé afin d'empêcher la recircularisation. Le fragment d'ADN du cassette marqueur flexible provenant de pGOAL19 (7949 pb ; lacZ, sacB et hph) a également été excisé par digestion avec l'enzyme de restriction PacI-HF. Les fragments d'ADN ont été purifiés à partir des bandes excisées du gel. Le fragment d'ADN purifié de pGOAL19 (7949 pb ; lacZ, sacB et hph) a été ligaturé dans le p2NIL_rv0678 linéaire pour construire le vecteur p2NIL_rv0678_pGOAL19 (15182 pb).
Les transformants de E. coli p2NIL_rv0678_pGOAL19 ont été sélectionnés sur des boîtes contenant du X-gal, du Kan et du Hyg. Les colonies bleues ont été repiquées sur des boîtes contenant du saccharose afin de confirmer la fonctionnalité du gène sacB. L'ADN plasmidique p2NIL_rv0678_pGOAL19, isolé à partir de colonies uniques d'E. coli, a été cartographié par digestion aux enzymes de restriction (Figure 6). Ces vecteurs plasmidiques suicide ont été utilisés pour l'AE.
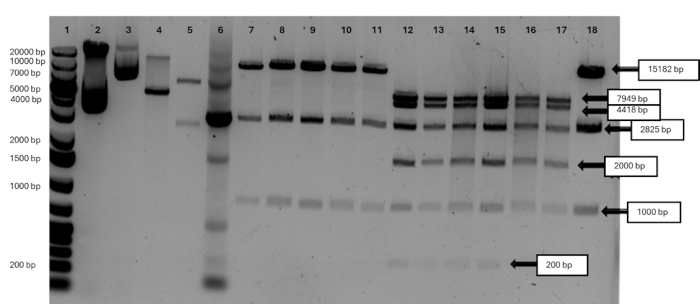
Figure 6 : Analyse par digestion de restriction du vecteur plasmidique suicide p2NIL_rv0678_pGOAL19 (15 182 pb). La digestion par HindIII, KpnI ou PacI (seule ou en combinaison) de l'ADN plasmidique isolé de colonies simples d'E. coli a confirmé le profil de fragmentation attendu en trois fragments : l'ossature p2NIL (4 418 pb), la cassette pGOAL19 (7 949 pb) et l'insert rv0678 (2 825 pb). Piste 1 : échelle d'ADN de 1 kb. Les témoins comprennent : le plasmide p2NIL circulaire non digéré (piste 2) et pGOAL19 (piste 3) ; p2NIL linéarisé avec KpnI (piste 4, 4 753 pb) ; pGOAL19 linéarisé avec PacI (piste 5, 7 949 pb et 2 486 pb) ; et l'amplification par PCR de l'insert rv0678 à partir de p2NIL_rv0678_pGOAL19 (piste 6, 2 825 pb). Le plasmide p2NIL_rv0678_pGOAL19 linéarisé avec HindIII (15 182 pb) est représenté aux pistes 7–11 et 19. La digestion triple par HindIII, KpnI et PacI de plasmides provenant de six colonies indépendantes d'E. coli est montrée aux pistes 12–18. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
Après la transformation de M. tuberculosis avec p2NIL_rv0678_pGOAL19, les transformants SCO ont été sélectionnés sur des boîtes de gélose Middlebrook 7H10 contenant du X-gal, de la Kan et de l'Hyg. Une PCR sur colonies et un séquençage de Sanger de M. tuberculosis colonies simples confirmant p2NIL_rv0678_pGOAL19 (Figure 7).
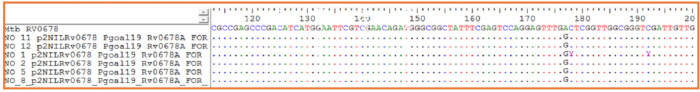
Figure 7 : Confirmation par PCR de colonies et séquençage de Sanger de la mutation A97G dans rv0678. Les produits de PCR de colonies d'E. coli individuelles portant le plasmide p2NIL_rv0678_pGOAL19 ont été séquencés à l'aide d'amorces spécifiques à rv0678. Les chromatogrammes de séquençage de Sanger (alignements) montrent la variante introduite rv0678_97 (GAC > GGC), correspondant à la mutation A97G, dans l'insert cloné ; 6 colonies sont alignées sur la séquence de référence de rv0678 de M. tuberculosis H37Rv, visualisées dans BioEdit. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Pour sélectionner les transformants ayant perdu le vecteur plasmidique suicide lors du deuxième événement de recombinaison croisée, les colonies uniques bleues sélectionnées ont été cultivées dans un milieu 7H9-OADC contenant de la kanamycine (Kan), puis repiquées en l'absence de Kan. Les inoculums ont été étalés sur un agar 7H11-OADC contenant 2 % de saccharose et du X-gal (sans hygromycine, Hyg) afin de sélectionner le mutant rv0678, correspondant à la résolution du co-intégrant. Des colonies uniques blanches ont été isolées à partir des boîtes après 16 jours. Certaines colonies bleues étaient présentes et indiquent une résolution partielle du co-intégrant. Des colonies uniques blanches résistantes au saccharose de M. tuberculosis, prélevées sur des boîtes d'agar 7H11-OADC et analysées par séquençage de Sanger, se sont révélées porter la mutation ponctuelle Thr33Ala c.97A>G dans le gène rv0678 (Figure 8).
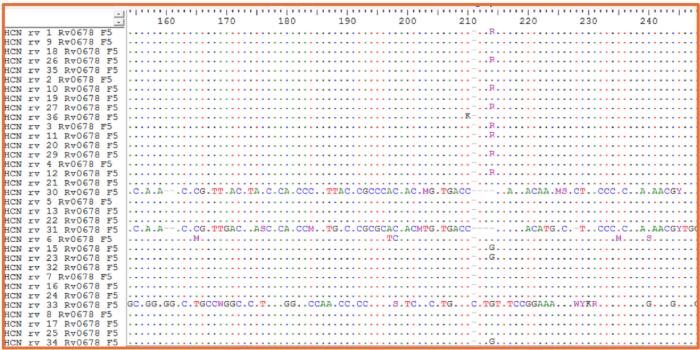
Figure 8 : Amplification par PCR et confirmation par séquençage de Sanger de la mutation A97G du gène rv0678 chez M. tuberculosis. Les produits de PCR sur colonies provenant de colonies simples blanches sensibles au saccharose (sélectionnées sur saccharose, X-GAL et/ou kanamycine) ont été séquencés à l’aide d’amorces spécifiques du gène rv0678. L’alignement des données de séquençage de Sanger avec la séquence de référence du gène rv0678 de M. tuberculosis H37Rv a confirmé la présence de la variante souhaitée rv0678_97 (GAC > GGC, Thr33Ala ; 4 colonies présentant un fond génétique mutant pur « G » et 8 colonies présentant un fond génétique mixte sauvage et mutant « R ») dans les colonies sélectionnées, visualisées dans BioEdit. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
RECOMBINAISON GÉNÉTIQUE
Transformation de M. tuberculosis avec pJV75amber
Le plasmide pJV75amber utilisé pour la recombinaison a été isolé de DH5α E. coli, et sa concentration a été quantifiée à l'aide d'un spectrophotomètre, soit 180,7 ng/µL. Transformation de cellules électrocompétentes M. tuberculosis H37Rv avec 2 µg de l'ADN plasmidique a été réalisée afin de générer M. tuberculosis (pJV75amber) exprimant la protéine recombinase gp61 nécessaire à la recombinaison de l'oligonucléotide ADN simple brin portant le changement de nucléotide souhaité. Transformant recombinant M. tuberculosis les cellules ont été ensemencées sur des boîtes de gélose 7H11-OADC. Les cellules ont été utilisées pour l'amplification par PCR du aph gène (700 pb) dans pJV75amber (Figure 9). Isolement de 20 colonies blanches individuelles transformées M. tuberculosis a confirmé la présence du vecteur pJV75amber. Un M. tuberculosis Une colonie unique (pJV75amber) a été choisie pour les expériences ultérieures de recombinaison génétique.
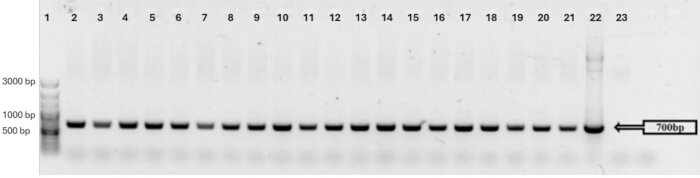
Figure 9 : PCR de colonies de M. tuberculosis (pJV75amber) à partir de colonies uniques avec des amorces aph provenant de 20 colonies isolées. Piste 1 : échelle d'ADN 100 pb plus ; pistes 2–21 : amplification par PCR de aph à partir de colonies uniques ; piste 22 : ADN pJV75amber ; piste 23 : contrôle négatif. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Recombinaison génétique de atpE A196G (Ile66Val) dans M. tuberculosis
Des cellules électrocompétentes recombinantes de M. tuberculosis (pJV75amber), co-transformées avec un oligonucléotide ADN simple brin portant une modification ponctuelle atpE c.196A>G (entraînant une mutation Ile66Val) et les oligonucléotides ADN simple brin JVC198, ont été sélectionnées sur Hyg. Les colonies résistantes à l'hygromycine ont été criblées par amplification PCR du gène atpE suivie d'un séquençage de Sanger afin de confirmer qu'elles avaient subi un recombineering. Seulement 2 colonies sur 33 analysées présentaient la mutation, dont une (C11_atpE) affichait une population mixte d'allèles de type sauvage (CAT) et muté (CGT). En revanche, la seconde colonie (C14_atpE) possédait une population pure d'allèles mutants atpE c.196A>G (Figure 10).
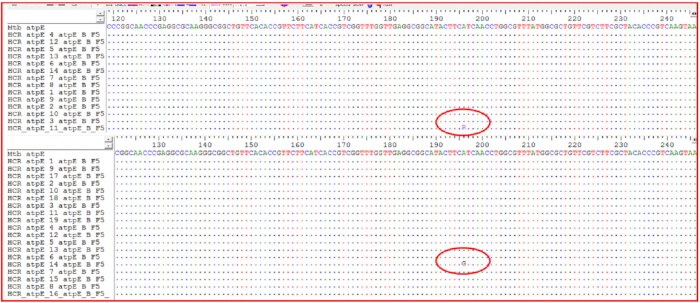
Figure 10 : Amplification par PCR et séquençage de Sanger du gène atpE dans des colonies uniques de M. tuberculosis. Les produits de PCR à partir de colonies ont été séquencés à l'aide d'amorces spécifiques du gène atpE puis alignés sur la séquence de référence de atpE de M. tuberculosis H37Rv. Les chromatogrammes de séquençage (alignements) ont révélé : (panneau supérieur) une colonie (sur 14 analysées) présentant une population mixte avec les allèles sauvage (A) et muté (G) en position 196 (C11_atpE) ; (panneau inférieur) une colonie (sur 19 analysées) présentant une population mutée pure portant la substitution A196G dans le gène atpE, conduisant à l'acide aminé Ile66Val (C14_atpE), visualisée dans BioEdit. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Discussion
La manipulation génétique de M. tuberculosis est techniquement difficile en raison de l'enveloppe cellulaire riche en lipides de l'organisme, de sa croissance lente et de sa prise inefficace relativement faible de l'ADN étranger. Ces caractéristiques rendent la transformation, la récupération des colonies et la confirmation moléculaire plus lentes et moins prévisibles que dans de nombreux autres systèmes bactériens. De plus, la génération de grands fragments d'ADN double brin et la construction de vecteurs d'expression basés sur des plasmides sont laborieuses et nécessitent plusieurs étapes de contrôle qualité. Les protocoles décrits ici répondent à ces difficultés en proposant deux approches complémentaires pour introduire des mutations ponctuelles définies dans un fond génétique isogénique de M. tuberculosis : la recombinaison allélique en deux étapes utilisant un vecteur suicide et la recombinaison dirigée par oligonucléotides.
La caractéristique essentielle du protocole AE en deux étapes est la recombinaison efficace, mais il est limité par la nécessité d'un clonage par enzyme de restriction dans des sites de clonage multiples et par l'utilisation d'ADN plasmidique prétraité aux UV13 afin de stimuler la recombinaison homologue (HR) et d'augmenter l'efficacité de l'AE14. Bien que l'exposition aux UV puisse induire des variations indésirables au sein du construit, la probabilité de générer des variants nucléotidiques simples (SNV) est rapportée comme étant minimale15,16. La stratégie en deux étapes reposant sur les événements SCO et DCO , qui s'appuie sur plusieurs marqueurs de sélection et de contre-sélection7,10, peut imposer un stress antibiotique in vitro sur M. tuberculosis17. Bien que l'utilisation de marqueurs supplémentaires puisse améliorer l'obtention d'une population mutante pure, les passages successifs comportent un risque d'évolution in vitro, produisant des populations de souches ayant des fonds génétiques distincts13,15, ce qui pourrait fausser l'interprétation du mutant ponctuel introduit18. L'efficacité de transformation et l'inefficacité de la recombinaison limitent les événements SCO, tandis que les événements DCO ne sont limités que par l'efficacité de la recombinaison et se produisent plus facilement19. De plus, la digestion par enzyme de restriction et le clonage dans un site de clonage multiple restent longs et laborieux.
La recombinaison génétique utilisant des oligonucléotides d'ADN simple brin (ssDNA) est efficace pour introduire des mutations ponctuelles dans M. tuberculosis. Les courtes régions d'homologie des oligonucléotides ciblés en ADN simple brin permettent une synthèse chimique directe, éliminant ainsi les multiples étapes de clonage par restriction et d'amplification par PCR nécessaires à la recombinaison homologue20. La recombinaison génétique repose exclusivement sur un plasmide curable capable de se répliquer indépendamment du chromosome chez M. tuberculosis, afin d'induire la mutagenèse21,22. De plus, les oligonucléotides en ADN simple brin sont faciles à synthétiser. Cette méthode est donc plus simple, plus rapide et plus économique que la recombinaison homologue, car elle nécessite moins de plasmides et d'étapes de culture. Toutefois, selon la région génomique ciblée, la recombinaison génétique peut être moins efficace pour obtenir une mutagenèse dirigée et peut exiger plusieurs tentatives. Bien que l'efficacité globale de la recombinaison génétique avec l'ADN simple brin soit rapportée comme relativement élevée par rapport à d'autres techniques, le nombre absolu de cellules portant la modification souhaitée reste probablement faible20,23. Les difficultés incluent des recombinaisons non intentionnelles (illégitimes) au niveau de loci partageant une similarité de séquence en dehors de la région d'homologie, causées par le biais de brin et la courte longueur d'homologie du substrat exogène d'ADN simple brin donneur. L'approche de co-sélection HygR, utilisée pour cribler les mutants sans sélection par un antibiotique supplémentaire24,25, peut provoquer des effets polarisants en aval de l'opéron, entraînant des mutations indésirables dans le fond génétique26. L'efficacité de la recombinaison génétique peut également varier selon la cible, comme illustré dans la Figure 10 (2 colonies sur 33 positives pour la mutation A196G de atpE), potentiellement en raison de bras d'homologie sous-optimaux des oligonucléotides (<50 nt), de structures secondaires gênant l'appariement, d'une induction insuffisante des recombinases ou de voies compétitives de réparation sauvage. En outre, la recombinaison génétique nécessite le criblage de nombreuses colonies individuelles afin de confirmer la variante souhaitée, ce qui peut être long. Chez M. tuberculosis, l'absorption de l'ADN plasmidique et des oligonucléotides en ADN simple brin reste inefficace, probablement en partie en raison de l'enveloppe cellulaire riche en lipides caractéristique des mycobactéries. Par conséquent, l'avantage de l'oligonucléotide sélectionnable HygR n'est pas d'augmenter l'efficacité de transformation en termes absolus, mais de permettre une co-sélection de la petite proportion de cellules ayant intégré l'ADN lors de l'électroporation. Cela enrichit la population criblée en cellules réceptrices d'ADN, au sein desquelles la mutation chromosomique souhaitée peut ensuite être identifiée par PCR et séquençage. Toutefois, la sélection HygR ne confirme pas en soi l'incorporation de la mutation au site ciblé, et plusieurs colonies HygR doivent encore être analysées pour identifier les mutants confirmés.
Il convient également de noter que l'oligonucléotide d'ADN simple brin portant la SVN crée un appariement incorrect au niveau de la fourche de réplication. Le système de réparation des appariements incorrects NucS de M. tuberculosis peut reconnaître et réparer cet appariement incorrect, empêchant ainsi l'incorporation de la mutation prévue. Pour maximiser l'efficacité, les chercheurs doivent éviter les appariements incorrects formant des paires de bases G-G, G-T ou T-T, qui sont efficacement réparés par NucS, également connu sous le nom d'EndoMS, une endonucléase de réparation des appariements incorrects (MMR) non canonique impliquée dans la réparation des mésappariements d'ADN27,28.
Les protocoles présentés ici font progresser la recherche sur la tuberculose en permettant une mutagenèse précise dans des contextes génétiques contrôlés, palliant ainsi les limites inhérentes aux études utilisant des isolats cliniques. Par rapport aux méthodes antérieures7,8,29,30, cette publication fournit M. tuberculosis-des optimisations spécifiques, notamment des paramètres d'électroporation ajustés (2,5 kV, 25 µF, 1000 Ω) qui permettent de parvenir à >108 UFC/µg efficacité de transformation et conception optimisée d'oligonucléotides de 63 pb pour la recombinaison génétique et de 25 kb pour la recombinaison, afin de minimiser les structures secondaires et les effets hors cible. Ces adaptations ont réduit les délais expérimentaux pour la recombinaison génétique, qui s'achève en 6 semaines contre 12 semaines pour l'AE, et ont amélioré la reproductibilité, comme en témoigne la mutagenèse réussie des loci de résistance à la bedaquiline rv0678 et atpE La nouveauté de ce travail réside dans la comparaison directe, côte à côte, des deux approches, l'intégration d'outils modernes tels que le séquençage du génome entier pour la confirmation des variants et l'intelligence artificielle pour la prédiction des mutations, ainsi que la documentation visuelle, éléments qui facilitent tous l'adoption dans les contextes à ressources limitées.
Pour optimiser les méthodes décrites et remédier aux problèmes courants, plusieurs modifications peuvent être apportées, applicables à la fois à la recombinaison homologue (HR) et à la recombineering. Afin d'améliorer l'efficacité de l'électroporation, qui constitue souvent un goulot d'étranglement lors de la transformation de M. tuberculosis en raison de sa paroi cellulaire épaisse, préparez des cellules électrocompétentes par un traitement à la glycine (0,2–0,5 M pendant 24–48 h au cours de la croissance) afin d'affaiblir la paroi cellulaire et d'augmenter la capture de l'ADN. En outre, utilisez une électroporation à champ ultra-élevé (12,5–25 kV/cm) avec des cuvettes optimisées (écartement de 0,1–0,2 cm) et des tampons refroidis pour atteindre des efficacités de transformation supérieures à 105 UFC/µg d'ADN, en minimisant les arcs électriques grâce à la désalinisation de l'ADN par précipitation à l'éthanol ou purification sur colonne. Surveillez la densité cellulaire à une DO600 de 0,6–0,8 pour récolter les cellules en phase exponentielle moyenne, et évitez d'utiliser une quantité excessive d'ADN (limitez à 1–10 µg) afin de prévenir la saturation et la diminution de la viabilité. Si les rendements en colonies restent faibles, incorporez une phase d'incubation de récupération de 48 h après électroporation pour permettre l'expression des marqueurs de résistance31,32.
D'autres problèmes courants incluent un faible rendement de la PCR lors de l'extension par recouvrement. Ce rendement peut être optimisé en utilisant des polymérases de haute fidélité avec des amplificateurs GC (3–5 % de DMSO) et des températures d'hybridation en gradient (55–65 °C). Le stress antibiotique durant la sélection peut être atténué en utilisant des systèmes sans marqueur, tels que Cre-loxP, pour l'excision après intégration. Cre-loxP est un système de recombinaison site-spécifique dans lequel l'enzyme recombinase Cre reconnaît des séquences d'ADN loxP de 34 pb et catalyse l'excision précise du segment d'ADN encadré par deux sites loxP, permettant ainsi l'inactivation conditionnelle de gènes dans les cellules33.
Pour la recombinaison homologue (HR), étendez les bras d'homologie à 1–2 kb dans les vecteurs suicide afin de favoriser les événements légitimes par rapport aux événements illicites, évitant ainsi les intégrations hors cible. Utilisez des plasmides réplicatifs dotés de recombinases inductibles (systèmes RecET) pour augmenter les taux de recombinaison spécifiques tout en supprimant les événements non spécifiques. Pour le traitement préalable aux UV en HR, calibrez l'exposition à 100–150 mJ/cm2 afin de stimuler la recombinaison sans induire de mutations excessives, et vérifiez les constructions par séquençage complet du génome après mutagénèse afin de détecter tout changement non intentionnel9,34,35.
Pour la recombinaison, optimisez la conception des oligonucléotides avec des bras d'homologie de 63 à 90 nucléotides, en évitant les mésappariements riches en GC, et utilisez un logiciel tel qu'OligoEvaluator pour vérifier la stabilité. Ajustez l'induction par acétamide à 0,2–0,5 % pendant 4 à 6 heures après électroporation afin d'équilibrer l'expression sans toxicité. Pour réduire le biais de brin et l'hybridation hors cible, concevez des oligonucléotides ADN simple brin avec une homologie de 50 à 100 nucléotides ciblant le brin retardé et incorporez des modifications phosphorothioates aux extrémités des oligonucléotides pour les protéger contre la dégradation par les exonucléases. Si des recombinaisons illicites surviennent fréquemment, augmentez la pression de sélection par des concentrations plus élevées d'antibiotiques ou l'utilisation de deux marqueurs, ou répétez les transformations avec des cellules compétentes fraîches afin d'augmenter le rendement. Ces étapes peuvent améliorer les taux jusqu'à >20 % pour les loci génomiques difficiles. Le criblage intensif de colonies peut être simplifié en regroupant les colonies pour une PCR multiplex ou en utilisant des capteurs fluorescents, si cela est compatible avec le gène cible.36.
Les méthodes décrites ici fournissent des outils fondamentaux pour M. tuberculosis génétique, avec des prolongements potentiels vers les technologies émergentes. La mutagenèse dirigée peut être utilisée pour valider les mutations responsables de la résistance aux médicaments identifiées35 par séquençage de nouvelle génération37, permettant un phénotypage rapide de nouveaux variants dans des isolats cliniques. De futures études pourraient intégrer ces approches avec des systèmes CRISPR-Cas pour des éditions multiplex, telles que des polymérases ADN mutagènes guidées par CRISPR, afin de diversifier le répertoire des gènes cibles thérapeutiques et d'accélérer la découverte de mécanismes de résistance. L'exploitation M. tuberculosis le système endogène de CRISPR de type III assurant la défense contre les phages ou les plasmides pourrait conduire au développement de nouveaux antimicrobiens ou diagnostics destinés aux souches résistantes38,39,40.
Les progrès réalisés dans le domaine de la manipulation génétique, notamment le TnSeq pour l'identification de gènes essentiels in vivo, ouvrent des pistes pour le développement de vaccins en ciblant précisément des gènes d'atténuation dans des souches vivantes41. L'édition programmable de bases pourrait affiner des mutations subtiles sans provoquer de cassures double-brin, réduisant ainsi les effets hors cible et facilitant l'étude de l'épistasie dans la résistance multirésistante. Parmi les applications plus larges figurent l'ingénierie de M. tuberculosis pour des plateformes de biocapteurs ou la biologie synthétique, comme l'insertion de gènes rapporteurs permettant une surveillance en temps réel de l'infection. Les recherches futures devraient se concentrer sur des pipelines de mutagénèse à haut débit combinant une conception assistée par intelligence artificielle avec ces méthodes afin de cartographier les interactions hôte-pathogène et d'orienter des thérapies personnalisées42.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à divulguer.
Remerciements
Nous adressons nos sincères remerciements à tous les membres du groupe de recherche en génomique de la tuberculose de l'Université de Stellenbosch, Faculté de médecine et des sciences de la santé, Division de biologie moléculaire et de génétique humaine, pour leurs contributions inestimables à ce travail. Ce projet a bénéficié d'un soutien financier de l'European and Developing Countries Clinical Trial Partnerships (TMA2017CDF-1885), du Conseil sud-africain de la recherche médicale, du Service allemand d'échange universitaire (DAAD) et de la Fondation pour la recherche scientifique de Flandre (FWO) dans le cadre de la bourse Odysseus N° G0F8316N. Nous tenons également à remercier le professeur Graham Hatfull et le professeur Julia van Kessel d'avoir mis au point la méthode de recombinaison homologue et d'avoir fourni le vecteur pJV75amber, utilisé dans nos recherches.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Tubes microcentrifugeuses de 0,5 mL, fond conique, bouchon verrouillable | WhiteHead Scientific | 605001 | Culture |
| Tubes microcentrifugeuses de 1,5 mL, fond conique, bouchon verrouillable | WhiteHead Scientific | 615001 | Culture |
| Chlorure de calcium dihydraté (CaCl2·2H2O) à 10 mM | Sigma-Aldrich | E. coli chimiotactique compétitif | |
| Solution tampon à 10 mM RbCl, 75 mM CaCl2·2H2O | Sigma-Aldrich | 83979 | E. coli chimiotactique compétitif |
| Solution tampon MOPS (acide 3-(N-morpholino)propanesulfonique) à 10 mM | Sigma-Aldrich | M1254 | E. coli chimiotactique compétitif |
| Chlorure de rubidium (RbCl) à 100 mM | Sigma-Aldrich | 83979 | E. coli chimiotactique compétitif |
| Boîte de Pétri de 15 cm | Lasec | SKU | Culture sur gélose |
| Glycérol à 15 % poids/volume | Sigma-Aldrich | 49781-500ML | Culture |
| Primates PCR de 20 à 32 pb synthétisés à l’échelle 25 nm avec désalinisation standard | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Amplification d'ADN |
| Flacon de culture tissulaire de 25 cm | WhiteHead Scientific | 707001 | Culture en bouillon |
| Acétate de potassium à 30 mM | Sigma-Aldrich | P1190-100G | E. coli chimiotactique compétitif |
| Tubes centrifugeuses de 50 mL | WhiteHead Scientific | P10432 | Culture |
| Chlorure de manganèse (II) tétrahydraté (MnCl2·4H2O) à 50 mM | Sigma-Aldrich | 63535 | E. coli chimiotactique compétitif |
| Oligonucléotides d'ADN simple brin de 63 pb synthétisés à l’échelle 100 nm avec purification par électrophorèse sur gel de polyacrylamide | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Introduction d’un échange allélique |
| Flacon de culture tissulaire de 75 cm | WhiteHead Scientific | 708013 | Culture en bouillon |
| Source lumineuse transilluminateur UV Benchmark Accuris | Sigma Aldrich | BMSE3000-1EA | Visualisation de gel |
| Incu-Shaker Benchmark Scientific (H3020), incubateur agitateur empilable de 20 L avec tapis en caoutchouc antidérapant, 115 V | Alkali Scientific | SKU: | Culture d’E. coli |
| Bio-Edit | Logiciel | n/a | Inspection visuelle et analyse des lectures de séquençage Sanger |
| Crosslinkers CL 508 | Thistle Scientific. | SKU: CLV-CL-508.M | Traitement de l’ADN plasmidique |
| DNA-MAN | Logiciel | n/a | Inspection visuelle et analyse des lectures de séquençage Sanger |
| Bain sec numérique avec minuteur, chauffage à 150 °C, bloc double | WhiteHead Scientific | E-DB150-2D | Transformation |
| Systèmes d’électroporation Gene Pulser Xcell | Bio-Rad, Hercules, CA 94547, USA | 1652660 | Électroporation |
| Cuvettes d’électroporation Gene Pulser/MicroPulser, écartement de 0,2 cm | Bio-Rad, Hercules, CA 94547, USA | 1652086 | Électroporation |
| Enzymes HindIII-HF | New England Bio-lab | R3104L | Digestion par enzymes de restriction |
| JCV198 (oligonucléotides d’ADN simple brin synthétisés à l’échelle 100 nm avec purification par électrophorèse sur gel de polyacrylamide) | Integrated DNA Technologies (WhiteHead Scientific) | 63 pb | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG ; Cible génique : php ; Restauration de hygR dans le gène php sur pJV75amber |
| Incubateur statique sans CO2 Memmert IN Plus Standard de 26,5 pi³ | Ares Scientific | SKU: IN-750-PLUS | Culture de M. tb |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885pb | GCGACCACAACCAGGATGA ; Cible génique : rv0678 ; Amplification PCR de rv0678 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885pb | CTCGGACAACACGCTGACC ; Cible génique : rv0678 ; Amplification PCR de rv0678 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413pb | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G} ; Cible génique : rv0678 ; Insertion A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413pb | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T} ; Cible génique : rv0678 ; Insertion A95G |
| Mycobrowser | Base de données | n/a | SNV codon dans une séquence génique |
| Bases de données NCBI | Base de données | n/a | Position du gène dans le génome pour identifier la position de la SNV |
| p2NIL | Addgene | 20188 | Vecteur de clonage d’expression (kanR) |
| Enzymes PacI-HF | New England Bio-lab | R0547L | Digestion par enzymes de restriction |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | Vecteur de sous-clonage exprimant LacZ et kanR |
| pGOAL17 | Addgene | 20189 | Vecteur de clonage de recombinase Lambda RED exprimant LacZ et SacB |
| pGOAL19 | Addgene | 20190 | Vecteur de clonage de recombinase Lambda RED exprimant hygR, LacZ et SacB |
| Kit de polymérase Phusion haute fidélité Hotstart flex | New England Bio-lab | M0535L | Polymérase ADN taq haute fidélité avec activité de correction |
| pJET1.2/blunt | Thermofisher -scientific | K1231 | Vecteur de séquençage et de sous-clonage (ampR) |
| PJV75_KANR_F (primates synthétisés à l’échelle 25 nm avec désalinisation standard) | Integrated DNA Technologies (WhiteHead Scientific) | 700 pb | ATTCAACGGGAAACGTCTTG ; Cible génique : aph ; Amplification du gène KanR dans pJV75amber |
| PJV75_KANR_R (primates synthétisés à l’échelle 25 nm avec désalinisation standard) | Integrated DNA Technologies (WhiteHead Scientific) | 700 pb | CGAGGCAGTTCCATAGGATG ; Cible génique : aph ; Amplification du gène KanR dans pJV75amber |
| pJV75amber | Addgene / Van Kessel lab | 26906/ 26908/26908/ 26910 | Vecteur exprimant kanR, hygR et Che gp61 facilitant la recombineering dans le génome |
| Primer3plus | Logiciel | n/a | Conception de paires d’amorces spécifiques au gène d’intérêt |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825pb | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG ; Cible génique : site HindIII ; site d’insertion ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825pb | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC ; Cible génique : site kpnl ; Site d’insertion CGTACAGGTACC |
| SNAPGene | Logiciel | n/a | Clonage virtuel et ajout de débords d’enzymes de restriction |
| Thermocycleur Thermo Fisher QuantStudio 3 | Pika America | N/A | Amplification d’ADN |
Références
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible